


Résumé des caractéristiques - Eklira Genuair
1. DÉNOMINATION DU MÉDICAMENT
Eklira Genuair 322 microgrammes poudre pour inhalation
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque dose délivrée (la dose délivrée à l’embout buccal) contient 375 µg de bromure d’aclidinium (soit 322 µg d’aclidinium) correspondant à une dose mesurée de 400 µg de bromure d’aclidinium (soit 343 µg d’aclidinium).
Excipient(s) à effet notoire :
Chaque dose mesurée contient environ 12 mg de lactose (monohydraté).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour inhalation.
Poudre blanche ou quasi-blanche dans un inhalateur blanc avec un compteur de doses délivrées intégré et un bouton d’administration vert.
4. DONNEES CLINIQUES
4.1 Indications thérapeutiques
Eklira Genuair est indiqué comme traitement bronchodilatateur continu destiné à soulager les symptômes chez les patients adultes présentant une broncho-pneumopathie chronique obstructive (BPCO) (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Posologie
La dose recommandée est l’inhalation de 322 microgrammes d’aclidinium deux fois par jour.
En cas d’oubli d’une prise, la dose suivante doit être administrée dès que possible sauf si l’heure de la dose suivante est proche, auquel cas il n’est pas nécessaire d’administrer la dose oubliée.
Sujet âgé
Aucun ajustement de la dose n’est requis chez les patients âgés (voir rubrique 5.2).
Insuffisance rénale
Aucun ajustement de la dose n’est requis chez les patients insuffisants rénaux (voir la rubrique 5.2).
Insuffisance hépatique
Aucun ajustement de la dose n’est requis chez les patients insuffisants hépatiques (voir la rubrique 5.2).
Population pédiatrique
Il n’y a pas d’utilisation d’Eklira Genuair chez les enfants et les adolescents (âgés de moins de 18 ans) dans l’indication de BPCO.
Mode d’administration
Voie inhalée.
Les patients doivent recevoir des instructions adaptées pour une utilisation correcte du dispositif dans la mesure où le fonctionnement de Genuair peut être différent de celui des inhalateurs qu'ils ont utilisés précédemment. Il est important de recommander aux patients de bien lire les instructions pour l'utilisation qui sont décrites dans la notice accompagnant chaque inhalateur. Pour les Instructions d’Utilisation, voir la section 6.6.
4.3 Contre-indications
Hypersensibilité au bromure d’aclidinium ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Bronchospasme paradoxal :
L’administration d’Eklira Genuair peut entraîner un bronchospasme paradoxal. Si cela se produit, le traitement par Eklira Genuair doit être arrêté et d’autres traitements doivent être envisagés.
Détérioration de la maladie :
Le bromure d’aclidinium est un bronchodilatateur continu et n’est pas destiné à être utilisé en traitement de « secours » pour les épisodes aigus de bronchospasme. Si les symptômes de la BPCO s’accentuent en cours de traitement par le bromure d’aclidinium, et que le patient augmente sa consommation de médicaments dit de « secours », l’état clinique et la conduite thérapeutique devront être réévalués.
Effets cardiovasculaires :
Des cas d’arythmies cardiaques, incluant fibrillation atriale et tachycardie paroxystique, ont été observés après l’administration d’Eklira Genuair (voir rubrique 4.8). Eklira Genuair doit donc être utilisé avec prudence chez les patients présentant des arythmies cardiaques, des antécédents d’arythmies cardiaques ou des facteurs de risque d’arythmies cardiaques.
Les données issues d’essais cliniques chez des patients présentant des maladies cardiovasculaires concomitantes sont limitées (voir rubrique 5.1). L’effet anticholinergique du médicament peut avoir une incidence sur ces maladies.
Effet anticholinergique :
Une sécheresse buccale observée avec les traitements anticholinergiques en général peut, à long terme, favoriser la survenue de caries dentaires.
Compte tenu de son activité anticholinergique, le bromure d’aclidinium doit être utilisé avec prudence chez les patients présentant une hypertrophie prostatique symptomatique ou un rétrécissement du col vésical ou un glaucome à angle fermé (même si un contact direct du produit avec les yeux est très peu probable).
Excipients :
Ce médicament contient du lactose. Les patients présentant une intolérance au galactose, un déficit complet en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
L’administration concomitante du bromure d’aclidinium avec d’autres médicaments anticholinergiques n’a pas été étudiée et n’est, par conséquent, pas recommandée.
Bien qu’aucune étude spécifique d’interactions médicamenteuses in vivo n’ait été menée, le bromure d’aclidinium en inhalation a été utilisé de façon concomitante avec d’autres traitements de la BPCO, notamment des bronchodilatateurs sympathomimétiques, des méthylxanthines et des corticostéroïdes par voie orale et par voie inhalée sans que soient rapportées d’interactions médicamenteuses.
Les études in vitro ont montré qu’il n’est a priori pas attendu d’interactions entre le bromure d’aclidinium à dose thérapeutique, ou ses métabolites, et les médicaments substrats de la P-glycoprotéine (P-gp) ou métabolisés par les cytochromes P450 (enzymes CYP450) et les estérases (voir rubrique 5.2).
4.6 Fertilité, grossesse et allaitement
Grossesse
Aucune donnée n’est disponible concernant l’utilisation du bromure d’aclidinium chez la femme enceinte.
Les études effectuées chez l’animal ont mis en évidence une fœtotoxicité uniquement avec des doses très supérieurs à celles correspondants à l’exposition maximale au bromure d’aclidinium en thérapeutique humaine (voir rubrique 5.3). Le bromure d’aclidinium ne doit être utilisé pendant la grossesse que si les bénéfices attendus l’emportent sur les risques potentiels.
Allaitement
L’excrétion du bromure d’aclidinium et de ses métabolites dans le lait maternel n’est pas connue. Les études chez l’animal ont montré une excrétion de petites quantités de bromure d’aclidinium et de ses métabolites dans le lait. Un risque chez les nouveau-nés et les nourrissons ne peut être exclu. Par conséquent, la décision de poursuivre ou d’interrompre l’allaitement ou le traitement par Eklira Genuair doit être prise en tenant compte du bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Les études effectuées chez le rat ont montré une faible réduction de la fertilité uniquement avec des doses très supérieures à celles correspondant à l’exposition maximale au bromure d’aclidinium en thérapeutique humaine (voir rubrique 5.3). Administré à la dose recommandée, il est peu probable que le bromure d’aclidinium affecte la fertilité chez les humains.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le bromure d’aclidinium peut avoir une faible influence sur l’aptitude à conduire des véhicules et à utiliser des machines. La survenue de céphalées, de vertiges ou d’une vision trouble suivant l’administration du bromure d’aclidinium (voir rubrique 4.8) peut avoir une influence sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Synthèse du profil de tolérance
Les effets indésirables les plus fréquents rapportés avec Eklira Genuair sont les céphalées (6,6 %) et les nasopharyngites (5,5 %).
Tableau de synthèse des effets indésirables
Les fréquences attribuées aux effets indésirables dont la liste figure ci-dessous sont basées sur les taux d’incidence bruts des effets indésirables (c’est-à-dire les événements attribués à Eklira Genuair) observés avec Eklira Genuair 322 µg (636 patients) dans l’analyse groupée des données issues des essais cliniques randomisés contrôlés contre placebo, l’un d’une durée de six mois et les deux autres d’une durée de trois mois, ou sur les résultats d’études réalisées après la mise sur le marché.
Un essai contrôlé contre placebo conduit chez 1791 patients atteints de BPCO modérée à très sévère traités par Eklira Genuair jusqu’à 36 mois n’a pas révélé d’autres types d’effets indésirables.
La fréquence des effets indésirables est définie selon la convention suivante : très fréquent (≥1/10) ; fréquent (≥1/100 à <1/10) ; peu fréquent (≥1/1 000 à <1/100) ; rare (≥1/10 000 à <1/1 000) ; très rare (<1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
| Classe de systèmes d’organes | Terme usuel | Fréquence |
| Infections et infestations | Sinusite | Fréquent |
| Nasopharyngite | Fréquent | |
| Affections du système immunitaire | Hypersensibilité | Rare |
| Œdème de Quincke | Fréquence indéterminée | |
Réactions anaphylactiques | Fréquence indéterminée | |
| Troubles du système nerveux | Céphalée | Fréquent |
| Vertiges | Peu fréquent | |
| Troubles oculaires | Vision trouble | Peu fréquent |
| Troubles cardiaques | Arythmies cardiaques, incluant fibrillation atriale et tachycardie paroxystique | Peu fréquent |
| Tachycardie | Peu fréquent | |
| Palpitations | Peu fréquent | |
| Troubles respiratoires, thoraciques et médiastinaux | Toux | Fréquent |
| Dysphonie | Peu fréquent | |
| Troubles gastro-intestinaux | Diarrhée | Fréquent |
| Nausées* | Fréquent | |
| Sécheresse buccale | Peu fréquent | |
| Stomatite | Peu fréquent | |
| Affections de la peau et du tissus sous-cutané | Éruption cutanée | Peu fréquent |
| prurit | Peu fréquent | |
| Troubles rénaux et des voies urinaires | Rétention urinaire | Peu fréquent |
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Des doses élevées de bromure d’aclidinium peuvent entraîner des signes et symptômes anticholinergiques.
Toutefois, des doses uniques inhalées allant jusqu’à 6 000 µg de bromure d’aclidinium ont été administrées à des volontaires sains sans entraîner d’effets indésirables anticholinergiques systémiques. En outre, aucun effet indésirable cliniquement significatif n’a été observé chez des volontaires sains après l’administration de 800 µg de bromure d’aclidinium deux fois par jour pendant 7 jours.
Une intoxication aiguë suite à une ingestion accidentelle de bromure d’aclidinium est improbable en raison de sa faible biodisponibilité orale et du mécanisme d’administration de l’inhalateur Genuair, actionné par inspiration.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Médicaments des maladies respiratoires obstructives, Anticholinergiques, code ATC : R03BB05.
Mécanisme d’action
Le bromure d’aclidinium est un antagoniste compétitif, sélectif des récepteurs muscariniques (mécanisme anticholinergique), avec un temps de fixation plus longue sur les récepteurs M3 que sur les récepteurs M2. Les récepteurs M3 activent la contraction des muscles lisses des voies respiratoires. Le bromure d’aclidinium inhalé agit localement dans les poumons pour bloquer les récepteurs M3 des muscles lisses des voies respiratoires et induire une bronchodilatation. Des études non cliniques in vitro et in vivo ont montré une inhibition rapide, dose-dépendante et durable par l’aclidinium, de la bronchoconstriction induite par l’acétylcholine. Le bromure d’aclidinium est rapidement dégradé dans le plasma, les effets secondaires anticholinergiques systémiques sont donc faibles.
Effets pharmacodynamiques
Des études cliniques d’efficacité ont montré qu’Eklira Genuair apportait des améliorations cliniquement significatives de la fonction pulmonaire (mesurée par le volume expiré maximum lors de la première seconde [VEMS]) au cours des 12 heures suivant l’administration du matin et du soir, améliorations qui étaient observées dans les 30 minutes suivant la première dose (augmentations de 124 à 133 ml par rapport au début de l’étude). La bronchodilatation maximale a été obtenue dans les 1 à 3 heures après l’administration, avec une amélioration maximale moyenne du VEMS par rapport au début de l’étude de 227 à 268 ml à l’état d’équilibre pharmacocinétique.
Électrophysiologie cardiaque
Aucun effet n’a été observé sur l’intervalle QT (corrigé à l’aide soit de la méthode Fridericia, soit de la méthode Bazett, ou corrigé individuellement) lorsque le bromure d’aclidinium (à raison de 200 µg ou 800 µg) était administré une fois par jour pendant 3 jours à des volontaires sains dans une étude spécifique portant sur le QT.
En outre, lors d’une surveillance par Holter de 24 heures après 3 mois de traitement, aucun effet cliniquement significatif d’Eklira Genuair sur le rythme cardiaque n’a été observé chez 336 patients (dont 164 ayant reçu Eklira Genuair à raison de 322 µg deux fois par jour).
Efficacité et sécurité clinique
Les essais de phase III d’Eklira Genuair ont inclus 269 patients traités par Eklira Genuair à raison de 322 µg deux fois par jour, dans une étude randomisée, contrôlée contre placebo d’une durée de 6 mois et 190 patients traités par Eklira Genuair à raison de 322 µg deux fois par jour dans une étude randomisée, contrôlée contre placebo d’une durée de 3 mois. L’efficacité était évaluée par des mesures de la fonction pulmonaire et des critères symptomatiques tels que la dyspnée, la qualité de vie, la consommation de médicaments symptomatiques de « secours » et la survenue d’exacerbations. Dans les études de tolérance à long terme, Eklira Genuair a montré une efficacité bronchodilatatrice sur une période de traitement d’un an.
Bronchodilatation
Dans l’étude de 6 mois, les patients recevant Eklira Genuair à raison de 322 µg deux fois par jour ont présenté une amélioration cliniquement significative de leur fonction pulmonaire (mesurée par le VEMS). Les effets bronchodilatateurs maximaux ont été mis en évidence dès le premier jour et se sont maintenus pendant toute la période de traitement de 6 mois. Après 6 mois de traitement, l’amélioration moyenne du VEMS pré-administration du matin (valeur minimale) était de 128 ml (IC à 95 % = 85-170 ; p < 0,0001) par rapport au placebo.
Des observations similaires ont été faites avec Eklira Genuair dans une étude de 3 mois.
Etat clinique et symptômes de BPCO :
Eklira Genuair a apporté des améliorations cliniquement significatives concernant la dyspnée (évaluée à l’aide de l’échelle TDI [Transition Dyspnoea Index]) et la qualité de vie (évalué à l’aide du St. George’s Respiratory Questionnaire [SGRQ]). Le tableau ci-dessous montre les modifications des symptômes obtenues après 6 mois de traitement par Eklira Genuair.
| Variable | Traitement | Amélioration par rapport au placebo | Valeur p | |
| Eklira Genuair | Placebo | |||
| TDI | ||||
| Pourcentage de patients ayant obtenu la DMCS sur le TDI a | 56,9 | 45,5 | Odds ratio = 1,68 c | 0,004 |
| Changement moyen par rapport à l’inclusion dans l’étude | 1,9 | 0,9 | 1,0 unité | < 0,001 |
| SGRQ | ||||
| Pourcentage de patients ayant obtenu la DMCS sur le SGRQ b | 57,3 | 41,0 | Odds ratio = 1,87 c | < 0,001 |
| Changement moyen par rapport au début de l’étude | -7,4 | -2,8 | -4,6 unités | < 0,0001 |
a DMCS = différence minimale cliniquement significative d’au moins 1 unité dans l’échelle TDI. b DMCS d’au moins 4 unités dans le SGRQ.
c Odds ratio : augmentation de la probabilité d’atteindre la valeur minimale cliniquement significative comparé au placebo.
Les patients traités avec Eklira Genuair ont consommé moins de médicaments symptomatiques dits « de secours » que les patients recevant le placebo (une réduction de 0,95 bouffées par jour à 6 mois [p = 0,005]). Eklira Genuair a aussi amélioré les symptômes quotidiens de la BPCO (dyspnée, toux et expectorations) ainsi que les symptômes nocturnes et symptômes du petit matin.
L’analyse groupée des données d’efficacité issues des essais cliniques contrôlés contre placebo d’une durée de 6 mois et d’une durée de 3 mois a montré une réduction statistiquement significative du taux d’exacerbations modérées à sévères (définis comme les épisodes nécessitant un traitement avec des antibiotiques ou des corticostéroïdes ou conduisant à une hospitalisation) avec l'aclidinium à raison de 322 µg deux fois par jour par rapport au placebo (taux par patient par an : respectivement 0,31 versus 0,44 ; p = 0,0149).
Essais cliniques de sécurité et d’efficacité à long terme allant jusqu’à 3 ans
L'effet du bromure d'aclidinium sur la survenue d'événements cardiovasculaires majeurs (MACE) a été évalué dans le cadre d'une étude randomisée, en double-aveugle, contrôlée contre placebo et menée en groupes parallèles chez 3630 patients adultes âgés de 40 à 91 ans présentant une BPCO modérée à très sévère, traités pendant 36 mois au maximum. 58,7 % étaient de sexe masculin et 90,7 % étaient caucasiens, avec un VEMS post-bronchodilatateur moyen de 47,9 % de la valeur théorique et un CAT (questionnaire d'évaluation de BPCO) moyen de 20,7 %. Tous les patients avaient des antécédents d’atteinte cardiovasculaire ou vasculocérébrale et/ou des facteurs de risque cardiovasculaire importants. 59,8 % des patients ont présenté au moins une exacerbation de BPCO au cours des 12 derniers mois suivant la visite de sélection des patients. Environ 48 % des patients recrutés avaient des antécédents d'au moins un événement cardiovasculaire antérieur documenté ; une atteinte vasculocérébrale (13,1 %), une coronaropathie (35,4 %), une maladie vasculaire périphérique ou des antécédents de claudication (13,6 %).
Le schéma de l’étude était déterminé par la survenue d’évènements et devait prendre fin lorsque qu'un nombre suffisant d’évènements cardiovasculaires majeurs était observés pour l'analyse primaire de tolérance. Les patients ont interrompu leur traitement lorsqu’un événement cardiovasculaire majeur est survenu et sont entrés dans la période de suivi post-traitement de l'étude. 70,7 % des patients ont terminé l'étude par une évaluation effectuée par un investigateur. La durée médiane de traitement au cours de la première année était de 1,1 an dans le groupe Eklira Genuair et de 1 an dans le groupe placebo. La durée médiane de l'étude était d'environ 1,4 an dans le groupe Eklira Genuair et de 1,3 an dans le groupe placebo.
Le critère principal d'évaluation de tolérance était le délai de survenu du premier évènement cardiovasculaire majeur, défini comme l'un ou l'autre des événements suivants : décès d'origine cardiovasculaire, infarctus du myocarde non mortel (IM) ou accident ischémique cérébral non mortel. Le pourcentage de patients présentant au moins un évènement cardiovasculaire majeur était de 3,85 % dans le groupe aclidinium et 4,23 % dans le groupe placebo. Eklira Genuair n'a pas augmenté le risque d’évènement cardiovasculaire majeur chez les patients présentant une BPCO comparativement au placebo lorsqu'il a été ajouté au traitement de fond en cours (hazard ratio (HR) 0,89 ; IC à 95 % : 0,64, 1,23). La limite supérieure de l'intervalle de confiance était inférieure à la valeur du risque prédéfinie de 1,8.
Le critère primaire d’efficacité de l’étude était le taux d'exacerbations modérées ou sévères de BPCO par patient et par année au cours de la première année de traitement. Une réduction statistiquement significative de 22 % était observée dans le groupe de patients traités par Eklira Genuair comparativement au placebo (risque relatif [RR] 0,78 ; IC à 95 % 0,68 à 0,89 ; p<0,001). De plus, une réduction statistiquement significative de 35 % du taux d'hospitalisation due aux exacerbations de BPCO pendant le traitement au cours de la première année était observée dans le groupe traité par Eklira Genuair comparativement au placebo (RR 0,65 ; IC à 95 % : 0,48 à 0,89 ; p = 0,006).
Le délai d’apparition de la première exacerbation modérée ou sévère pendant le traitement était retardé dans le groupe Eklira Genuair comparativement au groupe placebo. La réduction relative du risque d'exacerbation était de 18% dans le groupe de patients traités par le bromure d'aclidinium (HR 0,82 ; IC à 95 % [0,73, 0,92], p<0,001).
Tolérance à l’effort
Au cours d’une étude clinique, randomisée, en plan croisés de 3 semaines contrôlée comparativement au placebo, Eklira Genuair a été associé à une amélioration statistiquement significative de la durée d’endurance à l’effort de 58 secondes par rapport au groupe placebo (IC à 95 % = 9-108 ; p = 0,021 ; valeur moyenne avant le début du traitement : 486 secondes). Dans le groupe de patients traités par Eklira Genuair, il a été observé une diminution statistiquement significative de la distension pulmonaire au repos (capacité résiduelle fonctionnelle [CRF] = 0,197 l [IC à 95 % =0,321 - 0,072 ; p = 0,002] et du volume résiduel [VR] = 0,238 l [IC à 95 % = 0,396 - 0,079 p = 0,004]) ainsi qu’une amélioration de la capacité inspiratoire (de 0,078 l ; IC à 95 % = 0,01 - 0,145 ; p = 0,025) et une diminution de la dyspnée d’effort de 0,63 unités sur l’échelle de Borg ; (IC à 95 % = 1,11 - 0,14; p = 0,012).
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Eklira Genuair dans tous les sous-groupes de la population pédiatrique dans l’indication de BPCO (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Le bromure d’aclidinium est rapidement absorbé au niveau des poumons, atteignant les concentrations plasmatiques maximales dans les 5 minutes qui suivent l’inhalation chez des sujets sains, et normalement dans les 15 premières minutes chez les patients atteints de BPCO. La fraction de la dose inhalée qui atteint la circulation systémique sous forme d’aclidinium non modifié est très faible, moins de 5 %.
Chez des patients atteints de BPCO, les concentrations plasmatiques maximales atteintes à l’état d’équilibre après inhalation de 400 µg de bromure d’aclidinium poudre sèche étaient d’environ 224 pg/ml. Administré deux fois par jour, l’état d’équilibre des taux plasmatiques étaient atteints dans les 7 jours.
Distribution
La déposition pulmonaire totale du bromure d’aclidinium après inhalation par Genuair atteignait en moyenne environ 30 % de la dose mesurée dans le dispositif d’inhalation.
La liaison aux protéines plasmatiques du bromure d’aclidinium mesurée in vitro correspondait très probablement à la liaison des métabolites aux protéines du fait de l’hydrolyse rapide du bromure d’aclidinium dans le plasma. La liaison aux protéines plasmatiques était de 87 % pour le métabolite acide carboxylique et de 15 % pour le métabolite alcool. Le bromure d’aclidinium se lie principalement à l’albumine.
Métabolisation
Le bromure d’aclidinium est hydrolysé rapidement et principalement en ses dérivés alcool et acide carboxylique pharmacologiquement inactifs. L’hydrolyse se produit par voie chimique (non enzymatique) et par voie enzymatique par l’intermédiaire des estérases, la butyrylcholinestérase étant la principale estérase humaine impliquée dans l’hydrolyse. Les concentrations plasmatiques du dérivé acide sont approximativement 100 fois plus élevées que celles du dérivé alcool et de la substance active non modifiée après l’inhalation.
La faible biodisponibilité absolue du bromure d’aclidinium inhalé (< 5%) s’explique par le fait que le bromure d’aclidinium intra-pulmonaire ou dégluti, subit une hydrolyse systémique et pré-systémique importante.
La métabolisation par les enzymes CYP450 joue un rôle mineur dans la clairance métabolique totale du bromure d’aclidinium.
Les études in vitro ont montré que le bromure d’aclidinium à dose thérapeutique ou ses métabolites ne sont ni inhibiteurs ni inducteurs des enzymes du cytochrome P450 (CYP450) et n’inhibent pas les estérases (carboxylestérase, acétylcholinestérase et butyrylcholinestérase). Les études in vitro ont montré que le bromure d’aclidinium ou les métabolites du bromure d’aclidinium ne sont ni des substrats ni des inhibiteurs de la glycoprotéine-P.
Élimination
La demi-vie d’élimination terminale et la demi-vie observée du bromure d’aclidinium, après inhalation de doses de 400 µg deux fois par jour chez les sujets présentant une BPCO, sont respectivement aux environs de 14 heures et 10 heures.
Après administration intraveineuse de 400 µg de bromure d’aclidinium radiomarqué à des volontaires sains, environ 1 % de la dose a été excrétée dans l’urine sous forme de bromure d’aclidinium non modifié. Jusqu’à 65 % de la dose a été éliminée sous forme de métabolites dans l’urine et jusqu’à 33 % sous forme de métabolites dans les matières fécales.
Après inhalation de 200 µg et de 400 µg de bromure d’aclidinium par des volontaires sains ou des sujets atteints de BPCO, l’excrétion urinaire d’aclidinium non modifié était très faible, environ 0,1 % de la dose administrée, reflétant un rôle mineur de la clairance rénale dans la clairance totale de l’aclidinium du plasma.
Linéarité/non-linéarité
Le bromure d’aclidinium a démontré une linéarité cinétique et un comportement pharmacocinétique indépendant du temps dans l’intervalle thérapeutique.
Populations spéciales
Patients âgés
Les propriétés pharmacocinétiques du bromure d’aclidinium chez les patients atteints de BPCO modérée à sévère paraissent être similaires chez les patients âgés de 40 à 59 ans et chez les patients âgés de 70 ans et plus. En conséquence, aucun ajustement de dose n’est requis pour les patients âgés atteints de BPCO.
Patients insuffisants hépatiques
Aucune étude n’a été réalisée chez les patients insuffisants hépatiques. Le bromure d’aclidinium est métabolisé principalement par clivage chimique et enzymatique dans le plasma, il est donc très peu probable que l’insuffisance hépatique modifie l’exposition systémique. Aucun ajustement de dose n’est requis pour les patients insuffisants hépatiques atteints de BPCO.
Patients insuffisants rénaux
Aucune différence pharmacocinétique significative n’a été observée entre les sujets présentant une fonction rénale normale et les sujets insuffisants rénaux. En conséquence, aucun ajustement de dose, ni aucune surveillance supplémentaire, ne sont requis pour les patients insuffisants rénaux atteints de BPCO.
Origine ethnique
Après des inhalations répétées, l’exposition systémique de bromure d’aclidinium s’est révélée similaire chez les patients japonais et caucasiens.
Relations pharmacocinétique/pharmacodynamique
Le bromure d’aclidinium agit localement au niveau broncho-pulmonaire et est rapidement métabolisé dans le plasma. Aussi, il n’y a pas de corrélation entre la pharmacocinétique et la pharmacodynamie.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée, génotoxicité, cancérogénèse, et études des fonctions de reproduction et de développement embryofoetal n’ont pas révélé de risque particulier pour l’homme.
Dans les études non cliniques, les effets cardiovasculaires (augmentation du rythme cardiaque chez le chien), la toxicité sur les fonctions de reproduction (effets fœtotoxiques) et la fertilité (légère diminution du taux de fécondation, du nombre de corps jaunes et des pertes avant et après l’implantation) n’ont été observés chez l’animal qu’à des expositions considérées comme suffisamment supérieures à l’exposition maximale observée chez l’homme, indiquant une faible pertinence sur le plan clinique.
La faible toxicité observée dans les études non cliniques toxicologiques est en partie due à la métabolisation rapide du bromure d’aclidinium dans le plasma et au manque d’activité pharmacologique significative des principaux métabolites. Dans ces études, les expositions systémiques à la dose sans effet indésirable observé ont été supérieures de 7 fois à 73 fois à celles observées chez des sujets traités par 400 µg deux fois par jour.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Lactose monohydraté.
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans.
À utiliser dans les 90 jours suivant l’ouverture de l’emballage.
6.4 Précautions particulières de conservation
Conserver l’inhalateur à l’intérieur de l’emballage jusqu’au début de la période d’administration.
6.5 Nature et contenu de l’emballage extérieur
L’inhalateur est un dispositif à composantes multiples fait de polycarbonate, d’acrylonitrile butadiène styrène, de polyoxyméthylène, de polytéréphthalate de butylène, de polypropylène, de polystyrène et d’acier inoxydable. Il est de couleur blanche avec un compteur de doses intégré et un bouton d’administration de couleur verte. L’embout buccal est couvert d’un capuchon protecteur amovible de couleur verte. L’inhalateur est fourni dans un emballage en plastique laminé, placé dans une boîte en carton.
Carton contenant 1 inhalateur de 30 doses.
Carton contenant 1 inhalateur de 60 doses.
Carton contenant 3 inhalateurs de 60 doses chacun.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur. Instructions d’Utilisation
Instructions à lire avant de commencer l'utilisation de l'inhalateur.
Se familiariser avec les éléments de l’inhalateur Genuair.
Image A
Avant utilisation :
- a) Avant la première utilisation, déchirer le sachet scellé et sortir l’inhalateur. Jeter le sachet.
- b) Ne pas appuyer sur le bouton vert avant que le patient soit prêt à prendre une dose.
- c)
Retirer le capuchon en appuyant légèrement sur les flèches marquées de chaque côté (Image B).
Image B
ETAPE 1 : Préparer la dose
1.1. Regarder dans l’ouverture de l’embout buccal pour s'assurer que rien ne le bloque (Image C). 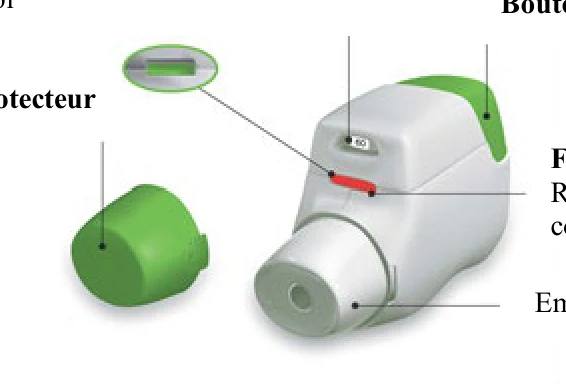
Rouge = confirme une inhalation correcte
Vert = inhalateur prêt à
l’emploi
Embout buccal
Bouton vert
Compteur de doses
Capuchon protecteur
Appuyez ici et tirez
1.2. Regarder la fenêtre de contrôle (qui devrait être rouge, Image C).
Image C
1.3. Tenir l’inhalateur horizontalement avec l’embout buccal dirigé vers le patient et le bouton vert vers le haut (Image D).
Image D
1.4. Appuyer sur le bouton vert jusqu’en bas pour charger une dose (Image E).
Lorsque le patient appuie sur le bouton vert jusqu’en bas, la fenêtre de contrôle passe du rouge au vert.
S'assurer que le bouton vert soit au-dessus. Ne pas incliner l’inhalateur.
1.5. Relâcher le bouton vert (Image F).
Le bouton vert doit être bien relâché pour que l’inhalateur fonctionne correctement.
Image E Image F 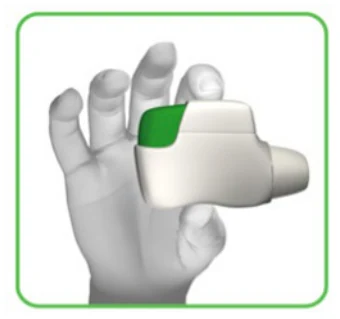
Vérifier l’ouverture de
l’embout buccal 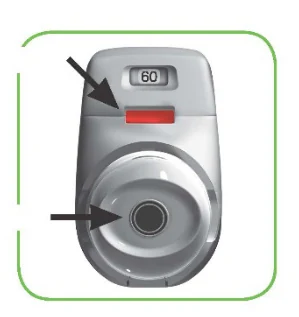
Arrêter et Vérifier les éléments suivants :
1.6. S'assurer que la fenêtre de contrôle est désormais verte (Image G).
Le médicament est prêt à être inhalé.
Se rendre à ‘ETAPE 2 : Inhaler le médicament’
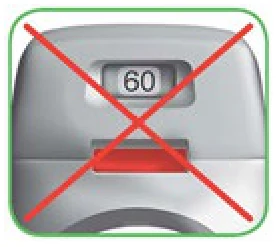
Image G
Que faire si la fenêtre de contrôle est encore rouge après avoir appuyé sur le bouton
(Image H).
Image H
La dose n’est pas préparée. Retourner à ‘Etape 1 Préparer votre dose’ et répéter les étapes 1.1. et 1.6.
ETAPE 2 : Inhaler votre médicament
Lire les étapes 2.1. à 2.7. entièrement avant utilisation. Ne pas incliner l’inhalateur.
2.1. Tenir l’inhalateur à distance de la bouche et expirer complètement. Ne jamais expirer dans l’inhalateur (Schéma I).
Image I
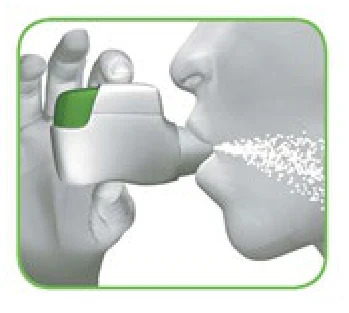
2.2. Maintenir la tête droite, placer l’embout buccal entre les lèvres et pincer les lèvres fermement autour de l’embout (Image J).
Ne pas maintenir le bouton vert enfoncé lors de l’inhalation.
Image J
2.3. Prendre une profonde inspiration par la bouche. Maintenir l’inspiration aussi longtemps que possible.
Un « clic » indiquera que l'inhalation est correcte. Continuer d’inspirer aussi longtemps que possible après avoir entendu le « clic ». Certains patients peuvent ne pas entendre ce « clic ». Utiliser la fenêtre de contrôle pour vérifier que l'inhalation a été réalisée correctement.
2.4. Retirer l’inhalateur de la bouche.
2.5. Retenir sa respiration aussi longtemps que possible.
2.6. Expirer lentement.
Certains patients peuvent avoir une sensation granuleuse en bouche ou un goût légèrement sucré ou amer. Le patient ne doit pas reprendre de dose supplémentaire s'il n'a rien ressenti après avoir inhalé. 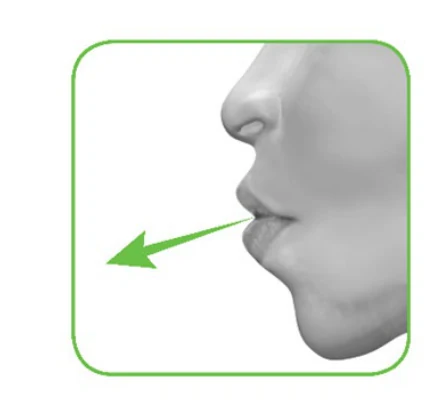
S’arrêter et Vérifier :
2.7. S'assurer que la fenêtre de contrôle est désormais rouge (Image K). Cela indique que l'inhalation a été correctement effectuée.
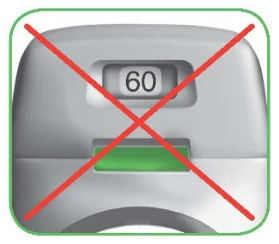
Image K
Que faire si la fenêtre de contrôle est toujours verte après l’inhalation (Image L).
Image L
Cela signifie que l'inhalation du médicament n'a pas été réalisée correctement. Revenez à ‘ETAPE 2 : Inhaler votre médicament’ et répéter les étapes 2.1. à 2.7.
Si la fenêtre de contrôle ne passe toujours pas au rouge, cela peut être dû au fait que le bouton vert n'a pas été bien relâché avant d’inhaler, ou bien que l'inhalation n'a pas été suffisamment profonde. Si cela se produit, il faut réessayer. Le patient doit s'assurer qu'il a bien relâché le bouton vert et qu'il a expiré complètement. Prendre alors une profonde inhalation à travers l’embout buccal. Il doit être recommandé au patient de contacter son médecin si la fenêtre de contrôle est toujours verte après plusieurs tentatives.
Replacer le capuchon sur l’embout buccal après chaque utilisation (Image M), afin d’éviter une contamination de l’inhalateur par de la poussière ou d’autres éléments. En cas de perte du capuchon protecteur, l'inhalateur doit être jeté.
Image M
Informations complémentaires
Que faire en cas de préparation d'une dose non prévue ?
Conserver l'inhalateur avec le capuchon protecteur en place jusqu’au moment d’inhaler le médicament, retirer ensuite le capuchon et commencer à l’étape 1.6.
Comment fonctionne l’indicateur de doses ?
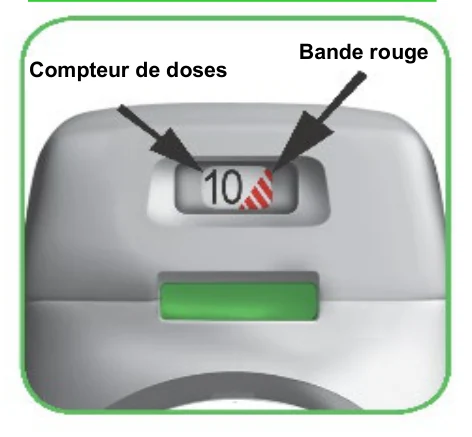
- L’indicateur de doses montre le nombre total de doses restant dans l’inhalateur (Image N).
- A la première utilisation, chaque inhalateur contient au moins 60 doses, ou au moins 30 doses, en fonction de la taille du conditionnement.
A chaque fois qu'une dose est chargée en appuyant sur le bouton vert, l’indicateur de doses se rapproche du nombre suivant (50, 40, 30, 20, 10 ou 0).
Quand changer d’inhalateur ?
L'inhalateur doit être changé :
- si l'inhalateur semble endommagé ou si le capuchon de l'embout buccal est perdu, ou
- lorsqu’une bande rouge apparaît sur l’indicateur de doses, ce qui signifie que l'on s'approche de la dernière dose (Image N), ou
que l'inhalateur est vide (Image O).
Image N
Comment savoir que l'inhalateur est vide ?
Quand le bouton vert ne retournera pas entièrement en position haute et sera bloqué dans une position intermédiaire, la dernière aura été atteinte (Image O). Même si le bouton vert est bloqué, la dernière dose pourra toujours être inhalée. Après cela, l’inhalateur ne pourra plus être réutilisé et il faudra donc utiliser un nouvel inhalateur.
Comment nettoyer l’inhalateur ?
Ne JAMAIS utiliser d’eau pour nettoyer l’inhalateur, car cela pourrait détériorer le médicament.
Pour nettoyer l'inhalateur, essuyer simplement l’extérieur de l’embout buccal à l’aide d’un mouchoir sec ou d’une serviette en papier.
Image O 
Le compteur de doses descend
doucement de 60 à 0: 60, 50, 40, 30,
20, 10, 0.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Azurity Pharmaceuticals Ireland Ltd.
The Observatory
7-11 Sir John Rogerson's Quay
Dublin 2, D02 VC42
Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/12/778/001
EU/1/12/778/002
EU/1/12/778/003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 20 juillet 2012
Date de renouvellement : 20 avril 2017
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu/.