


Résumé des caractéristiques - Macitentan AccordPharma
1. DÉNOMINATION DU MÉDICAMENT
Macitentan AccordPharma 10 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque comprimé pelliculé contient 10 mg de macitentan.
Excipients à effet notoire
Chaque comprimé pelliculé contient 38.4 mg de lactose sous forme de monohydrate et 0,06 mg de lécithine [Soja] (E322).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé).
Comprimés pelliculés blancs à blanc cassé, rond, biconvexe, sur lesquels est gravé “NL” sur une face et unis sur l’autre face. Le diamètre du comprimé est d’environ 5,5 mm.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Adultes
Macitentan AccordPharma, en monothérapie ou en association, est indiqué pour le traitement au long cours des patients adultes atteints d’hypertension artérielle pulmonaire (HTAP) en classe fonctionnelle (CF) OMS II ou III (voir rubrique 5.1).
Population pédiatrique
Macitentan AccordPharma, en monothérapie ou en association, est indiqué pour le traitement au long cours des patients pédiatriques âgés de moins de 18 ans et pesant au moins 40 kg atteints d’HTAP en CF OMS II ou III (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Le traitement doit être initié et suivi uniquement par un médecin expérimenté dans le traitement de l’HTAP.
Posologie
Patients adultes et pédiatriques âgés de moins de 18 ans et pesant au moins 40 kg La dose recommandée est de 10 mg une fois par jour. Macitentan AccordPharma doit être pris chaque jour à approximativement la même heure.
Le patient devra être informé que s’il oublie une dose de Macitentan AccordPharma, il doit la prendre dès que possible, puis à l’heure prévue pour la dose suivante, et qu’il ne doit jamais prendre deux doses en même temps.
Les comprimés pelliculés de 10 mg ne sont recommandés que pour les patients pédiatriques pesant au moins 40 kg. Pour les patients pédiatriques pesant moins de 40 kg, d’autres spécialités doivent être utilisées.
Populations spécifiques
Personnes âgées
Aucun ajustement de dose n’est nécessaire chez les patients âgés de plus de 65 ans (voir rubrique 5.2).
Insuffisance hépatique
Au vu des données pharmacocinétiques disponibles, aucun ajustement de dose n’est nécessaire chez les patients atteints d’insuffisance hépatique légère, modérée ou sévère (voir rubriques 4.4 et 5.2). Néanmoins, il n’y a pas d’expérience clinique avec le macitentan chez des patients présentant une HTAP et une insuffisance hépatique modérée ou sévère associée. Le macitentan ne doit pas être initié chez les patients présentant une insuffisance hépatique sévère ou une élévation cliniquement significative des transaminases hépatiques (plus de 3 fois la limite supérieure de la normale (> 3 x LSN) ; voir rubriques 4.3 et 4.4).
Insuffisance rénale
Au vu des données pharmacocinétiques disponibles, aucun ajustement de dose n’est nécessaire chez les patients présentant une insuffisance rénale. Il n’y a pas d’expérience clinique avec le macitentan chez des patients présentant une HTAP et une insuffisance rénale sévère associée. L’utilisation du macitentan chez des patients dialysés n’est pas recommandée (voir rubriques 4.4 et 5.2).
Population pédiatrique
La posologie et l’efficacité du macitentan chez les enfants de moins de 2 ans n’ont pas été établies. Les données actuellement disponibles sont décrites dans les rubriques 4.8, 5.1 et 5.2, mais aucune recommandation posologique ne peut être établie.
Mode d’administration
Les comprimés pelliculés ne sont pas sécables et doivent être avalés entiers avec de l’eau. Ils peuvent être pris au cours ou en dehors des repas.
4.3 Contre-indications
- Hypersensibilité à la substance active, au soja ou à l’un des excipients mentionnés à la rubrique 6.1.
- Grossesse (voir rubrique 4.6).
- Femmes en âge de procréer n’utilisant pas une méthode fiable de contraception (voir rubriques 4.4 et 4.6).
- Allaitement (voir rubrique 4.6).
- Patients présentant une insuffisance hépatique sévère (avec ou sans cirrhose) (voir rubrique 4.2)
- Taux sériques des transaminases hépatiques (aspartate aminotransférases (ASAT) et/ou alanine aminotransférases (ALAT)) > 3 x LSN) avant la mise en route du traitement (voir rubriques 4.2 et 4.4).
4.4 Mises en garde spéciales et précautions d’emploi
Le rapport bénéfice-risque du macitentan n’a pas été évalué chez les patients atteints d’hypertension artérielle pulmonaire en classe fonctionnelle OMS I.
Fonction hépatique
Des augmentations des transaminases hépatiques (ASAT, ALAT) ont été associées à l’HTAP et aux antagonistes des récepteurs de l’endothéline (ARE). Le macitentan ne doit pas être initié chez les patients présentant une insuffisance hépatique sévère ou des transaminases élevées (> 3 × LSN) (voir rubriques 4.2 et 4.3) et il n’est pas recommandé chez les patients présentant une insuffisance hépatique modérée. Les enzymes hépatiques doivent être dosées avant d’initier un traitement par le macitentan.
Les patients doivent être régulièrement surveillés sur le plan hépatique, un suivi mensuel des taux d’ALAT et d’ASAT est recommandé. En cas d’augmentation des transaminases persistante, inexpliquée, cliniquement significative, d’augmentation du taux de bilirubine associée (> 2 × LSN), de signes cliniques évocateurs d’une atteinte hépatique (ex : ictère), le traitement par le macitentan devra être interrompu.
La réintroduction du macitentan peut être envisagée après normalisation des taux sériques des enzymes hépatiques chez les patients n’ayant pas présenté de symptômes cliniques d’atteinte hépatique. L’avis d’un hépatologue est recommandé.
Taux d’hémoglobine
Une diminution du taux d’hémoglobine a été associée au traitement par les antagonistes des récepteurs de l’endothéline, y compris avec le macitentan (voir rubrique 4.8). Dans les études contrôlées contre placebo, les diminutions du taux d’hémoglobine associées au macitentan n’étaient pas évolutives. Elles se sont stabilisées après les 4 à 12 premières semaines de traitement et sont restées stables durant l’administration du traitement en chronique. Des cas d’anémie nécessitant des transfusions sanguines ont été rapportés avec le macitentan comme avec d’autres antagonistes des récepteurs de l’endothéline. L’instauration d’un traitement par le macitentan n’est pas recommandée chez les patients présentant une anémie sévère. Un contrôle du taux d’hémoglobine est recommandé avant l’initiation du traitement, puis périodiquement pendant la durée du traitement selon le contexte clinique.
Maladie veino-occlusive pulmonaire
Des cas d’œdèmes pulmonaires ont été rapportés avec des traitements vasodilatateurs (principalement avec les prostanoïdes) lorsqu’ils sont utilisés chez des patients ayant une maladie veino-occlusive pulmonaire. Par conséquent, si des patients atteints d’HTAP présentent des signes d’œdème pulmonaire alors qu’ils sont traités par du macitentan, la possibilité d’une maladie veino-occlusive pulmonaire devra être évoquée.
Femmes en âge de procréer
Le traitement par le macitentan ne devra être initié chez les femmes en âge de procréer qu’après vérification de l’absence de grossesse, et après qu’une information appropriée pour le choix et la mise en place d’une méthode de contraception fiable leur ait été délivrée (voir rubriques 4.3 et 4.6). Il est recommandé de ne pas initier une grossesse dans le mois qui suit l’arrêt du macitentan. Un test de grossesse mensuel est recommandé pendant le traitement par le macitentan afin de pouvoir détecter une éventuelle grossesse le plus précocement possible.
Utilisation concomitante à des inducteurs puissants du CYP3A4
En présence d’inducteurs puissants du CYP3A4, l’efficacité du macitentan peut être réduite. L’association du macitentan avec des inducteurs puissants du CYP3A4 (ex : rifampicine, millepertuis, carbamazépine, et phénytoïne) doit être évitée (voir rubrique 4.5).
Utilisation concomitante à des inhibiteurs puissants du CYP3A4
Des précautions doivent être prises lorsque le macitentan est associé à des inhibiteurs puissants du CYP3A4 (ex : itraconazole, kétoconazole, voriconazole, clarithromycine, télithromycine, nefazodone, ritonavir et saquinavir) (voir rubrique 4.5).
Utilisation concomitante avec des inhibiteurs modérés doubles ou combinés du CYP3A4 et du CYP2C9
Des précautions doivent être prises lorsque le macitentan est administré de manière concomitante avec des inhibiteurs modérés doubles du CYP3A4 et du CYP2C9 (ex : fluconazole et amiodarone) (voir rubrique 4.5).
Des précautions doivent également être prises lorsque le macitentan est administré de manière concomitante avec un inhibiteur modéré du CYP3A4 (ex : ciprofloxacine, ciclosporine, diltiazem, érythromycine, vérapamil) et un inhibiteur modéré du CYP2C9 (ex : miconazole, pipérine) (voir rubrique 4.5).
Insuffisance rénale
Les patients atteints d’insuffisance rénale peuvent présenter un risque plus important de survenue d’hypotension et d’anémie lors d’un traitement par le macitentan. En conséquence, il est recommandé de surveiller la pression artérielle ainsi que le taux d’hémoglobine chez ces patients. Il n’existe pas d’expérience clinique sur l’utilisation du macitentan chez les patients présentant une HTAP et une insuffisance rénale sévère associée. Des précautions sont recommandées dans cette population. Il n’existe pas d’expérience de l’utilisation du macitentan chez les patients dialysés. Le macitentan n’est pas recommandé dans cette population (voir rubriques 4.2 et 5.2).
Excipients à effet notoire
Macitentan AccordPharma contient du lactose. Les patients présentant des maladies héréditaires rares telles qu’une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose- galactose ne doivent pas prendre ce produit médicamenteux.
Macitentan AccordPharma contient de la lécithine [Soja]. Ce médicament ne doit pas être utilisé chez les patients allergiques au soja (voir rubrique 4.3).
Autres excipients
Ce produit médicamenteux contient moins d’1 mmol de sodium (23 mg) par comprimé, c’est-à-dire qu’il ne contient quasiment pas de sodium.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Études in vitro
Le CYP3A4 du cytochrome P450 est la principale enzyme impliquée dans le métabolisme du macitentan et dans la formation de son métabolite actif aprocitentan, avec une contribution mineure des enzymes CYP2C8, CYP2C9 et CYP2C19 (voir rubrique 5.2). Le macitentan et son métabolite actif n’ont pas d’effet inducteur ou inhibiteur cliniquement significatif sur le cytochrome P450.
Le macitentan et son métabolite actif, à des concentrations cliniquement pertinentes, n’ont pas d’effet inhibiteur sur les transporteurs hépatiques ou rénaux, incluant les protéines de transport des anions organiques (OATP1B1 et OATP1B3). Le macitentan et son métabolite actif ne sont pas des substrats des OATP1B1 et OATP1B3. Ils pénètrent dans le foie par diffusion passive.
Le macitentan et son métabolite actif, à des concentrations cliniquement pertinentes, n’ont pas d’effet inhibiteur sur les pompes d’efflux hépatiques et rénales, y compris la protéine de multi-résistance aux médicaments (P-gp, MDR-1), et des transporteurs MATE1 et MATE2-K. Le macitentan n’est pas un substrat de la P-gp/MDR-1.
Le macitentan et son métabolite actif, à des concentrations cliniquement pertinentes, n’interagissent pas avec les protéines impliquées dans le transport hépatique des sels biliaires, tels que la pompe d’exportation des sels biliaires (BSEP) et le co-transporteur du sodium-taurocholate (NTCP).
Études in vivo
Inducteurs puissants du CYP3A4
L’administration concomitante de la rifampicine, inducteur puissant du CYP3A4, administrée à la dose de 600 mg par jour, a diminué de 79 % l’exposition au macitentan à l’état d’équilibre mais n’a pas eu d’effet sur l’exposition à son métabolite actif. Lors de l’administration concomitante d’un inducteur puissant du CYP3A4 tel que la rifampicine, la possibilité d’une diminution de l’efficacité du macitentan doit être envisagée. Par conséquent, il est préférable d’éviter l’administration concomitante du macitentan avec des inducteurs puissants du CYP3A4 (voir rubrique 4.4).
Kétoconazole
L’exposition du macitentan a approximativement doublé lors de l’administration concomitante d’une prise par jour de 400 mg de kétoconazole, un inhibiteur puissant du CYP3A4. Une estimation basée sur une modélisation pharmacocinétique basée sur la physiologie (PBPK : physiologically based pharmacokinetic) prévoit une augmentation de l’exposition au macitentan multipliée par 3 environ lors de l’administration concomitante de kétoconazole à la dose de 200 mg deux fois par jour. Il convient néanmoins de tenir compte des limites d’un tel modèle. L’exposition du métabolite actif du macitentan a été réduite de 26 %. La prudence est requise en cas d’association du macitentan à des inhibiteurs puissants du CYP3A4 (voir rubrique 4.4).
Fluconazole
Lors de l’administration concomitante de 400 mg de fluconazole par jour, un inhibiteur modéré double du CYP3A4 et du CYP2C9, l’exposition systémique du macitentan peut augmenter approximativement d’un facteur 3,8 selon la modélisation PBPK. Toutefois, il n’y a pas eu de modification cliniquement significative de l’exposition systémique du métabolite actif du macitentan. Il convient néanmoins de tenir compte des limites d’un tel modèle. La prudence est requise en cas d’administration concomitante du macitentan avec des inhibiteurs modérés doubles du CYP3A4 et du CYP2C9 (ex : fluconazole et amiodarone) (voir rubrique 4.4).
La prudence est également requise en cas d’administration concomitante du macitentan avec un inhibiteur modéré du CYP3A4 (ex : ciprofloxacine, ciclosporine, diltiazem, érythromycine, vérapamil) et un inhibiteur modéré du CYP2C9 (ex : miconazole, pipérine) (voir rubrique 4.4).
Warfarine
L’administration concomitante du macitentan à la dose de 10 mg par jour, en prises répétées, après la prise d’une dose unique de 25 mg de warfarine, n’a eu aucun effet sur l’exposition à la S-warfarine (substrat du CYP2C9) ni à la R-warfarine (substrat du CYP3A4). L’effet pharmacodynamique de la warfarine, évalué d’après l’INR (International Normalized Ratio) n’a pas été modifié par le macitentan. La pharmacocinétique du macitentan et de son métabolite actif n’a pas été modifiée par la warfarine.
Sildénafil
À l’état d’équilibre, l’exposition à la prise de 20 mg trois fois par jour de sildénafil a été augmentée de 15 % lors de l’administration concomitante du macitentan à la dose de 10 mg par jour. Le sildénafil, substrat du CYP3A4, n’a pas eu d’effet sur la pharmacocinétique du macitentan, mais a réduit de 15 % l’exposition au métabolite actif du macitentan. Ces modifications n’ont pas d’impact cliniquement significatif. Une étude contrôlée contre placebo chez les patients atteints d’HTAP a démontré l’efficacité et la sécurité du macitentan en association au sildénafil.
Ciclosporine A
L’administration concomitante du macitentan et de 100 mg deux fois par jour de ciclosporine A, un inhibiteur du CYP3A4 et de l’OATP, n’a pas eu d’effet cliniquement significatif sur l’exposition au macitentan et à son métabolite actif à l’état d’équilibre.
Contraceptifs hormonaux
L’administration de macitentan 10 mg une fois par jour n’a pas d’effet sur la pharmacocinétique d’un contraceptif oral (1 mg de noréthistérone et 35 µg d’éthinylestradiol).
Médicaments substrats de la protéine de résistance au cancer du sein (BCRP) La pharmacocinétique d’un médicament substrat de la BCRP (riociguat 1 mg ; rosuvastatine 10 mg) n’a pas été modifiée par l’administration de macitentan 10 mg une fois par jour.
Population pédiatrique
Les études d’interaction n’ont été réalisées que chez l’adulte.
4.6 Fertilité, grossesse et allaitement
Utilisation chez les femmes en âge de procréer
Le traitement par le macitentan ne devra être initié chez les femmes en âge de procréer qu’après vérification de l’absence de grossesse, et après qu’une information appropriée pour le choix et la mise en place d’une méthode de contraception fiable leur ait été délivrée (voir rubriques 4.3 et 4.4). Un délai de 1 mois après l’arrêt du macitentan doit être respecté avant d’envisager une grossesse. Afin de détecter une éventuelle grossesse le plus précocement possible, il est recommandé de réaliser un test de grossesse mensuel.
Grossesse
Il n’existe pas de données sur l’utilisation du macitentan chez la femme enceinte. Les études chez l’animal ont montré une toxicité du macitentan sur les fonctions de la reproduction (voir rubrique 5.3). Le risque potentiel chez l’humain n’est pas connu à ce jour. Le macitentan est contre-indiqué durant la grossesse ou chez les femmes en âge de procréer n’ayant pas recours à une méthode de contraception fiable (voir rubrique 4.3).
Allaitement
Le taux de passage du macitentan dans le lait maternel n’est pas connu. Chez le rat, le macitentan et ses métabolites sont excrétés dans le lait pendant l’allaitement (voir rubrique 5.3). Un risque d’exposition au macitentan des enfants allaités ne peut être exclu. Le macitentan est contre-indiqué pendant l’allaitement (voir rubrique 4.3).
Fertilité masculine
Le développement d’une atrophie tubulaire testiculaire a été observé chez les animaux mâles après traitement par du macitentan (voir rubrique 5.3). Une diminution du nombre de spermatozoïdes a été observée chez des patients traités par des antagonistes des récepteurs de l’endothéline. Le macitentan, comme d’autres antagonistes des récepteurs de l’endothéline, pourrait avoir un effet délétère sur la spermatogénèse chez l’homme.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le macitentan a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Aucune étude sur les effets sur l’aptitude à conduire un véhicule ou à utiliser des machines n’a été réalisée. Toutefois, des effets indésirables peuvent survenir (par ex. céphalées, hypotension) susceptibles d’altérer l’aptitude du patient à conduire un véhicule ou à utiliser des machines (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés dans l’étude SERAPHIN ont été des rhinopharyngites (14,0 %), des céphalées (13,6 %) et des anémies (13,2 %, voir section 4.4).
Liste des effets indésirables sous forme de tableau
Le profil de sécurité du macitentan a été évalué au cours d’une étude à long terme contrôlée contre placebo chez 742 patients adultes et adolescents atteints d’HTAP symptomatique (étude SERAPHIN). La durée moyenne de traitement a été de 103,9 semaines dans le groupe traité par du macitentan 10 mg, et de 85,3 semaines dans le groupe placebo.
Les effets indésirables associés au macitentan et rapportés au cours de cette étude clinique sont listés dans le tableau ci-dessous. Les effets indésirables depuis la commercialisation sont également inclus.
Les fréquences des effets indésirables sont définies selon la convention suivante : très fréquent ( ≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
| Classe organe | Fréquence | Effets indésirables |
| Infections et Infestations | Très fréquent | Rhinopharyngite |
| Très fréquent | Bronchite | |
| Fréquent | Pharyngite | |
| Fréquent | Syndrome grippal | |
| Fréquent | Infection urinaire | |
Affections hématologiques et du système lymphatique | Très fréquent | Anémie, diminution du taux d’hémoglobine5 |
| Fréquent | Leucopénie6 | |
| Fréquent | Thrombocytopénie7 | |
Troubles du système immunitaire | Peu fréquent | Réaction d’hypersensibilité (ex : angio-œdème, prurit et rash cutané)1 |
| Troubles du système nerveux | Très fréquent | Céphalées |
| Troubles vasculaires | Fréquent | Hypotension2, bouffées vaso- motrices |
| Troubles respiratoires thoraciques et médiastinaux | Fréquent | Congestion nasale1 |
| Affections hépatobiliaires | Fréquent | Élévation des transaminases4 |
| Affections des organes de reproduction et du sein | Fréquent | Augmentation des saignements utérins8 |
Troubles généraux et aux sites d’administration | Très fréquent | Œdèmes et rétention hydrique3 |
1 Données issues de l’ensemble des études contrôlées contre placebo
8 Inclut les termes préférés (PT) de saignements menstruels abondants, saignements utérins anormaux, hémorrhagie intermenstruelle, hémorragies utérines/vaginales, polyménorrhée et règles irrégulières. Fréquence déterminée sur la base du taux d’exposition chez les femmes.
Description de certains effets indésirables
2 Des cas d’hypotension ont été associés à la prise d’antagonistes des récepteurs de l’endothéline, y compris le macitentan. Dans l’étude SERAPHIN, une étude à long terme en double-aveugle chez des patients atteints d’HTAP, des cas d’hypotension ont été rapportés chez 7 % des patients traités par du macitentan 10 mg et chez 4,4 % des patients sous placebo. Cela correspond à 3,5 évènements / 100 patients-année sous macitentan 10 mg et à 2,7 évènements / 100 patients-année sous placebo.
3 La survenue d’œdème/rétention hydrique a été associée à l’utilisation des antagonistes des récepteurs de l’endothéline, y compris le macitentan. Dans l’étude SERAPHIN, une étude à long terme en double-aveugle chez des patients atteints d’HTAP, l’incidence des œdèmes a été de 21,9 % sous macitentan 10 mg et de 20,5 % sous placebo. Dans une étude en double-aveugle chez des patients adultes atteints de fibrose pulmonaire idiopathique, l’incidence des œdèmes périphériques dans les groupes des patients a été 11,8 % dans le groupe de patients traités par macitentan et 6,8 % dans le groupe placebo. Dans deux études en double-aveugle chez des patients adultes atteints d’ulcères digitaux associés à une sclérodermie systémique, l’incidence des œdèmes périphériques variait de 13,4 % à 16,1 % dans le groupe traité par macitentan 10 mg et de 6,2 % à 4,5 % dans les groupes recevant le placebo.
Anomalies biologiques
4 Transaminases hépatiques
Dans l’étude SERAPHIN, une étude en double-aveugle chez des patients atteints d’HTAP, l’incidence des augmentations des transaminases hépatiques (ALAT/ASAT) > 3 x LSN était de 3,4 % sous macitentan 10 mg et de 4,5 % sous placebo. Des augmentations > 5 x LSN sont survenues chez 2,5 % des patients traités par du macitentan 10 mg et chez 2 % des patients sous placebo.
5 Taux d’hémoglobine
Dans l’étude SERAPHIN, une étude en double-aveugle chez des patients atteints d’HTAP, une diminution moyenne du taux d’hémoglobine de 1g/dL a été observée sous macitentan 10 mg par rapport au placebo. Une diminution du taux d’hémoglobine par rapport à la valeur de base aboutissant à un taux inférieur à 10g/dl a été observée chez 8,7 % des patients sous macitentan 10 mg et chez 3,4 % des patients sous placebo.
6 Leucocytes
Dans l’étude SERAPHIN, une étude en double-aveugle chez des patients atteints d’HTAP, une diminution moyenne du taux de leucocytes de 0,7 × 10⁹/L a été observée sous macitentan 10 mg alors qu’aucune modification n’a été rapportée sous placebo.
7 Plaquettes
Dans l’étude SERAPHIN, une étude en double-aveugle chez des patients atteints d’HTAP, une diminution moyenne du taux de plaquettes de 17 × 109/L sous macitentan 10 mg et de 11 × 109/L sous placebo a été observée.
Sécurité à long terme
Parmi les 742 patients ayant participé à l’étude pivot en double aveugle SERAPHIN, 550 patients ont été inclus dans une étude d’extension en ouvert (OL : open-label) à long terme. (La cohorte OL comprenait 182 patients qui ont continué à prendre du macitentan 10 mg et 386 patients qui ont reçu un placebo ou du macitentan à raison de 3 mg et sont passés au macitentan 10 mg.)
Le suivi à long terme de ces 550 patients pendant une exposition médiane de 3,3 ans et une exposition maximale de 10,9 ans a démontré un profil de sécurité correspondant à ce qui a été décrit ci-dessus pendant la phase en double aveugle de SERAPHIN.
Population pédiatrique (patients âgés d’au moins 2 ans à moins de 18 ans)
La sécurité du macitentan a été évaluée dans l’étude TOMORROW, qui est une étude de phase 3 conduite chez des patients pédiatriques atteints d’HTAP. Au total, 72 patients âgés d’au moins 2 ans à moins de 18 ans ont été randomisés et ont reçu du macitentan. L’âge moyen à l’inclusion était de 10,5 ans (intervalle de 2,1 ans à 17,9 ans). La durée médiane du traitement dans l’étude randomisée était de 168,4 semaines (intervalle de 12,9 semaines à 312,4 semaines) dans le groupe de patients traités par le macitentan.
Dans l’ensemble, le profil de sécurité dans cette population pédiatrique était similaire à celui observé dans la population adulte. Outre les effets indésirables présentés dans le tableau ci-dessus, les effets indésirables pédiatriques suivants ont été signalés : infection des voies respiratoires supérieures (31,9 %), rhinite (8,3 %) et gastro-entérite (11,1 %).
Cinq autres patients japonais (âgés de ≥ 2 ans à moins de 18 ans) ont été traités par macitentan dans l’étude de phase 3 en ouvert PAH3001. L’âge médian à l’inclusion était de 9 ans (intervalle de 2 ans à 13 ans). La durée médiane du traitement par macitentan dans l’étude était de 51,1 semaines (intervalle de 50,1 semaines à 52,6 semaines). Dans l’ensemble, le profil de sécurité dans cette population pédiatrique était cohérent avec celui observé dans l’étude TOMORROW.
Population pédiatrique (âgée d’au moins 1 mois à moins de 2 ans)
Onze patients supplémentaires, âgés d’au moins 1 mois à moins de 2 ans, ont été inclus pour recevoir le macitentan sans randomisation : 9 patients du groupe en ouvert initialement dans l’étude TOMORROW et 2 patients japonais de l’étude PAH3001. Au moment de l’inclusion, l’âge des patients de l’étude TOMORROW était compris entre 1,2 à 1,9 ans et la durée médiane du traitement était de 37,1 semaines (intervalle de 7,0 à 72,9 semaines). Au moment de l’inclusion, l’âge des deux patients de l’étude PAH3001 était de 21 mois et 22 mois et la durée du traitement était respectivement de 52,7 semaines et de 51,6 semaines.
Dans l’ensemble, le profil de sécurité dans cette population pédiatrique était similaire à celui observé dans la population adulte et dans la population pédiatrique âgée d’au moins 2 ans à moins de 18 ans. Toutefois, les données de sécurité clinique disponibles sont très limitées pour établir une conclusion fiable en termes de sécurité dans la population pédiatrique âgée de moins de 2 ans.
La sécurité du macitentan n’a pas été établie chez l’enfant de moins de 2 ans (voir rubrique 4.2).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Le macitentan a été administré en dose unique jusqu’à 600 mg à des volontaires adultes sains. Les effets indésirables observés ont été des céphalées, des nausées et des vomissements. Dans le cas d’un surdosage, les mesures habituelles de traitements symptomatiques doivent être mises en œuvre selon les besoins. Le macitentan étant fortement lié aux protéines plasmatiques, il est peu probable que le macitentan soit éliminé par la dialyse.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : antihypertenseurs, antihypertenseurs pour l’hypertension artérielle pulmonaire. Code ATC : C02KX04
Mécanisme d’action
L’endothéline (ET)-1 et ses récepteurs (ETA et ETB) entraînent un ensemble d’effets tels qu’une vasoconstriction, une fibrose, une prolifération, une hypertrophie et une inflammation. Dans des conditions pathologiques telles que l’HTAP, le système endothéline local est stimulé et participe à l’hypertrophie vasculaire et aux atteintes des organes.
Le macitentan est un antagoniste puissant des récepteurs de l’endothéline, actif par voie orale. Il est actif à la fois sur les récepteurs ETA et ETB et environ 100 fois plus sélectif pour l’ETA que pour l’ETB in vitro. Le macitentan a une forte affinité pour les récepteurs de l’ET et occupe de façon prolongée les récepteurs de l’ET des cellules musculaires lisses des artères pulmonaires humaines. Cette fixation du macitentan aux récepteurs empêche l’activation des systèmes de seconds messagers médiée par l’endothéline qui aboutit à une vasoconstriction et à la prolifération des cellules des muscles lisses.
Efficacité et sécurité cliniques
Efficacité chez les patients atteints d’hypertension artérielle pulmonaire
Une étude clinique conduite en fonction de la survenue d’événements, multicentrique, de phase III, réalisée en double-aveugle, contrôlée contre placebo, en groupes parallèles (AC-055-302/SERAPHIN) a été conduite chez 742 patients atteints d’HTAP symptomatique, randomisés en trois groupes (placebo [n = 250], macitentan 3 mg [n = 250] ou macitentan 10 mg [n = 242] ; une fois par jour) pour évaluer l’effet à long terme du macitentan sur la morbi-mortalité.
À l’inclusion, la majorité des patients inclus (64 %) étaient traités par des doses stables de traitements spécifiques de l’HTAP : inhibiteurs de la phosphodiestérase par voie orale (61 %) et/ou prostanoïdes inhalés ou oraux (6 %).
Le critère principal était le délai de survenue du premier évènement de morbi-mortalité, jusqu’à la fin de la période de traitement en double-aveugle. Cet évènement était défini comme un décès ou une atrioseptostomie ou une transplantation pulmonaire ou l’instauration d’un traitement par prostanoïdes en intra-veineux (IV) ou en sous-cutané (SC) ou une autre aggravation de l’HTAP. Cette aggravation de l’HTAP était définie comme l’association des trois éléments suivants : une diminution confirmée de la distance de marche de 6 minutes d’au moins 15 % par rapport à celle à l’inclusion ; une aggravation des symptômes d’HTAP (aggravation de la CF OMS ou insuffisance cardiaque droite) et la nécessité d’instaurer un nouveau traitement spécifique de l’HTAP. Tous les évènements ont été confirmés en aveugle par un comité d’adjudication indépendant.
Tous les patients ont été suivis jusqu’à la fin de l’étude afin de renseigner leur statut vital. La fin de l’étude a été déclarée lorsque le nombre prédéfini d’évènements du critère principal a été atteint. Entre la fin de la période de traitement en double-aveugle et la fin de l’étude, les patients pouvaient recevoir en ouvert du macitentan 10 mg ou un autre traitement spécifique de l’HTAP. La durée médiane de la période en double-aveugle a été de 115 semaines (jusqu’à 188 semaines sous macitentan).
L’âge moyen de l’ensemble des patients était de 46 ans (âge allant de 12 à 85 ans, incluant 20 patients de moins de 18 ans, 706 patients entre 18 et 74 ans et 16 patients âgés de 75 ans et plus) avec une majorité de sujets caucasiens (55 %) et de femmes (77 %). Environ 52 %, 46 % et 2 % des patients étaient respectivement en classe fonctionnelle OMS II, III et IV.
L’HTAP idiopathique ou héritable était l’étiologie la plus fréquente dans la population étudiée (57 %), suivie par l’HTAP associée aux connectivites (31 %), l’HTAP associée à une cardiopathie congénitale simple corrigée (8 %) et les HTAP associées à d’autres étiologies (produits médicamenteux et toxiques [3 %] et infection par le VIH [1 %]).
Résultat sur les critères de morbi-mortalité
Par rapport au placebo, le traitement par le macitentan 10 mg a entraîné une réduction de 45 % du risque de morbi-mortalité (critère composite) (« hazard ratio » [HR] 0,55 ; IC 97,5 % : 0,39 à 0,76 ; test log-rank : p < 0,0001) jusqu’à la fin de la période de traitement en double-aveugle [Figure 1 et
Tableau 1]. L’effet traitement a été établi précocement et s’est maintenu dans le temps.
L’efficacité du macitentan 10 mg sur le critère principal était cohérent dans les sous-groupes selon l’âge, le sexe, l’origine ethnique, la région géographique, l’étiologie, en monothérapie ou en association avec un autre traitement spécifique de l’HTAP et la classe fonctionnelle OMS (I / II et III / IV).
Figure 1 Estimation par la méthode de Kaplan-Meier de la survenue du premier évènement de morbi-mortalité dans l’étude SERAPHIN
Tableau 1 : Résumé des évènements de morbi-mortalité
| Critères & statistique | Patients avec évènement(s) | Comparaison des traitements : Macitentan 10 mg vs Placebo | ||||
| Placebo (N = 250) | Macitentan 10 mg (N = 242) | Réduction du risque absolu | Réduction du risque relatif (IC 97,5 %) | HR a (IC 97,5 %) | Test Log- rank p | |
| Évènement de morbi- mortalitéb | 53 % | 37 % | 16 % | 45 % (24% ; 61 %) | 0,55 (0,39 ; 0,76) | < 0,0001 |
| Décès c n (%) | 19 (7,6 %) | 14 (5,8 %) | 2 % | 36 % (-42 % ; 71 %) | 0,64 (0,29 ; 1,42) | 0,20 |
| Aggravation de l’HTAP n (%) | 93 (37,2 %) | 59 (24,4 %) | 13 % | 49 % (27% ; 65 %) | 0,51 (0,35 ; 0,73) | < 0,0001 |
Initiation d’un Prostanoïde i.v./s.c. n (%) | 6 (2,4 %) | 1 (0,4 %) | 2 % | |||
a = selon le modèle de Cox
b = % de patients avec un évènement à 36 mois = 100 × (1 - estimation KM) 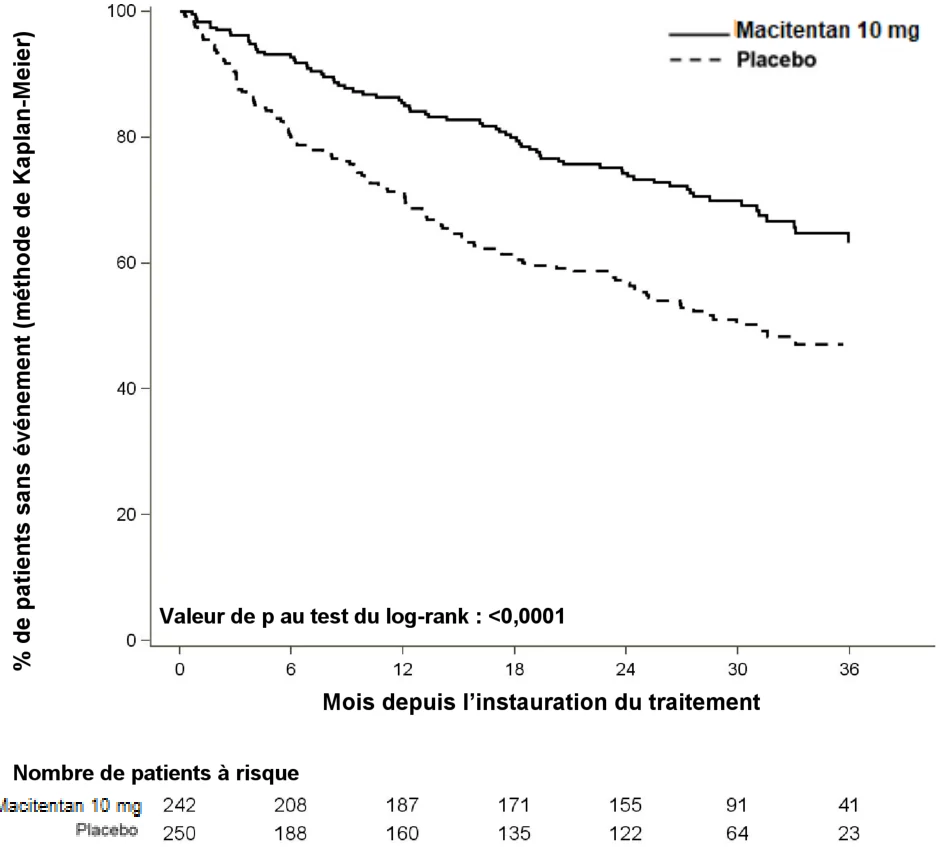
c = Décès toutes causes jusqu’à la fin de la période de traitement en double-aveugle indépendamment de l’aggravation antérieure
Le nombre de décès de toutes causes jusqu’à la fin de l’étude dans le groupe macitentan 10 mg était de 35 contre 44 dans le groupe placebo (HR 0,77 ; IC 97,5 % : 0,46 à 1,28).
Par rapport au placebo, le traitement par le macitentan 10 mg a entraîné une réduction de 50 % du risque de décès lié à l’HTAP ou d’hospitalisation liée à l’HTAP jusqu’à la fin de la période de traitement en double-aveugle (84 évènements comparés à 50 évènements ; HR 0,50 ; IC à 97,5 % : 0,34 à 0,75 ; log-rank p < 0,0001). À 36 mois, 44,6 % des patients sous placebo et 29,4 % des patients sous macitentan 10 mg (réduction du risque absolu = 15,2 %) avaient été hospitalisés pour HTAP ou étaient décédés d’une cause liée à l’HTAP.
Résultats sur les critères évaluant la symptomatologie
La capacité à l’effort a été évaluée en tant que critère secondaire. L’augmentation moyenne de la distance parcourue au test de marche de 6 minutes après 6 mois de traitement par macitentan 10 mg a été de 22 mètres (IC 97,5% : 3 à 41 ; p = 0,0078), après ajustement de l’effet placebo. L’augmentation de la distance parcourue au test de marche de 6 minutes après 6 mois de traitement a été de 37 mètres (IC 97,5 % : 5 à 69) chez les patients en classe fonctionnelle III / IV et de 12 mètres (IC 97,5 % : -8 à 33) chez les patients en classe fonctionnelle I / II, après ajustement de l’effet placebo. L’augmentation de la distance parcourue au test de marche de 6 minutes sous macitentan s’est maintenue pendant toute la durée de l’étude.
À 6 mois, le traitement par du macitentan 10 mg a augmenté de 74 % les chances d’amélioration de la classe fonctionnelle OMS par rapport au placebo (risque relatif = 1,74 ; IC 97,5 % : 1,10 à 2,74 ; p = 0,0063).
Le macitentan 10 mg a amélioré la qualité de vie évaluée par le questionnaire SF-36.
Résultats sur les critères hémodynamiques
Les paramètres hémodynamiques ont été évalués dans un sous-groupe de patients (placebo [n = 67], macitentan 10 mg [n = 57]) après 6 mois de traitement. Une diminution médiane de 36,5 % (IC 97,5 % : 21,7 à 49,2 %) des résistances vasculaires pulmonaires et une augmentation de 0,58 L/min/m2 (IC 97,5 % : 0,28 à 0,93 L/min/m2) de l’index cardiaque ont été observées chez les patients traités par du macitentan 10 mg comparé au placebo.
Données à long terme dans l’HTAP
Lors du suivi à long terme de 242 patients qui ont été traités par du macitentan 10 mg pendant la phase en double aveugle (DB : double-blind) de l’étude SERAPHIN, dont 182 ont continué à recevoir du macitentan dans l’étude d’extension en ouvert (OL) (SERAPHIN-OL) (cohorte DB/OL), les estimations de Kaplan-Meier de la survie à 1, 2, 5, 7 et 9 ans étaient respectivement de 95 %, 89 %, 73 %, 63 % et 53 %. La durée médiane de suivi était de 5,9 ans.
Population pédiatrique
L’évaluation de l’efficacité dans la population pédiatrique est principalement fondée sur l’extrapolation à partir de l’exposition systémique observée avec les doses thérapeutiques efficaces chez l’adulte compte tenu de la similitude de la maladie chez l’enfant et l’adulte, ainsi que sur les données d’efficacité et de sécurité issues de l’étude de phase 3 TOMORROW décrite ci-dessous.
Une étude multicentrique, en ouvert, randomisée, de phase 3 suivi d’une période d’extension en ouvert en un seul groupe (étude TOMORROW) a été menée pour évaluer la pharmacocinétique, l’efficacité et la sécurité du macitentan chez des patients pédiatriques atteints d’HTAP symptomatique.
Le critère d’évaluation principal était la caractérisation de la pharmacocinétique (voir rubrique 5.2).
Le critère d’évaluation combiné secondaire clé était le délai avant la première progression de la
maladie confirmée par le Comité des Evénements Cliniques (CEC) entre la randomisation et la visite de fin de la période principale (FPP), définie comme suit : décès (toutes causes confondues), septostomie auriculaire ou anastomose de Potts, inscription sur la liste d’attente de transplantations pulmonaires, hospitalisation due à une aggravation de l’HTAP ou aggravation clinique de l’HTAP. L’aggravation clinique de l’HTAP a été définie comme suit : nécessité ou instauration d’un nouveau traitement spécifique de l’HTAP ou de diurétiques intraveineux ou d’une utilisation continue d’oxygène ET au moins l’un des éléments suivants : aggravation de la CF OMS, nouvelle apparition ou aggravation d’une syncope, nouvelle apparition ou aggravation d’au moins deux symptômes de l’HTAP ou nouvelle apparition ou aggravation de signes d’insuffisance cardiaque droite ne répondant pas aux diurétiques oraux.
Les autres critères d’évaluation secondaires comprenaient le délai avant la première hospitalisation pour HTAP confirmée par le CEC, le délai avant le décès dû à l’HTAP confirmé par le CEC entre la randomisation et la FPP, le délai avant le décès toutes causes confondues entre la randomisation et la FPP, l’évolution de la CF OMS et les données relatives à la prohormone N-terminale du peptide natriurétique cérébral (NT-proBNP).
Population pédiatrique (âgée d’au moins 2 ans à moins de 18 ans)
Au total, 148 patients âgés d’au moins 2 ans à moins de 18 ans ont été randomisés selon un rapport de 1:1 pour recevoir soit le macitentan, soit le traitement standard. Le traitement standard comprenait un traitement non spécifique de l’HTAP et/ou jusqu’à deux médicaments spécifiques de l’HTAP (y compris un autre antagoniste des récepteurs de l’endothéline), à l’exclusion du macitentan et des analogues de la prostacycline intraveineux ou sous cutané. L’âge moyen était de 9,8 ans (intervalle de 2,1 ans à 17,9 ans), avec 35 (23,6 %) patients âgés d’au moins 2 ans à moins de 6 ans, 61 (41,2 %) âgés d’au moins 6 ans à moins de 12 ans et 52 (35,1 %) âgés d’au moins 12 ans à moins de 18 ans. La majorité des patients étaient blancs (51,4 %) et de sexe féminin (59,5 %). Les patients étaient soit de classe CF OMS I (25,0 %), CF OMS II (56,1 %) ou CF OMS III (18,9 %).
L’HTAP idiopathique était l’étiologie la plus fréquente dans la population de l’étude (48,0 %), suivie de l’HTAP associée à une cardiopathie congénitale postopératoire (28,4 %), de l’HTAP associée à une cardiopathie congénitale concomitante (17,6 %), de l’HTAP héréditaire (4,1 %) et de l’HTAP associée à une maladie du tissu conjonctif (2,0 %). Les cardiopathies congénitales concomitante n’incluaient que les petites anomalies typiques telles que les shunts pré-tricuspidiens et post- tricuspidiens, les communications interauriculaires, les communications interventriculaires et la persistance du canal artériel, aucune n’étant considérée comme à l’origine du degré de sévérité de l’HTAP.
La durée moyenne du traitement dans l’étude randomisée était de 183,4 semaines dans le groupe recevant le macitentan et de 130,6 semaines dans le groupe recevant le traitement standard.
Moins d’événements pour le critère d’évaluation secondaire clé de la progression de la maladie confirmée par le CEC ont été observés dans le groupe macitentan (21 événements/73 patients, 29 %) par rapport au groupe du traitement standard (24 événements/75 patients, 32 %), ce qui représente une réduction du risque absolu de 3 %. Le rapport de risque était de 0,828 (IC à 95 % : 0,460 ; 1,492 ; valeur p stratifiée bilatérale = 0,567). La tendance numérique au bénéfice était principalement due à l’aggravation clinique de l’HTAP.
Autres analyses de l’efficacité secondaires
Le même nombre d’événements pour la première hospitalisation confirmée pour HTAP a été observé dans les deux groupes (macitentan 11 vs. traitement standard 11 ; RR ajusté : 0,912, IC à 95 % : [0,393 ; 2,118]s). En ce qui concerne le délai avant le décès confirmé par le CEC dû à l’HTAP et le décès toutes causes confondues, un total de 7 décès (dont 6 dus à l’HTAP selon le CEC) a été observé dans le groupe macitentan contre 6 décès (dont 4 dus à l’HTAP selon le CEC) dans le groupe du traitement standard.
La proportion de patients atteints d’HTAP de CF OMS I ou II était numériquement plus élevée à la
semaine 12 dans le groupe macitentan comparativement au groupe du traitement standard (88,7 % dans le groupe macitentan contre 81,7 % dans le groupe du traitement standard) et à la semaine 24 (90,0 % dans le groupe macitentan contre 82,5 % dans le groupe du traitement standard).
Le traitement par macitentan a eu tendance à réduire le pourcentage de NT-proBNP (pmol/L) à la semaine 12 par rapport au groupe recevant le traitement standard (rapport de la moyenne géométrique : 0,72 ; IC à 95 % : 0,49 à 1,05), mais les résultats n’étaient pas statistiquement significatifs (valeur p bilatérale de 0,086). La tendance non significative était moins prononcée à la semaine 24 (rapport de la moyenne géométrique : 0,97 ; IC à 95 % : 0,66 à 1,43 ; valeur p bilatérale de 0,884).
Cinq autres patients japonais (âgés de ≥ 2 ans à moins de 18 ans) ont été traités par macitentan dans l’étude PAH3001. PAH3001 était une étude de phase 3 multicentrique, en ouvert, à bras unique, conduite chez des enfants japonais (âgés de ≥ 3 mois à < 15 ans) présentant une HTAP, visant à évaluer la pharmacocinétique et l’efficacité du macitentan. L’âge médian à l’inclusion était de 9 ans (intervalle de 2 ans à 13 ans). Le coefficient de variation médian du NT-proBNP par rapport à l’inclusion était de 1,81 (intervalle de 0,53 à 3,47) à la semaine 12 et de 1,26 (intervalle de 0,52 à 1,90) à la semaine 24. La réduction médiane de l’IRVP (indice de résistance vasculaire pulmonaire) entre l’inclusion et la semaine 24 était de 0,21 WU m² (unités de Wood par mètre carré) (réduction de l’intervalle de 5 à une augmentation de 2,84).
Les résultats d’efficacité obtenus chez les patients âgés d’au moins 2 ans à moins de 18 ans étaient similaires à ceux des patients adultes.
Population pédiatrique (âgée d’au moins 1 mois à moins de 2 ans)
Onze patients supplémentaires, âgés d’au moins 1 mois à moins de 2 ans, ont été inclus pour recevoir du macitentan sans randomisation : 9 patients provenant du groupe en ouvert de l’étude TOMORROW et 2 patients japonais de l’étude PAH3001.
À l’entrée dans l’étude, 6 patients de l’étude TOMORROW étaient sous traitement par iPDE5. Au moment de l’inclusion, l’âge des patients était compris entre 1,2 ans et 1,9 ans. Les patients étaient atteints d’HTAP avec une CF OMS II (4) ou I (5). L’HTAP associée à une cardiopathie congénitale était l’étiologie la plus fréquente (5 patients), suivie de l’HTAP idiopathique (4 patients). La dose quotidienne initialement administrée était de 2,5 mg de macitentan jusqu’à ce que les patients atteignent l’âge de 2 ans. Après un suivi médian de 37,3 semaines, aucun des patients n’avait présenté d’événement de progression de la maladie confirmé par le CEC, d’hospitalisation pour HTAP confirmée par le CEC, de décès dû à l’HTAP confirmé par le CEC ou de décès toutes causes confondues. La NT-proBNP a été réduite de 42,9 % (n = 6) à la semaine 12, 53,2 % (n = 5) à la semaine 24 et 26,1 % (n = 6) à la semaine 36.
À l’entrée dans l’étude, un patient japonais de l’étude PAH3001 suivait un traitement pariPDE5. Les deux patients japonais étaient de sexe masculin et âgés de 21 mois et 22 mois au moment de l’inclusion. L’étiologie principale chez les deux patients était une HTAP post-opératoire. La dose quotidienne initialement administrée était de 2,5 mg de macitentan jusqu’à ce que les patients atteignent l’âge de 2 ans. À la semaine 24, une réduction des taux initiaux de NT-proBNP de -3,894 pmol/L et de -16,402 pmol/L a été observée. La réduction de l’IRVP entre l’inclusion et la semaine 24 était de 2,64 WU m2 chez 1 patient. Chez le second patient, la réduction de l’IRPV entre l’inclusion et la semaine 39 était 5,39 WU m2. Les deux patients sont restés stables sur le plan de la classe fonctionnelle de Panama jusqu’à la semaine 52, maintenant leurs classifications initiales respective en classe fonctionnelle II et en classe fonctionnelle I.
La correspondance de l’exposition avec les patients adultes n’a pas été établie dans cette tranche d’âge (voir rubriques 4.2 et 5.2).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du macitentan et de son métabolite actif a été principalement documentée chez
les sujets adultes sains. L’exposition au macitentan des patients atteints d’HTAP était environ 1,2 fois plus élevée que celle des sujets sains. L’exposition au métabolite actif, qui est environ 5 fois moins puissant que le macitentan, chez ces patients était environ 1,3 fois plus élevée que chez les sujets sains. La pharmacocinétique du macitentan chez les patients atteints d’HTAP n’a pas été influencée par la gravité de la maladie.
Après administrations répétées, la pharmacocinétique du macitentan est proportionnelle à la dose jusqu’à 30 mg inclus.
Absorption
Les concentrations plasmatiques maximales du macitentan sont atteintes environ 8 à 9 heures après son administration avec les comprimés pelliculés et les comprimés dispersibles. Les concentrations plasmatiques du macitentan et de son métabolite actif diminuent ensuite lentement, avec une demi-vie d’élimination apparente d’environ 16 heures et 48 heures, respectivement.
Chez les sujets sains, l’exposition au macitentan et à son métabolite actif reste inchangée en présence de nourriture et, par conséquent, le macitentan peut être pris au cours ou en dehors d’un repas.
Distribution
Le macitentan et son métabolite actif aprocitentan sont fortement liés aux protéines plasmatiques (> 99 %), essentiellement à l’albumine et dans une moindre mesure, à l’alpha-1 glycoprotéine acide. Le macitentan et son métabolite actif aprocitentan sont bien distribués dans les tissus comme l’indique un volume de distribution apparent (Vss/F) respectivement d’environ 50 litres pour le macitentan et de 40 litres pour son métabolite actif aprocitentan.
Biotransformation
Le macitentan possède quatre voies métaboliques principales. La dépropylation oxydative du sulfamide conduit à la formation d’un métabolite pharmacologiquement actif, l’aprocitentan. Cette réaction est dépendante du système du cytochrome P450, principalement du CYP3A4 (environ 99 %) avec des contributions mineures du CYP2C8, du CYP2C9 et du CYP2C19. Le métabolite actif circule dans le plasma humain et pourrait contribuer à l’effet pharmacologique. D’autres voies métaboliques conduisent à la formation de métabolites sans activité pharmacologique. Pour ces voies, le CYP2C9 joue un rôle prédominant avec des contributions mineures du CYP2C8, du CYP2C19 et du CYP3A4.
Élimination
Le macitentan n’est excrété qu’après une métabolisation importante. La voie d’excrétion principale est la voie urinaire, représentant environ 50 % de la dose administrée.
Comparaison entre les formulations de comprimés pelliculés et de comprimés dispersibles
La bioéquivalence du macitentan 10 mg a été établie entre le comprimé pelliculé et 4 comprimés dispersibles de 2,5 mg dans une étude portant sur 28 sujets sains.
Populations spécifiques
L’âge, le sexe ou l’origine ethnique n’ont pas d’impact significatif sur la pharmacocinétique du macitentan et de son métabolite actif.
Patients atteints d’insuffisance rénale
L’exposition au macitentan et à son métabolite actif a été augmentée de 1,3 et 1,6 fois, respectivement, chez les patients adultes atteints d’insuffisance rénale sévère. Cette augmentation n’est pas considérée comme cliniquement pertinente (voir rubriques 4.2 et 4.4).
Patients atteints d’insuffisance hépatique
L’exposition au macitentan a diminué de 21 %, 34 % et 6 % et pour son métabolite actif de 20 %, 25 % et 25 % chez les sujets adultes présentant respectivement une insuffisance hépatique légère, modérée ou sévère. Cette diminution n’est pas considérée comme cliniquement pertinente (voir rubriques 4.2 et 4.4).
Population pédiatrique (âgée d’au moins 1 mois à moins de 18 ans)
La pharmacocinétique du macitentan et de son métabolite actif, l’aprocitentan, a été caractérisée chez 52 patients pédiatriques âgés d’au moins 2 ans et chez 11 patients âgés d’au moins 1 mois à moins de 2 ans. Cela inclut 5 et 2 patients japonais dans les catégories d’âge respectives de l’étude PAH3001.
Les schémas posologiques de macitentan basés sur le poids ont entraîné des expositions observées/simulées chez les patients pédiatriques âgés de 2 ans à moins de 18 ans qui étaient comparables aux expositions observées chez les patients adultes atteints d’HTAP et les sujets sains ayant reçu 10 mg une fois par jour.
Des expositions au macitentan comparables à celles des patients adultes atteints d’HTAP recevant 10 mg une fois par jour n’ont pas été obtenues pour la tranche d’âge comprise entre 1 mois et moins de 2 ans (voir rubrique 4.2).
5.3 Données de sécurité préclinique
Chez le chien, le macitentan diminue la pression artérielle à des doses d’exposition similaires à celles utilisées chez l’homme. Un épaississement de l’intima des artères coronaires est observé à une dose 17 fois supérieure à celle administrée chez l’homme après 4 à 39 semaines de traitement. En raison de la sensibilité spécifique liée à l’espèce et de la marge de sécurité, cet effet est considéré comme non pertinent pour l’homme.
Une augmentation du poids du foie et une hypertrophie hépatocellulaire sont observées chez la souris, le rat et le chien après traitement par le macitentan. Ces modifications sont en grande partie réversibles et considérées comme une adaptation du foie à l’induction métabolique.
Le macitentan induit une hyperplasie minime à légère de la muqueuse et une infiltration inflammatoire dans la sous-muqueuse de la cavité nasale dans une étude de cancérogénèse chez la souris à toutes les doses. Aucun effet n’est noté au niveau de la cavité nasale dans une étude de toxicité d’une durée de trois mois chez la souris ou dans des études chez le chien et le rat.
Le macitentan n’est pas génotoxique dans une batterie standard d’études in vitro et in vivo. Le macitentan n’est pas phototoxique in vivo après une dose unique allant jusqu’à une exposition 24 fois égale à l’exposition chez l’homme.
La cancérogénèse sur 2 ans n’a pas révélé de potentiel cancérogène chez le rat et la souris à des expositions, respectivement, 18 fois et 116 fois supérieures à l’exposition chez l’homme.
Une dilatation tubulaire testiculaire est observée dans des études de toxicité chronique chez le rat et chez le chien mâle avec des marges de sécurité respectives de 11,6 et 5,8. La dilatation tubulaire est entièrement réversible. Après 2 ans de traitement, une atrophie tubulaire testiculaire est observée chez le rat à une exposition 4 fois supérieure à l’exposition chez l’homme. Une hypospermatogénèse est rapportée dans une étude de cancérogénèse conduite tout au long de la vie du rat et dans des études de toxicité à doses répétées chez le chien. Cette hypospermatogénèse est observée à des expositions permettant de calculer une marge de sécurité de 9,7 chez le rat et de 23 chez le chien. Les marges de sécurité pour la fertilité sont de 18 pour le rat mâle et de 44 pour le rat femelle. Aucun effet testiculaire n’a été observé chez la souris après un traitement allant jusqu’à 2 ans.
Le macitentan est tératogène chez le lapin et le rat à toutes les doses testées. Pour les deux espèces, des
anomalies cardiovasculaires et des anomalies de la fusion de l’arc mandibulaire sont rapportés.
L’administration du macitentan chez le rat femelle au stade avancé de la grossesse et jusqu’à l’allaitement à des expositions maternelles 5 fois supérieures à l’exposition chez l’homme, provoque une diminution de la survie néonatale et une altération de la capacité de reproduction de cette progéniture exposée au macitentan pendant la fin de la vie intra-utérine et via le lait pendant la période d’allaitement.
Le traitement du rat juvénile de J4 à J114 après la naissance entraîne une diminution du gain de poids corporel conduisant à des effets indésirables sur le développement (léger retard de la descente testiculaire, réduction réversible de la longueur des os longs, prolongation de la phase œstrogénique). Une légère augmentation de l’incidence des pertes pré- et post-implantatoires, une diminution du nombre moyen de petits, une diminution du poids des testicules et de l’épididyme sont observées à des expositions 7 fois supérieures à l’exposition chez l’homme. Une atrophie tubulaire testiculaire et des effets minimes sur les paramètres de la reproduction et la morphologie des spermatozoïdes sont rapportés à des expositions 3,8 fois supérieures à l’exposition chez l’homme.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé :
Lactose monohydraté
Cellulose microcristalline (E460)
Carboxyméthylamidon sodique
Poloxamère 188
Povidone K-30
Stéarate de magnésium
Pelliculage :
Alcool polyvinylique (E1203)
Dioxyde de titane (E171)
Talc (E553b)
Lécithine [Soja] (E322)
Gomme xanthane (E415)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
2 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes thermosoudées transparentes en PVC/PE/PVDC ou plaquettes thermosoudées transparentes en PVC/PVDC dans un étui en carton contenant 15 ou 30 comprimés pelliculés et 15x1 ou 30x1 comprimés pelliculés dans des plaquettes thermosoudées perforées en dose unitaire.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Pas d’exigences particulières pour l’élimination.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n
Edifici Est, 6a Planta
08039 Barcelona
Espagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
Plaquettes thermosoudées en PVC/PE/PVDC
EU/1/25/1971/001 15 comprimés
EU/1/25/1971/002 30 comprimés
EU/1/25/1971/003 15 x 1 comprimés (dose unitaire)
EU/1/25/1971/004 30 x 1 comprimés (dose unitaire)
Plaquettes thermosoudées en PVC/PVDC
EU/1/25/1971/005 15 comprimés
EU/1/25/1971/006 30 comprimés
EU/1/25/1971/007 15 x 1 comprimés (dose unitaire)
EU/1/25/1971/008 30 x 1 comprimés (dose unitaire)
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 24 septembre 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.