


Résumé des caractéristiques - Nuceiva
1. DÉNOMINATION DU MÉDICAMENT
NUCEIVA 50 unités poudre pour solution injectable
NUCEIVA 100 unités poudre pour solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon contient 50 unités de toxine botulinique de type A sécrétée par Clostridium botulinum. Chaque flacon contient 100 unités de toxine botulinique de type A sécrétée par Clostridium botulinum.
Après reconstitution, chaque 0,1 mL de la solution contient 4 unités.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution injectable.
Poudre blanche.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
NUCEIVA est indiqué dans l’amélioration temporaire de l’apparence des rides verticales intersourcillères modérées à sévères observées lors du froncement maximal des sourcils (rides glabellaires), lorsque la sévérité des rides du haut du visage entraîne un retentissement psychologique importante chez les patients adultes de moins de 65 ans.
4.2 Posologie et mode d’administration
NUCEIVA ne doit être administré que par des médecins dûment qualifiés et expérimentés dans le traitement des rides glabellaires et dans l’utilisation du matériel requis.
Posologie
Le volume d’injection recommandé par site musculaire est de 4 U/0,1 mL. Cinq sites d’injection (voir Figure 1): 2 injections dans chaque muscle corrugator (au niveau de la partie inférieure médiane et de la partie supérieure médiane du muscle) et 1 injection dans le muscle procérus pour une dose totale de 20 unités.
Les unités de toxine botulinique ne sont pas interchangeables d’un produit à un autre. Les doses recommandées diffèrent des autres préparations de toxine botulinique.
En l’absence d’effets indésirables survenus après le traitement initial, un deuxième traitement peut être pratiqué en respectant un intervalle de trois mois minimum entre le premier et le deuxième traitement.
En cas d’échec du traitement (aucune amélioration visible des rides glabellaires lors du froncement maximal) un mois après le premier traitement, les approches suivantes pourront être envisagées:
- examen des causes de l’échec (technique d’injection inappropriée, injection dans les mauvais muscles, formation d’anticorps neutralisant la toxine botulinique, par exemple);
- réévaluation de la pertinence du traitement par la toxine botulinique de type A.
L’efficacité et la sécurité d’emploi des injections répétées au-delà de 12 mois n’ont pas été évaluées.
Patients âgés
Les données cliniques concernant ce médicament sont limitées chez les patients âgés de plus de 65 ans (voir la rubrique 5.1). Il est déconseillé d’utiliser ce médicament chez les patients âgés de plus de 65 ans.
Population pédiatrique
Il n’existe pas d’utilisation justifiée de ce médicament dans la population pédiatrique.
Mode d’administration
Voie intramusculaire.
Une fois reconstitué, NUCEIVA ne doit être utilisé que pour traiter un seul patient, au cours d’une séance unique.
Précautions à prendre avant la manipulation ou l’administration du médicament Pour les instructions concernant l’utilisation, les précautions préalables à la manipulation ou l’administration du médicament, la manipulation et l’élimination des flacons, voir la rubrique 6.6.
Il convient de veiller à ce que ce médicament ne soit pas injecté dans un vaisseau sanguin lors de son injection dans les rides verticales intersourcillères observées lors d’un froncement maximal (également appelées rides glabellaires) (voir la rubrique 4.4).
La manipulation physique (le frottement par exemple) du site d’injection immédiatement après l’administration doit être évitée.
Instructions pour l’administration dans les rides glabellaires observées lors du froncement maximal des sourcils
Après reconstitution (50 unités/1,25 mL; 100 unités/2,5 mL), NUCEIVA est injecté au moyen d’une aiguille stérile de 30 gauges.
Afin de réduire les risques de ptôsis de la paupière, les mesures suivantes doivent être adoptées:
- deux injections doivent être administrées dans chaque muscle corrugator (au niveau de la partie inférieure médiane et de la partie supérieure médiane du muscle) et 1 injection dans le muscle procérus pour une dose totale de 20 unités.
- Les injections à proximité du muscle releveur de la paupière supérieure doivent être évitées, tout particulièrement chez les patients dotés d’importants complexes abaisseurs des sourcils.
- Les injections dans la partie supérieure du muscle corrugator doivent être réalisées à une distance d’au moins 1 cm au-dessus du bord supra-orbitaire.
Figure 1: Points d’injection
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Troubles généralisés de l’activité musculaire (par ex. myasthénie grave ou syndrome de Lambert-Eaton).
Infection ou inflammation au niveau des sites d’injection proposés.
4.4 Mises en garde spéciales et précautions d’emploi
Généralités
L’anatomie et les repères anatomiques des muscles corrugators et procérus des sourcils ainsi que des structures vasculaires et nerveuses voisines dans la région glabellaire doivent être maîtrisés avant d’administrer ce médicament. L’injection dans des structures anatomiques vulnérables, telles que les nerfs et les vaisseaux sanguins, doit être évitée.
Une douleur localisée, inflammation, paresthésie, hypoesthésie, sensibilité, gonflement/œdème, érythème, infection localisée, saignement et/ou contusion, ont été associés à l’injection. Une douleur et/ou une anxiété liées à l’aiguille ont donné lieu à des réactions vasovagales, notamment à une hypotension symptomatique transitoire et à une syncope.
Il convient de faire preuve de prudence lorsque le muscle ciblé présente une faiblesse ou une atrophie marquée.
Il convient de veiller à ce que ce médicament ne soit pas injecté dans un vaisseau sanguin lorsqu’il est injecté dans les rides glabellaires observées lors d’un froncement maximal des sourcils (voir la rubrique 4.2).
Il existe un risque de ptôsis des paupières après le traitement (voir la rubrique 4.2).
Il convient de faire preuve de prudence si les injections de toxine botulinique antérieures ont donné lieu à des complications.
Troubles hémorragiques
Il convient de faire preuve de prudence lorsque ce médicament est utilisé chez des patients présentant des troubles hémorragiques étant donné que l’injection peut générer des hématomes. 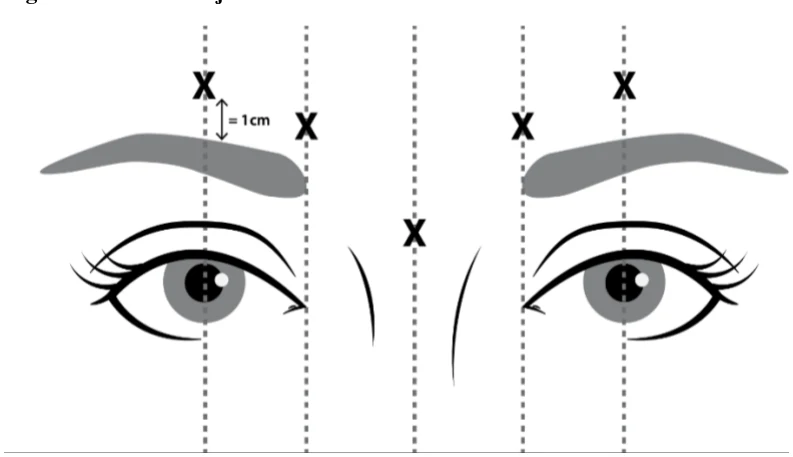
Diffusion locale et à distance de la toxine
Des effets indésirables pouvant être associés à la diffusion de la toxine à distance du site d’administration ont été signalés très rarement pour la toxine botulinique (voir la rubrique 4.8). Les troubles de la respiration et de la déglutition sont graves et peuvent entraîner la mort. L’injection de ce médicament n’est pas recommandée chez les patients présentant des antécédents de dysphagie et pneumopathie d’inhalation.
Les patients et leur entourage doivent être avertis de la nécessité d’une prise en charge médicale immédiate en cas d’apparition de troubles de la déglutition, de troubles du langage ou de troubles respiratoires.
Troubles neuromusculaires préexistants
Les patients présentant des troubles neuromusculaires non reconnus peuvent présenter un risque accru d’effets systémiques cliniquement significatifs, notamment une dysphagie sévère et une atteinte respiratoire à partir de dose thérapeutiques de toxine botulinique de type A. Dans certains de ces cas, la dysphagie a duré plusieurs mois et a nécessité la mise en place d’une sonde d’alimentation gastrique (voir la rubrique 4.3).
Il convient également de faire preuve de prudence lorsque la toxine botulinique de type A est utilisée pour traiter des patients atteints de sclérose latérale amyotrophique ou de troubles neuromusculaires périphériques.
Réactions d’hypersensibilité
Dans de très rares cas, une réaction anaphylactique peut se produire après l’injection de toxine botulinique. De l’épinéphrine (adrénaline) ou toute autre mesure anti-anaphylactique doit donc être disponible.
Formation d’anticorps
Des anticorps contre la toxine botulinique de type A peuvent se développer pendant un traitement par la toxine botulinique. Certains des anticorps ainsi formés sont neutralisants, ce qui peut donner lieu à un échec du traitement par la toxine botulinique de type A.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
Théoriquement, l’effet de la toxine botulinique peut être potentialisé par des antibiotiques du groupe des aminosides ou la spectinomycine, ou d’autres médicaments bloquant la transmission neuromusculaire (par exemple, les agents bloquants neuromusculaires).
L’effet de l’administration de différents sérotypes de neurotoxine botulinique simultanément ou à plusieurs mois d’intervalle n’est pas connu. Une faiblesse neuromusculaire excessive peut être exacerbée par l’administration d’une autre toxine botulinique avant la disparition des effets de la toxine botulinique administrée précédemment.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe aucune donnée clinique appropriée sur l’utilisation de la toxine botulinique de type A pendant la grossesse. Les études effectuées chez l’animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction (voir la rubrique 5.3). Ce médicament n’est pas recommandé au cours de la grossesse ni chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
Il n’existe pas de données quant à la question de savoir si la toxine botulinique de type A est excrétée dans le lait maternel. Ce médicament ne doit pas être utilisé pendant l’allaitement.
Fertilité
L’effet de ce médicament sur la fertilité humaine est inconnu. Toutefois, il a été démontré qu’une autre toxine botulinique de type A altérait la fertilité des animaux mâles et femelles.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Ce médicament a une influence mineure ou modérée sur l’aptitude à conduire des véhicules et à utiliser des machines. Il existe un risque potentiel d’asthénie, de faiblesse musculaire, de vertiges et de troubles visuels, qui pourrait avoir une incidence sur la conduite et l’utilisation de machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables graves qui peuvent survenir à la suite d’un traitement par ce médicament sont le ptôsis des paupières, une réaction immunitaire, la propagation à distance de la toxine, le développement ou l’exacerbation d’un trouble neuromusculaire, et des réactions d’hypersensibilité. Les effets indésirables les plus couramment observés au cours d’un traitement sont les maux de tête, qui surviennent chez 9 % des patients, suivis du ptôsis des paupières, qui survient chez 1 % des patients.
Tableau récapitulatif des effets indésirables
Tableau 1 Les effets indésirables associées à NUCEIVA sont classés par classe de systèmes d’organes et les fréquences sont définies comme suit: très fréquent (≥ 1/10); fréquent (≥ 1/100, < 1/10); peu fréquent (≥ 1/1 000, < 1/100); rare (≥ 1/10 000, < 1/1 000); très rare (< 1/10 000).
| Classe de systèmes d’organes | Terme préférentiel | Fréquence |
| Infections et infestations | Infections des voies respiratoires supérieures | Rare |
| Affections psychiatriques | Dépression | Rare |
| Affections du système nerveux | Céphalées | Fréquent |
| Vertiges, migraines, trouble du tonus musculaire, trouble de la parole | Peu fréquent | |
| Dysesthésie, gêne au niveau de la tête, hypoesthésie, paresthésie, troubles sensoriels | Rare | |
| Affections oculaires | Ptôsis des paupières | Fréquent |
| Asthénopie, blépharospasme, ptôsis du sourcil, œdème de la paupière, gonflement de l’œil, vision floue | Peu fréquent |
| Diplopie, sécheresse oculaire, trouble sensoriel au niveau de la paupière | Rare | |
| Affections de l’oreille et du labyrinthe | Vertige | Rare |
| Affections vasculaires | Bouffées congestives | Rare |
| Affections respiratoires, thoraciques et médiastinales | Épistaxis | Rare |
| Affections gastro-intestinales | Diarrhée | Rare |
| Affections de la peau et du tissu sous-cutané | Prurit | Peu fréquent |
| Kystes dermiques, érythème, réaction de photosensibilité, masse cutanée, constriction de la peau | ||
Affections musculo- squelettiques et systémiques | Contractions musculaires, douleurs musculo-squelettiques, myalgie, douleur cervicale | Rare |
| Troubles généraux et anomalies au niveau du site d’administration | Hématome au niveau du site d’application, syndrome grippal, hématome au niveau du site d’injection, douleur au niveau du site d’injection, gonflement au niveau du site d’injection | Fréquent |
| Site d’injection : érythème, paresthésie au niveau du site d’injection, prurit au niveau du site d’injection, douleur, sensibilité au toucher | Rare | |
| Investigations | Test de la pression intraoculaire | Rare |
| Lésions, intoxications et complications liées aux procédures | Contusion | Peu fréquent |
| Gonflement postopératoire, céphalées liées aux procédures | Rare |
Remarque: Sur les 1 659 sujets traités par NUCEIVA, un seul a manifesté un événement rare. Entre 2 et 7 sujets ont fait l’objet d’événements peu fréquents.
Description de certains effets indésirables
Effets indésirables liés à l’application
Les effets indésirables liés à l’application qui ont été rapportés à la suite de l’administration de ce médicament sont des événements qui sont individuellement peu fréquents, mais fréquents lorsqu’ils sont combinés. Ces effets incluent des hématomes au niveau du site d’application et d’injection, une douleur au niveau du site d’injection et un gonflement au niveau du site d’injection. Les événements rares au niveau du site d’injection qui ont été rapportés incluent un érythème, une paresthésie, un prurit, une douleur et une sensibilité au toucher.
Effets indésirables de la classe de substance toxine botulinique de type A
Atrophie musculaire
Une atrophie musculaire est attendue après plusieurs traitements par la toxine botulinique faisant suite à une paralysie flasque des muscles traités.
Diffusion de la toxine
Des effets indésirables potentiellement liés à la diffusion de la toxine à distance du site d’administration ont été rapportés dans de très rares cas avec la toxine botulinique (par ex., faiblesse musculaire, difficultés à respirer, dysphagie ou constipation) (voir la rubrique 4.4).
Réactions d’hypersensibilité
Dans de très rares cas, une réaction anaphylactique peut se produire après l’injection de toxine botulinique. De l’épinéphrine (adrénaline) ou toute autre mesure anti-anaphylactique doit donc être disponible.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de la santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Symptômes de surdosage
Les signes de surdosage peuvent ne pas être visibles immédiatement après l’injection. En cas d’injection ou d’ingestion accidentelle, le patient doit être mis sous observation médicale pendant plusieurs jours, afin de déceler d’éventuels signes et symptômes de faiblesse générale ou de paralysie musculaire. L’hospitalisation doit être envisagée si le patient présente des symptômes d’intoxication par la toxine botulinique de type A (faiblesse généralisée, ptôsis, diplopie, troubles de la déglutition et de la parole, ou parésie des muscles respiratoires).
L’administration de doses trop rapprochées ou trop élevées peut accroître le risque de formation d’anticorps. La formation d’anticorps peut conduire à l’échec du traitement.
Le surdosage de ce médicament dépend de la dose, du site d’injection et des propriétés des tissus sous-jacents. Aucun cas de toxicité systémique résultant d’une injection accidentelle de toxine botulinique de type A n’a été observé. Des doses trop élevées peuvent engendrer une paralysie neuromusculaire généralisée et profonde, locale ou à distance. Aucun cas d’ingestion de toxine botulinique de type A n’a été signalé.
Gestion du surdosage
En cas de surdosage, le patient doit être mis sous observation médicale afin de déceler tout symptôme de paralysie musculaire ou de faiblesse musculaire excessive. Un traitement symptomatique devra être instauré si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique: myorelaxants, autres myorelaxants à action périphérique, code ATC: M03AX01.
Mécanisme d’action
La toxine botulinique de type A bloque la libération d’acétylcholine périphérique au niveau des terminaisons nerveuses cholinergiques présynaptiques en clivant la SNAP-25, une protéine nécessaire à la fixation et à la libération de l’acétylcholine par les vésicules situées dans les terminaisons nerveuses, conduisant ainsi à une dénervation du muscle et à une paralysie flasque.
Après l’injection, il se produit une liaison initiale rapide et extrêmement forte de la toxine à des récepteurs cellulaires de surface spécifiques. Cette étape est suivie d’un passage de la toxine à travers la membrane plasmatique par endocytose médiée par récepteurs. Enfin, la toxine est libérée dans le cytosol et cette étape s’accompagne d’une inhibition progressive de la libération d’acétylcholine. Les signes cliniques sont visibles au bout de 2 à 3 jours, le pic d’effet étant observé 4 semaines après l’injection.
Après injection intramusculaire, le rétablissement de la conduction nerveuse se produit normalement dans un délai de 12 semaines après l’injection, lorsque les terminaisons nerveuses rétablissent leurs connexions avec les plaques basales.
Efficacité et sécurité cliniques
Rides glabellaires
540 patients présentant des rides glabellaires modérées à sévères, visibles lors du froncement maximal des sourcils, et pour lesquels ces rides induisaient un retentissement psychologique important (sur l’humeur, anxiété /ou symptômes dépressifs) ont été inclus dans l’étude clinique européenne/canadienne.
Dans le cadre de l’évaluation par l’investigateur de la sévérité des rides glabellaires lors du froncement maximal des sourcils, les injections de NUCEIVA ont réduit significativement la sévérité des rides glabellaires lors du froncement maximal des sourcils de 1 point ou plus jusqu’à 139 jours. Tableau 2 — Critère principal d’efficacité — Score de 0 (aucune ride) ou 1 (sévérité légère) sur la Glabellar line scale (échelle des rides glabellaires) lors du froncement maximal, au 30e jour, évalué par l’investigateur, Population PP
Répondeurs pour le critère principal d’efficacité | Placebo | BOTOX | Différence absolue | ||||
| NUCEIVA | BOTOX | NUCEIVA | NUCEIVA contre BOTOX | ||||
| contre | contre | ||||||
| placebo | placebo | ||||||
| Nombre | 2/48 | 202/244 | 205/235 | ||||
| Pourcentage | 4,2 % | 82,8 % | 87,2 % | 78,6 % | 83,1 % | ||
4,4 %
| (% IC) | (0,0; 9,8) | (78,1; 87,5) | (83,0; 91,5) | (66,5; 85,5) | (70,3; 89,4) |
(-1,9; 10,8)
| Valeur p | < 0,001 | < 0,001 |
Glabellar Line Scale (GLS) (Échelle des rides glabellaires); 0=aucune ride, 1=léger, 2=modéré, 3=sévère
Deux jours après l’injection, 12,2 % (6/49) des patients recevant le placebo, 57,0 % (139/244) des patients traités par Botox et 54,2 % (130/240) des patients traités par NUCEIVA ont été considérés par les investigateurs comme répondant au traitement (aucune ride ou sévérité légère lors d’un froncement maximal des sourcils).
Tableau 3 — Critère d’évaluation exploratoire — Score de 0 (aucune ride) ou 1 (sévérité légère) sur la Glabellar Line Scale lors du froncement maximal, au 30e jour, évalué par l’investigateur chez les patients traités par NUCEIVA, en fonction du score GLS au froncement maximal à l’inclusion, Population ITT
| NUCEIVA (N=245) | |||||||
| GLS = 0 au jour 30 lors du froncement maximal | GLS = 1 au jour 30 lors du froncement maximal | ||||||
| Score GLS au froncement maximal à | |||||||
| l’inclusion | |||||||
| 2 (modéré) | |||||||
| Nombre | 35/62 | 25/62 | |||||
| Pourcentage | 56,5 % | 40,3 % | |||||
| 3 (Sévère) | |||||||
| Nombre | 41/179 | 108/179 | |||||
| Pourcentage | 22,9 % | 60,3 % | |||||
Glabellar Line Scale (GLS) (Échelle des rides glabellaires); 0=aucune ride, 1=léger, 2=modéré, 3=sévère. Les dénominateurs sont basés sur le nombre de sujets présentant le niveau précité de sévérité au froncement maximal à l’inclusion qui ont eu, à la fois, une évaluation par l’investigateur de leur score GLS au froncement maximal à l’inclusion et au 30e jour.
Tableau 4 — Critère d’évaluation exploratoire — Score de 0 (aucune ride) ou 1 (sévérité légère) sur la Glabellar Line Scale lors du froncement maximal, au 30e jour, évalué par l’investigateur chez les patients traités par NUCEIVA, en fonction de catégories du score GLS au repos à l’inclusion, Population ITT
| NUCEIVA (N=245) | |||||||
| Catégorie du score GLS au repos à | GLS = 0 au jour 30 lors du | GLS = 1 au jour 30 lors du froncement maximal | |||||
| l’inclusion | froncement maximal | ||||||
| ≤ 1 (c’est-à-dire aucune ride ou | |||||||
| sévérité légère) | |||||||
| Nombre | 61/103 | 40/103 | |||||
| Pourcentage | 59,2 % | 38,8 % | |||||
| > 1 (c’est-à-dire modéré ou sévère) | |||||||
| Nombre | 15/138 | 93/138 | |||||
| Pourcentage | 10,9 % | 67,4 % | |||||
Glabellar Line Scale (GLS) (Échelle des rides glabellaires); 0=aucune ride, 1=léger, 2=modéré, 3=sévère. Les dénominateurs sont basés sur le nombre de sujets présentant le niveau précité de sévérité au repos lors de l’inclusion qui ont eu, à la fois, une évaluation par l’investigateur de leur score GLS avec froncement maximal à l’inclusion et au 30e jour.
Les injections de NUCEIVA ont également permis de réduire la sévérité des rides glabellaires au repos (critère d’évaluation exploratoire).
Tableau 5 — Critère d’évaluation exploratoire — Score >/=2 points de plus sur la Glabellar Line Scale (échelle des rides glabellaires) au repos, lors de l’évaluation au 30e jour par l’investigateur, Population PP
Répondeurs pour le critère d’efficacité exploratoire | Placebo | BOTOX | Différence absolue | ||||
| NUCEIVA | BOTOX | NUCEIVA | NUCEIVA | ||||
| contre | contre | contre | |||||
| placebo | placebo | BOTOX | |||||
| Nombre | 0/27 | 36/149 | 32/133 | ||||
| Pourcentage | 0 % | 24,2 % | 24,1 % | 24,2 % | 24,1 % | ||
-0,1 %
| (% IC) | (0,0; 12,8) | (17,5; 31,8) | (17,1; 32,2) | (11,4; 32,3) | (11,3; 32,4) |
(-10,1; 9,9)
| Valeur P | 0,003 | 0,003 | 0,984 |
Les données cliniques de l’étude de phase III consacrée à NUCEIVA chez des patients âgés de plus de 65 ans sont limitées.
La durée de réponse dans l’étude de phase III était de 139 jours, sur la base d’une amélioration du score GLS de 1 point.
Au total, 922 patients ont participé à deux études non contrôlées en ouvert d’une durée de 1 an et, au cours de ces études, le patient moyen a reçu 3 traitements.
Le retentissement psychologique des rides glabellaires a été confirmé lors de l’inclusion dans l’étude et bien qu’aucun effet bénéfique n’ait pu être démontré sur le plan du bien-être psychologique, des effets significatifs sur les résultats rapportés par les patients ont été démontrés par rapport au placebo. De plus, les effets de NUCEIVA sur le bien-être psychologique et les résultats rapportés par les patients étaient comparables à ceux du BOTOX, le contrôle actif utilisé dans l’étude pivot.
5.2 Propriétés pharmacocinétiques
Ce médicament n’a pas été détecté dans le sang périphérique après une injection intramusculaire à la dose recommandée.
Aucune étude d’absorption, de distribution, de biotransformation et d’élimination (ADME) de la substance active n’a été réalisée en raison de la nature de ce produit.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de toxicité à doses aiguës et répétées n’ont pas révélé de risque particulier pour l’homme.
Toxicité pour la reproduction
L’incidence potentielle de ce médicament sur la fertilité n’a pas été étudiée chez les animaux. Chez les rates gravides, des injections intramusculaires quotidiennes de 0,5, 1 ou 4 unités/kg au cours de la période de l’organogenèse (entre le jour 6 et le jour 16 de la gestation) n’ont pas entraîné d’effets toxicologiques significatifs associés au produit expérimental sur les mères ni sur le développement embryo-fœtal. Les effets sur le développement péri-/postnatal n’ont pas été évalués.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Albumine humaine
Chlorure de sodium
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Flacon avant ouverture
50 unités
30 mois
100 unités
30 mois
Solution reconstituée
La stabilité physico-chimique en cours d’utilisation a été démontrée pendant 72 heures à 2 et 8°C.
D’un point de vue microbiologique, le produit doit être utilisé immédiatement. En cas d’utilisation non immédiate, les durées et conditions de conservation en cours d’utilisation relèvent de la responsabilité de l’utilisateur et ne devraient pas dépasser 24 heures à une température comprise entre 2 et 8°C, sauf en cas de reconstitution/dilution réalisées en conditions d’asepsie dûment contrôlées et validées.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2°C et 8°C).
Pour les conditions de conservation du médicament après reconstitution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Flacon (en verre de type I) muni d’un bouchon (caoutchouc chlorobutyle) et d’un opercule (aluminium).
Nuceiva 100 U :
Boîte de un.
Nuceiva 50 U :
Boîte de un.
Emballage multiple contenant 4 flacons (4 x 1).
Emballage multiple contenant 10 flacons (10 x 1).
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
La reconstitution doit être effectuée dans le respect des principes des techniques d’asepsie. Ce médicament est reconstitué avec une solution injectable de chlorure de sodium à 9 mg/mL (0,9 %). Selon le tableau des dilutions ci-après, la quantité de solution injectable de chlorure de sodium à 9 mg/mL (0,9 %) est aspirée dans une seringue pour obtenir une solution reconstituée à une concentration de 4 unités/0,1 mL.
| Flacon de 50 unités | Flacon de 100 unités | |
| Quantité de solvant ajoutée [solution injectable de chlorure de sodium à 9 mg/mL (0,9 %)] | 1,25 mL | 2,5 mL |
| Dose résultante (unités par 0,1 mL) | 4 unités | 4 unités |
La partie centrale du bouchon en caoutchouc doit être nettoyée avec de l’alcool.
La solution est préparée en injectant lentement le solvant dans le flacon à l’aide d’une aiguille à travers le bouchon de caoutchouc et en faisant tourner délicatement le flacon en évitant la formation de bulles. Le flacon doit être éliminé si le vide ne permet pas d’aspirer le solvant dans le flacon. Une fois la solution reconstituée, elle doit être inspectée visuellement avant utilisation. Seules les solutions limpides, incolores et dépourvues de particules doivent être utilisées.
Procédure à suivre pour une élimination en toute sécurité des flacons, des seringues et des matériels utilisés:
Immédiatement après utilisation, et avant élimination, la solution NUCEIVA reconstituée dans le flacon qui n’a pas été utilisée et/ou la seringue doivent être inactivées, avec 2 mL de solution diluée d’hypochlorite de sodium à 0,5 % ou 1 % (eau de Javel) avant d’être éliminées conformément à la réglementation en vigueur.
Les flacons, les seringues et les matériels utilisés ne doivent pas être vidés et doivent être jetés dans des conteneurs appropriés avant d’être éliminés en tant que déchet médical à risque biologique conformément à la réglementation en vigueur.
Recommandations en cas d’accident lors de la manipulation de la toxine botulinique:
En cas d’accident lors de la manipulation du produit, qu’il soit à l’état déshydraté ou reconstitué, les mesures appropriées décrites ci-après doivent être prises immédiatement.
- La toxine est très sensible à la chaleur et à certains agents chimiques.
- Tout déversement doit être essuyé: soit à l’aide d’un matériau absorbant imprégné d’une solution d’hypochlorite de sodium (eau de Javel) dans le cas du produit déshydraté, soit à l’aide d’un matériau absorbant sec dans le cas du produit reconstitué.
- Les surfaces contaminées doivent être nettoyées avec un matériau absorbant imprégné d’une solution d’hypochlorite de sodium (eau de Javel) puis séchées.
- Si un flacon est cassé, il convient de recueillir soigneusement les morceaux de verre et d’essuyer le produit comme indiqué ci-dessus, en évitant toute coupure de la peau.
- En cas d’éclaboussures sur la peau, laver à l’aide d’une solution d’hypochlorite de sodium, puis rincer abondamment à l’eau.
- En cas d’éclaboussures dans les yeux, rincer abondamment les yeux à l’eau ou à l’aide d’une solution de rinçage oculaire.
Si le préposé aux injections se blesse (se coupe ou se pique par exemple), procéder comme ci-dessus et adopter les mesures médicales appropriées.
Ces instructions relatives à l’utilisation, à la manipulation et à l’élimination doivent être strictement respectées.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Evolus Pharma B.V.
Apollolaan 151
1077 AR Amsterdam
Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1364/001
EU/1/19/1364/002
EU/1/19/1364/003
EU/1/19/1364/004
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation: 27 septembre 2019
Date du dernier renouvellement :
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.