


Résumé des caractéristiques - Nustendi
1. DÉNOMINATION DU MÉDICAMENT
Nustendi 180 mg/10 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque comprimé pelliculé contient 180 mg d’acide bempédoïque et 10 mg d’ézétimibe.
Excipient(s) à effet notoire :
Chaque comprimé pelliculé de 180 mg/10 mg contient 71,6 mg de lactose.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé.
Comprimé pelliculé bleu, ovale, mesurant environ 15,00 mm × 7,00 mm × 5,00 mm avec impression en creux de la mention « 818 » d’un côté et « ESP » de l’autre.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Hypercholestérolémie et dyslipidémie mixte
Nustendi est indiqué chez l’adulte présentant une hypercholestérolémie primaire (hétérozygote familiale et non familiale) ou une dyslipidémie mixte, en complément d’un régime alimentaire :
- en association avec une statine chez les patients ne pouvant pas atteindre les objectifs de cholestérol à lipoprotéines de basse densité (LDL-C) sous statine à dose maximale tolérée en
| plus d’ézétimibe (voir rubriques 4.2, 4.3 et 4.4) ; |
•
| en monothérapie chez les patients qui sont intolérants aux statines ou chez qui les statines sont | ||||
| contre-indiquées, et qui ne peuvent pas atteindre les objectifs de LDL-C avec de l’ézétimibe | ||||
| seul ; | ||||
•
| chez les patients recevant déjà une association d’acide bempédoïque et d’ézétimibe sous form |
e
| de comprimés distincts avec ou sans statine. |
Maladie cardiovasculaire
| Nustendi est indiqué chez l’adulte présentant une maladie cardiovasculaire athéroscléreuse avérée ou | ||
| ayant un risque élevé de maladie cardiovasculaire athéroscléreuse pour réduire le risque | ||
| cardiovasculaire en diminuant le taux de LDL-C, en complément de la correction des autres facteurs | ||
| de risque : | ||
chez les patients traités par une statine à la dose maximale tolérée et dont
l’hypercholestérolémie n’est pas contrôlée de façon appropriée avec un traitement
| supplémentaire par ézétimibe ; ou |
•
| chez les patients qui sont intolérants aux statines ou chez qui les statines sont contre-indiquées |
et dont l’hypercholestérolémie n’est pas contrôlée de façon appropriée avec un traitement par
| ézétimibe ; ou |
•
| chez les patients recevant déjà une association d’acide bempédoïque et d’ézétimibe sous form |
e
| de comprimés distincts |
. Pour les résultats de l’étude en termes d’effets sur le LDL-C, d’événements cardiovasculaires et pour les populations étudiées, voir la rubrique 5.1.
4.2 Posologie et mode d’administration
Posologie
La dose recommandée de Nustendi est d’un comprimé pelliculé de 180 mg/10 mg une fois par jour.
Administration concomitante avec des chélateurs d’acides biliaires
L’administration de Nustendi doit être effectuée au moins 2 heures avant ou au moins 4 heures après l’administration d’un chélateur d’acides biliaires.
Traitement concomitant par la simvastatine
Lorsque Nustendi est administré conjointement à la simvastatine, la prise de simvastatine doit être limitée à 20 mg par jour (ou 40 mg par jour chez les patients présentant une hypercholestérolémie sévère et un risque élevé de complications cardiovasculaires, qui n’ont pas atteint les objectifs thérapeutiques fixés à une dose plus faible et lorsque les bénéfices attendus sont supérieurs aux risques potentiels) (voir rubriques 4.4 et 4.5).
Populations particulières
Patients âgés
Aucun ajustement posologique n’est nécessaire pour les patients âgés (voir rubrique 5.2).
Patients atteints d’une insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Les données disponibles sur les patients atteints d’insuffisance rénale sévère (définie comme un débit de filtration glomérulaire [DFG] estimé inférieur à 30 mL/min/1,73 m2) et les patients atteints d’insuffisance rénale terminale (IRT) sous dialyse sont limitées (voir rubrique 5.2). Une surveillance supplémentaire concernant les effets indésirables peut être justifiée chez ces patients lorsque Nustendi est administré (voir rubrique 4.4).
Patients présentant une insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh). Le traitement par Nustendi n’est pas recommandé chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) ou sévère (classe C de Child-Pugh) en raison des effets inconnus liés à l’exposition accrue à l’ézétimibe (voir rubrique 4.4).
Population pédiatrique
La sécurité et l’efficacité de Nustendi chez les enfants âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Les comprimés pelliculés doivent être pris par voie orale au cours ou en dehors des repas. Les comprimés doivent être avalés entiers.
4.3 Contre-indications
- Hypersensibilité aux substances actives ou à l’un des excipients mentionnés à la rubrique 6.1.
- Grossesse (voir rubrique 4.6).
- Administration concomitante de simvastatine > 40 mg par jour (voir rubriques 4.2, 4.4 et 4.5).
- L’administration conjointe de Nustendi et d’une statine est contre-indiquée chez les patients présentant une affection hépatique évolutive ou une augmentation persistante et inexpliquée des transaminases sériques.
- En cas d’administration concomitante de Nustendi avec une statine, se reporter au résumé des caractéristiques du produit (RCP) de ce traitement par statine spécifique.
4.4 Mises en garde spéciales et précautions d’emploi
Risques potentiels de myopathie lors de l’administration concomitante de statines
L’acide bempédoïque augmente les concentrations plasmatiques de statines (voir rubrique 4.5). Les statines provoquent parfois des myopathies. Dans de rares cas, la myopathie peut se manifester sous forme d’une rhabdomyolyse s’accompagnant ou non d’une insuffisance rénale aiguë secondaire à la myoglobinurie et peut entraîner le décès. Depuis la mise sur le marché de l’ézétimibe, de très rares cas de myopathie et de rhabdomyolyse ont été rapportés. La plupart des patients ayant développé une rhabdomyolyse étaient traités par une statine avec prise concomitante d’ézétimibe.
La survenue d’effets indésirables associés à des doses élevées de statines doit être surveillée chez les patients traités par Nustendi en association aux statines. Tous les patients traités par Nustendi conjointement à une statine doivent être informés du risque potentiel accru de myopathie et doivent signaler rapidement toute douleur, sensibilité ou faiblesse musculaire inexpliquée. Si de tels symptômes apparaissent lorsqu’un patient est traité par Nustendi et une statine, il doit être envisagé de diminuer la dose maximale de cette même statine ou d’une autre statine, ou d’arrêter le traitement par Nustendi et d’instaurer un traitement hypolipidémiant alternatif tout en surveillant étroitement les taux lipidiques et la survenue d’effets indésirables. Si la myopathie est confirmée par des taux de créatine phosphokinase (CPK) > 10 × la limite supérieure de la normale (LSN), le patient doit immédiatement arrêter le traitement par Nustendi et par toute autre statine prise conjointement.
Des myosites accompagnées de taux de CPK > 10 × LSN ont rarement été rapportées lors d’un traitement par acide bempédoïque et d’un traitement de fond par simvastatine 40 mg. Des doses de simvastatine > 40 mg ne doivent pas être associées à la prise de Nustendi (voir rubriques 4.2 et 4.3).
Augmentation des taux sériques d’acide urique
L’acide bempédoïque peut augmenter les taux sériques d’acide urique en raison de l’inhibition d’OAT2 dans les tubules rénaux, et peut entraîner ou exacerber une hyperuricémie et déclencher une crise de goutte chez les patients ayant des antécédents médicaux de goutte ou prédisposés à la goutte (voir rubrique 4.8). Le traitement par Nustendi doit être interrompu en cas d’apparition d’hyperuricémie accompagnée de symptômes de goutte.
Augmentation des taux des enzymes hépatiques
Dans des études cliniques, des augmentations > 3 × LSN des enzymes hépatiques alanine aminotransférase (ALAT) et aspartate aminotransférase (ASAT) ont été rapportées lors de traitements par acide bempédoïque. Ces augmentations étaient asymptomatiques et n’étaient pas associées à une augmentation ≥ 2 × LSN de la bilirubine ni à une cholestase, et les taux sont revenus aux taux initiaux avec la poursuite du traitement ou après arrêt du traitement. Dans des études contrôlées consacrées à l’administration conjointe chez des patients traités par ézétimibe associé à une statine, une élévation consécutive des transaminases (≥ 3 × LSN) a été observée. Un bilan hépatique doit être réalisé au début du traitement. Le traitement par Nustendi doit être interrompu si une augmentation des taux de transaminases > 3 × LSN persiste (voir rubriques 4.3 et 4.8).
Insuffisance rénale
Les données concernant l’administration d’acide bempédoïque chez les patients atteints d’insuffisance rénale sévère (définie comme un DFG estimé inférieur à 30 mL/min/1,73 m2) et chez les patients atteints d’IRT sous dialyse sont limitées (voir rubrique 5.2). Une surveillance supplémentaire concernant les effets indésirables peut être justifiée chez ces patients lorsque Nustendi est administré.
Insuffisance hépatique
En raison des effets inconnus de l’exposition accrue à l’ézétimibe chez les patients présentant une insuffisance hépatique modérée à sévère (classes B et C de Child-Pugh), le traitement par Nustendi n’est pas recommandé chez ces patients (voir rubrique 5.2).
Utilisation concomitante de fibrates
L’administration concomitante de fibrates avec l’acide bempédoïque a entraîné une augmentation du taux de triglycérides et une diminution du taux de cholestérol à lipoprotéines de haute densité (HDL-C) chez certains patients dans les essais cliniques et les notifications post-commercialisation. Les taux de cholestérol à lipoprotéines de haute densité et de triglycérides doivent être surveillés (voir rubrique 4.5).
En cas de cholélithiase suspectée chez un patient traité par Nustendi et fénofibrate, des analyses de la vésicule biliaire sont indiquées et ce traitement doit être arrêté (voir rubriques 4.5 et 4.8).
La sécurité et l’efficacité de l’ézétimibe administré avec des fibrates n’ont pas été établies.
Ciclosporine
Des précautions doivent être prises lors de l’instauration du traitement par Nustendi concernant la ciclosporine. Les concentrations de ciclosporine doivent être surveillées chez les patients traités par Nustendi et ciclosporine (voir rubrique 4.5).
Anticoagulants
Si Nustendi est associé à la warfarine, à d’autres anticoagulants coumariniques, ou à la fluindione, l’INR (International Normalised Ratio) doit être correctement surveillé (voir rubrique 4.5).
Contraception chez les femmes en âge de procréer
Avant l’instauration du traitement, les femmes en âge de procréer doivent recevoir des conseils appropriés sur les méthodes contraceptives efficaces et commencer à utiliser une contraception efficace.
Les patientes prenant des contraceptifs oraux à base d’œstrogènes doivent être informées de la possibilité de perte d’efficacité en raison de la diarrhée et/ou des vomissements. Il doit être recommandé aux patientes de contacter immédiatement leur médecin et d’arrêter le traitement si elles envisagent une grossesse ou découvrent qu’elles sont enceintes (voir rubrique 4.6).
Patients ayant un risque élevé de maladie cardiovasculaire
Les données disponibles sur l’utilisation de l’association fixe d’acide bempédoïque et d’ézétimibe chez les patients ayant un risque élevé de maladie cardiovasculaire ne concernent que l’effet hypolipidémiant en raison de l’absence de toute estimation de la réduction du risque cardiovasculaire avec l’ézétimibe chez les patients en prévention primaire (voir rubrique 5.1).
Excipients
Nustendi contient du lactose. Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé pelliculé de 180 mg/10 mg (dose quotidienne), c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude spécifique de l’interaction pharmacocinétique n’a été réalisée concernant Nustendi. Les interactions médicamenteuses identifiées au cours des études avec l’acide bempédoïque ou l’ézétimibe déterminent les interactions pouvant survenir avec Nustendi.
Effets des autres médicaments sur les composants individuels de Nustendi
Fibrates
L’administration concomitante de fibrates avec l’acide bempédoïque a entraîné une augmentation du taux de triglycérides et une diminution du taux d’HDL-C chez certains patients dans les essais cliniques et les notifications post-commercialisation. Un retour à la normal de l’augmentation du taux de triglycérides et de la diminution du taux d’HDL-C a été observé en cas d’arrêt du traitement soit par acide bempédoïque, soit par fibrates.
Les taux de triglycérides et d’HDL-C doivent être mesurés après quatre semaines et périodiquement par la suite lorsque l’acide bempédoïque est utilisé en concomitance avec un fibrate (voir rubrique 4.4).
Si une augmentation du taux de triglycérides ou une diminution du taux d’HDL-C cliniquement significative est détectée, il convient d’exercer son jugement clinique pour arrêter le traitement soit par acide bempédoïque, soit par fibrates. Les taux de triglycérides et d’HDL-C doivent être surveillés jusqu’à leur retour à la valeur initiale.
Une augmentation des cas d’anémie et d’hyperuricémie a été observée chez des patients recevant de l’acide bempédoïque et des fibrates de manière concomitante (voir rubrique 4.8).
L’administration concomitante de fénofibrate ou de gemfibrozil augmente de façon modeste la concentration totale d’ézétimibe (de 1,5 et 1,7 fois environ, respectivement). Le fénofibrate peut augmenter l’excrétion de cholestérol dans la bile, ce qui entraîne une cholélithiase. Lors d’une étude préclinique sur le chien, l’administration d’ézétimibe a entraîné une augmentation du cholestérol dans la bile de la vésicule biliaire (voir rubrique 5.3). Un risque lithogène associé à l’utilisation thérapeutique de Nustendi ne peut être écarté.
En cas de suspicion de cholélithiase chez un patient traité par Nustendi et fénofibrate, des analyses de la vésicule biliaire sont indiquées et un traitement hypolipidémiant alternatif doit être envisagé (voir rubrique 4.4).
Ciclosporine
Dans une étude menée auprès de huit patients ayant subi une transplantation rénale, présentant une clairance de la créatinine > 50 mL/min et recevant une dose stable de ciclosporine, la prise unique de 10 mg d’ézétimibe a entraîné une augmentation de 3,4 fois (intervalle compris entre 2,3 et 7,9 fois) de l’aire moyenne sous la courbe (ASC) pour la quantité totale d’ézétimibe par comparaison avec des témoins sains recevant de l’ézétimibe seul dans le cadre d’une autre étude (n=17). Dans une autre étude, chez un patient transplanté rénal atteint d’une insuffisance rénale sévère et recevant de la ciclosporine et de nombreux autres médicaments, l’exposition à l’ézétimibe total s’est révélée 12 fois supérieure par comparaison avec des témoins parallèles recevant de l’ézétimibe seul. Dans une étude croisée sur deux périodes menée sur douze sujets sains, l’administration quotidienne de 20 mg d’ézétimibe pendant 8 jours et d’une dose unique de 100 mg de ciclosporine au 7e jour a entraîné une augmentation moyenne de 15 % de l’ASC de la ciclosporine (intervalle compris entre une diminution de 10 % et une augmentation de 51 %) par comparaison avec la prise unique de 100 mg de ciclosporine seule. Aucune étude contrôlée sur les effets de l’administration concomitante de l’ézétimibe sur l’exposition à la ciclosporine chez des patients transplantés rénaux n’a été menée. Des précautions doivent être prises lors de l’instauration du traitement par Nustendi concernant la ciclosporine. Les concentrations de ciclosporine doivent être surveillées chez les patients traités par Nustendi et ciclosporine (voir rubrique 4.4).
Cholestyramine
L’administration concomitante de cholestyramine a réduit d’environ 55 % l’ASC moyenne de l’ézétimibe total (ézétimibe plus ézétimibe-glucuronide). La réduction progressive du taux de cholestérol à lipoprotéines de basse densité (LDL-C) causée par l’ajout de Nustendi à un traitement par cholestyramine peut être atténuée par cette interaction (voir rubrique 4.2).
Interactions médicamenteuses induites par les transporteurs
Des études d’interaction in vitro suggèrent que l’acide bempédoïque, ainsi que sa forme glucuronide et son métabolite actif, ne sont pas des substrats des transporteurs couramment caractérisés, à l’exception du glucuronide d’acide bempédoïque qui est un substrat d’OAT3.
Probénécide
Le probénécide est un inhibiteur de la glucuroconjugaison qui a été étudié afin d’évaluer l’effet potentiel de ces inhibiteurs sur la pharmacocinétique de l’acide bempédoïque. L’administration d’acide bempédoïque 180 mg avec du probénécide à l’état d’équilibre a entraîné une augmentation de 1,7 fois de l’ASC de l’acide bempédoïque et une augmentation de 1,9 fois de l’ASC du métabolite actif de l’acide bempédoïque (ESP15228). Ces augmentations ne sont pas cliniquement significatives et n’affectent pas les recommandations posologiques.
Effets des composants individuels de Nustendi sur d’autres médicaments
Statines
Les interactions pharmacocinétiques entre l’acide bempédoïque 180 mg et la simvastatine 40 mg, l’atorvastatine 80 mg, la pravastatine 80 mg, et la rosuvastatine 40 mg ont été évaluées au cours d’études cliniques. L’administration d’une dose unique de simvastatine 40 mg avec de l’acide bempédoïque 180 mg à l’état d’équilibre a entraîné un doublement de l’exposition à l’acide de simvastatine. Des augmentations comprises entre 1,4 et 1,5 fois de l’ASC de l’atorvastatine, de la pravastatine et de la rosuvastatine (administrées sous la forme de doses uniques) et/ou de leurs métabolites principaux ont été observées lors de leur administration concomitante avec de l’acide bempédoïque 180 mg. Des augmentations plus importantes ont été observées lorsque ces statines ont été administrées conjointement à une dose supra-thérapeutique de 240 mg d’acide bempédoïque (voir rubrique 4.4).
Aucune interaction pharmacocinétique cliniquement significative n’a été observée lorsque de l’ézétimibe a été administré conjointement à de l’atorvastatine, de la simvastatine, de la pravastatine, de la lovastatine, de la fluvastatine ou de la rosuvastatine.
Interactions médicamenteuses induites par les transporteurs
L’acide bempédoïque et sa forme glucuronide inhibent faiblement l’OATP1B1 et l’OATP1B3 à des concentrations cliniquement pertinentes. L’administration concomitante de Nustendi avec des médicaments qui sont des substrats de l’OATP1B1 ou de l’OATP1B3 (par exemple le bosentan, le fimasartan, l’asunaprévir, le glécaprévir, le grazoprévir, le voxilaprévir et les statines comme l’atorvastatine, la pravastatine, la fluvastatine, la pitavastatine, la rosuvastatine et la simvastatine [voir rubrique 4.4]) peut entraîner une augmentation des concentrations plasmatiques de ces médicaments.
L’acide bempédoïque inhibe l’OAT2 in vitro, ce qui pourrait être le mécanisme à l’origine des élévations mineures des concentrations sériques de créatinine et d’acide urique (voir rubrique 4.8). L’inhibition de l’OAT2 par l’acide bempédoïque peut également augmenter potentiellement les concentrations plasmatiques des médicaments qui sont des substrats de l’OAT2. L’acide bempédoïque peut également inhiber faiblement l’OAT3 à des concentrations cliniquement pertinentes.
Anticoagulants
L’administration concomitante d’ézétimibe (10 mg une fois par jour) n’a eu aucun effet significatif sur la biodisponibilité de la warfarine et le temps de Quick lors d’une étude menée sur douze hommes adultes sains. Cependant, des augmentations de l’INR chez des patients chez lesquels l’ézétimibe a été associé à la warfarine ou la fluindione ont été rapportées depuis la mise sur le marché.
Si Nustendi est associé à la warfarine, à d’autres anticoagulants coumariniques ou à la fluindione, l’INR doit être correctement surveillé (voir rubrique 4.4).
Autres interactions étudiées
L’acide bempédoïque n’a eu aucun effet sur la pharmacocinétique du contraceptif oral noréthindrone/éthinylestradiol. Lors d’études d’interaction, l’ézétimibe n’a eu aucun effet sur la pharmacocinétique des contraceptifs oraux éthinylestradiol et lévonorgestrel. L’acide bempédoïque n’a eu aucun effet sur la pharmacocinétique ou la pharmacodynamique de la metformine.
Lors d’études d’interaction, l’ézétimibe n’a eu aucun effet sur la pharmacocinétique de la dapsone, du dextrométhorphane, de la digoxine, du glipizide, du tolbutamide ou du midazolam, dans le cadre d’une administration concomitante.
4.6 Fertilité, grossesse et allaitement
Grossesse
Nustendi est contre-indiqué pendant la grossesse (voir rubrique 4.3).
Il n’existe pas de données ou il existe des données limitées sur l’utilisation de Nustendi chez la femme enceinte. Les études effectuées chez l’animal avec l’acide bempédoïque ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3).
L’acide bempédoïque diminuant la synthèse du cholestérol et potentiellement la synthèse d’autres dérivés du cholestérol nécessaires au développement normal du fœtus, Nustendi peut provoquer des anomalies fœtales s’il est administré à la femme enceinte. La prise de Nustendi doit être arrêtée avant la conception ou dès qu’une grossesse est envisagée ou confirmée (voir rubrique 4.3).
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement (voir rubrique 4.4).
Allaitement
L’acide bempédoïque et l’ézétimibe ainsi que leurs métabolites actifs sont excrétés dans le lait maternel en très faibles quantités (dose relative moyenne chez l’enfant [relative infant dose, RID] d’environ 0,5 % pour l’acide bempédoïque et 0,04 % pour l’ézétimibe) ; par conséquent, aux doses thérapeutiques de Nustendi, aucun effet sur les nourrissons/nouveau-nés allaités n’est attendu (voir rubrique 5.2).
L’utilisation de Nustendi pendant l’allaitement peut être envisagée, en confrontant le bénéfice de l’allaitement pour l’enfant au bénéfice du traitement pour la femme.
Fertilité
Il n’existe pas de données sur les effets de Nustendi sur la fertilité humaine. D’après des études menées sur l’animal, aucun effet sur la reproduction ou la fertilité n’est attendu sous Nustendi (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Nustendi a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Lors de la conduite de véhicules ou de l’utilisation de machines, il convient de tenir compte du fait que des sensations vertigineuses ont été rapportées suite à la prise d’acide bempédoïque et d’ézétimibe (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés chez les patients traités par Nustendi étaient l’hyperuricémie (4,7 %) et la constipation (4,7 %).
Dans les études de phase 3 contrôlées contre placebo portant sur l’acide bempédoïque menées dans l’hyperlipidémie primaire, davantage de patients traités par acide bempédoïque que de patients traités par placebo ont arrêté le traitement en raison de spasmes musculaires (0,7 % contre 0,3 %), de diarrhées (0,5 % contre < 0,1 %), de douleurs aux extrémités (0,4 % contre 0) et de nausées (0,3 % contre 0,2 %), même si les différences entre l’acide bempédoïque et le placebo n’étaient pas significatives.
Les effets indésirables graves observés avec l’ézétimibe étaient : myopathie, rhabdomyolyse, hépatite, hypersensibilité, anaphylaxie, angioedème, érythème polymorphe, cholélithiase, cholécystite, pancréatite et thrombopénie.
Tableau récapitulatif des effets indésirables
Les effets indésirables rapportés suite à la prise de Nustendi sont présentés par classe de système d’organe et par fréquence dans le tableau 1. Tout effet indésirable supplémentaire rapporté suite à la prise d’acide bempédoïque (sur la base des taux d’incidence dans les études de phase 3 menées dans l’hyperlipidémie primaire et des taux d’incidence ajustés en fonction de l’exposition dans l’étude CLEAR Outcomes) ou d’ézétimibe a également été présenté afin de fournir un profil d’effets indésirables plus complet pour Nustendi.
Les fréquences sont définies comme suit : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000), et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 1 : Effets indésirables (observés dans les études cliniques et après la commercialisation)
| Classe de systèmes d’organes (SOC) | Effets indésirables | Catégories de fréquence |
| Effets indésirables observés sous Nustendi | ||
| Affections hématologiques et du système lymphatique | Anémie Diminution des taux d’hémoglobine | Fréquent |
| Troubles du métabolisme et de la nutrition | Hyperuricémiea,b | Fréquent |
| Perte d’appétit | Fréquent | |
| Affections du système nerveux | Sensation vertigineuse Maux de tête | Fréquent |
| Affections vasculaires | Hypertension | Fréquent |
| Affections respiratoires, thoraciques et médiastinales | Toux | Fréquent |
| Affections gastro-intestinales | Constipation Diarrhée Douleur abdominale Nausée Bouche sèche Flatulence Gastrite | Fréquent |
| Affections hépatobiliaires | Test hépatique augmentéc | Fréquent |
| Classe de systèmes d’organes (SOC) | Effets indésirables | Catégories de fréquence |
Affections musculosquelettiques et du tissu conjonctif | Dorsalgie Spasmes musculaires Myalgie Douleur aux extrémités Arthralgie | Fréquent |
| Affections du rein et des voies urinaires | Créatinine sanguine augmentée | Fréquent |
| Troubles généraux et anomalies au site d’administration | Fatigue Asthénie | Fréquent |
| Effets indésirables supplémentaires observés suite à la prise d’acide bempédoïque | ||
| Troubles du métabolisme et de la nutrition | Goutte | Fréquent |
| Perte de poidsd | Peu fréquent | |
| Affections hépatobiliaires | Aspartate aminotransférase augmentée | Fréquent |
| Alanine aminotransférase augmentée | Peu fréquent | |
| Affections du rein et des voies urinaires | Débit de filtration glomérulaire diminué | Fréquent |
| Urée sanguine augmentée | Peu fréquent | |
| Effets indésirables supplémentaires observés suite à la prise d’ézétimibe | ||
| Affections hématologiques et du système lymphatique | Thrombopénie | Fréquence indéterminée |
| Affections du système immunitaire | Hypersensibilité, y compris rash, urticaire, Anaphylaxie et angioedème | Fréquence indéterminée |
| Affections psychiatriques | Dépression | Fréquence indéterminée |
| Affections du système nerveux | Paresthésied | Fréquence indéterminée |
| Affections vasculaires | Bouffées de chaleur | Peu fréquent |
| Affections respiratoires, thoraciques et médiastinales | Dyspnée | Fréquence indéterminée |
| Affections gastro-intestinales | Dyspepsie Reflux gastro-œsophagien | Peu fréquent |
| Pancréatite | Fréquence indéterminée | |
| Affections hépatobiliaires | Aspartate aminotransférase augmentée Alanine aminotransférase augmentée Gamma-glutamyltransférase augmentée | Peu fréquent |
Hépatite Cholélithiase Cholécystite | Fréquence indéterminée | |
| Affections de la peau et du tissu sous-cutané | Pruritd | Peu fréquent |
| Érythème polymorphe | Fréquence indéterminée | |
Affections musculosquelettiques et systémiques | CPK sanguine augmentée | Fréquent |
Cervicalgie Faiblesse musculaired | Peu fréquent | |
| Myopathie/rhabdomyolyse | Fréquence indéterminée | |
| Classe de systèmes d’organes (SOC) | Effets indésirables | Catégories de fréquence |
| Troubles généraux et anomalies au site d’administration | Douleur thoracique Douleur Œdème périphériqued | Peu fréquent |
a. Voir rubrique 4.5.
b. L’hyperuricémie comprend l’hyperuricémie et l’acide urique augmenté.
c. Le test hépatique augmenté inclut le test hépatique augmenté et le test hépatique anormal. d. Effets indésirables observés suite à l’administration concomitante d’ézétimibe et d’une statine. e. (Étude CLEAR Outcomes) – La perte de poids n’a été observée que chez les patients qui avaient un indice de masse corporelle (IMC) ≥ 30 kg/m2 à l’inclusion, avec une perte de poids moyenne de 2,28 kg au mois 36. La perte de poids moyenne était ≤ 0,5 kg chez les patients ayant un IMC de 25 à < 30 kg/m2 à l’inclusion. Il n’a pas été rapporté de variation moyenne du poids avec l’acide bempédoïque chez les patients ayant un IMC < 25 kg/m2 à l’inclusion.
Description de certains effets indésirables
Augmentation des taux sériques d’acide urique
Nustendi augmente les taux sériques d’acide urique, possiblement en raison d’une inhibition de l’OAT2 dans les tubules rénaux par l’acide bempédoïque (voir rubrique 4.5). Une augmentation moyenne de 35,7 micromole/L (0,6 mg/dL) des taux d’acide urique par rapport aux taux initiaux a été observée sous Nustendi à la 12e semaine. Les augmentations des taux sériques d’acide urique se sont généralement produites durant les quatre premières semaines du traitement, avec un retour aux taux initiaux après arrêt du traitement. Aucun cas de crise de goutte n’a été rapporté sous Nustendi. Dans les études de phase 3 de l’acide bempédoïque menées dans l’hyperlipidémie primaire, des crises de goutte ont été rapportées chez 1,4 % des patients traités par acide bempédoïque et chez 0,4 % des patients sous placebo. Dans l’étude CLEAR Outcomes, une augmentation moyenne de 47,6 micromole/L (0,8 mg/dL) des taux d’acide urique par rapport aux taux initiaux a été observée sous acide bempédoïque au 3e mois et des crises de goutte ont également été rapportées plus fréquemment chez les patients traités par acide bempédoïque (3,1 %) que chez les patients sous placebo (2,1 %). Dans chacun des groupes de traitement, les patients ayant rapporté des crises de goutte étaient plus susceptibles de présenter des antécédents médicaux de goutte et/ou des taux initiaux d’acide urique supérieurs à la LSN (voir rubrique 4.4). Une augmentation des cas d’hyperuricémie a été observée chez des patients recevant de l’acide bempédoïque et un fibrate de manière concomitante. Parmi les patients de l’étude CLEAR Outcomes traités par acide bempédoïque, une hyperuricémie a été rapportée plus fréquemment chez ceux prenant un fibrate à l’inclusion (19,5 %) que chez ceux qui n’en prenaient pas (10,4 %) (voir rubrique 4.5). Aucune augmentation de l’incidence de la goutte n’a été observée chez les patients traités par acide bempédoïque prenant un fibrate à l’inclusion (1,1 %) par rapport à ceux qui n’en prenaient pas (3,2 %).
Effets sur les taux sériques de créatinine et les taux d’azote uréique sanguin
Nustendi augmente les taux sériques de créatinine et les taux d’azote uréique sanguin. Une augmentation moyenne de 1,8 micromole/L (0,02 mg/dL) des taux sériques de créatinine et une augmentation moyenne de 1,0 mmol/L (2,7 mg/dL) des taux d’azote uréique sanguin par rapport aux taux initiaux ont été observées sous Nustendi à la 12e semaine. L’élévation des taux sériques de créatinine et d’azote uréique sanguin a généralement été observée durant les quatre premières semaines de traitement, puis ces taux se sont stabilisés avant de revenir aux taux initiaux après arrêt du traitement. Des augmentations moyennes comparables des taux sériques de créatinine (5,8 micromole/L [0,066 mg/dL]) et d’azote uréique sanguin (0,82 mmol/L [2,3 mg/dL]) ont été observées sous acide bempédoïque dans l’étude CLEAR Outcomes.
Les élévations des taux sériques de créatinine observés peuvent être associées à une inhibition par l’acide bempédoïque de la sécrétion OAT2-dépendante de créatinine dans les tubules rénaux (voir rubrique 4.5), ce qui représente une interaction entre un médicament et un substrat endogène et ne semble pas indiquer une aggravation de la fonction rénale. Cet effet doit être pris en considération lors de l’interprétation de changements de la clairance estimée de la créatinine chez des patients traités par Nustendi, en particulier chez des patients atteints de pathologies ou traités par des médicaments nécessitant une surveillance de la clairance estimée de la créatinine.
Élévation des taux d’enzymes hépatiques
Une élévation des taux de transaminases hépatiques (ASAT et/ou ALAT) ≥ 3 × LSN a été rapportée chez 2,4 % de patients traités par Nustendi, contre aucun patient sous placebo. Dans quatre études de phase 3 portant sur l’acide bempédoïque menées dans l’hyperlipidémie primaire, l’incidence des élévations (≥ 3 × LSN) des taux de transaminases hépatiques (ASAT et/ou ALAT) était de 0,7 % chez les patients traités par acide bempédoïque et de 0,3 % chez ceux sous placebo. Lors d’études cliniques contrôlées portant sur un traitement par ézétimibe instauré en même temps qu’un traitement par une statine, l’incidence de l’élévation consécutive (≥ 3 × ULN) des taux de transaminases hépatiques était de 1,3 % chez les patients traités par ézétimibe administré conjointement à des statines et de 0,4 % chez les patients traités par des statines seules. Dans l’étude CLEAR Outcomes, des élévations des taux de transaminases hépatiques ≥ 3 × LSN sont également survenues plus fréquemment chez les patients traités par acide bempédoïque (1,6 %) que chez les patients sous placebo (1,0 %). L’élévation des taux de transaminases lors d’un traitement par acide bempédoïque ou par ézétimibe n’était pas associée à d’autres données suggérant une insuffisance hépatique (voir rubrique 4.4).
Hémoglobine diminuée
Dans les études de phase 3 portant sur l’acide bempédoïque menées dans l’hyperlipidémie primaire, une diminution des taux d’hémoglobine ≥ 20 g/L et < à la limite inférieure de la normale (LIN) par rapport aux taux initiaux chez 4,6 % des patients du groupe ayant reçu de l’acide bempédoïque, contre 1,9 % des patients sous placebo. Des diminutions de plus de 50 g/L et inférieures à la LIN des taux d’hémoglobine ont été rapportées à des fréquences similaires dans les groupes traités par acide bempédoïque et sous placebo (0,2 % contre 0,2 %, respectivement). Les diminutions des taux d’hémoglobine se sont généralement produites durant les quatre premières semaines de traitement, avec un retour aux taux initiaux après arrêt du traitement. Parmi les patients dont les taux d’hémoglobine à l’inclusion étaient normaux, les taux d’hémoglobine étaient inférieurs à la LIN pendant le traitement chez 1,4 % des patients traités par acide bempédoïque et chez 0,4 % des patients sous placebo. Dans les études de phase 3 menées dans l’hyperlipidémie primaire, une anémie a été rapportée chez 2,5 % des patients traités par acide bempédoïque et chez 1,6 % des patients sous placebo. Dans l’étude CLEAR Outcomes, des diminutions comparables des taux d’hémoglobine ont été observées et une anémie a également été rapportée plus fréquemment chez les patients traités par acide bempédoïque (4,7 %) que chez les patients sous placebo (3,9 %). Une augmentation des cas d’anémie a été observée chez des patients recevant de l’acide bempédoïque et un fibrate de manière concomitante. Parmi les patients de l’étude CLEAR Outcomes traités par acide bempédoïque, l’anémie a été rapportée plus fréquemment chez ceux qui prenaient un fibrate à l’inclusion (9,6 %) que chez ceux qui n’en prenaient pas (4,5 %).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V.
4.9 Surdosage
En cas de surdosage, il convient de traiter les symptômes et de mettre en place des mesures de soutien si nécessaire.
Acide bempédoïque
Des doses allant jusqu’à 240 mg/jour (1,3 fois la dose recommandée approuvée) ont été administrées au cours d’études cliniques sans signe de toxicité dose-limitante. Aucun effet indésirable n’a été observé dans les études menées chez l’animal à des expositions pouvant être jusqu’à 14 fois supérieures à celles des patients traités par acide bempédoïque à raison de 180 mg une fois par jour.
Ézétimibe
Dans des études cliniques, l’administration de 50 mg/jour d’ézétimibe à 15 sujets sains pendant une période allant jusqu’à 14 jours, ou de 40 mg/jour à 18 patients présentant une hypercholestérolémie primaire pendant une période allant jusqu’à 56 jours, n’a pas entraîné d’augmentation de la fréquence des événements indésirables. Chez l’animal, aucune toxicité n’a été observée après la prise de doses orales uniques de 5 000 mg/kg d’ézétimibe chez le rat et la souris et de 3 000 mg/kg chez le chien.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Agents modifiant les lipides. Associations de différents agents modifiant les lipides, Code ATC : C10BA10
Mécanisme d’action
Nustendi contient de l’acide bempédoïque et de l’ézétimibe, deux composants réduisant les taux de LDL-C et possédant des mécanismes d’action complémentaires. Il réduit les taux de LDL-C élevés en inhibant à la fois la synthèse du cholestérol dans le foie et l’absorption du cholestérol dans l’intestin.
Acide bempédoïque
L’acide bempédoïque est un inhibiteur de l’adénosine triphosphate citrate lyase (ACL) qui réduit les taux de LDL-C en inhibant la synthèse du cholestérol dans le foie. L’ACL est une enzyme qui intervient en amont de la 3-hydroxy-3-méthylglutaryl-CoA (HMG-CoA) réductase dans la voie de biosynthèse du cholestérol. L’acide bempédoïque nécessite l’activation de la coenzyme A (CoA) par l’acyl-CoA synthétase 1 à très longue chaîne (ACSVL1) en ETC-1002-CoA. L’ACSVL1 est principalement exprimée dans le foie, mais pas dans les muscles squelettiques. L’inhibition de l’ACL par l’ETC-1002-CoA entraîne une diminution de la synthèse du cholestérol dans le foie et réduit les taux de LDL-C dans le sang via la régulation positive de récepteurs aux lipoprotéines de basse densité. De plus, l’inhibition de l’ACL par l’ETC-1002-CoA entraîne la suppression concomitante de la biosynthèse hépatique des acides gras.
Ézétimibe
L’ézétimibe réduit les taux de cholestérol dans le sang en inhibant l’absorption du cholestérol par l’intestin grêle. Il a été démontré que la cible moléculaire de l’ézétimibe est le transporteur de stérol Niemann-Pick C1-Like 1 (NPC1L1), impliqué dans l’absorption par l’intestin du cholestérol et des phytostérols. L’ézétimibe se trouve au niveau de la bordure en brosse de l’intestin grêle et inhibe l’absorption du cholestérol, ce qui se traduit par une diminution de l’apport en cholestérol intestinal au foie.
Effets pharmacodynamiques
L’administration d’acide bempédoïque et d’ézétimibe seuls et en association avec d’autres médicaments modifiant les lipides entraîne une diminution des taux de LDL-C, de cholestérol non-HDL (non-HDL-C), d’apolipoprotéine B (apo B) et de cholestérol total (CT) chez les patients présentant une hypercholestérolémie ou une dyslipidémie mixte. L’acide bempédoïque induit une diminution du taux de protéine C réactive (CRP) chez les patients présentant une hyperlipidémie.
Les patients atteints de diabète présentant des risques élevés de maladie cardiovasculaire athéroscléreuse, les études cliniques sur l’acide bempédoïque ont inclus des patients diabétiques. Parmi les patients diabétiques, des taux moins élevés d’hémoglobine A1c (HbA1c) ont été observés par rapport au groupe sous placebo (0,2 % en moyenne). Chez les patients non diabétiques, aucune différence dans les taux de HbA1c n’a été observée entre le groupe traité par acide bempédoïque et le groupe sous placebo ; en outre, aucune différence dans l’incidence des hypoglycémies n’a été observée.
Électrophysiologie cardiaque
Une étude clinique sur l’intervalle QT a été menée pour l’acide bempédoïque. À une dose de 240 mg (1,3 fois la dose recommandée approuvée), l’acide bempédoïque ne prolonge pas l’intervalle QT de manière cliniquement significative.
L’effet de l’ézétimibe ou de l’association acide bempédoïque/ézétimibe sur l’intervalle QT n’a pas été évalué.
Efficacité et sécurité cliniques
Il a été démontré que l’ézétimibe 10 mg réduit la fréquence des événements cardiovasculaires.
Efficacité et sécurité cliniques dans l’hypercholestérolémie primaire et la dyslipidémie mixte L’efficacité de Nustendi a été évaluée lors d’une analyse de sensibilité portant sur 301 patients traités dans le cadre de l’étude CLEAR Combo (étude 1002-053). Cette analyse excluait toutes les données de trois sites (81 patients) en raison de la non-observance systématique des patients vis-à-vis de chacun des quatre traitements. L’étude était une étude multicentrique, randomisée, à quatre bras de traitement, menée en double aveugle et en groupes parallèles pendant 12 semaines sur des patients présentant un risque cardiovasculaire élevé et une hyperlipidémie. Les patients, randomisés selon un rapport de 2:2:2:1, étaient traités par Nustendi par voie orale à une dose de 180 mg/10 mg par jour (n=86), par acide bempédoïque à raison de 180 mg par jour (n=88), par ézétimibe à raison de 10 mg par jour (n=86) ou par placebo une fois par jour (n=41) en tant qu’adjuvant d’un traitement par statine à la dose maximale tolérée. Le traitement par statine à la dose maximale tolérée pouvait inclure des traitements par statine autres qu’une prise quotidienne ou l’absence de statine. Les patients étaient classifiés par risque cardiovasculaire et par l’intensité du traitement initial par la statine. Les patients traités par simvastatine à raison de 40 mg par jour ou d’une dose supérieure ont été exclus de l’étude.
Les données démographiques et les caractéristiques initiales de la maladie étaient équilibrées entre les différents bras de traitement. Dans l’ensemble, l’âge moyen à l’inclusion était de 64 ans (intervalle : entre 30 et 87 ans), 50 % étaient âgés de ≥ 65 ans, 50 % étaient des femmes, 81 % étaient caucasiens, 17 % étaient noirs, 1 % était asiatique et 1 % avait des origines ethniques autres. Au moment de la randomisation, 61 % des patients traités par acide bempédoïque/ézétimibe, 69 % des patients traités par acide bempédoïque, 63 % des patients traités par ézétimibe et 66 % des patients sous placebo recevaient un traitement par statine ; 36 % des patients traités par acide bempédoïque/ézétimibe, 35 % des patients traités par acide bempédoïque, 29 % des patients traités par ézétimibe et 41 % des patients sous placebo recevaient un traitement par statine d’intensité élevée. Le taux moyen initial de LDL-C était de 3,9 mmol/L (149,7 mg/dL). La plupart des patients (94 %) ont participé à l’étude jusqu’à son terme.
Nustendi a réduit de manière significative le taux de LDL-C entre l’inclusion et la semaine 12 par rapport au placebo (-38,0 % ; 95 % IC : -46,5 %, -29,6 % ; p < 0,001). Les effets maximaux sur la réduction du taux de LDL-C ont été observés dès la semaine 4 et l’efficacité a été maintenue tout au long de l’étude. Nustendi a également réduit de manière significative les taux de non-HDL-C, d’apo B et de CT (voir tableau 2).
Tableau 2 : Effets du traitement par Nustendi sur les paramètres lipidiques chez les patients présentant un risque cardiovasculaire élevé et une hyperlipidémie et recevant un traitement de fond par statine (variation moyenne en pourcentage entre l’inclusion et la semaine 12)
Nustendi 180 mg/10 mg n=86 | Acide bempédoïque 180 mg n=88 | Ézétimibe 10 mg n=86 | Placebo n=41 | |
| LDL-C, n | 86 | 88 | 86 | 41 |
| Moyenne des MC (ES) | -36,2 (2,6) | -17,2 (2,5) | -23,2 (2,2) | 1,8 (3,5) |
| non-HDL-C, n | 86 | 88 | 86 | 41 |
| Moyenne des MC (ES) | -31,9 (2,2) | -14,1 (2,2) | -19,9 (2,1) | 1,8 (3,3) |
| apo B, n | 82 | 85 | 84 | 38 |
| Moyenne des MC (ES) | -24,6 (2,4) | -11,8 (2,2) | -15,3 (2,0) | 5,5 (3,0) |
| CT, n | 86 | 88 | 86 | 41 |
| Moyenne des MC (ES) | -26,4 (1,9) | -12,1 (1,8) | -16,0 (1,6) | 0,7 (2,5) |
apo B=apolipoprotéine B ; HDL-C=cholestérol à lipoprotéines de haute densité ; LDL-C=cholestérol à lipoprotéines de basse densité ; MC=moindres carrés ; CT=cholestérol total.
Statine en traitement de fond : atorvastatine, lovastatine, pitavastatine, pravastatine, rosuvastatine, simvastatine.
Administration d’acide bempédoïque en association à un traitement de fond par ézétimibe L’étude CLEAR Tranquility (étude 1002-048) était une étude de phase 3 multicentrique, randomisée, en double aveugle, contrôlée contre placebo de 12 semaines menée dans l’hyperlipidémie primaire, visant à évaluer l’efficacité de l’acide bempédoïque en comparaison avec un placebo dans la diminution du taux de LDL-C lorsqu’il est associé à l’ézétimibe chez des patients présentant un taux élevé de LDL-C, des antécédents médicaux d’intolérance aux statines et ne pouvant tolérer une dose plus élevée que la dose de statine initiale la plus faible approuvée. L’étude a inclus 269 patients randomisés selon un rapport de 2:1 pour recevoir soit de l’acide bempédoïque (n=181), soit un placebo (n=88) comme adjuvant d’un traitement par ézétimibe 10 mg par jour pendant 12 semaines.
Dans l’ensemble, l’âge moyen à l’inclusion était de 64 ans (intervalle : entre 30 et 86 ans), 55 % étaient âgés de ≥ 65 ans, 61 % étaient des femmes, 89 % étaient caucasiens, 8 % étaient noirs, 2 % étaient asiatiques et 1 % avait des origines ethniques autres. Le taux moyen initial de LDL-C était de 3,3 mmol/L (127,6 mg/dL). Au moment de la randomisation, 33 % des patients traités par acide bempédoïque contre 28 % des patients ayant reçu un placebo recevaient un traitement par statine à une dose inférieure ou égale à la dose la plus faible approuvée. L’administration d’acide bempédoïque à des patients en association à un traitement de fond par ézétimibe a réduit de manière significative le taux de LDL-C entre l’inclusion et la semaine 12 par comparaison à l’association du placebo et de l’ézétimibe (p < 0,001). L’administration d’acide bempédoïque en association à un traitement de fond par ézétimibe a également réduit de manière significative les taux de non-HDL-C, d’apo B et de CT (voir tableau 3).
Tableau 3 : Effets du traitement par acide bempédoïque en comparaison avec le placebo chez les patients intolérants aux statines, en association à un traitement de fond par ézétimibe (variation moyenne en pourcentage entre l’inclusion et la semaine 12)
CLEAR Tranquility (étude 1002-048) (N=269) | ||
Acide bempédoïque 180 mg + Ézétimibe 10 mg en traitement de fond n=181 | Placebo + Ézétimibe 10 mg en traitement de fond n=88 | |
| LDL-Ca, n | 175 | 82 |
| Moyenne des MC | -23,5 | 5,0 |
| non-HDL-Ca, n | 175 | 82 |
| Moyenne des MC | -18,4 | 5,2 |
| apo Ba, n | 180 | 86 |
| Moyenne des MC | -14,6 | 4,7 |
| CTa, n | 176 | 82 |
| Moyenne des MC | -15,1 | 2,9 |
apo B=apolipoprotéine B ; HDL-C=cholestérol à lipoprotéines de haute densité ; LDL-C=cholestérol à lipoprotéines de basse densité ; MC=moindres carrés ; CT=cholestérol total.
Statine en traitement de fond : atorvastatine, simvastatine, rosuvastatine, pravastatine, lovastatine. a. La variation moyenne par rapport à l’inclusion, exprimée en pourcentage, a été analysée par analyse de covariance
(ANCOVA) avec les strates de traitement et de randomisation comme facteurs et le paramètre lipidique à l’inclusion comme covariable.
Efficacité et sécurité cliniques dans la prévention des événements cardiovasculaires L’étude CLEAR Outcomes (étude 1002-043) était une étude multicentrique, randomisée, en double aveugle, contrôlée contre placebo, fondée sur la survenue d’événements, menée chez 13 970 patients adultes présentant une maladie cardiovasculaire (MCV) athéroscléreuse avérée (70 %) ou ayant un risque élevé de MCV athéroscléreuse (30 %). Les patients présentant une MCV avérée avaient des antécédents documentés de maladie coronarienne, d’artériopathie périphérique symptomatique et/ou d’athérosclérose cérébrovasculaire. Les patients ne présentant pas de MCV avérée étaient considérés comme ayant un risque élevé de MCV si au moins l’un des critères suivants était rempli : (1) diabète (de type 1 ou de type 2) chez les femmes âgées de plus de 65 ans ou chez les hommes âgés de plus de 60 ans, ou (2) score de risque de Reynolds > 30 % ou score de risque SCORE > 7,5 % sur 10 ans, ou (3) score calcique > 400 unités Agatston à tout moment dans le passé. Les patients ont été randomisés selon un rapport 1:1 pour recevoir l’acide bempédoïque 180 mg par jour (n=6 992) ou le placebo (n=6 978), seuls ou en adjuvant d’autres traitement hypolipidémiants qui pouvaient comprendre des statines à très faibles doses. Au total, plus de 95 % des patients ont été suivis jusqu’à la fin de l’étude ou jusqu’au décès et moins de 1 % des patients ont été perdus de vue. La durée médiane de suivi était de 3,4 ans.
L’âge moyen à l’inclusion était de 65,5 ans, 48 % des patients étaient des femmes et 91 % étaient caucasiens. Les caractéristiques initiales supplémentaires sélectionnées incluaient : hypertension (85 %), diabète (46 %), pré-diabète (42 %), tabagisme (22 %), DFG estimé
< 60 mL/min/1,73 m2 (21 %) et indice de masse corporelle moyen de 29,9 kg/m2. Le taux moyen de LDL-C à l’inclusion était de 3,6 mmol/L (139 mg/dL). Lors de l’inclusion, 41 % des patients recevaient au moins un traitement hypolipidémiant, dont l’ézétimibe (12 %) et des statines à très faibles doses (23 %).
Par rapport au placebo, l’acide bempédoïque a réduit significativement de 13 % le risque d’événements indésirables cardiovasculaires majeurs du critère principal composite (MACE-4), comprenant décès de cause cardiovasculaire, infarctus du myocarde non fatal, accident vasculaire cérébral non fatal et revascularisation coronaire (hazard ratio : 0,87 ; IC à 95 % : 0,79 ; 0,96 ; p = 0,0037), et le risque d’événements du principal critère secondaire composite MACE-3 (décès de cause cardiovasculaire, infarctus du myocarde non fatal et accident vasculaire cérébral non fatal) a été réduit significativement de 15 % par rapport au placebo (hazard ratio : 0,85 ; IC à 95 % : 0,76 ; 0,96 ; p = 0,0058). Les résultats pour le critère principal composite étaient généralement concordants dans les sous-groupes prédéfinis (incluant l’âge à l’inclusion, le groupe ethnique, l’ethnicité, le sexe, la catégorie de taux de LDL-C, un traitement par une statine, un traitement par ézétimibe et la présence d’un diabète). L’estimation ponctuelle du hazard ratio pour les événements du critère MACE-4 était de 0,94 (IC à 95 % : 0,74 ; 1,20) dans le sous-groupe de patients recevant l’ézétimibe à l’inclusion. Dans le sous-groupe d’une taille limitée de patients recevant un traitement par ézétimibe lors de l’inclusion et ayant un risque cardiovasculaire élevé (n = 335), la réduction du LDL-C était de -26,7 % (IC à 95 % : -30,9 % ; -22,4 %), mais la réduction du risque cardiovasculaire ne pouvait pas être estimée.
L’effet du traitement par acide bempédoïque sur les composantes individuelles du critère d’évaluation principal comprenait une réduction de 27 % du risque d’infarctus du myocarde non fatal et de 19 % du risque de revascularisation coronaire en comparaison avec le placebo. Il n’a pas été observé de différence statistiquement significative par rapport au placebo dans la réduction des accidents vasculaires cérébraux non fatals et du risque de décès de cause cardiovasculaire. Les résultats du critère principal et du principal critère secondaire sont présentés dans le tableau 4. Les estimations de Kaplan-Meier de l’incidence cumulée des événements du critère principal MACE-4 et du critère secondaire MACE-3 sont présentées dans les figures 1 et 2 ci-dessous. Les courbes de l’incidence cumulée des événements du critère principal MACE-4 se séparent à partir du mois 6.
De plus, la différence entre l’acide bempédoïque et le placebo dans la variation relative moyenne du taux de LDL-C au mois 6 par rapport à l’inclusion était de -20 % (IC à 95 % : -21 % ; -19 %).
Tableau 4 : Effet du traitement par acide bempédoïque sur les événements cardiovasculaires majeurs
| Critère d’évaluation | Acide bempédoïque N=6 992 | Placebo N=6 978 | Acide bempédoïque versus placebo |
| n (%) | n (%) | Hazard ratioa (IC à 95 %) Valeur pb | |
| Critère principal composite | |||
| Décès de cause cardiovasculaire, infarctus du myocarde non fatal, accident vasculaire cérébral non fatal, revascularisation coronaire (MACE-4) | 819 (11,7) | 927 (13,3) | 0,87 (0,79 ; 0,96) 0,0037 |
| Composantes du critère principal | |||
| Infarctus du myocarde non fatal | 236 (3,4) | 317 (4,5) | 0,73 (0,62 ; 0,87) |
| Revascularisation coronaire | 435 (6,2) | 529 (7,6) | 0,81 (0,72 ; 0,92) |
| Accident vasculaire cérébral non fatal | 119 (1,7) | 144 (2,1) | 0,82 (0,64 ; 1,05) |
| Décès de cause cardiovasculaire | 269 (3,8) | 257 (3,7) | 1,04 (0,88 ; 1,24) |
| Principaux critères secondaires | |||
| Décès de cause cardiovasculaire, infarctus du myocarde non fatal, accident vasculaire cérébral non fatal (MACE-3) | 575 (8,2) | 663 (9,5) | 0,85 (0,76 ; 0,96) 0,0058 |
| Infarctus du myocarde fatal et non fatal | 261 (3,7) | 334 (4,8) | 0,77 (0,66 ; 0,91) 0,0016 |
| Revascularisation coronaire | 435 (6,2) | 529 (7,6) | 0,81 (0,72 ; 0,92) 0,0013 |
| Accident vasculaire cérébral fatal et non fatal | 135 (1,9) | 158 (2,3) | 0,85 (0,67 ; 1,07) NS |
IC = intervalle de confiance ; MACE = événement indésirable cardiovasculaire majeur ; NS = non significative. a. Le hazard ratio et l’IC à 95 % correspondant ont été déterminés à l’aide d’un modèle pour risques proportionnels de Cox incluant le traitement comme variable explicative.
b. La valeur p a été déterminée à l’aide d’un test du log-rank.
Remarque : ce tableau présente également le temps jusqu’à la première occurrence de chacune des composantes des critères MACE ; les patients peuvent être inclus dans plus d’une catégorie.
Figure 1 : Courbe de Kaplan-Meier du temps jusqu’à la première occurrence d’un événement du critère MACE-4
MACE = événement indésirable cardiovasculaire majeur.
Remarque : le critère composite MACE-4 est défini comme décès de cause cardiovasculaire, infarctus du myocarde non fatal, accident vasculaire cérébral non fatal et revascularisation coronaire.
Figure 2 : Courbe de Kaplan-Meier du temps jusqu’à la première occurrence d’un événement du critère MACE-3
MACE = événement indésirable cardiovasculaire majeur. 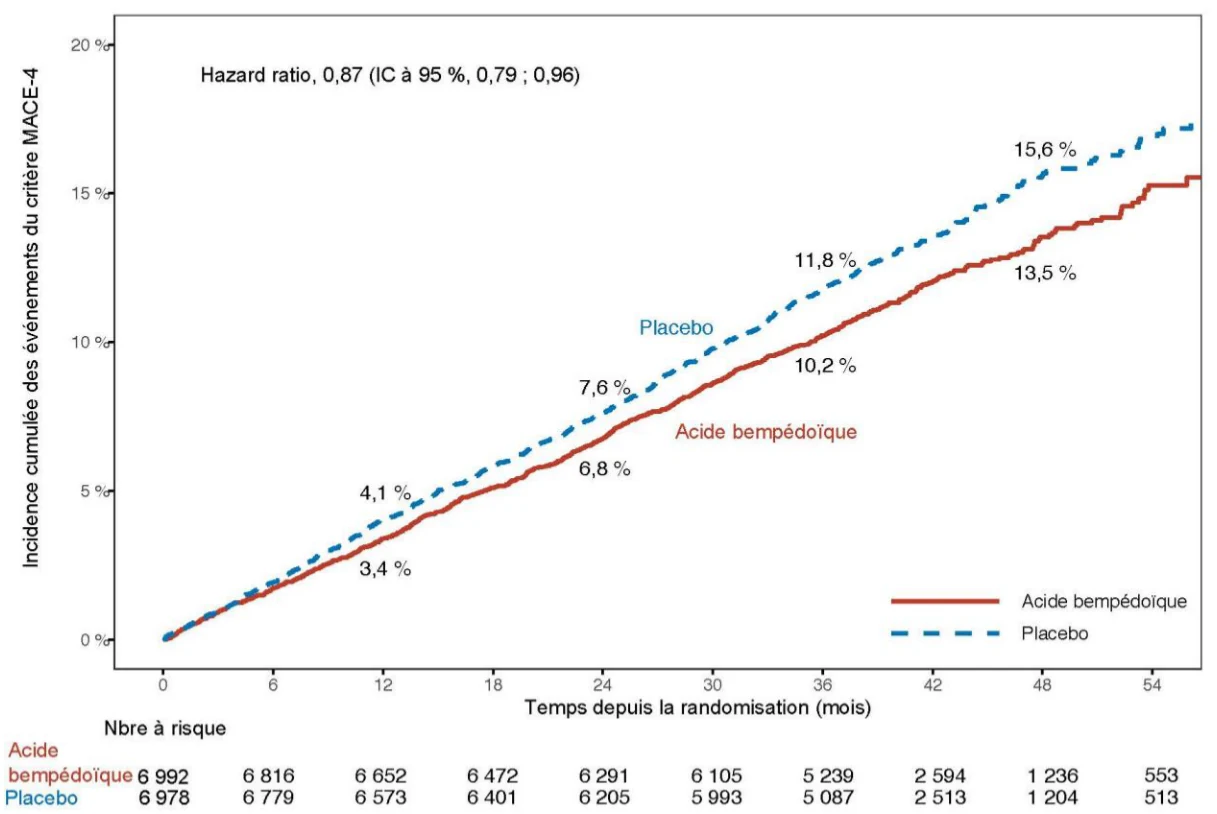
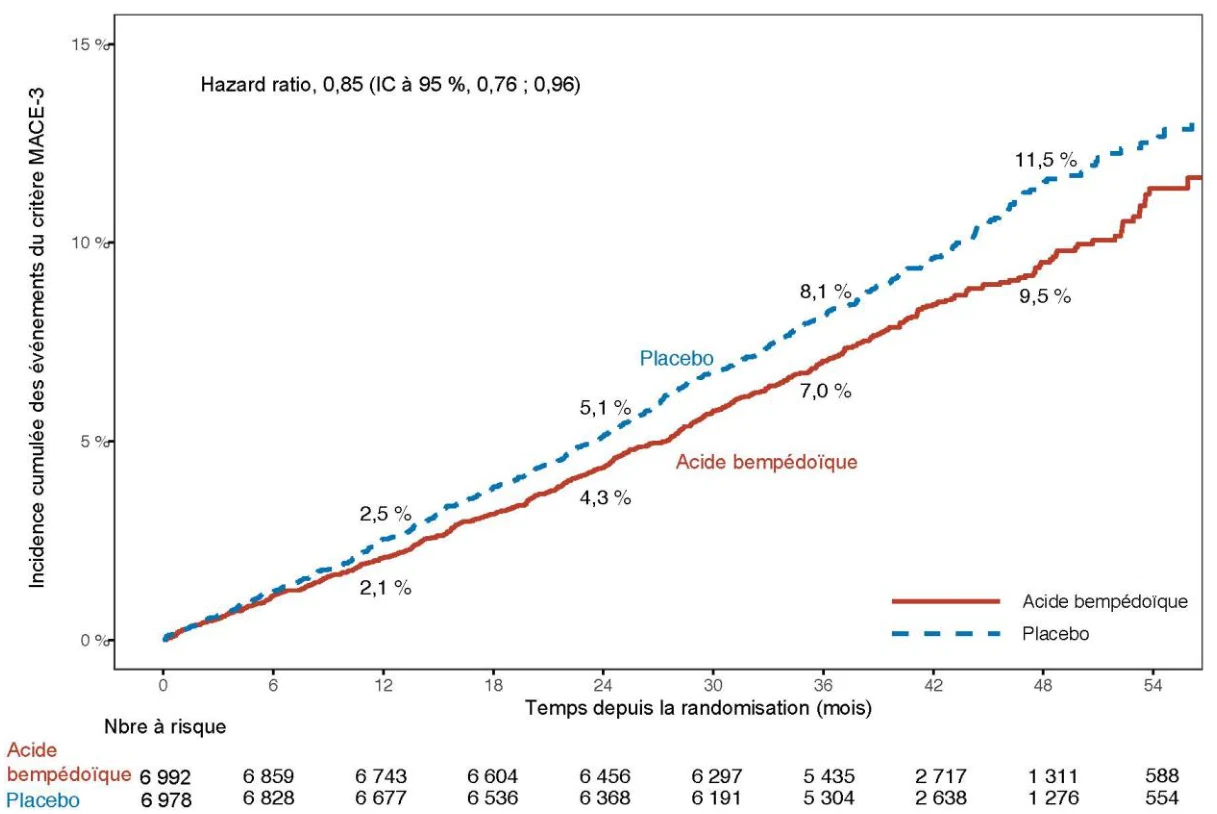
Remarque : le critère composite MACE-3 est défini comme décès de cause cardiovasculaire, infarctus du myocarde non fatal et accident vasculaire cérébral non fatal.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Nustendi dans tous les sous-groupes de la population pédiatrique dans le traitement de l’hypercholestérolémie (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Nustendi
La biodisponibilité des comprimés d’acide bempédoïque/ézétimibe était similaire à celle des comprimés individuels administrés conjointement. Les valeurs des concentrations sériques maximales (Cmax) pour l’acide bempédoïque et son métabolite actif (ESP15228) étaient similaires entre les différentes formulations, mais les valeurs Cmax de l’ézétimibe et de l’ézétimibe-glucuronide étaient plus basses respectivement d’environ 13 % et 22 % pour l’association acide bempédoïque/ézétimibe par rapport à l’administration concomitante des comprimés individuels. L’exposition à l’ézétimibe et à l’ézétimibe-glucuronide (mesurée par l’ASC) étant globalement similaire, une Cmax plus faible de 22 % est peu susceptible d’être cliniquement significative.
Aucune interaction pharmacocinétique cliniquement significative n’a été observée lorsque l’ézétimibe était administré de manière concomitante avec l’acide bempédoïque. L’ASC et la Cmax de l’ézétimibe total (ézétimibe et sa forme glucuronide) et de l’ézétimibe-glucuronide ont augmenté d’environ 1,6 et 1,8 fois respectivement lorsqu’une dose unique d’ézétimibe était prise avec de l’acide bempédoïque à l’état d’équilibre. Cette augmentation est probablement due à l’inhibition de l’OATP1B1 par l’acide bempédoïque, qui entraîne une diminution de l’absorption hépatique et donc, par la suite, de l’élimination de l’ézétimibe-glucuronide. Les augmentations de l’ASC et de la Cmax pour l’ézétimibe étaient inférieures à 20 %.
Acide bempédoïque
Les données pharmacocinétiques indiquent que l’acide bempédoïque est absorbé avec un temps médian pour atteindre la concentration maximale de 3,5 heures lorsqu’il est administré sous forme de comprimés de Nustendi 180 mg. Sauf indication contraire, les paramètres pharmacocinétiques de l’acide bempédoïque sont présentés sous la forme de moyenne [écart-type (ET)]. L’acide bempédoïque peut être considéré comme un promédicament activé intracellulairement par l’ACSVL1 en ETC-1002-CoA. La Cmax et l’ASC à l’état d’équilibre suite à l’administration de doses multiples
| chez des patients atteints d’hypercholestérolémie étaient respectivement de | |
| 24,8 (6,9) microgrammes/mL et de 348 (120) microgrammes⋅h/mL. | |
La pharmacocinétique de l’acide bempédoïque à l’état d’équilibre était généralement linéaire, dans un intervalle compris entre 120 mg et 220 mg. Aucune modification de la pharmacocinétique de l’acide bempédoïque au cours du temps n’a été observée après administration répétée à la dose recommandée et l’état d’équilibre de l’acide bempédoïque a été atteint après 7 jours. Le rapport moyen d’accumulation de l’acide bempédoïque était d’environ 2,3 fois.
Ézétimibe
Après administration orale, l’ézétimibe est rapidement absorbé et largement conjugué à un glucuronide phénolique pharmacologiquement actif (ézétimibe-glucuronide). La Cmax moyenne survient en 1 à 2 heures pour l’ézétimibe-glucuronide et en 4 à 12 heures pour l’ézétimibe. La biodisponibilité absolue de l’ézétimibe ne peut être déterminée, car le composant est quasiment insoluble en milieu aqueux adapté aux injections. L’ézétimibe subit un cycle entérohépatique important et de multiples pics d’ézétimibe peuvent être observés.
Effet des aliments
Après l’administration de l’association acide bempédoïque/ézétimibe avec un petit-déjeuner riche en graisses et en calories chez des sujets sains, l’ASC de l’acide bempédoïque et de l’ézétimibe était comparable à celle observée à jeun. L’administration après le repas a entraîné une réduction des Cmax de l’acide bempédoïque et de l’ézétimibe de 30 % et 12 % respectivement par rapport à l’administration à jeun. L’administration après le repas a entraîné une réduction de l’ASC et de la Cmax de l’ézétimibe-glucuronide de 12 % et 42 % respectivement par rapport à l’administration à jeun. Cet effet des aliments n’est pas considéré comme cliniquement important.
Distribution
Une étude de la lactation menée chez 8 femmes allaitantes en bonne santé a évalué les concentrations de l’acide bempédoïque et de l’ézétimibe dans le lait maternel mature. Un comprimé de Nustendi 180 mg/10 mg était donné par voie orale une fois par jour pendant 6 jours consécutifs. Les moyennes géométriques estimées des Cmax de l’acide bempédoïque et de l’ézétimibe dans le lait maternel étaient de 107,5 ng/mL (intervalle : 56 à 234 ng/mL) et 0,630 ng/mL (intervalle : 0,300 à 1,1 ng/mL), respectivement. L’excrétion maximale de l’acide bempédoïque et de l’ézétimibe est survenue dans les 3 heures suivant l’administration.
L’acide bempédoïque et l’ézétimibe ont été détectés dans le lait maternel de femmes allaitantes ayant reçu 6 doses quotidiennes consécutives de 180 mg d’acide bempédoïque plus 10 mg d’ézétimibe sous forme d’un comprimé unique. Chez les nourrissons, la dose quotidienne moyenne ingérée via le lait maternel était d’environ 0,03 mg/jour (IC à 95 % : 0,01 ; 0,06) pour l’acide bempédoïque et 0,0002 mg/jour (IC à 95 % : 0,0001 ; 0,0003) pour l’ézétimibe. Le dosage oral quotidien moyen chez le nourrisson était de 0,0109 mg/kg/jour pour l’acide bempédoïque et de 0,0001 mg/kg/jour pour l’ézétimibe, calculé sur la base d’une consommation standard de lait de 150 mL/kg/jour. Les RID moyennes (écart-type) étaient d’environ 0,5 (0,29) % pour l’acide bempédoïque et 0,04 (0,01) % pour l’ézétimibe de la dose maternelle ajustée pour le poids. Les concentrations de l’ESP15228, le métabolite actif de l’acide bempédoïque, dans le lait maternel étaient inférieures à la limite de quantification (20 ng/mL) chez 7 des 8 participantes. Des quantités moyennes de 0,0010 mg d’ézétimibe glucuroconjugué, le métabolite actif de l’ézétimibe, ont été retrouvées dans le lait maternel au cours des 24 heures suivant la dernière dose maternelle de 180 mg/10 mg. Aucune information n’est disponible concernant les effets de Nustendi sur le nourrisson allaité ni sur la production de lait. Les bénéfices de l’allaitement pour le développement et la santé doivent être pris en compte, de même que la nécessité clinique de la prise de Nustendi par la mère et les éventuels effets indésirables de Nustendi sur le nourrisson allaité ou de la maladie sous-jacente pour la mère.
Acide bempédoïque
Le volume de distribution apparent (V/F) de l’acide bempédoïque était de 18 L. La liaison de l’acide bempédoïque, de sa forme glucuronide et de son métabolite actif, ESP15228, aux protéines plasmatiques était respectivement de 99,3 %, 98,8 % et 99,2 %. L’acide bempédoïque ne pénètre pas dans les globules rouges.
Ézétimibe
L’ézétimibe et l’ézétimibe-glucuronide sont liés respectivement à 99,7 % et entre 88 % et 92 % aux protéines plasmatiques humaines.
Biotransformation
Acide bempédoïque
Des études d’interaction métabolique in vitro suggèrent que l’acide bempédoïque, ainsi que ses formes glucuronide et son métabolite actif, ne sont pas métabolisés par les enzymes du cytochrome P450 et n’inhibent ni n’induisent ces dernières.
La principale voie d’élimination de l’acide bempédoïque se fait par le métabolisme en acyl-glucuronide. L’acide bempédoïque est également transformé de façon réversible en un métabolite actif (ESP15228) via l’activité d’une aldo-céto réductase observée in vitro dans le foie humain. Le rapport moyen des ASC plasmatiques métabolite/molécule mère pour l’ESP15228 après administration répétée était de 18 % et est resté constant au fil du temps. L’acide bempédoïque et l’ESP15228 sont tous deux transformés in vitro en conjugués glucuronides inactifs par l’UDP-glucuronosyltransférase-2B7 (UGT2B7). L’acide bempédoïque, l’ESP15228 et leurs formes conjuguées respectives ont été détectés dans le plasma, l’acide bempédoïque est la principale forme (46 %) contribuant à l’ASC0-48 h, sa forme glucuronide étant la deuxième plus abondante (30 %). L’ESP15228 et sa forme glucuronide représentaient respectivement 10 % et 11 % de l’ASC0-48 h plasmatique.
La Cmax et l’ASC à l’état d’équilibre du métabolite actif équipotent (ESP15228) de l’acide bempédoïque chez des patients atteints d’hypercholestérolémie étaient respectivement de 3,0 (1,4) microgrammes/mL et de 54,1 (26,4) microgrammes⋅h/mL. L’ESP15228 a probablement contribué de façon mineure à l’activité clinique globale de l’acide bempédoïque sur la base de l’exposition systémique et des propriétés pharmacocinétiques.
Ézétimibe
Dans le cadre d’études précliniques, il a été démontré que l’ézétimibe n’induit pas les enzymes du cytochrome P450 participant au métabolisme des médicaments. Aucune interaction pharmacocinétique cliniquement significative n’a été observée entre l’ézétimibe et les médicaments connus pour être métabolisés par les cytochromes P450 1A2, 2D6, 2C8, 2C9 et 3A4 ou par la N-acétyltransférase. L’ézétimibe est principalement métabolisé dans l’intestin grêle et le foie par glucuroconjugaison (une réaction de phase II) suivie d’une excrétion biliaire. Un métabolisme par oxydation (une réaction de phase I) limité a été observé chez toutes les espèces évaluées. L’ézétimibe et l’ézétimibe-glucuronide sont les principaux métabolites détectés dans le plasma, constituant respectivement environ 10 à 20 % et 80 à 90 % du médicament total dans le plasma. L’ézétimibe et l’ézétimibe-glucuronide sont tous deux lentement éliminés du plasma, et plusieurs données appuient une recirculation entérohépatique importante.
Élimination
Acide bempédoïque
La clairance à l’état d’équilibre (CL/F) de l’acide bempédoïque, déterminée à partir d’une analyse pharmacocinétique (PK) de population chez des patients atteints d’hypercholestérolémie, était de 12,1 mL/min après une dose quotidienne unique ; la clairance rénale de l’acide bempédoïque inchangé représentait moins de 2 % de la clairance totale. La demi-vie moyenne (ET) de l’acide bempédoïque chez l’homme était de 19 (10) heures à l’état d’équilibre.
Après administration orale d’une dose unique de 240 mg d’acide bempédoïque (1,3 fois la dose recommandée approuvée), 62,1 % de la dose totale (acide bempédoïque et ses métabolites) ont été retrouvés dans l’urine, principalement sous la forme du conjugué acyl-glucuronide de l’acide bempédoïque, et 25,4 % dans les selles. Moins de 5 % de la dose administrée était excrétée sous la forme d’acide bempédoïque inchangé dans les selles et l’urine.
Ézétimibe
Après administration orale de 14C-ézétimibe (20 mg) à des sujets humains, l’ézétimibe total (ézétimibe et ézétimibe-glucuronide) représentait environ 93 % de la radioactivité totale dans le plasma. Environ 78 % et 11 % de la radioactivité administrée ont été retrouvés respectivement dans les selles et les urines au cours d’une période de prélèvement de 10 jours. Après 48 heures, aucun niveau de radioactivité n’a été décelé dans le plasma. La demi-vie de l’ézétimibe et de l’ézétimibe-glucuronide est d’environ 22 heures.
Populations particulières
Insuffisance rénale
Acide bempédoïque
La pharmacocinétique de l’acide bempédoïque a été évaluée dans des études à dose unique et des analyses pharmacocinétiques de population portant sur des patients présentant différents degrés d’insuffisance rénale. Par rapport à des patients dont la fonction rénale était normale, l’ASC de l’acide bempédoïque était 1,4 fois à 2,2 fois plus élevée chez les patients présentant une insuffisance rénale légère, modérée ou sévère. L’ASC de l’acide bempédoïque était respectivement 1,47 fois plus élevée (IC à 90 % : 1,01 ; 2,15) et 1,75 fois plus élevée (IC à 90 % : 1,15 ; 2,68) chez les patients atteints d’insuffisance rénale terminale (IRT) ayant reçu l’acide bempédoïque (dose unique, 180 mg) 1 heure avant l’hémodialyse (HD) et chez les patients atteints d’IRT ayant reçu l’acide bempédoïque 23 heures après l’HD, par comparaison à des volontaires sains dont la fonction rénale était normale.
L’excrétion rénale est une voie mineure d’élimination totale de l’acide bempédoïque sous forme inchangée (voir rubrique 5.2, Élimination) et dans les études à dose unique, la moyenne géométrique des expositions (ASC) était de 392 à 480 microgrammes∙h/mL chez les patients présentant une altération de la fonction rénale allant d’une insuffisance rénale modérée à une insuffisance rénale terminale avec HD.
Ézétimibe
Après administration d’une dose unique de 10 mg d’ézétimibe à des patients atteints d’insuffisance rénale sévère (n=8 ; ClCr moyenne ≤ 30 mL/min/1,73 m2), l’ASC moyenne de l’ézétimibe total a été augmentée de 1,5 fois environ par rapport aux sujets sains (n=9). Ce résultat n’est pas considéré comme cliniquement significatif. Un autre patient de cette étude (après une transplantation rénale et recevant plusieurs médicaments, dont de la ciclosporine) a été 12 fois plus exposé à l’ézétimibe total.
Insuffisance hépatique
Le traitement par Nustendi n’est pas recommandé chez les patients présentant une insuffisance hépatique modérée ou sévère en raison des effets inconnus liés à l’exposition accrue à l’ézétimibe.
Acide bempédoïque
La pharmacocinétique de l’acide bempédoïque et de son métabolite (ESP15228) a été étudiée chez des patients présentant une fonction hépatique normale ou une insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh) après administration d’une dose unique (n=8/groupe). Comparativement aux patients présentant une fonction hépatique normale, la Cmax moyenne et l’ASC de l’acide bempédoïque ont diminué respectivement de 11 % et 22 % chez les patients présentant une insuffisance hépatique légère et respectivement de 14 % et 16 % chez les patients présentant une insuffisance hépatique modérée. Cela ne devrait pas entraîner de diminution de l’efficacité. L’acide bempédoïque n’a pas été étudié sur des patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh).
Ézétimibe
Après administration d’une dose unique de 10 mg d’ézétimibe, l’ASC moyenne de l’ézétimibe total a augmenté d’environ 1,7 fois chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh), par comparaison avec des sujets sains. Dans le cadre d’une étude à doses multiples d’une durée de 14 jours (à raison de 10 mg par jour) menée sur des patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), l’ASC moyenne de l’ézétimibe total a augmenté d’environ 4 fois au Jour 1 et au Jour 14 par comparaison avec des sujets sains.
Autres populations particulières
Acide bempédoïque
Parmi les 3 621 patients traités par acide bempédoïque dans les études contre placebo, 2 098 (58 %) avaient plus de 65 ans. Aucune différence globale en termes de sécurité ou d’efficacité n’a été constatée entre ces patients et des patients plus jeunes.
La pharmacocinétique de l’acide bempédoïque n’a pas été affectée par l’âge, le sexe ou l’origine ethnique. Le poids corporel était une covariable statistiquement significative. Le premier quartile du poids corporel (< 73 kg) était associé à une exposition plus importante d’environ 30 %. L’augmentation de l’exposition n’était pas cliniquement significative et aucun ajustement de la posologie n’est recommandé sur la base du poids.
Ézétimibe
Gériatrie
Dans une étude à doses multiples portant sur l’administration quotidienne de 10 mg d’ézétimibe pendant 10 jours, les concentrations plasmatiques de l’ézétimibe total étaient près de 2 fois plus importantes chez les sujets sains plus âgés (≥ 65 ans) que chez les sujets plus jeunes. La réduction des taux de LDL-C et le profil de sécurité sont comparables entre les sujets âgés et les sujets jeunes traités par ézétimibe.
Sexe
Les concentrations plasmatiques d’ézétimibe total sont légèrement plus élevées (d’environ 20 %) chez les femmes que chez les hommes. La réduction des taux de LDL-C et le profil de sécurité sont comparables entre les hommes et les femmes traités par ézétimibe.
5.3 Données de sécurité préclinique
Nustendi
L’administration concomitante d’acide bempédoïque et de doses d’ézétimibe à des rats, avec une exposition systémique totale > 50 fois l’exposition clinique humaine, n’a pas modifié le profil toxicologique de l’acide bempédoïque ni de l’ézétimibe. La combinaison de l’acide bempédoïque et de l’ézétimibe n’a pas modifié les effets sur le développement embryonnaire et fœtal de l’acide bempédoïque ou de l’ézétimibe.
Acide bempédoïque
La batterie standard d’études de génotoxicité n’a pas permis d’identifier un potentiel mutagène ou clastogène de l’acide bempédoïque. Dans le cadre d’études complètes de cancérogenèse menées tout au long de la vie sur des rongeurs, l’acide bempédoïque a augmenté l’incidence de tumeurs hépatocellulaires et folliculaires de la glande thyroïde chez le rat mâle et l’incidence de tumeurs hépatocellulaires chez la souris mâle. Ces tumeurs étant fréquemment observées dans des études biologiques conduites tout au long de la vie sur des rongeurs, et le mécanisme à l’origine de la tumorigenèse étant secondaire à une activation du récepteur activé par les proliférateurs de peroxysomes (PPAR – peroxisome proliferator-activated receptor) alpha spécifique aux rongeurs, ces tumeurs ne sont pas considérées comme traduisant un risque chez l’homme.
Une augmentation du poids du foie et une hypertrophie hépatocellulaire ont été observées uniquement chez le rat avec un retour partiel à la normale après une récupération de 1 mois à une dose ≥ 30 mg/kg/jour ou 4 fois l’exposition chez l’homme à 180 mg. Des changements réversibles et non indésirables des paramètres d’analyse marqueurs de ces effets hépatiques, des diminutions des globules rouges et des paramètres de la coagulation, ainsi qu’une augmentation des taux d’azote uréique et de la créatinine ont été observés chez les rats et les singes aux doses tolérées. Dans le cadre d’études chroniques, les doses sans effet nocif observé (DSENO) étaient de 10 mg/kg/jour et de 60 mg/kg/jour, associée à des expositions 15 fois inférieures à l’exposition humaine à raison de 180 mg chez le rat et le singe, respectivement.
L’acide bempédoïque n’était ni tératogène ni toxique pour les embryons ou les fœtus chez la lapine en gestation à des doses atteignant 80 mg/kg/jour, soit 12 fois l’exposition systémique chez l’homme à une dose de 180 mg. Chez les rates en gestation auxquelles 10, 30 et 60 mg/kg/jour d’acide bempédoïque ont été administrés durant l’organogenèse, le nombre de fœtus viables et le poids corporel de ces derniers ont diminué à une dose ≥ 30 mg/kg/jour, soit 4 fois l’exposition systémique chez l’homme à une dose de 180 mg. Une augmentation de l’incidence d’altérations du squelette fœtal (scapula et côtes déformées) a été observée à toutes les doses, à des expositions inférieures à l’exposition systémique chez l’homme à raison de 180 mg. Dans une étude sur le développement pré- et postnatal, des rates en gestation auxquelles 5, 10, 20, et 30 mg/kg/jour d’acide bempédoïque ont été administrés tout au long de leur gestation et allaitement ont montré des effets maternels indésirables à une dose ≥ 20 mg/kg/jour et des réductions du nombre de jeunes rats vivants ainsi que du taux de survie des jeunes rats, de la croissance des jeunes rats et de la capacité d’apprentissage et de mémoire à une dose ≥ 10 mg/kg/jour, avec des expositions maternelles à une dose de 10 mg/kg/jour, c’est-à-dire inférieure à l’exposition humaine à 180 mg.
L’administration d’acide bempédoïque à des rats mâles et femelles avant l’accouplement et jusqu’au 7e jour de gestation chez les femelles a entraîné des changements du cycle ovarien, une diminution des corps lutéaux et du nombre d’implantations à une dose ≥ 30 mg/kg/jour sans effet sur la fertilité des mâles et des femelles ni sur les paramètres spermatiques à 60 mg/kg/jour (soit 4 et 9 fois l’exposition systémique chez l’homme à une dose de 180 mg, respectivement).
Ézétimibe
Les études chez l’animal consacrées à la toxicité chronique de l’ézétimibe n’ont permis d’identifier aucun organe cible des effets toxiques. Chez les chiens traités pendant quatre semaines par ézétimibe (≥ 0,03 mg/kg/jour), la concentration en cholestérol dans la bile cystique a augmentée de 2,5 à 3,5 fois. Cependant, dans une étude sur un an menée sur des chiens auxquels des doses allant jusqu’à 300 mg/kg/jour ont été administrées, aucune augmentation de l’incidence de la cholélithiase ni aucun autre effet hépatobiliaire n’ont été observés. L’intérêt de ces données pour l’homme n’est pas connu. Un risque lithogène associé à l’usage thérapeutique de l’ézétimibe ne peut être écarté.
Lors d’études portant sur l’administration concomitante d’ézétimibe et de statines, les effets toxiques observés étaient essentiellement ceux généralement associés aux statines. Certains des effets toxiques étaient plus prononcés que ceux observés lors d’un traitement par des statines seules. Cela est attribué à des interactions pharmacocinétiques et pharmacodynamiques d’un traitement combiné. Les myopathies ne sont survenues chez le rat qu’après exposition à des doses plusieurs fois supérieures à la dose thérapeutique humaine (environ 20 fois le niveau d’ASC pour les statines et 500 à 2 000 fois le niveau d’ASC pour les métabolites actifs).
Dans une série d’études in vivo et in vitro, l’ézétimibe, administré seul ou en combinaison avec des statines, n’a montré aucun potentiel génotoxique. Les tests de carcinogénicité à long terme menés sur l’ézétimibe étaient négatifs.
L’ézétimibe n’a eu aucun effet sur la fertilité des rats mâles ou femelles et il ne s’est pas non plus révélé tératogène chez le rat ou le lapin, ni n’a altéré le développement prénatal ou postnatal. L’ézétimibe a passé la barrière placentaire chez la rate et la lapine en gestation lorsque des doses multiples de 1 000 mg/kg/jour leur ont été administrées. L’administration concomitante d’ézétimibe et de statines ne s’est pas révélée tératogène chez le rat. Chez la lapine en gestation, un faible nombre de malformations squelettiques (fusion des vertèbres thoraciques et caudales, nombre réduit de vertèbres caudales) a été observé. L’administration concomitante d’ézétimibe et de lovastatine a entraîné des effets embryolétaux.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Lactose monohydraté
Cellulose microcristalline (E 460)
Glycolate d’amidon sodique (type A)
Hydroxypropylcellulose (E 463)
Stéarate de magnésium (E 470b)
Silice colloïdale anhydre (E 551)
Laurylsulfate de sodium (E 487)
Povidone (K30) (E 1201)
Pelliculage
Alcool polyvinylique partiellement hydrolysé (E 1203)
Talc (E 553b)
Dioxyde de titane (E 171)
Laque aluminique d’indigotine (E 132)
Monocaprylocaprate de glycérol
Laurylsulfate de sodium (E 487)
Laque aluminique de bleu brillant FCF (E 133)
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
3 ans
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température.
À conserver dans l’emballage d’origine à l’abri de l’humidité.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes en polychlorure de vinyle (PVC)/PCTFE/aluminium. Présentations par 10, 14, 28, 30, 84, 90, 98 ou 100 comprimés pelliculés. Plaquettes prédécoupées unitaires en polychlorure de vinyle (PVC)/PCTFE/aluminium Présentations par 10 × 1, 50 × 1 ou 100 × 1 comprimé pelliculé.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 Munich
Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1424/001 - 011
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 27 mars 2020
Date du dernier renouvellement : 18 novembre 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.