


Résumé des caractéristiques - Ondexxya
1. DÉNOMINATION DU MÉDICAMENT
Ondexxya 200 mg poudre pour solution pour perfusion
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon contient 200 mg d’andexanet alfa*.
Après reconstitution, chaque mL de solution contient 10 mg d’andexanet alfa.
* L’andexanet alfa est produit par des techniques d’ADN recombinant à partir de cellules CHO (Chinese Hamster Ovary).
Excipient à effet notoire
Chaque flacon d’Ondexxya contient 2 mg de polysorbate 80
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution pour perfusion
Poudre lyophilisée blanche à blanc cassé.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Pour les adultes traités par un inhibiteur direct du facteur Xa (FXa) (apixaban ou rivaroxaban) lorsqu’une réversion des effets anticoagulants est nécessaire en raison d’une hémorragie incontrôlée ou menaçant le pronostic vital.
4.2 Posologie et mode d’administration
Réservé à l’usage hospitalier.
Posologie
L’andexanet alfa est administré en bolus intraveineux à un débit cible d’approximativement 30 mg/min pendant 15 minutes (faible dose) ou 30 minutes (dose élevée) suivi par l’administration d’une perfusion continue de 4 mg/min (faible dose) ou 8 mg/min (dose élevée) pendant 120 minutes (voir Tableau 1). La posologie de l'andexanet alfa est basée sur une modélisation PK/PD et sur des exercices de simulation (voir rubriques 5.1 et 5.2).
Tableau 1 : Schémas posologiques
Bolus intraveineux initial | Perfusion intraveineuse continue | Nombre total de flacons de 200 mg nécessaires | |
| Faible dose | 400 mg à un débit cible de 30 mg/min | 4 mg/min pendant 120 minutes (480 mg) | 5 |
| Dose élevée | 800 mg à un débit cible de 30 mg/min | 8 mg/min pendant 120 minutes (960 mg) | 9 |
Réversion des effets de l’apixaban
Le schéma posologique recommandé d’Ondexxya est basé sur la dose d’apixaban que prend le patient au moment de la réversion des effets anticoagulants, ainsi que sur le temps écoulé depuis la dernière dose d’apixaban prise par le patient (voir Tableau 2). Si le dosage de la dernière prise d'anticoagulant ou l'intervalle entre la dernière dose et l'épisode hémorragique sont inconnus, aucune recommandation de dose n'est disponible. La mesure de la concentration initiale de l’inhibiteur du FXa doit étayer la décision clinique d’instaurer le traitement (si l’information concernant la concentration est disponible dans un délai acceptable).
Tableau 2 : Résumé du schéma posologique pour la réversion des effets de l’apixaban
Inhibiteur du FXa | Dernière dose | Temps écoulé depuis la dernière dose avant l’instauration d’Ondexxya | |
| < 8 heures | ≥ 8 heures | ||
| Apixaban | ≤ 5 mg | Faible dose | Faible dose |
| > 5 mg | Dose élevée | ||
Réversion des effets du rivaroxaban
Le schéma posologique recommandé d’Ondexxya est basé sur la dose de rivaroxaban que prend le patient au moment de la réversion des effets anticoagulants, ainsi que sur le temps écoulé depuis la dernière dose de rivaroxaban prise par le patient (voir Tableau 3). Si le dosage de la dernière prise d'anticoagulant ou l'intervalle entre la dernière dose et l'épisode hémorragique sont inconnus, aucune recommandation de dose n'est disponible. La mesure de la concentration initiale de l’inhibiteur du FXa doit étayer la décision clinique d’instaurer le traitement (si l’information concernant la concentration est disponible dans un délai acceptable).
Tableau 3 : Résumé du schéma posologique pour la réversion des effets du rivaroxaban
Inhibiteur du FXa | Dernière dose | Temps écoulé depuis la dernière dose avant l’instauration d’Ondexxya | |
| < 8 heures | ≥ 8 heures | ||
| Rivaroxaban | ≤ 10 mg | Faible dose | Faible dose |
| > 10 mg | Dose élevée | ||
Réintroduction du traitement antithrombotique
Suite à l’administration d’Ondexxya et à l’arrêt d’une hémorragie majeure, la réintroduction du traitement anticoagulant doit être envisagée pour prévenir tout événement thrombotique dû aux problèmes médicaux sous-jacents du patient.
Le traitement antithrombotique peut être réinstauré dès qu’il est médicalement indiqué, après le traitement, si l’état clinique du patient est stable et si une hémostase correcte a été atteinte. Le délai nécessaire pour atteindre un degré normal d’anticoagulation grâce à un traitement antithrombotique n’a pas encore été établi. L’avis médical doit mettre en regard les bénéfices de l’anticoagulation avec les risques d’une nouvelle hémorragie (voir rubrique 4.4).
Populations particulières
Patients âgés de 65 ans et plus : aucune adaptation posologique n’est nécessaire chez le sujet âgé (voir rubrique 5.2).
Insuffisance rénale : les effets d’une insuffisance rénale sur les niveaux d’exposition de l’andexanet alfa n’ont pas été étudiés. Selon les données disponibles sur la clairance, aucune adaptation de la posologie n’est recommandée.
Insuffisance hépatique : selon les données disponibles sur la clairance de l’andexanet alfa, aucune adaptation de la posologie n’est recommandée. La sécurité et l’efficacité n’ont pas été étudiées chez les patients insuffisants hépatiques (voir rubrique 5.2).
Population pédiatrique : la sécurité et l’efficacité de l’andexanet alfa chez les enfants et chez les adolescents n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie intraveineuse
Après reconstitution du nombre approprié de flacons d’Ondexxya, la solution reconstituée (10 mg/mL) est transférée sans autre dilution dans de grandes seringues stériles si la préparation est administrée au moyen d’un pousse-seringue ou dans des poches vides adaptées pour perfusion intraveineuse composée de polyoléfine (PO) ou de chlorure de polyvinyle (PVC) (voir rubrique 6.6). Avant l’administration par perfusion IV, un filtre en ligne de 0,2 ou 0,22 micron en polyéthersulfone (PES) ou équivalent à faible liaison protéique doit être utilisé.
Ondexxya est administré en bolus IV à un débit cible d’approximativement 30 mg/min pendant 15 minutes (faible dose) ou 30 minutes (dose élevée), suivi par l’administration d’une perfusion continue de 4 mg/min (faible dose) ou 8 mg/min (dose élevée) pendant 120 minutes (voir Tableau 1).
Pour les instructions concernant la reconstitution du médicament avant administration, voir rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Réaction allergique connue aux protéines de hamster.
4.4 Mises en garde spéciales et précautions d’emploi
Restrictions d’utilisation
L’efficacité clinique est basée sur la réversion de l’activité anti-FXa chez des volontaires sains et sur l’obtention d'une efficacité hémostatique chez des patients hémorragiques et ayant reçu de l’apixaban ou du rivaroxaban. Le bénéfice clinique en termes de réduction de la morbidité ou de la mortalité n’a pas été démontré (voir rubrique 5.1). L’andexanet alfa n’est pas adapté à l’utilisation en pré-traitement d’une chirurgie en urgence. L’utilisation n’est pas recommandée pour la réversion de l’edoxaban ou de l’énoxaparine en raison d’un manque de données. L’andexanet alfa ne modifie pas les effets des inhibiteurs non basés sur le FXa (voir rubrique 5.1).
La surveillance du traitement doit être basée principalement sur les paramètres cliniques indicateurs d’une réponse appropriée (p. ex., obtention de l’hémostase), le manque d’efficacité (p. ex., reprise de l’hémorragie) et les événements indésirables (p. ex., événements thromboemboliques). Il ne faudrait pas que la surveillance du traitement par l’andexanet alfa soit basée sur l’activité anti-FXa. Les tests d’activité anti-FXa commercialisés ne sont pas adaptés pour mesurer l’activité anti-FXa après l’administration de l’andexanet alfa, étant donné qu’ils donnent des niveaux d’activité anti-FXa faussement élevés, ce qui entraîne une sous-estimation importante de l’activité de réversion de l’andexanet alfa.
Les recommandations posologiques sont basées sur une modélisation de données chez des volontaires sains. Les données issues de patients hémorragiques sont limitées et aucune validation n’a encore été obtenue. Les données suggèrent un risque plus élevé de thrombose chez les patients recevant la plus haute dose d’andexanet alfa et chez les patients sous rivaroxaban.
Des patients avec une hémorragie intracrânienne (HIC) (GCS > 7 et un hématome d’un volume < 60 mL) ont été inclus dans les études cliniques. Le traitement par andexanet alfa de patients présentant une HIC plus sévère n’a pas été étudié.
Événements thrombotiques
Des événements thromboemboliques artériels et veineux graves ont été rapportés à la suite d’un traitement par l’andexanet alfa, y compris des rapports fréquents de survenue précoce (dans les 72 heures) après l'inversion. Les patients ayant des antécédents d’accident vasculaire cérébral, d’infarctus du myocarde ou d’insuffisance cardiaque peuvent présenter un risque plus élevé d’événements thrombotiques (voir rubriques 4.8 et 5.1). Les patients sous traitement par inhibiteur du FXa présentent des états pathologiques sous-jacents qui les prédisposent aux événements thrombotiques. La réversion de l’inhibiteur du FXa expose ces patients au risque thrombotique de leur maladie sous-jacente. De plus, il a été démontré un effet procoagulant indépendant de l’andexanet alfa, dû à l’inhibition de l’activité de l’inhibiteur de la voie du facteur tissulaire (TFPI), ce qui peut entraîner un risque additionnel de thrombose. La durée de cet effet chez les patients hémorragiques est inconnue. Les paramètres biologiques, tels que l’activité anti-FXa, la mesure de la génération de thrombine (ETP = Endogenous Thrombin Potential) ou les marqueurs de thrombose, peuvent ne pas être de bons indicateurs. Pour réduire ce risque, la reprise du traitement anticoagulant doit être envisagée dès qu’elle est médicalement justifiée, une fois le traitement de réversion terminé (voir rubrique 4.2).
Chez les volontaires sains, bien qu'aucun événement thrombotique n'ait été rapporté, des augmentations dose-dépendantes des marqueurs de la coagulation F1+2, TAT et D-dimères et des diminutions dose-dépendantes du TFPI ont été observées après l’administration d’andexanet alfa. Ces marqueurs n’ont pas été mesurés chez les patients inclus dans les études 14-505 et 18-513, mais des événements thromboemboliques ont été observés (voir rubriques 4.8 et 5.1). La surveillance des signes et symptômes de thrombose est par conséquent fortement recommandée, et doit être commencée rapidement après l’initiation du traitement.
Utilisation de l’andexanet alfa en association avec d’autres mesures de soutien L’andexanet alfa peut être utilisé en association avec des mesures hémostatiques standard de soutien qui doivent être envisagées selon les besoins médicaux.
La sécurité de l’andexanet alfa n’a pas été évaluée chez des patients qui ont reçu des concentrés de complexes prothrombiques, un facteur VIIa recombinant ou du sang complet dans les sept jours précédant l’événement hémorragique, car ces patients ont été exclus des études cliniques. Sauf en cas de nécessité absolue, les traitements par facteur procoagulant (p. ex., concentré de complexe prothrombique (PCC) de 3 ou 4 facteurs/PCC activé, facteur VIIa recombinant, plasma frais congelé) et par sang complet doivent être évités en raison du manque de données concernant l’association avec ces traitements.
Interaction avec l’héparine
L’utilisation de l’andexanet alfa doit être évitée avant héparinisation, par exemple au cours de chirurgies ou de procédures, car l’andexanet alfa inhibe l’effet de l’héparine. L’utilisation de l’andexanet alfa comme antidote à l’héparine ou à l’héparine de bas poids moléculaire n’a pas été étudiée et n’est pas recommandée (voir rubrique 4.5).
Réactions liées à la perfusion
En cas de réactions légères ou modérées à la perfusion, une observation attentive peut être suffisante. Lors de symptômes modérés, une brève interruption ou le ralentissement de la perfusion peuvent être envisagés avec reprise de la perfusion après disparition des symptômes. De la diphénhydramine peut être administrée.
Traçabilité
Afin d'améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Excipient à effet notoire
Ce médicament contient 2 mg de polysorbate 80 par flacon. Les polysorbates peuvent provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interactions avec l’andexanet alfa n’a été réalisée.
Les données obtenues in vitro indiquent une interaction de l’andexanet alfa avec le complexe héparine-anti-thrombine III (ATIII) et la neutralisation de l’effet anticoagulant de l’héparine. Il a été rapporté que l’utilisation hors AMM de l’andexanet alfa avant une chirurgie, en per-opératoire ou pendant les procédures nécessitant une héparinisation inhibe l’effet de l’héparine (voir rubrique 4.4). L’utilisation de l’andexanet alfa comme antidote à l’héparine ou à l’héparine de bas poids moléculaire n’a pas été étudiée et n’est pas recommandée.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l’utilisation de l’andexanet alfa chez la femme enceinte. Les études effectuées chez l’animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction (voir rubrique 5.3). L’andexanet alfa n’est pas recommandé pendant la grossesse ou chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
On ne sait pas si l’andexanet alfa est excrété dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. L’allaitement doit être interrompu au cours du traitement avec l’andexanet alfa.
Fertilité
Il n’existe aucune donnée concernant les effets de l’andexanet alfa sur la fertilité humaine.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
L’andexanet alfa n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment observés chez les volontaires sains ont été des réactions légères ou modérées liées à la perfusion avec notamment des symptômes tels que bouffées vasomotrices, sensation de chaleur, toux, dysgueusie et dyspnée survenant de quelques minutes à quelques heures de la perfusion. Parmi les volontaires sains étudiés, les femmes ont connu plus d’effets indésirables (principalement des réactions à la perfusion) que les hommes.
Lors des études cliniques incluant des patients présentant une hémorragie majeure aiguë et traités par un inhibiteur du FXa (apixaban ou rivaroxaban), les effets indésirables les plus fréquemment observés étaient la fièvre (8,8 %), l'accident vasculaire cérébral ischémique (6,7 %) et l'infarctus du myocarde (4,6 %).
Liste des effets indésirables sous forme de tableau
La liste des effets indésirables issus des études cliniques chez des patients traités par l’andexanet alfa et présentant des hémorragies, est présentée dans le tableau 4. Les effets indésirables sont présentés par classe de systèmes d’organes (SOC) et par ordre de fréquence selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000), ou fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 4 : Liste des effets indésirables issus des études cliniques chez les patients hémorragiques
| Classe de systèmes d’organes | Fréquent (≥ 1/100 à < 1/10) | Peu fréquent (≥ 1/1 000 à < 1/100 |
| Affections du système nerveux | Accident vasculaire cérébralb ischémique | Accident ischémique transitoire |
| Affections cardiaques | Infarctus du myocardec | Arrêt cardiaque |
| Affections vasculaires | Thrombose veineuse profonde | Embolie artérielled |
Affections respiratoires, thoraciques et médiastinales | Embolie pulmonaire | |
| Troubles généraux et anomalies au site d’administration | Fièvre | |
Blessures, empoisonnements et complications procédurales | Réaction liée à la perfusiona |
a Symptômes / signes rapportés (tremblements, frissons, hypertension, désaturation en oxygène, agitation et confusion) étaient transitoires et d'intensité légère à modérée
b L'accident vasculaire cérébral ischémique inclut, par exemple, les termes préférés suivants : accident cérébrovasculaire, accident vasculaire cérébelleux et infarctus cérébral.
c L'infarctus du myocarde inclut, par exemple, le terme préféré : infarctus du myocarde aigu. d L'embolie artérielle inclut, par exemple, les termes préférés suivants : occlusion de l'artère iliaque, infarctus rénal et embolie artérielle fémorale.
Description de certains effets indésirables
Événements thrombotiques
Des événements thrombotiques artériels et veineux, notamment des accidents vasculaires cérébraux ischémiques, des infarctus du myocarde, des embolies pulmonaires, des thromboses veineuses profondes, des embolies artérielles systémiques et des accidents ischémiques transitoires, ont été observés au cours d'essais cliniques, y compris des rapports fréquents de survenue précoce (dans les 72 heures) après l’inversion (voir rubriques 4.4 et 5.1).
L'inversion du traitement par inhibiteur du FXa expose les patients au risque thrombotique lié à leur maladie sous-jacente. De plus, les effets procoagulants anti-FXa-indépendants de l'andexanet alfa peuvent entraîner un risque supplémentaire de développer une thrombose après le traitement.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Aucune donnée clinique n’est disponible quant au surdosage d’andexanet alfa. Aucune toxicité liée à la dose n’a été observée dans les études cliniques.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : autres produits thérapeutiques, antidotes. Code ATC : V03AB38
Mécanisme d’action
L’andexanet alfa est une forme recombinante de la protéine humaine Xa qui a été modifiée pour inhiber l’activité enzymatique du FXa. La sérine du site actif a été remplacée par de l’alanine, rendant la molécule incapable de se cliver et d’activer la prothrombine, et le domaine acide gamma-carboxyglutamique (Gla) a été retiré pour éliminer la capacité de la protéine à former le complexe prothrombinase, retirant ainsi tout effet anticoagulant.
L’andexanet alfa est un agent de réversion spécifique des inhibiteurs du FXa. Le mécanisme d’action comprend la liaison à l’inhibiteur du FXa et la séquestration de celui-ci. De plus, il a été observé que l’andexanet alfa se lie à l’inhibiteur de la voie du facteur tissulaire (TFPI) et inhibe son activité. L’inhibition de l’activité du TFPI peut augmenter la production de thrombine déclenchée par le facteur tissulaire, en induisant ainsi un effet procoagulant.
Effets pharmacodynamiques
Les effets de l’andexanet alfa peuvent être mesurés au moyen de marqueurs pharmacodynamiques, incluant la fraction libre de l’inhibiteur du FXa disponible, ainsi que par le rétablissement de la production de thrombine. En outre, une inhibition de l’activité du TFPI par l’andexanet alfa a été démontrée.
Les tests d’activité anti-FXa commercialisés ne sont pas adaptés pour mesurer l’activité anti-FXa après l’administration de l’andexanet alfa. Étant donné la liaison réversible de l’andexanet alfa à l’inhibiteur FXa, la forte dilution de l’échantillon utilisé dans ces tests conduit à dissocier l’inhibiteur de l’andexanet alfa, ce qui a pour résultat de détecter des niveaux d’activité anti-FXa faussement élevés, entraînant ainsi une sous-estimation importante de l’activité de réversion de l’andexanet alfa.
Dans les études prospectives de recherche de dose, randomisées, contrôlées versus placebo menées chez des volontaires sains, la dose et le schéma posologique de l’andexanet alfa nécessaires pour inverser l’activité anti-FXa et rétablir la production de thrombine pour les inhibiteurs du FXa (apixaban ou rivaroxaban) ont été déterminés à l’aide de tests modifiés qui ne sont pas disponibles sur le marché.
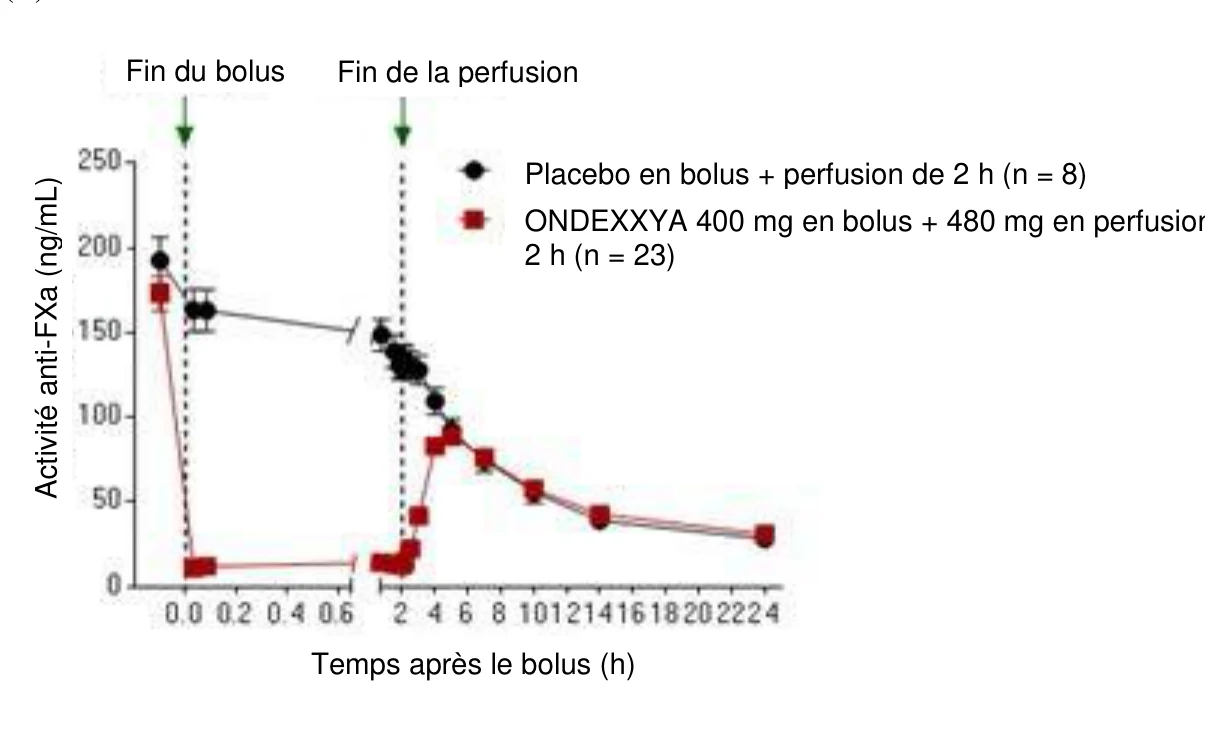
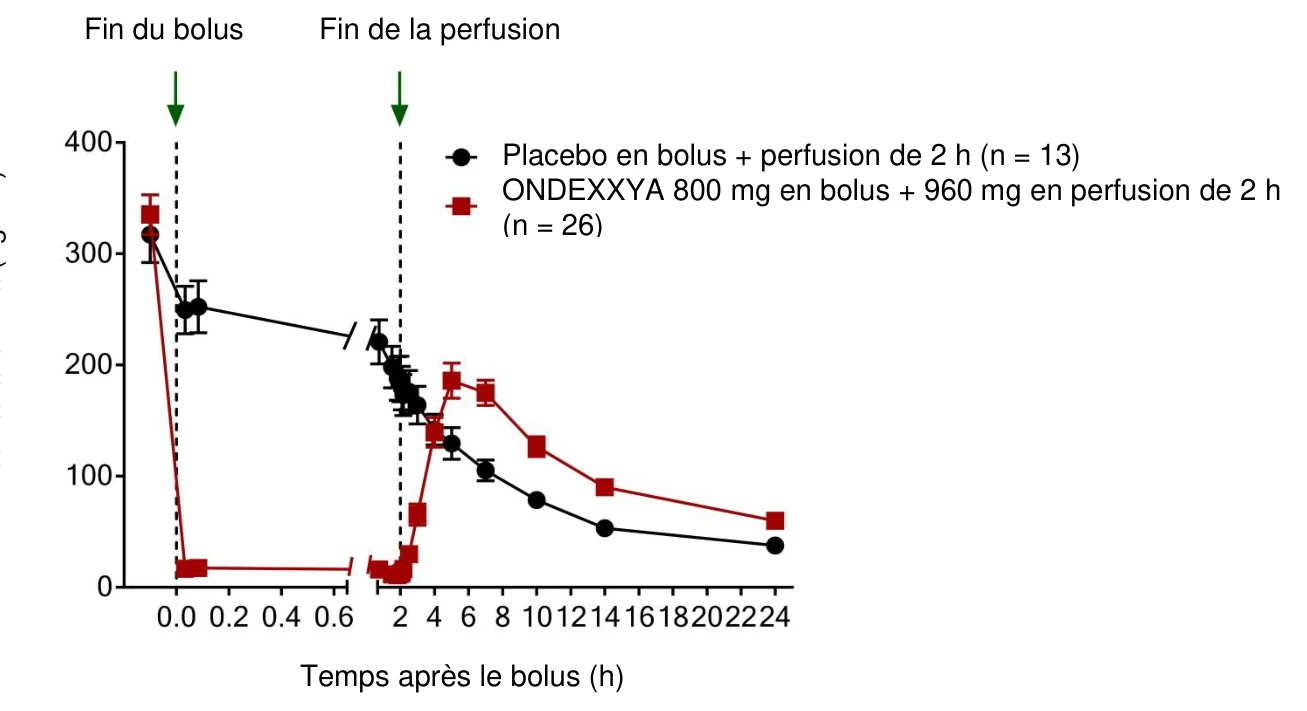
La réversion maximale de l’activité anti-FXa a été obtenue dans les deux minutes suivant l’administration du bolus. L’administration d’andexanet alfa en bolus suivie d’une perfusion continue a entraîné une diminution soutenue de l’activité anti-FXa. L’activité anti-FXa est revenue à des niveaux égaux ou supérieurs à ceux observés avec le placebo environ deux heures après la fin d’un bolus ou d’une perfusion selon la dose.
Lorsque l’andexanet alfa a été administré en bolus suivi d’une perfusion continue, la diminution maximale des inhibiteurs non liés du FXa a été rapide (dans les deux minutes suivant la fin du bolus) et maintenue au cours de la perfusion, avant d’augmenter graduellement au fil du temps pour atteindre un maximum environ deux heures après la fin de la perfusion.
Le rétablissement de la production de thrombine après l’administration était fonction de la dose et du schéma posologique et ne correspondait pas à l’activité anti-FXa au-delà d’approximativement quatre heures (voir ci-dessous, « rétablissement de la production de thrombine »)
Il a été démontré une inhibition totale de l’activité plasmatique du TFPI, de 2 minutes à 14,5 heures après l’administration de l’andexanet alfa en bolus chez des sujets sains, l’activité revenant au niveau initial dans les trois jours. La production de thrombine induite par le facteur tissulaire (FT) a immédiatement augmenté au-dessus de la valeur initiale (avant l’anticoagulation) et est restée élevée pendant plus de 20 heures contrairement à ce qui a été observé avec le placebo. La plausibilité d’un effet procoagulant de l’inhibition de l’activité du TFPI est étayée par les augmentations consécutives et maintenues des marqueurs de la coagulation D-dimères, TAT et F1+2.
Immunogénicité
Des anticorps anti-médicament (ADA) ont rarement été détectés. Aucune preuve d’impact des ADA sur la pharmacocinétique, l'efficacité ou la sécurité n'a été observée. Cependant, les données restent limitées.
Modélisation et simulation pharmacocinétique/pharmacodynamique de la population (PK/PD) La modélisation et les simulations PK/PD reposent sur l'interaction entre l'andexanet alfa et la pharmacocinétique des inhibiteurs du FXa et sur les relations entre les biomarqueurs, ici l'activité anti-FXa, l'activité TFPI et l'ETP. Des incertitudes subsistent quant à la différence d’effet de l'anticoagulant apixaban ou rivaroxaban, à la durée de l'effet de réversion dépendant de l'effet anti-TFPI et à la nécessité d'une perfusion continue. La précision des simulations chez les patients hémorragiques est moindre que celle chez les volontaires sains en raison de la grande variabilité interindividuelle.
Efficacité et sécurité cliniques
L’efficacité et la sécurité de l’andexanet alfa ont été évaluées comme suit : 1) études de phase II randomisées, contrôlées versus placebo de recherche de dose chez des volontaires sains recevant des inhibiteurs du FXa afin d’établir les doses nécessaires à la réversion ; 2) deux études de phase III, une avec l’apixaban, l’autre avec le rivaroxaban, pour confirmer l’efficacité des schémas de traitement à doses élevées et faibles ; 3) une étude de phase IIIb/IV (ANNEXA-4) mondiale, multicentrique, prospective et ouverte, menée chez des patients présentant un épisode hémorragique majeur aigu nécessitant une réversion urgente de l’anticoagulation du Fxa ; et 4) une étude de phase IV randomisée et ouverte (ANNEXA-I) chez des patients présentant une hémorragie intracrânienne aiguë (HICA).
Réversion des effets anticoagulants chez des volontaires sains âgés de 50 à 75 ans (études 14-503 et 14-504)
Dans une étude prospective, randomisée et contrôlée versus placebo, des volontaires sains d’un âge médian de 56,5 ans prenant 5 mg d’apixaban deux fois par jour ont reçu de l’andexanet alfa (n = 24) en bolus IV de 400 mg, immédiatement suivis d’une perfusion IV de 4 mg par minute pendant 120 minutes (480 mg) ou un placebo (n = 8).
Dans une étude similaire menée chez des sujets d’un âge médian de 57 ans prenant quotidiennement 20 mg de rivaroxaban ont reçu de l’andexanet alfa (n = 26) sous forme de bolus IVde 800 mg, immédiatement suivis d’une perfusion IV de 8 mg par minute pendant 120 minutes (960 mg) ou un placebo (n = 13).
Réduction de l’activité anti-FXa
Le critère principal d’évaluation des études 14-503 (apixaban) et 14-504 (rivaroxaban) était la variation en pourcentage de l’activité anti-FXa de la situation initiale au nadir après perfusion.
Parmi les sujets traités par l’apixaban dans l’étude 14-503, la variation en pourcentage [± écart-type (ET)] de l’activité anti-FXa était de -92,34 % (± 2,809 %) pour le groupe andexanet alfa et de -32,70 % (± 5,578 %) pour le groupe placebo (p < 0,0001), ce dernier reflétant la clairance intrinsèque de l’anticoagulant.
Parmi les sujets traités par le rivaroxaban dans l’étude 14-504, la variation en pourcentage (± ET) de l’activité anti-FXa était de -96,72 % (± 1,838 %) pour le groupe andexanet alfa et de -44,75 % (± 11,749 %) pour le groupe placebo (p < 0,0001), ce dernier reflétant la clairance intrinsèque de l’anticoagulant.
La figure 1 montre l’évolution de l’activité anti-FXa avant et après l’administration d’andexanet alfa. La réduction de l’activité anti-FXa est corrélée au rétablissement de la production de thrombine. Les seuils d’activité anti-FXa pour la normalisation de la production de thrombine (définis par l’ETP moyenne et les écarts-types) ont été estimés à 44,2 ng/ml (dans les limites d’un écart-type de l’ETP normale) à partir des données regroupées des études 14-503 et 14-504.
Figure 1 : Variation de l’activité anti-FXa (ng/ml) chez des volontaires sains recevant un traitement anticoagulant par apixaban (A) ou rivaroxaban (B) (A)
| ONDEXXYA 400 mg en bolus + 480 mg en perfusion de |
Rétablissement de la génération de thrombine
Dans les deux études 14-503 et 14-504, le traitement par l’andexanet alfa a également entraîné une augmentation statistiquement significative de la production de thrombine chez les sujets sains sous traitement anticoagulant par apixaban ou rivaroxaban comparativement au placebo (p < 0,0001). Le rétablissement de la production de thrombine à l’intérieur de la plage normale (définie comme un écart-type par rapport aux valeurs initiales) en deux minutes et maintenu pendant 20 heures a été obtenu avec le bolus seul et le bolus plus la perfusion pour les patients sous apixaban traités par l’andexanet alfa à faible dose. Chez les sujets sous rivaroxaban, l’administration d’andexanet alfa à haute dose (bolus plus perfusion) a entraîné une augmentation de la production de thrombine supérieure à deux écarts-types. Aucune évaluation clinique n’a été effectuée chez les sujets traités par apixaban et andexanet alfa à dose élevée et aucune évaluation n’a été effectuée chez les sujets traités par rivaroxaban et andexanet alfa à faible dose lors de ces études.
Variation par rapport aux valeurs initiales de la concentration d’inhibiteur du FXa libre au nadir Les concentrations moyennes d’apixaban et de rivaroxaban libres étaient respectivement < 3,5 ng/ml et de 4 ng/ml après administration de l’andexanet alfa en bolus et ont été maintenues tout au long de la perfusion en continu.
Réversion de l’anticoagulation par l’inhibiteur du FXa chez les patients présentant une hémorragie majeure aiguë (étude 14-505)
Dans l’étude 14-505 (ANNEXA-4), une étude de phase IIIb/IV, multinationale, prospective, à un bras, ouverte, andexanet alfa a été administré à 477 patients traités par des inhibiteurs du FXa, dont 419 sous apixaban ou rivaroxaban, qui présentaient une hémorragie majeure aiguë. Les deux principaux co-critères d’évaluation étaient : a) la variation en pourcentage de l’activité anti-FXa de la situation initiale au nadir entre cinq minutes après la fin du bolus jusqu’à la fin de la perfusion, et b) le taux d’efficacité hémostatique bonne ou excellente (comparativement à faible ou nulle) dans les 12 heures suivant la perfusion, selon l’évaluation par un comité indépendant d’arbitrage des critères.
Environ la moitié des patients étaient des hommes et l’âge médian était de 77,9 ans. La plupart des patients avaient reçu préalablement de l’apixaban (245/477 ; 51,4 %), du rivaroxaban (174/477 ; 36,5 %), de l’edoxaban (36/477 ; 7,5 %) ou de l’énoxaparine (22/477 ; 4,6 %) et présentaient une
| (B) |
ONDEXXYA 800 mg en bolus + 960 mg en perfusion de 2 h 
| Activité anti-FXa (ng/mL) |
hémorragie intracrânienne (HIC) [329/477 ; 69 %] ou un saignement gastro-intestinal (GI) [109/477 ; 22,9 %]).
381 patients sur 477 (79,9 %) ont été traités selon le schéma à faible dose d’andexanet alfa, alors que 96 patients sur 477 (20,1 %) ont été traités selon le schéma à dose élevée, conformément à la rubrique 4.2.
Variation de l’anti-FXa de la valeur initiale jusqu’au nadir
Sur les 477 patients inclus, l’efficacité était évaluable chez 347 patients (73 %), car ils étaient traités par l’andexanet pour une hémorragie majeure confirmée, avec une activité anti-FXa initiale supérieure à 75 ng/ml. Pour ces patients, l’activité médiane anti-FXa à l’inclusion était de 147 ng/ml pour les patients prenant de l’apixaban et 214 ng/ml pour les patients prenant du rivaroxaban. La variation médiane de l’activité anti-FXa, de la valeur initiale jusqu’au nadir, était de -93,3 % (IC à 95 % -94,2 % ; -92,5 %) pour l’apixaban et de -94,1 % (IC à 95 % -95,1 % ; -93,0 %) pour le rivaroxaban.
Efficacité hémostatique
L’efficacité hémostatique a été évaluée comme bonne ou excellente chez 79 % des 169 patients prenant de l’apixaban et chez 80 % des 127 patients prenant du rivaroxaban.
L’analyse de l’étude 14-505 a démontré que la variation de l’activité anti-FXa (substitut) n’était pas prédictive de l’atteinte de l’efficacité hémostatique.
Effet procoagulant de l’inhibition de l’activité du TFPI
Un effet procoagulant de l’inhibition de l’activité du TFPI immédiat et maintenu (pendant environ 3 jours après la perfusion) a été observé chez les patients présentant une hémorragie majeure, ce qui concorde avec les résultats correspondants des études menées chez des volontaires sains (études 14-503, 14-504, 16-508 et 19-514).
Décès
Dans la population d’analyse de la sécurité (N = 419), 75 patients sont décédés (18 %). Le taux de mortalité était de 19,0 % (55/289) chez les patients présentant une HIC, de 14,7 % (14/95) chez ceux présentant des saignements GI et de 17,1 % (6/35) chez les patients présentant d’autres types d’hémorragie. Les causes de décès cardiovasculaires (n = 36) comprenaient : AVC hémorragique (n = 6), AVC ischémique (n = 10), mort cardiaque subite (y compris sans témoin) (n = 6), insuffisance cardiomécanique/de la pompe (n = 4), infarctus du myocarde (n = 2), saignement autre que l’AVC hémorragique (n = 2) et autres causes cardiovasculaires (n = 6). Les décès non cardiovasculaires (n = 39) comprenaient : infection/sepsis (n = 11), insuffisance respiratoire (n = 6), accident/traumatisme (n = 2), cancer (n = 2) et autre cause non vasculaire (n = 18). Le délai moyen jusqu’au décès était de 15 jours après le traitement. Tous les décès sont survenus avant le jour 44.
Événements thromboemboliques
Dans l’étude 14-505, 45 patients sur 419 (11 %) ont présenté un ou plusieurs des événements thromboemboliques suivants : accident vasculaire cérébral (AVC) (19/45 ; 42 %), thrombose veineuse profonde (11/45 ; 24 %), infarctus du myocarde incluant infarctus aigu du myocarde et ischémie myocardique (9/45 ; 20 %), embolie pulmonaire (EP) (5/45 ; 11 %) et accident ischémique transitoire (AIT) (1/45 ; 2 %). Le délai médian jusqu’au premier événement thromboembolique était de 10 jours. Au total, 38 % des patients ayant connu un événement thromboembolique (17/45) l’ont subi au cours des trois premiers jours. Sur les 419 patients traités par l’andexanet alfa, 266 ont reçu au moins une dose d’anticoagulant à titre prophylactique dans les 30 jours suivant le traitement, selon le jugement clinique.
Efficacité hémostatique et inversion de l'activité du FXa chez les patients atteints d'HICA (étude 18-513)
L'étude 18-513 (ANNEXA-I) était une étude de phase IV randomisée, ouverte, avec une évaluation en aveugle des principaux critères d'efficacité et de sécurité. Elle visait à déterminer l'efficacité et la sécurité de l'andexanet alfa par rapport aux soins habituels chez les patients présentant une hémorragie intracrânienne aiguë (HICA) avec un volume d'hématome ≥ 0,5 à ≤ 60 ml, dans les 6 heures suivant l'apparition des symptômes jusqu'au scanner initial, et dans les 15 heures suivant la prise d'un inhibiteur oral du FXa.
Le critère d'évaluation principal était d'évaluer l'effet de l'andexanet alfa par rapport aux soins habituels sur le taux d'hémostase efficace, ce qui était évalué 12 heures après la randomisation et défini comme une combinaison d'une augmentation ≤ 35 % du volume de l'hématome par rapport à la valeur initiale, d'une variation inférieure à 7 points du score NIHSS initial ET de l'absence de traitement de secours dans les 3 à 12 heures suivant la randomisation. Le critère d'évaluation secondaire était la variation en pourcentage de l'activité anti-FXa de la valeur initiale jusqu’au nadir au cours des 2 premières heures suivant la randomisation.
Dans l'étude ANNEXA-I, les patients éligibles ont été randomisés selon un rapport 1:1 pour recevoir l'andexanet alfa ou les soins habituels. Au total, 530 patients ont été inclus, dont 320 (60,4 %) avaient reçu de l'apixaban et 154 (29,1 %) du rivaroxaban. Ces patients constituaient la population élargie utilisée pour les analyses de sécurité et de sensibilité. L'efficacité a été évaluée lors d'une analyse intermédiaire portant sur 452 patients (population d'efficacité principale), dont 275 (60,8 %) avaient reçu de l'apixaban et 129 (28,5 %) du rivaroxaban. Dans la population élargie, l'âge médian était de 80 ans, 52,3 % étaient des hommes et 93,3 % des patients étaient blancs. L'indication la plus fréquente des inhibiteurs du FXa était la fibrillation auriculaire (84,0 %).
Au total, 76,8 % et 21,2 % des patients du groupe andexanet alfa ont reçu respectivement les doses faible et élevée. Dans le groupe de soins habituels, 87,6 % des patients ont été traités par PCC, 10,3 % n'ont reçu aucun traitement hémostatique (plaquettes ou concentrés de globules rouges étaient autorisés) et 0,9 % ont été traités par un autre traitement.
La localisation hémorragique la plus fréquente était l'hémorragie intracérébrale (91,7 %), la plupart des saignements étaient spontanés (86,9 %) et le volume médian (IQR) de l'hématome au départ était de 9,9 (3,6, 24,5) mL. Le délai médian entre l'apparition des symptômes et le traitement était de 4,1 heures.
Efficacité hémostatique
Dans la population d'efficacité primaire, l'andexanet alfa était statistiquement supérieur aux soins habituels pour obtenir une hémostase efficace à 12 heures dans l'HICA chez les patients recevant un inhibiteur oral direct du FXa (67,0 % contre 53,1 %, différence de 13,4 % [IC à 95 % 4,6 %, 22,2 %], p = 0,0032).
Variation de l’anti-FXa de l'inclusion jusqu’au nadir
Dans la population d'efficacité principale, l'andexanet alfa s'est révélé statistiquement supérieur aux traitements habituels pour réduire l'activité anti-FXa de l'inclusion jusqu’au nadir au cours des 2 premières heures suivant la randomisation dans l'HICA aiguë chez les patients recevant un inhibiteur direct du FXa par voie orale (−94,4 % contre −27,5 % de réduction médiane, p < 0,0001). La médiane du nadir de l'activité anti-FXa sous traitement était de 5,1 ng/mL dans le groupe andexanet alfa et de 80,9 ng/mL dans le groupe des traitements habituels. La réduction médiane (IC à 95 %) de l'activité anti-FXa de la valeur initiale jusqu’au nadir était de −94,1 % (-95,1 %, -93,3 %) contre −20,8 % (-28,4 %, -13,9 %) pour les patients ayant déjà pris de l'apixaban et de −96,4 % (-97,3 %, -94,9 %) contre −46,8 % (-60,6 %, -35,5 %) pour le rivaroxaban, respectivement dans le groupe andexanet alfa et dans le groupe de soins habituels.
Événements thrombotiques
Dans l'étude ANNEXA-I, des événements thrombotiques confirmés jusqu'à 30 jours après la randomisation ont été rapportés chez 26 patients (10,9 %) du groupe andexanet alfa et 13 patients (5,6 %) du groupe de soins habituels.
En tenant compte des antécédents médicaux sous-jacents, les patients du groupe andexanet alfa ayant des antécédents d'accident vasculaire cérébral (AVC), d'infarctus du myocarde ou d'insuffisance cardiaque présentaient un taux d'événements thrombotiques plus élevé que les patients sans antécédents de ces pathologies sous-jacentes. Parmi les 73 patients ayant des antécédents d'AVC ou d'infarctus du myocarde, 10 patients (13,7 %) ont présenté un événement thrombotique, contre 16 patients sur 166 (9,6 %) sans antécédents médicaux. Parmi les 40 patients ayant des antécédents d'insuffisance cardiaque, 8 patients (20,0 %) ont présenté un événement thrombotique, contre 18 patients sur 199 (9,0 %) sans antécédents médicaux (voir rubrique 4.4). De telles augmentations numériques n'ont pas été observées dans les sous-groupes correspondants du groupe de traitement habituel.
Les patients du groupe andexanet alfa et du groupe de soins habituels ont présenté un ou plusieurs des événements thrombotiques confirmés suivants, respectivement : accident vasculaire cérébral ischémique (6,7 % contre 1,3 %), infarctus du myocarde (4,6 % contre 1,3 %), embolie pulmonaire (0,4 % contre 2,6 %), embolie artérielle systémique (1,3 % contre 0,4 %) et thrombose veineuse profonde (0,4 % contre 0,9 %). Le délai médian avant l'événement thrombotique était de 3 et 14 jours dans le groupe andexanet alfa et le groupe de soins habituels, respectivement. Dans le groupe andexanet alfa, 14 patients ont présenté un événement thrombotique au cours des 3 premiers jours, comparé à 1 patient dans le groupe de soins habituels. Tous les événements thrombotiques survenus dans les 5 premiers jours suivant le traitement étaient des événements artériels. Aucun des patients concernés n'avait reçu de dose d'anticoagulant avant l'événement thrombotique. Des événements thrombotiques confirmés ayant entraîné le décès ont été rapportés chez 6 patients (2,5 %) du groupe andexanet alfa et 2 patients (0,9 %) du groupe de soins habituels.
Au total, 182 patients (76,2 %) du groupe andexanet alfa et 168 patients (72,4 %) du groupe de soins habituels ont repris un traitement anticoagulant dans les 30 jours suivant la randomisation, sur la base d'un jugement clinique.
Mortalité
Au total, 67 patients (28,0 %) du groupe andexanet alfa et 61 patients (26,3 %) du groupe de soins habituels sont décédés avant le Jour 30 suivant la randomisation. Au total, 54 patients (22,6 %) du groupe andexanet alfa et 51 patients (22,0 %) du groupe de soins habituels sont décédés à l'hôpital. Des décès liés à une hémorragie dans les 72 heures suivant la randomisation ont été signalés chez 12 patients (5,0 %) du groupe andexanet alfa et 16 patients (6,9 %) du groupe de soins habituels.
Résultats fonctionnels
La variation du score NIHSS de la valeur initiale jusqu'à 72 heures après la randomisation était numériquement supérieure dans le groupe andexanet alfa par rapport au groupe de soins habituels, avec une différence de -1,2 (IC à 95 % [2,3 %, 0,2 %]) pour la moyenne sur 72 heures. Les effets sur la détérioration neurologique (augmentation du score NIHSS ≥ 4 ou diminution du score GCS ≥ 2 24 heures après la randomisation), le score mRS et les scores GCS étaient similaires entre les deux groupes de traitement. Le rapport de cotes pour l'indépendance fonctionnelle (mRS 0-3) à 30 jours, en comparant l'andexanet alfa aux soins habituels, était de 1,23 (IC à 95 % [0,78 ; 1,92]), avec une différence de score GCS de 0,1 (IC à 95 % [-0,4 ; 0,6]) pour la moyenne sur 72 heures.
Marqueurs biologiques prothrombotiques
Des augmentations dose-dépendantes des marqueurs de la coagulation F1+2, TAT et D-dimères après l’administration d’andexanet alfa ont été observées chez 223 volontaires sains qui prenaient des inhibiteurs du FXa et étaient traités par l’andexanet alfa ; aucun événement thromboembolique n’est survenu chez ces volontaires sains. Les marqueurs F1+2, TAT et D-dimères n’étaient pas mesurés chez les patients participant aux études 14-505 et 18-513 ; leur pertinence chez les patients hémorragiques est inconnue.
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec l’andexanet alfa dans un ou plusieurs sous-groupes de la population pédiatrique pour le traitement et la prévention des hémorragies associées aux inhibiteurs du FXa (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Autorisation conditionnelle
Une autorisation de mise sur le marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des preuves complémentaires concernant ce médicament sont attendues. L’Agence européenne des médicaments réévaluera toute nouvelle information sur ce médicament au moins chaque année et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
Les études de l’andexanet alfa en présence d’inhibiteurs directs du FXa menées chez des volontaires sains ont démontré une pharmacocinétique proportionnelle à la dose sur la plage posologique thérapeutique prévue évaluée pour la Cmax et l’aire sous la courbe (ASC). La pharmacocinétique de l'andexanet alfa n'a pas été étudiée chez les patients hémorragiques pour des raisons de faisabilité.
Tableau 5 : Paramètres pharmacocinétiques de l’andexanet alfa 400 mg et 800 mg administré en bolus
| Paramètre PK | 400 mg en bolus | 800 mg en bolus |
| ASC0-∞ (h*μg/mL) | 61,3 [43,8, 94,9] | 127 [57,5, 209] |
| Cmax (μg/mL) | 61,0 [40,3, 98,5] | 118 [50,2, 191] |
| Clairance (L/h) | 6,52 [4,21, 9,13] | 6,29 [3,83, 13,9] |
| T1/2 (h) | 3,78 [2,59, 6,39] | 4,24 [2,47, 6,52] |
| Vss (L) | 9,47 [6,08, 15,3] | 8,94 [5,36, 23,1] |
Source : étude 19-514
Données présentées sous forme de moyenne géométrique [min, max].
Pharmacocinétique dans des populations particulières
Population âgée
Dans une étude comparant la pharmacocinétique de l’andexanet alfa chez des volontaires sains âgés (65-69 ans) et plus jeunes (26-42 ans) ayant reçu de l’apixaban, la pharmacocinétique de l’andexanet alfa chez les sujets âgés n’était pas statistiquement différente de celle observée chez les sujets jeunes.
Insuffisance rénale
Aucune étude n’a été menée pour étudier la pharmacocinétique de l’andexanet alfa chez des patients atteints d’insuffisance rénale. D’après les données pharmacocinétiques disponibles, l’andexanet alfa présente une clairance rénale faible ou nulle et ne nécessiterait donc pas d’ajustement posologique chez les patients atteints d’insuffisance rénale.
Insuffisance hépatique
Aucune étude n’a été menée pour étudier la pharmacocinétique de l’andexanet alfa chez des patients atteints d’insuffisance hépatique. L’élimination biliaire et/ou fécale des protéines thérapeutiques n’est pas une voie connue d’élimination des protéines. Par conséquent, il n’est pas jugé nécessaire d’ajuster la dose chez les patients atteints d’insuffisance hépatique.
Sexe
D’après l’analyse pharmacocinétique de population, le sexe n’a pas d’effet cliniquement significatif sur la pharmacocinétique de l’andexanet alfa.
Population pédiatrique
La pharmacocinétique de l’andexanet alfa n’a pas été étudiée chez l’enfant.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité et de toxicologie en administration répétée d’une durée allant jusqu’à deux semaines menées chez le rat et le singe n’ont pas révélé de risque particulier pour l’homme.
Aucune étude visant à évaluer le potentiel mutagène et cancérogène de l’andexanet alfa n’a été réalisée. Compte tenu de son mécanisme d’action et des caractéristiques des protéines, aucun effet cancérogène ou génotoxique n’est attendu.
Aucune étude sur la reproduction et le développement des animaux n’a été menée avec l’andexanet alfa.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Trométamol
Chlorhydrate de trométamol
Chlorhydrate de L-arginine
Saccharose
Mannitol
Polysorbate 80
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Flacon (non ouvert)
5 ans, à conserver à une température entre 2 °C et 8 °C.
Médicament reconstitué
La stabilité physico-chimique de la solution a été démontrée pendant 16 heures entre 2 °C et 8 °C dans le flacon de conditionnement primaire. Si nécessaire, la solution reconstituée peut être conservée pendant huit heures supplémentaires à température ambiante une fois transférée dans une poche pour perfusion IV. D’un point de vue microbiologique, une fois reconstitué, le produit doit être utilisé immédiatement. Si la solution n’est pas utilisée immédiatement, la durée et les conditions de conservation avant administration relèvent de la responsabilité de l’utilisateur.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Pour les conditions de conservation du médicament après reconstitution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Poudre en flacon de 20 ml (verre de type I) muni d’un bouchon (caoutchouc butyle). Boîte de quatre ou cinq flacons.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Reconstitution
Avant de commencer la reconstitution, préparer ce qui suit :
- Le nombre calculé de flacons (voir rubrique 4.2).
- Le même nombre de seringues de solvant de 20 ml (ou plus), dotées d’une aiguille 20 G (ou de plus petit diamètre par exemple une aiguille 21 G).
- Des tampons imbibés d’alcool.
- Une grande seringue stérile (50 ml ou plus). Si la préparation est administrée au moyen d’un pousse-seringue, plusieurs seringues doivent être utilisées pour contenir le volume final du produit reconstitué.
Poches composées de polyoléfine (PO) ou de chlorure de polyvinyle (PVC) (150 ml ou plus)
pour perfusion intraveineuse pour contenir le volume final du produit reconstitué (si le produit est administré au moyen de poches pour perfusion IV).
- Eau pour préparations injectables.
- Un filtre en ligne de 0,2 ou 0,22 micron en polyéthersulfone (PES) ou équivalent à faible liaison protéique
Il est inutile de ramener l’andexanet alfa à température ambiante avant la reconstitution ou l’administration au patient. Les règles d’asepsie habituelles doivent être respectées durant la reconstitution.
Chaque flacon est reconstitué conformément aux instructions suivantes :
- 1. Retirer l’opercule de chaque flacon.
- 2. Essuyer le bouchon en caoutchouc de chaque flacon avec un tampon imbibé d’alcool.
- 3. À l’aide d’une seringue de 20 ml (ou plus) et d’une aiguille 20 G (ou de plus petit diamètre par exemple une aiguille 21 G), prélever 20 ml d’eau pour préparations injectables.
- 4. Introduire l’aiguille de la seringue à travers le centre du bouchon en caoutchouc.
- 5. Pousser lentement le piston pour injecter les 20 ml d’eau pour préparations injectables dans le flacon en dirigeant le flux vers la paroi interne du flacon pour minimiser la formation de mousse.
- 6. Agiter doucement chaque flacon jusqu’à dissolution complète de la poudre. NE PAS AGITER les flacons pour éviter toute formation de mousse. La durée de dissolution pour chaque flacon est d’environ trois à cinq minutes.
- 7. La solution reconstituée doit faire l’objet d’une inspection visuelle à la recherche de particules et/ou d’une coloration anormale avant l’administration. Ne pas utiliser en présence de particules opaques ou en cas de coloration anormale.
- 8. Pour une reconstitution la plus efficace possible de la dose nécessaire, et pour réduire le risque d’erreur, injecter 20 ml d’eau pour préparations injectables dans chaque flacon nécessaire avant de passer à la prochaine étape.
- 9. Utiliser la préparation dans un délai de huit heures après reconstitution lors d’un stockage à température ambiante.
Administration au moyen d’un pousse-seringue
- 1. Après reconstitution de tous les flacons nécessaires, prélever la solution reconstituée de chaque flacon à l’aide d’une seringue de grand volume (50 ml ou plus) équipée d’une aiguille 20 G (ou de plus petit diamètre par exemple une aiguille 21 G s).
- 2. Préparer le bolus et la perfusion dans des seringues de grand volume séparées.
- 3. En raison du volume supplémentaire, le bolus et la perfusion à haute dose doivent être séparés en seringues supplémentaires (respectivement deux seringues pour le bolus et pour la perfusion).
- 4. Pour éviter tout transfert involontaire d’air, veiller à maintenir l’aiguille vers le haut et à ne pas poser la seringue entre les prélèvements dans les différents flacons.
- 5.
Connecter l’équipement auxiliaire (p. ex. prolongateur pour perfuseur, filtre en ligne de 0,2 ou
0,22 micron en polyéthersulfone (PES) ou équivalent à faible liaison protéique, pousse-seringue) en préparation de l’administration.
- 6. Administrer la solution reconstituée au débit approprié.
- 7. Jeter tous les flacons, seringues, aiguilles utilisées, y compris toute partie de la solution reconstituée non utilisée.
Administration au moyen de poches pour perfusion intraveineuse
- 1. Après reconstitution de tous les flacons nécessaires, prélever la solution reconstituée de chaque flacon à l’aide d’une seringue de grand volume (50 ml ou plus) équipée d’une aiguille 20 G (ou de plus petit diamètre par exemple une aiguille 21 G ).
- 2. Transférer la solution reconstituée de la seringue dans une poche pour perfusion IV appropriée.
- 3. Répéter les étapes 1 et 2 autant de fois que nécessaire pour transférer le volume complet du bolus et de la perfusion dans des poches en PO ou PVC pour perfusion IV.
- 4. Il est recommandé de diviser le bolus et la perfusion en deux poches distinctes pour assurer un débit d’administration correct. Bien qu’il soit également permis de combiner le bolus et la perfusion dans une poche en PO ou PVC pour perfusion IV, la bonne vitesse de perfusion doit être assurée lors du passage du bolus à la perfusion.
- 5.
Connecter l’équipement auxiliaire (p. ex. prolongateur pour perfuseur, filtre en ligne de 0,2 ou
0,22 micron en polyéthersulfone (PES) ou équivalent à faible liaison protéique, pompe IV) en préparation de l’administration.
- 6. Administrer la solution reconstituée au débit approprié.
Élimination
Tous les flacons, seringues, aiguilles utilisés, y compris toute partie de la solution reconstituée non utilisée, doivent être éliminés conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AstraZeneca AB
SE-151 85 Södertälje
Suède
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/18/1345/001 4 flacons
EU/1/18/1345/002 5 flacons
9 DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 26 avril 2019
Date du dernier renouvellement : 04 avril 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.