


Résumé des caractéristiques - Pluvicto
1. DÉNOMINATION DU MÉDICAMENT
Pluvicto 1 000 MBq/mL solution injectable/pour perfusion
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Un mL de solution contient 1 000 MBq de lutécium (177Lu) vipivotide tétraxétan à la date et à l’heure de la calibration.
La quantité totale de radioactivité par flacon unidose est de 7 400 MBq ± 10 % à la date et à l’heure de l’administration. L’activité volumique étant fixée à 1 000 MBq/mL à la date et à l’heure de la calibration, le volume de solution dans le flacon peut être ajusté entre 7,5 mL et 12,5 mL afin d’obtenir la quantité de radioactivité requise à la date et à l’heure de l’administration.
Caractéristiques physiques
Le lutécium-177 se désintègre en un hafnium-177 stable avec une demi-vie physique de 6,647 jours en émettant un rayonnement bêta-moins avec une énergie maximale de 0,498 MeV (79 %) et un rayonnement photonique (γ) de 0,208 MeV (11 %) et 0,113 MeV (6,4 %).
Excipient à effet notoire :
Chaque mL de solution contient jusqu’à 0,312 mmol (7,1 mg) de sodium. Chaque flacon contient jusqu’à 88,75 mg de sodium.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable/pour perfusion.
Solution transparente, incolore à légèrement jaune, pH : 4,5 à 7,0.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Pluvicto en association avec une suppression androgénique et avec ou sans hormonothérapie inhibitrice de la voie des androgènes est indiqué pour le traitement de patients adultes atteints d’un cancer de la prostate métastatique, résistant à la castration (CPRCm), progressif, positif à l’antigène membranaire spécifique de la prostate (PSMA) qui ont été traités par hormonothérapie inhibitrice de la voie des androgènes et par chimiothérapie à base de taxane (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Instructions de sécurité importantes
Pluvicto ne doit être administré que par des personnes autorisées à manipuler des produits radiopharmaceutiques dans un environnement clinique agréé (voir rubrique 6.6) et après évaluation du patient par un médecin qualifié.
Les produits radiopharmaceutiques, dont Pluvicto, doivent être utilisés par ou sous la supervision de professionnels de santé qualifiés, grâce à une formation spécifique et en raison de leurs expériences d’utilisation et de manipulation en toute sécurité des produits radiopharmaceutiques, et dont l’expérience et la formation ont été validées par l’autorité compétente appropriée autorisée à délivrer une autorisation d’utilisation des produits radiopharmaceutiques.
Vérification de l’éligibilité des patients
Pour recevoir le traitement, les patients doivent être identifiés par une imagerie au PSMA.
Posologie
Le schéma thérapeutique recommandé de Pluvicto est de 7 400 MBq par voie intraveineuse toutes les 6 semaines (±1 semaine) jusqu’à un maximum de 6 doses, à moins d’une progression de la maladie ou d’une toxicité inacceptable.
La castration chimique avec un analogue de l’hormone de libération des gonadotrophines (GnRH) doit être poursuivie pendant le traitement chez les patients non castrés chirurgicalement.
Surveillance du traitement
Des analyses biologiques doivent être effectuées avant et pendant le traitement par Pluvicto. Il pourra être nécessaire de modifier la posologie en fonction des résultats d’analyse (voir tableau 1).
- Hématologie (hémoglobine, numération des globules blancs, nombre absolu de neutrophiles, numération plaquettaire)
- Fonction rénale (créatinine sérique, clairance de la créatinine [CLcr] calculée)
- Fonction hépatique (alanine aminotransférase, aspartate aminotransférase, phosphatase alcaline, albumine sérique, bilirubine sanguine totale)
Adaptation de la dose en cas d’effets indésirables
Les modifications de dose de Pluvicto recommandées en cas d’effets indésirables sont présentées dans le tableau 1. La prise en charge des effets indésirables sévères ou intolérables peut nécessiter une interruption temporaire de dose, une diminution de la dose ou l’arrêt définitif du traitement par Pluvicto. Si le traitement est différé pendant plus de 4 semaines et que l’effet indésirable persiste, le traitement par Pluvicto doit être arrêté. La dose de Pluvicto peut être réduite de 20 % une fois à 5 900 MBq ; la dose ne doit pas être réaugmentée. Si un patient présente des effets indésirables qui nécessiteraient une diminution supplémentaire de la dose, le traitement par Pluvicto doit être arrêté.
Tableau 1 Modifications de dose de Pluvicto recommandées en cas d’effets indésirables
| Effet indésirable | Sévéritéa | Modification de la dose |
| Sécheresse buccale | Grade 3 | Diminuer la dose de Pluvicto de 20 % à 5 900 MBq. |
| Toxicité gastro-intestinale | Grade ≥ 3 (non gérable par une intervention médicale) | Suspendre Pluvicto jusqu’à amélioration à un grade 2 ou retour à l’état initial. Diminuer la dose de Pluvicto de 20 % à 5 900 MBq. |
Myélosuppression (anémie, thrombopénie, leucopénie, neutropénie, pancytopénie) | Grade 2 | Suspendre Pluvicto jusqu’à amélioration à un grade 1 ou retour à l’état initial. Prendre en charge selon ce qui est jugé approprié. L’utilisation de facteurs de croissance est autorisée mais doit être arrêtée après amélioration à un grade 1 ou retour à l’état initial. Vérification des paramètres hématiniques (fer, B12 et folate) ; une supplémentation est préconisée. Des transfusions peuvent être administrées si cliniquement indiquées. |
| Grade ≥ 3 | Suspendre Pluvicto jusqu’à amélioration à un grade 1 ou retour à l’état initial. Diminuer la dose de Pluvicto de 20 % à 5 900 MBq. | |
| Toxicité rénale | Définie comme suit :
| Suspendre Pluvicto jusqu’à amélioration. |
Définie comme suit :
| Suspendre Pluvicto jusqu’à amélioration ou retour à l’état initial. Diminuer la dose de Pluvicto de 20 % à 5 900 MBq. | |
| Toxicité rénale récurrente (grade ≥ 3) | Arrêter définitivement Pluvicto. | |
| Compression de la moelle épinière | Tous grades | Suspendre Pluvicto jusqu’à ce que la compression ait été traitée de manière adéquate, que les éventuelles séquelles neurologiques soient stabilisées et que l’indice de performance ECOG se soit stabilisé. |
| Fracture du squelette axial | Tous grades | Suspendre Pluvicto jusqu’à ce que la fracture soit stabilisée/traitée de manière adéquate et que l’indice de performance ECOG se soit stabilisé. |
| Fatigue | Grade ≥ 3 | Suspendre Pluvicto jusqu’à amélioration à un grade 2 ou retour à l’état initial. |
Anomalies électrolytiques ou métaboliques | Grade ≥ 2 | Suspendre Pluvicto jusqu’à amélioration à un grade 1 ou retour à l’état initial. |
Toxicité non- hématologique (cliniquement significatif, sauf indication contraire) | Grade ≥ 2 | Suspendre Pluvicto jusqu’à amélioration à un grade 1 ou retour à l’état initial. |
| Élévation de l’ASAT ou de l’ALAT | ASAT ou ALAT > 5 fois la LSN en l’absence de métastases hépatiques | Arrêter définitivement Pluvicto. |
Abréviations : CLcr, clairance de la créatinine ; ECOG, Eastern Cooperative Oncology Group ; ASAT, aspartate aminotransférase ; ALAT, alanine aminotransférase ; LSN, limite supérieure de la normale. Grade déterminé conformément aux critères actuels communs de terminologie pour les événements indésirables (CTCAE). a Les mêmes seuils s’appliquent aussi aux valeurs à l’état initial au moment de l’instauration du traitement par Pluvicto. | ||
Populations particulières
Sujets âgés
Aucun ajustement de dose n’est recommandé chez les patients âgés de 65 ans ou plus.
Insuffisance rénale
Aucun ajustement de dose n’est recommandé chez les patients atteints d’insuffisance rénale légère à modérée avec une CLcr à l’état initial ≥ 50 mL/min selon la formule de Cockcroft-Gault. Le traitement par Pluvicto n’est pas recommandé chez les patients atteints d’insuffisance rénale modérée à sévère avec une CLcr à l’état initial < 50 mL/min ou d’insuffisance rénale terminale, car le profil pharmacocinétique et la tolérance de Pluvicto n’ont pas été étudiés chez ces patients (voir rubriques 4.4 et 5.2).
Insuffisance hépatique
Aucun ajustement de dose n’est recommandé chez les patients atteints d’insuffisance hépatique. Pluvicto n’a pas été étudié chez les patients atteints d’insuffisance hépatique modérée à sévère (voir rubrique 5.2).
Population pédiatrique
Il n’existe pas d’utilisation justifiée de Pluvicto dans la population pédiatrique dans l’indication du traitement du cancer de la prostate exprimant le PSMA.
Mode d’administration
Pluvicto est une solution injectable/pour perfusion prête à l’emploi, à usage unique exclusivement.
Instructions pour l’administration
La dose recommandée de Pluvicto peut être administrée par voie intraveineuse sous forme d’injection en utilisant la méthode avec une seringue, en perfusion en utilisant la méthode par gravité, ou en perfusion en utilisant la méthode avec une pompe péristaltique.
En cas d’utilisation de la méthode par gravité ou avec une pompe péristaltique, Pluvicto doit être perfusé directement à partir de son contenant d’origine.
La méthode avec une seringue ou la méthode avec une pompe péristaltique doit être utilisée lors de l’administration d’une dose réduite de Pluvicto suite à une modification de dose en raison d’un effet indésirable. En cas d’utilisation de la méthode par gravité pour une dose réduite, la dose de Pluvicto doit être ajustée avant l’administration pour éviter l’administration d’un volume incorrect de Pluvicto.
Avant administration, le cathéter intraveineux utilisé exclusivement pour l’administration de Pluvicto doit être rincé avec une solution ≥ 10 mL injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) pour vérifier sa perméabilité et minimiser le risque d’extravasation. Les cas d’extravasation doivent être pris en charge conformément aux directives de l’établissement. Il conviendra de conseiller aux patients de rester bien hydratés et d’uriner fréquemment avant et après administration de Pluvicto (voir rubrique 4.4).
| Pour les instructions concernant la méthode de préparation et les méthodes d’administration par voie | |
| intraveineuse, voir la rubrique 12. | |
Pour la préparation du patient, voir la rubrique 4.4.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Bénéfice individuel/justification des risques
Pour chaque patient, l’exposition au rayonnement doit être justifiée par le bénéfice attendu. L’activité administrée doit dans tous les cas être la plus faible dose de rayonnement pour l’obtention de l’effet thérapeutique recherché.
Risque lié à l’exposition aux rayonnements
Pluvicto entraine une exposition cumulée et à long terme du patient aux rayonnements. Une exposition cumulée aux rayonnements à long terme est associée à un risque accru de cancer.
L’exposition aux rayonnements des patients, du personnel médical et des autres personnes doit être minimisée pendant et après le traitement par Pluvicto, conformément aux bonnes pratiques de radioprotection de l’établissement, aux procédures de prise en charge des patients et aux instructions de suivi de radioprotection au domicile fournies au patient.
Préparation du patient
Les patients doivent être encouragés à consommer plus de liquides par voie orale et être incités à uriner aussi souvent que possible pour réduire l’exposition de la vessie aux rayonnements, en particulier après des activités élevées, p. ex., thérapie par radionucléide.
Après la procédure
Avant la sortie du patient, le médecin spécialiste en médecine nucléaire ou le professionnel de santé doit expliquer au patient les précautions nécessaires de radioprotection à suivre pour minimiser l’exposition d’autres personnes aux rayonnements.
Après chaque administration de Pluvicto, les recommandations générales suivantes relatives au patient peuvent être envisagées en accord avec les procédures et réglementations nationales, locales et institutionnelles.
- Limiter les contacts proches (à moins d’1 mètre) avec les autres personnes pendant 2 jours, ou avec les enfants et les femmes enceintes pendant 7 jours.
- Ne pas avoir d’activité sexuelle pendant 7 jours.
- Dormir dans une pièce séparée de celle des autres personnes pendant 3 jours, des enfants pendant 7 jours ou des femmes enceintes pendant 15 jours.
Myélosuppression
Dans l’étude VISION, une myélosuppression, y compris des cas fatals, est survenue plus fréquemment chez les patients recevant Pluvicto en association avec le meilleur soin de référence (BSoC) que chez les patients recevant le BSoC seul (voir rubrique 4.8).
Des analyses hématologiques incluant hémoglobine, numération des globules blancs, nombre absolu de neutrophiles et numération plaquettaire, doivent être réalisées avant et pendant le traitement par Pluvicto. Pluvicto doit être suspendu, la dose réduite ou le traitement définitivement arrêté, et les patients doivent bénéficier d’une prise en charge clinique selon ce qui est jugé approprié en fonction de la sévérité de la myélosuppression (voir rubrique 4.2).
Toxicité rénale
Dans l’étude VISION, une toxicité rénale est survenue plus fréquemment chez les patients recevant Pluvicto en association avec le BSoC que chez les patients recevant le BSoC seul (voir rubrique 4.8).
Avant et après administration de Pluvicto, les patients doivent être encouragés à consommer plus de liquides par voie orale et être incités à uriner aussi souvent que possible, en particulier après des activités élevées, p. ex., thérapie par radionucléide. Des analyses de la fonction rénale, incluant créatinine sérique et CLcr calculée, doivent être réalisées avant et pendant le traitement par Pluvicto. Le traitement par Pluvicto doit être suspendu, la dose réduite ou le traitement définitivement arrêté, selon la sévérité de la toxicité rénale (voir rubrique 4.2).
Insuffisance rénale/hépatique
Une évaluation soigneuse du rapport bénéfice-risque chez ces patients est requise, en raison d’une possible augmentation de l’exposition aux rayonnements.
L’exposition (ASC) au lutécium (177Lu) vipivotide tétraxétan devrait augmenter avec le degré d’insuffisance rénale (voir rubrique 5.2). Les patients atteints d’insuffisance rénale légère ou modérée pourraient être exposés à un plus grand risque de toxicité. La fonction rénale et les effets indésirables doivent être surveillés fréquemment chez les patients atteints d’insuffisance rénale légère à modérée (voir rubrique 4.2). Le traitement par Pluvicto n’est pas recommandé chez les patients atteints d’insuffisance rénale modérée à sévère avec une CLcr à l’état initial < 50 mL/min ou d’insuffisance rénale terminale.
Fertilité
Les rayonnements du lutécium (177Lu) vipivotide tétraxétan peuvent avoir potentiellement des effets toxiques sur les gonades mâles et la spermatogenèse. La dose cumulée recommandée de 44 400 MBq de Pluvicto donne lieu à une dose de rayonnement absorbée au niveau des testicules comprise dans l’intervalle où Pluvicto peut provoquer une infertilité. Une consultation génétique est recommandée si le patient souhaite avoir des enfants après le traitement. La cryoconservation du sperme peut être envisagée pour les hommes avant le traitement (voir rubrique 4.6).
Contraception chez les hommes
Il est conseillé aux patients de sexe masculin de ne pas concevoir d’enfant et d’utiliser un préservatif lors des rapports sexuels pendant le traitement par Pluvicto et pendant 14 semaines après la dernière dose (voir rubrique 4.6).
Mises en garde particulières
Teneur en sodium
Ce médicament contient jusqu’à 3,9 mmol (88,75 mg) de sodium par flacon, ce qui équivaut à 4,4 % de l’apport alimentaire quotidien maximal recommandé par l’OMS de 2 g de sodium pour un adulte.
Pour les précautions vis-à-vis des risques environnementaux, voir rubrique 6.6.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude clinique d’interaction médicamenteuse n’a été réalisée.
4.6 Fertilité, grossesse et allaitement
Contraception chez l’homme
En raison d’effets potentiels sur la spermatogenèse liés aux rayonnements du lutécium (177Lu) vipivotide tétraxétan, il est conseillé aux patients de sexe masculin de ne pas concevoir d’enfant et d’utiliser un préservatif lors des rapports sexuels pendant le traitement par Pluvicto et pendant 14 semaines après la dernière dose (voir rubrique 4.4).
Grossesse
Pluvicto n’est pas indiqué chez la femme. Aucune étude chez l’animal n’a été menée pour déterminer les effets du lutécium (177Lu) vipivotide tétraxétan sur la fonction reproductrice et le développement embryofœtal. Cependant, toutes les émissions radioactives, y compris celles de Pluvicto, peuvent affecter le fœtus lorsqu’elles sont administrées à une femme enceinte.
Allaitement
Pluvicto n’est pas indiqué chez la femme. Aucune donnée n’est disponible concernant la présence de lutécium (177Lu) vipivotide tétraxétan dans le lait maternel, sur ses effets sur le nouveau-né/nourrisson allaité ou sur la production de lait.
Fertilité
Aucune étude n’a été menée pour déterminer les effets du lutécium (177Lu) vipivotide tétraxétan sur la fertilité. Les rayonnements du lutécium (177Lu) vipivotide tétraxétan peuvent avoir potentiellement des effets toxiques sur les gonades mâles et la spermatogenèse. La dose cumulée recommandée de 44 400 MBq de Pluvicto donne lieu à une dose de rayonnement absorbée au niveau des testicules comprise dans l’intervalle où Pluvicto peut provoquer une infertilité. Une consultation génétique est recommandée si le patient souhaite avoir des enfants après le traitement. La cryoconservation de sperme peut être envisagée pour les hommes avant le traitement (voir rubrique 4.4).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Pluvicto peut avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Sauf indication contraire, la fréquence des effets indésirables listés est fondée sur les données de l’étude VISION dans laquelle 529 patients ont reçu au moins une dose de 7 400 MBq (le nombre médian de doses a été de cinq).
Les effets indésirables les plus fréquents incluent : fatigue (48,0 %), sécheresse buccale (39,3 %), nausées (35,7 %), anémie (31,9 %), diminution de l’appétit (21,4 %) et constipation (20,2 %). Les effets indésirables de grade 3 à 4 les plus fréquents incluent : anémie (12,9 %), thrombopénie (7,9 %), lymphopénie (7,8 %) et fatigue (6,6 %).
Au moment de l’analyse finale de VISION, après une durée médiane de suivi de 14,2 mois (intervalle : 0,6 à 60,9 mois), le profil de sécurité global est resté conforme avec celui précédemment rapporté.
Tableau récapitulatif des effets indésirables
Les effets indésirables (tableau 2) sont présentés par classe de systèmes d’organes MedDRA. Au sein de chaque classe de systèmes d’organes, les effets indésirables sont classés par ordre de fréquence, les effets les plus fréquents apparaissant en premier. De plus, la catégorie de fréquence de chaque effet indésirable est fondée sur la convention suivante (CIOMS III) : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000).
Tableau 2 Effets indésirables survenus avec une incidence plus élevée chez les patients ayant reçu Pluvicto en association avec le BSoC que chez les patients ayant reçu le BSoC seul dans l’étude VISIONa
| Classe de systèmes d’organes Effet indésirable | Catégorie de fréquence | Tous grades n (%) | Grades 3 à 4b n (%) |
| Infections et infestations | |||
| Mycose oralec | Fréquent | 13 (2,5) | 0 (0,0) |
| Affections hématologiques et du système lymphatique | |||
| Anémie | Très fréquent | 169 (31,9) | 68 (12,9) |
| Thrombopénie | Très fréquent | 91 (17,2) | 42 (7,9) |
| Leucopénied | Très fréquent | 83 (15,7) | 22 (4,2) |
| Lymphopénie | Très fréquent | 75 (14,2) | 41 (7,8) |
| Pancytopéniee | Fréquent | 9 (1,7) | 7 (1,3)b |
| Insuffisance médullaire | Peu fréquent | 1 (0,2) | 1 (0,2)b |
| Affections du système nerveux | |||
| Étourdissements | Fréquent | 44 (8,3) | 5 (0,9) |
| Céphalée | Fréquent | 37 (7,0) | 4 (0,8) |
| Dysgueusief | Fréquent | 37 (7,0) | 0 (0,0) |
| Affections oculaires | |||
| Sécheresse oculaire | Fréquent | 16 (3,0) | 0 (0,0) |
| Affections de l’oreille et du labyrinthe | |||
| Vertiges | Fréquent | 11 (2,1) | 0 (0,0) |
| Affections gastro-intestinales | |||
| Sécheresse buccaleg | Très fréquent | 208 (39,3) | 0 (0,0) |
| Nausées | Très fréquent | 189 (35,7) | 7 (1,3) |
| Constipation | Très fréquent | 107 (20,2) | 6 (1,1) |
| Vomissementh | Très fréquent | 101 (19,1) | 5 (0,9) |
| Diarrhée | Très fréquent | 101 (19,1) | 4 (0,8) |
| Douleur abdominalei | Très fréquent | 61 (11,5) | 7 (1,3) |
| Trouble œsophagien | Fréquent | 18 (3,4) | 1 (0,2) |
| Stomatite | Fréquent | 9 (1,7) | 1 (0,2) |
| Affections de la peau et du tissu sous-cutané | |||
| Sécheresse cutanéek | Fréquent | 8 (1,5) | 0 (0,0) |
| Affections du rein et des voies urinaires | |||
| Infection des voies urinairesl | Très fréquent | 63 (11,9) | 20 (3,8) |
| Insuffisance rénale aiguëm | Fréquent | 48 (9,1) | 18 (3,4) |
| Troubles généraux et anomalies au site d’administration | |||
| Fatiguen | Très fréquent | 254 (48,0) | 35 (6,6) |
| Diminution de l’appétit | Très fréquent | 113 (21,4) | 10 (1,9) |
| Perte de poids | Très fréquent | 58 (11,0) | 2 (0,4) |
| Œdème périphériqueo | Très fréquent | 53 (10,0) | 2 (0,4) |
| Pyrexie | Fréquent | 37 (7,0) | 2 (0,4) |
Abréviation : BSoC (best standard of care = meilleur soin de référence). a Critères communs de terminologie de l’Institut National contre le Cancer pour les événements indésirables (NCI CTCAE), version 5.0 b Inclut seulement les effets indésirables de grade 3 à 4, à l’exception de la pancytopénie et de l’insuffisance médullaire. Une pancytopénie de grade 5 (fatale) a été rapportée chez 2 patients qui ont reçu Pluvicto en association avec le BSoC. Une insuffisance médullaire de grade 5 (fatale) a été rapportée chez 1 patient qui a reçu Pluvicto en association avec le BSoC. c Mycose orale inclut candidose orale, infection à candida, mycose orale, oropharyngite fongique et infection fongique de la langue. d Leucopénie inclut leucopénie et neutropénie. e Pancytopénie inclut pancytopénie et bicytopénie. f Dysgueusie inclut dysgueusie et trouble du goût. g Sécheresse buccale inclut sécheresse buccale, sécheresse des lèvres, hyposécrétion salivaire et gorge sèche. h Vomissement inclut vomissement et haut-le-cœur. i Douleur abdominale inclut douleur abdominale, douleur abdominale haute, inconfort abdominal, douleur abdominale basse, sensibilité abdominale et douleur gastro-intestinale. j Trouble œsophagien inclut reflux gastro-œsophagien, dysphagie et œsophagite. k Sécheresse cutanée inclut sécheresse cutanée et xérodermie. l Infection des voies urinaires inclut infection des voies urinaires, cystite et cystite bactérienne. m Insuffisance rénale aiguë inclut augmentation de la créatinine sanguine, insuffisance rénale aiguë, insuffisance rénale et augmentation de l’urée sanguine. n Fatigue inclut fatigue et asthénie. o Œdème périphérique inclut œdème périphérique, rétention de fluide et hypervolémie. | |||
Description de certains effets indésirables
Myélosuppression
Dans l’étude VISION, une myélosuppression est survenue plus fréquemment chez les patients ayant reçu Pluvicto en association avec le BSoC que chez les patients ayant reçu le BSoC seul (tous grades/grade ≥ 3) : anémie (31,9 %/12,9 %) versus (13,2 %/4,9 %) ; thrombopénie (17,2 %/7,9 %) versus (4,4 %/1,0 %) ; leucopénie (12,5 %/2,5 %) versus (2,0 %/0,5 %) ; lymphopénie (14,2 %/7,8 %) versus (3,9 %/0,5 %) ; neutropénie (8,5 %/3,4 %) versus (1,5 %/0,5 %) ; pancytopénie (1,5 %/1,1 %) versus (0 %/0 %), dont deux événements fatals de pancytopénie chez des patients ayant reçu Pluvicto en association avec le BSoC ; bicytopénie (0,2 %/0,2 %) versus (0 %/0 %) ; et insuffisance médullaire (0,2 %/0,2 %) versus (0 %/0 %) incluant un événement fatal d’insuffisance médullaire chez un patient ayant reçu Pluvicto en association avec le BSoC.
Les effets indésirables de myélosuppression ayant entraîné l’arrêt définitif du traitement chez ≥ 0,5 % des patients recevant Pluvicto en association avec le BSoC incluent : anémie (2,8 %), thrombopénie (2,8 %), leucopénie (1,3 %), neutropénie (0,8 %) et pancytopénie (0,6 %). Les effets indésirables de myélosuppression ayant entraîné des interruptions de l’administration/diminutions de dose chez ≥ 0,5 % des patients recevant Pluvicto en association avec le BSoC incluent : anémie (5,1 %/1,3 %), thrombopénie (3,6 %/1,9 %), leucopénie (1,5 %/0,6 %) et neutropénie (0,8 %/0,6 %).
Toxicité rénale
Dans l’étude VISION, la toxicité rénale est survenue plus fréquemment chez les patients recevant Pluvicto en association avec le BSoC que chez les patients recevant le BSoC seul (tous grades/grades 3 à 4) : augmentation de la créatinine sanguine (5,7 %/0,2 %) versus (2,4 %/0,5 %) ; insuffisance rénale aiguë (3,8 %/3,2 %) versus (3,9 %/2,4 %) ; insuffisance rénale (0,2 %/0 %) versus (0 %/0 %) et augmentation de l’urée sanguine (0,2 %/0 %) versus (0 %/0 %).
Les effets indésirables rénaux qui ont entraîné l’arrêt définitif du traitement chez ≥ 0,2 % des patients recevant Pluvicto en association avec le BSoC incluaient : augmentation de la créatinine sanguine (0,2 %). Les effets indésirables rénaux ayant entraîné des interruptions de l’administration/diminutions de dose chez ≥ 0,2 % des patients recevant Pluvicto en association avec le BSoC incluaient : augmentation de la créatinine sanguine (0,2 %/0,4 %) et insuffisance rénale aiguë (0,2 %/0 %).
Seconds cancers primitifs
L’exposition aux rayonnements ionisants est liée au développement potentiel de cancers et d’anomalies héréditaires. La dose de rayonnement résultant d’une exposition thérapeutique peut entrainer une incidence plus élevée de cancers et de mutations. Dans tous les cas, il convient de s’assurer que les risques liés aux rayonnements sont moindres que ceux de la maladie elle-même. Etant donné que Pluvicto entraine une exposition cumulée et à long terme du patient aux rayonnements qui est associée à un risque accru de cancer (voir rubrique 4.4), un risque potentiel de second cancer primitif ne peut être exclu pour des produits radiopharmaceutiques tels que Pluvicto. Au moment de l’analyse primaire de VISION (date de clôture le 27-Jan-2021), des cas de carcinome épidermoïde (4 patients ; 0,8 %) et de carcinome basocellulaire, de mélanome malin et de carcinome épidermoïde de la peau (1 patient chacun ; 0,2 % chacun) ont été rapportés chez les patients ayant reçu Pluvicto en association avec le BSoC.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
En cas d’administration d’un surdosage de rayonnement avec Pluvicto, la dose absorbée par le patient doit être réduite lorsque c’est possible en augmentant l’élimination du radionucléide par l’organisme par des mictions fréquentes ou par diurèse forcée et évacuation fréquente de la vessie. Il peut être utile d’estimer la dose réelle administrée.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Produits radiopharmaceutiques thérapeutiques, Autres produits radiopharmaceutiques thérapeutiques, code ATC : V10XX05
Mécanisme d’action
La fraction active de Pluvicto est le radionucléide lutécium-177 qui est lié à une petite molécule ligand qui cible et se lie avec une forte affinité au PSMA, une protéine transmembranaire fortement exprimée dans le cancer de la prostate, dont le CPRCm. Lors de la liaison de Pluvicto aux cellules cancéreuses exprimant le PSMA, l’émission bêta-moins émise par le lutécium-177 délivre un rayonnement thérapeutique à la cellule cible et aux cellules qui l’entourent, ce qui induit des lésions de l’ADN pouvant causer la mort cellulaire.
Effets pharmacodynamiques
Le vipivotide tétraxétan ne présente aucune activité pharmacodynamique.
Efficacité et sécurité cliniques
VISION
L’efficacité de Pluvicto chez des patients atteints d’un CPRCm progressif, positif au PSMA a été évaluée dans VISION, une étude de phase III randomisée, multicentrique, en ouvert. Huit-cent trente et un patients adultes (N=831) ont été randomisés (2:1) pour recevoir soit Pluvicto 7 400 MBq toutes les 6 semaines, jusqu’à un maximum de 6 doses, en association avec le meilleur soin de référence (BSoC) (N=551), soit le BSoC seul (N=280). Les patients ayant reçu 4 doses de Pluvicto ont été réévalués au niveau de la preuve de réponse, des signes de maladie résiduelle et de la tolérance ; ils pouvaient ensuite recevoir 2 doses supplémentaires, à la discrétion du médecin.
Afin de maintenir la castration, tous les patients ont continué de recevoir un analogue de la GnRH ou avaient subi au préalable une orchidectomie bilatérale. Pour être éligibles, les patients devaient présenter un CPRCm progressif, positif au PSMA, un indice de 0 à 2 dans l’échelle du statut de performance de l’Eastern Cooperative Oncology Group (ECOG), au moins une lésion métastatique visible à la tomodensitométrie (TDM), à l’imagerie par résonance magnétique (IRM) ou à la scintigraphie osseuse, ainsi qu’une fonction rénale, hépatique et hématologique adéquate.
Les patients éligibles devaient aussi avoir reçu au moins une hormonothérapie inhibitrice de la voie des androgènes, comme l’acétate d’abiratérone ou l’enzalutamide, et 1 ou 2 protocoles de chimiothérapie à base de taxane (un protocole étant défini par une exposition minimale à 2 cycles de taxane). Les patients ayant reçu au préalable qu’un seul protocole de chimiothérapie à base de taxane étaient éligibles si le patient refusait ou si le médecin jugeait le patient inapte à recevoir un second protocole. Les patients présentant des métastases cérébrales symptomatiques et/ou instables ou une compression médullaire symptomatique ou cliniquement/radiologiquement imminente n’étaient pas éligibles pour l’étude. Les patients ont fait l’objet d’un examen par imagerie par tomographie par émission de positons (TEP) au gallium (68Ga) gozétotide pour évaluer l’expression du PSMA au niveau des lésions, définie par les critères de lecture centralisée. Les patients éligibles devaient avoir un CPRCm positif au PSMA défini par la présence d’au moins une lésion tumorale avec fixation du gallium (68Ga) gozétotide plus importante que celle dans le foie sain. Les patients étaient exclus si les lésions dépassant les critères de taille pour l’axe court (organes ≥ 1 cm, ganglions lymphatiques ≥ 2,5 cm, os [tissu mou] ≥ 1 cm) présentaient une fixation inférieure ou égale à la fixation dans le foie sain.
Les BSoC administrés à la discrétion du médecin incluaient : des traitements de support tels que la gestion de la douleur, l’hydratation, les transfusions sanguines, etc. ; kétoconazole ; radiothérapie (y compris curiethérapie ou radiothérapie externe [y compris radiothérapie stéréotaxique du corps et radiothérapie externe palliative]) sur des cibles localisées du cancer de la prostate ; des médicaments traitant l’os tels que l’acide zolédronique, le dénosumab et les bisphosphonates ; des agents anti-androgènes tels que des analogues de la GnRH, des corticoïdes et des inhibiteurs de la 5-alpha réductases ; une hormonothérapie inhibitrice de la voie des androgènes. Le BSoC excluait les agents expérimentaux, la chimiothérapie cytotoxique, l’immunothérapie, d’autres radio-isotopes systémiques et la radiothérapie hémicorps.
Les patients ont continué le traitement randomisé jusqu’à la mise en évidence d’une progression tumorale (sur la base de l’évaluation par l’investigateur selon les critères du Prostate Cancer Working Group 3 [PCWG3]), la survenue d’une toxicité inacceptable, l’utilisation d’un traitement interdit, une non-observance ou un retrait, ou l’absence de bénéfice clinique.
Les critères d’évaluation primaires de l’efficacité étaient la survie globale (SG) et la survie sans progression radiographique (SSPr) évalués d’après une revue centralisée indépendante en aveugle (RCIA) selon les critères PCWG3. Parmi les critères d’évaluation secondaire de l’efficacité, figuraient le taux de réponse globale (TRG) évalué d’après la RCIA selon les critères d’évaluation de la réponse dans les tumeurs solides (RECIST) v1.1 et le délai écoulé avant le premier événement symptomatique osseux (ESO), défini comme le premier et nouvel événement symptomatique tel qu’une fracture osseuse pathologique, une compression médullaire, une intervention chirurgicale orthopédique liée à la tumeur, la nécessité d’une radiothérapie pour soulager les douleurs osseuses ou toute cause de décès, quel que soit celui survenant le premier. L’imagerie radiographique pour l’évaluation de la tumeur (TDM avec contraste/IRM et scintigraphie osseuse) a été réalisée toutes les 8 semaines (±4 jours) après la première dose pendant les 24 premières semaines (indépendamment des retards d’administration), puis toutes les 12 semaines (±4 jours).
Les caractéristiques démographiques et pathologiques à l’état initial étaient équilibrées entre les bras de traitement. L’âge médian était de 71 ans (intervalle : 40 à 94 ans) ; 86,8 % des sujets étaient blancs, 6,6 % étaient noirs ou afro-américains, 2,4 % étaient asiatiques, 92,4 % avaient un indice de performance ECOG de 0-1, et 7,6 % avaient un indice de performance ECOG de 2. La randomisation a été stratifiée selon le taux initial de lactate déshydrogénase (LDH ≤ 260 UI/L vs > 260 UI/L), la présence de métastases hépatiques (oui vs non), l’indice de performance ECOG (0 ou 1 vs 2), et l’inclusion d’une hormonothérapie inhibitrice de la voie des androgènes dans les BSoC au moment de la randomisation (oui vs non). Lors de la randomisation, tous les patients (100,0 %) avaient reçu préalablement au moins un protocole de chimiothérapie à base de taxane et 41,2 % des patients en avaient reçu deux ; 97,1 % des patients avaient reçu du docétaxel et 38,0 % des patients avaient reçu du cabazitaxel. Lors de la randomisation, 51,3 % des patients avaient reçu préalablement une hormonothérapie inhibitrice de la voie des androgènes, 41,0 % des patients en avaient reçu 2 et 7,7 % des patients en avaient reçu 3 ou plus. Pendant la période de traitement randomisée, 52,6 % des patients du bras Pluvicto en association avec BSoC et 67,8 % des patients du bras BSoC seul ont reçu au moins une hormonothérapie inhibitrice de la voie des androgènes.
Les résultats d’efficacité de VISION sont présentés dans le tableau 3 et sur les figures 1 et 2. Les analyses finales de SG et de SSPr étaient guidées par les événements et ont été conduites après la survenue de respectivement 530 décès et 347 événements.
Tableau 3 Résultats d’efficacité de VISION
Paramètre d’efficacité Pluvicto en
association avec BSoC
BSoC
Critères d’évaluation primaires de l’efficacité
Survie globale (SG)a N=551 N=280 Décès, n (%) 343 (62,3 %) 187 (66,8 %) Médiane, mois (IC à 95 %)b 15,3 (14,2 ; 16,9) 11,3 (9,8 ; 13,5) Hazard ratio (IC à 95 %)c 0,62 (0,52 ; 0,74) Valeur de pd < 0,001 Survie sans progression radiographique
(SSPr)e,f
N=385 N=196
Événements (progression ou décès), n (%) 254 (66,0 %) 93 (47,4 %) Progressions radiographiques, n (%) 171 (44,4 %) 59 (30,1 %) Décès, n (%) 83 (21,6 %) 34 (17,3 %) Médiane, mois (IC à 99,2 %)b 8,7 (7,9 ; 10,8) 3,4 (2,4 ; 4,0) Hazard ratio (IC à 99,2 %)c 0,40 (0,29 ; 0,57) Valeur de pd < 0,001 Critères d’évaluation secondaires de l’efficacité
Délai de survenue du premier événement
symptomatique osseux (ESO)f
N=385 N=196
Événements (ESO ou décès), n (%) 256 (66,5 %) 137 (69,9 %) ESO, n (%) 60 (15,6 %) 34 (17,3 %) Décès, n (%) 196 (50,9 %) 103 (52,6 %) Médiane, mois (IC à 95 %)b 11,5 (10,3 ; 13,2) 6,8 (5,2 ; 8,5) Hazard ratio (IC à 95 %)c 0,50 (0,40 ; 0,62) Valeur de pg < 0,001 Meilleure réponse globale Patients avec lésion évaluable à l’inclusion N=319 N=120 Réponse complète (RC), n (%) 18 (5,6 %) 0 (0 %) Réponse partielle (RP), n (%) 77 (24,1 %) 2 (1,7 %) Taux de réponse globale (TRG)h,i 95 (29,8 %) 2 (1,7 %) Valeur de pj < 0,001 Durée de la réponse (DR)h Médiane, mois (IC à 95 %)b 9,8 (9,1 ; 11,7) 10,6 (NE ; NE)k BSoC : meilleur soin de référence ; IC : intervalle de confiance ; NE : non évaluable ; RCIA : revue centralisée indépendante en aveugle ; PCWG3 : groupe de travail 3 sur le cancer de la prostate ; RECIST : critères d’évaluation de la réponse dans les tumeurs solides.
a Analysé selon le principe de l’intention de traiter (ITT) chez tous les patients randomisés. b Basé sur l’estimation de Kaplan-Meier.
c Hazard ratio basé sur le modèle des risques proportionnels de Cox. Hazard ratio < 1 en faveur de Pluvicto en association avec BSoC.
d Test de Log-rank stratifié, valeur de p unilatérale.
e Selon la RCIA, conformément aux critères PCWG3. L’analyse principale de la SSPr a inclus la censure des patients avec ≥ 2 évaluations tumorales consécutives non réalisées immédiatement avant progression ou décès. Les résultats pour la SSPr avec ou sans censure des évaluations non réalisées étaient concordants.
f Analysé selon le principe ITT chez tous les patients randomisés le 05 mars 2019 ou après, date à laquelle des actions ont été mises en place pour limiter les abandons prématurés dans le groupe BSoC. g Test de Log-rank stratifié, valeur de p bilatérale.
h Selon la RCIA, conformément aux critères RECIST v1.1.
i TRG : RC+RP. Réponse confirmée pour la RC et la RP.
j Test du Chi-2 de Wald stratifié, valeur de p bilatérale.
k La DR médiane dans le groupe BSoC seul n’était pas fiable puisque 1 seul des deux patients ayant répondu a eu une progression radiographique selon les critères RECIST v1.1 ou est décédé.
Figure 1 Courbe de Kaplan-Meier de la SG dans VISION
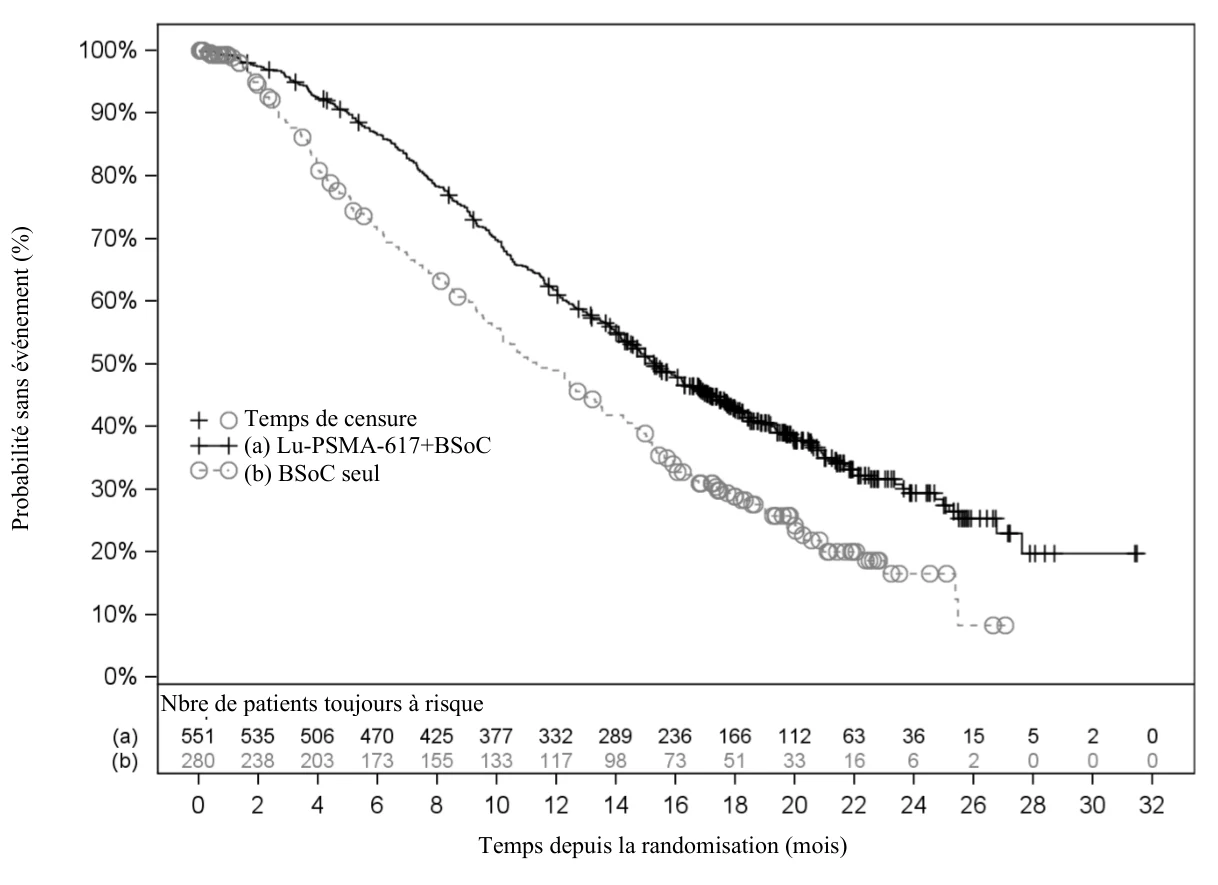
Test de Log-rank stratifié et modèle de Cox stratifié utilisant des strates par technologie de réponse interactive (IRT) défini par le taux de LDH, la présence de métastases hépatiques, l‘indice de performance ECOG et l’inclusion d’une hormonothérapie inhibitrice de la voie des androgènes dans les BSoC au moment de la randomisation.
n/N : nombre d’événements/nombre de patients dans le bras de traitement.
Figure 2 Courbe de Kaplan-Meier de la SSPr d’après la RCIA dans VISION
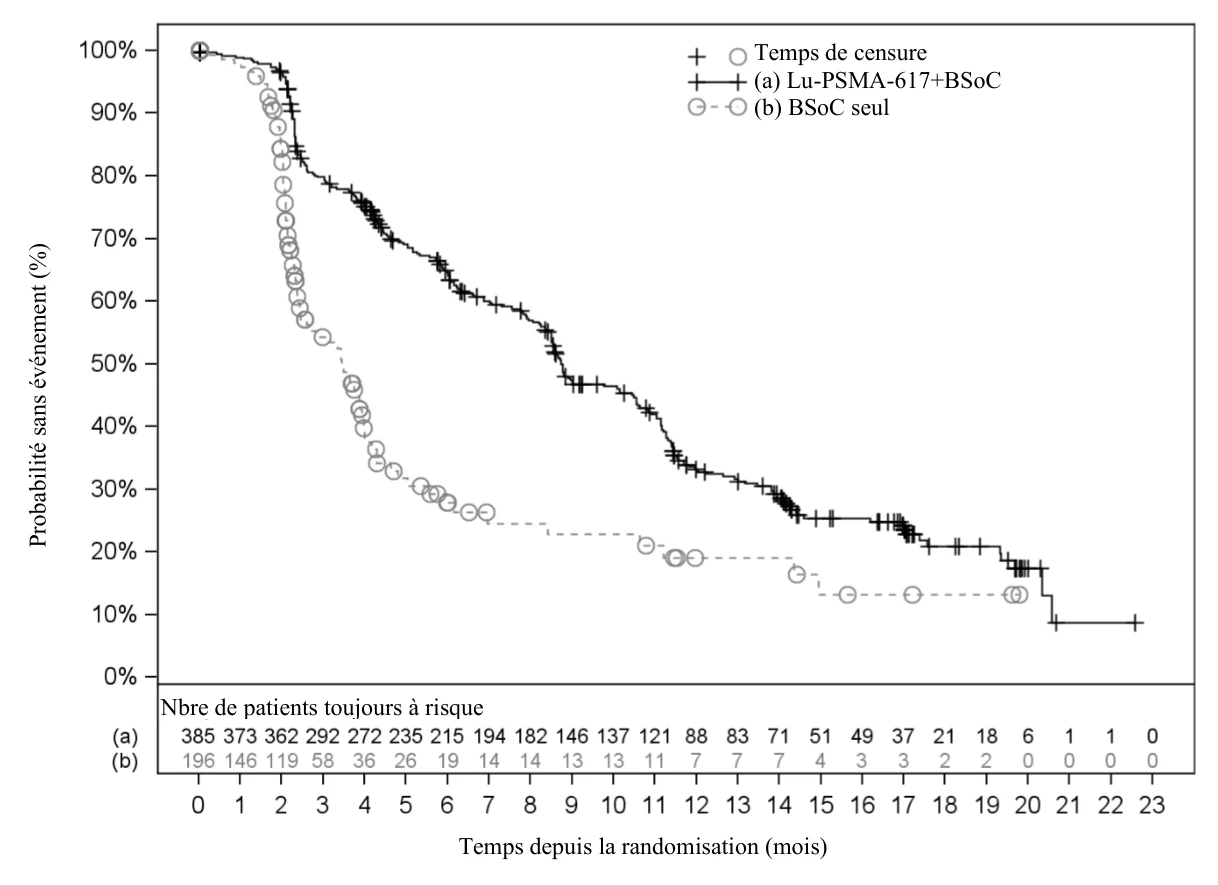
Test de Log-rank stratifié et modèle de Cox stratifié utilisant des strates par IRT définies par le taux de LDH, la présence de métastases hépatiques, l‘indice de performance ECOG et l’inclusion d’une hormonothérapie inhibitrice de la voie des androgènes dans les BSoC au moment de la randomisation. n/N : nombre d’événements/nombre de patients dans le groupe de traitement.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Pluvicto dans tous les sous-groupes de la population pédiatrique pour le traitement du cancer de la prostate exprimant le PSMA (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du lutécium (177Lu) vipivotide tétraxétan a été caractérisée chez 30 patients de la sous-étude de phase III VISION.
Absorption
Pluvicto est administré par voie intraveineuse et est immédiatement et entièrement biodisponible.
La moyenne géométrique de l’exposition sanguine (aire sous la courbe [ASCinf]) pour le lutécium (177Lu) vipivotide tétraxétan à la dose recommandée est de 52,3 ng.h/mL (moyenne géométrique du coefficient de variation [CV] 31,4 %). La moyenne géométrique de la concentration sanguine maximale (Cmax) pour le lutécium (177Lu) vipivotide tétraxétan à la dose recommandée est de 6,58 ng/mL (CV 43,5 %).
Distribution
La moyenne géométrique du volume de distribution (Vz) pour le lutécium (177Lu) vipivotide tétraxétan est de 123 L (CV 78,1 %).
Le vipivotide tétraxétan et le lutécium (175Lu) vipivotide tétraxétan non-radioactif sont liés respectivement à 60 % et à 70 % aux protéines plasmatiques humaines.
Fixation aux organes
La biodistribution du lutécium (177Lu) vipivotide tétraxétan montre une fixation principalement dans les glandes lacrymales, les glandes salivaires, les reins, la paroi de la vessie, le foie, l’intestin grêle et le côlon (côlon gauche et droit).
Élimination
La moyenne géométrique de la clairance (CL) pour le lutécium (177Lu) vipivotide tétraxétan est de 2,04 L/h (CV 31,5 %).
Le lutécium (177Lu) vipivotide tétraxétan est éliminé principalement par voie rénale.
Demi-vie
Pluvicto est éliminé de façon bi-exponentielle avec une moyenne géométrique de demi-vie d’élimination terminale (t½) de 41,6 heures (CV 68,8 %).
Biotransformation
Le lutécium (177Lu) vipivotide tétraxétan ne subit pas de métabolisme hépatique ou rénal.
Evaluation in vitro du potentiel d’interaction médicamenteuse
Enzymes du CYP450
Le vipivotide tétraxétan n’est pas un substrat des enzymes du cytochrome P450 (CYP450). Il n’est pas inducteur du cytochrome P450 (CYP) 1A2, 2B6 ni 3A4 et il n’est pas inhibiteur du cytochrome P450 (CYP) 1A2, 2B6, 2C8, 2C9, 2C19, 2D6 ou 3A4/5 in vitro.
Transporteurs
Le vipivotide tétraxétan n’est pas un substrat de la BCRP, de la P-gp, de MATE1, de MATE2-K, d’OAT1, d’OAT3 ni d’OCT2, et ce n’est pas un inhibiteur de la BCRP, de la P-gp, de BSEP, de MATE1, de MATE2-K, d’OAT1, d’OAT3, d’OATP1B1, d’OATP1B3, d’OCT1 ni d’OCT2 in vitro.
Populations spéciales
Effets de l’âge et du poids corporel
Aucun effet cliniquement significatif sur les paramètres pharmacocinétiques du lutécium (177Lu) vipivotide tétraxétan n’a été identifié pour les covariables suivantes évaluées chez 30 patients de la sous-étude de phase III VISION : âge (médiane : 67 ans ; intervalle : 52 à 80 ans) et poids corporel (médiane : 88,8 kg ; intervalle : 63,8 à 143,0 kg).
Insuffisance rénale
L’exposition (ASC) au lutécium (177Lu) vipivotide tétraxétan a augmenté de 20 % chez les patients atteints d’une insuffisance rénale modérée en comparaison à une fonction rénale normale. La demi-vie de la dosimétrie rénale a également augmenté chez les patients atteints d’une insuffisance rénale modérée en comparaison à une fonction rénale normale, 51 heures versus 37 heures, respectivement. Les patients atteints d’une insuffisance légère à modérée peuvent présenter un risque plus élevé de toxicité (voir rubrique 4.4). Aucune donnée de pharmacocinétique n’est disponible pour les patients atteints d’insuffisance rénale modérée à sévère avec une CLcr à l’état initial < 50 mL/min ou d’insuffisance rénale terminale.
5.3 Données de sécurité préclinique
Aucun effet toxicologique n’a été observé lors des études de pharmacologie sur la sécurité, de toxicité de dose unique chez le rat et le miniporc ayant reçu une formulation non radioactive contenant du vipivotide tétraxétan et du lutécium (175Lu) vipivotide tétraxétan, ou lors des études de toxicité de doses répétées chez le rat ayant reçu du vipivotide tétraxétan.
Carcinogénicité et mutagénicité
Aucune étude de mutagénicité ni de carcinogénicité à long terme n’a été réalisée avec le lutécium (177Lu) vipivotide tétraxétan ; cependant, les rayonnements sont carcinogènes et mutagènes.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Acide acétique
Acétate de sodium
Acide gentisique
Ascorbate de sodium
Acide pentétique
Eau pour préparations injectables
6.2 Incompatibilités
Ce médicament ne doit pas être mélangé avec d’autres médicaments à l’exception de ceux mentionnés dans les rubriques 4.2 et 12.
6.3 Durée de conservation
120 heures (5 jours) à partir de la date et de l’heure de la calibration.
6.4 Précautions particulières de conservation
Ne pas congeler.
Conserver dans l’emballage d’origine pour protéger des rayonnements ionisants (blindage en plomb).
La conservation des produits radiopharmaceutiques doit s’effectuer conformément à la réglementation nationale relative aux substances radioactives.
6.5 Nature et contenu de l’emballage extérieur
Flacon en verre de type I transparent, incolore, fermé avec un bouchon en caoutchouc de bromobutyle et un joint en aluminium.
Chaque flacon contient un volume de solution pouvant être compris entre 7,5 mL et 12,5 mL correspondant à une radioactivité de 7 400 MBq ±10 % à la date et à l’heure d’administration.
Le flacon est contenu dans un pot plombé à des fins de radioprotection.
6.6 Précautions particulières d’élimination et manipulation
Mises en garde générales
Les produits radiopharmaceutiques ne doivent être réceptionnés, utilisés et administrés que par des personnes autorisées dans un service agréé. Leur réception, conservation, utilisation, transfert et élimination sont soumis aux réglementations et/ou autorisations appropriées des autorités compétentes.
Les produits radiopharmaceutiques doivent être préparés de manière à satisfaire à la fois aux normes de radioprotection et de qualité pharmaceutique. Les précautions appropriées d’asepsie doivent être prises.
Pour les instructions concernant la préparation du médicament avant administration, voir la rubrique 12.
Si à tout moment lors de la préparation de ce médicament, l’intégrité du pot plombé ou du flacon est compromise, le médicament ne doit pas être utilisé.
Les procédures d’administration doivent être effectuées de manière à limiter le risque de contamination du médicament et d’exposition des opérateurs aux rayonnements. Un blindage adéquat est obligatoire.
L’administration de produits radiopharmaceutiques présente des risques pour les autres personnes en raison des rayonnements externes ou de la contamination liée aux fuites urinaires, aux vomissements, etc. Des mesures de protection contre les rayonnements doivent donc être prises, conformément aux réglementations nationales.
Il est probable que cette préparation induise une dose de rayonnement relativement élevée chez la plupart des patients. L’administration de Pluvicto peut induire un risque environnemental significatif. Ceci pourrait concerner la famille proche des patients recevant le traitement ou la population générale selon le niveau d’activité administré. Afin d’éviter toute contamination, des précautions adaptées concernant l’activité éliminée par les patients doivent être prises en conformité avec les réglementations nationales.
Le lutécium-177 pour Pluvicto peut être préparé en utilisant deux sources différentes de nucléides stables (soit le lutécium-176 ou l’ytterbium-176). Le lutécium-177 pour Pluvicto préparé en utilisant l’isotope stable lutécium-176 (« avec métastable ») nécessite une attention particulière en termes de gestion des déchets en raison de la présence d’une impureté du lutécium-177 métastable (177mLu) à durée de vie longue avec une demi-vie de 160,4 jours. Le lutécium-177 pour Pluvicto est préparé en utilisant l’ytterbium-176 (« sans métastable ») sauf indication contraire sur le certificat de libération de lot du produit. L’utilisateur doit consulter le certificat de libération de lot du produit qui a été fourni avant d’utiliser Pluvicto, pour garantir une gestion appropriée des déchets.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1703/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
09 décembre 2022
10. DATE DE MISE À JOUR DU TEXTE
11. DOSIMÉTRIE
La dose absorbée par les organes, qui ne sont pas nécessairement des organes ciblés par la thérapie, peut être significativement influencée par des modifications physiopathologiques induites par le processus pathologique. Ceci doit être pris en compte lors de l’utilisation des informations ci-dessous.
La dosimétrie du lutécium (177Lu) vipivotide tétraxétan a été collectée chez 29 patients dans la sous-étude de phase III VISION afin de calculer la dosimétrie du rayonnement pour le corps entier et pour les organes. La moyenne et l’écart type (ET) des doses absorbées estimées dans différents organes chez des patients adultes recevant Pluvicto sont présentés dans le tableau 4. Les organes ayant absorbés les doses les plus élevées sont les glandes lacrymales et les glandes salivaires.
La pénétration maximum du lutécium-177 dans les tissus est d’environ 2 mm et la pénétration moyenne est de 0,67 mm.
Tableau 4 Dose absorbéea estimée pour Pluvicto dans la sous-étude VISION
Dose absorbée par unité d’activité (mGY/MBq) (N=29) | Dose absorbée calculée lors de l’administration de 7 400 MBq (Gy) | Dose absorbée calculée pour 6 x 7 400 MBq (activité cumulée de 44 400 MBq) (Gy) | ||||
| Organe | Moyenne | ET | Moyenne | ET | Moyenne | ET |
| Surrénales | 0,033 | 0,026 | 0,25 | 0,19 | 1,5 | 1,1 |
| Cerveau | 0,0069 | 0,0051 | 0,051 | 0,038 | 0,30 | 0,23 |
| Yeux | 0,022 | 0,025 | 0,16 | 0,18 | 0,98 | 1,1 |
Paroi de la vésicule biliaire | 0,028 | 0,026 | 0,21 | 0,19 | 1,3 | 1,2 |
| Paroi cardiaque | 0,17 | 0,12 | 1,3 | 0,88 | 7,8 | 5,3 |
| Reins | 0,42 | 0,19 | 3,1 | 1,4 | 19 | 8,4 |
| Glandes lacrymales | 2,1 | 0,48 | 15 | 3,6 | 92 | 21 |
| Côlon gauche | 0,58 | 0,14 | 4,3 | 1,0 | 26 | 6,1 |
| Foie | 0,093 | 0,050 | 0,69 | 0,37 | 4,1 | 2,2 |
| Poumons | 0,11 | 0,11 | 0,78 | 0,83 | 4,7 | 5,0 |
| Œsophage | 0,025 | 0,026 | 0,18 | 0,19 | 1,1 | 1,2 |
Cellules ostéogéniques | 0,036 | 0,029 | 0,26 | 0,21 | 1,6 | 1,3 |
| Pancréas | 0,027 | 0,026 | 0,20 | 0,19 | 1,2 | 1,2 |
| Prostate | 0,027 | 0,026 | 0,20 | 0,19 | 1,2 | 1,2 |
| Rectum | 0,56 | 0,14 | 4,1 | 1,1 | 25 | 6,3 |
| Moelle rouge | 0,035 | 0,020 | 0,26 | 0,15 | 1,5 | 0,91 |
| Côlon droit | 0,32 | 0,079 | 2,4 | 0,58 | 14 | 3,5 |
| Glandes salivaires | 0,63 | 0,37 | 4,6 | 2,7 | 28 | 16 |
| Intestin grêle | 0,071 | 0,031 | 0,52 | 0,23 | 3,1 | 1,4 |
| Rate | 0,061 | 0,028 | 0,45 | 0,21 | 2,7 | 1,2 |
| Paroi de l’estomac | 0,025 | 0,026 | 0,19 | 0,19 | 1,1 | 1,2 |
| Testicules | 0,023 | 0,025 | 0,17 | 0,19 | 1,0 | 1,1 |
| Thymus | 0,024 | 0,026 | 0,18 | 0,19 | 1,1 | 1,2 |
| Thyroïde | 0,26 | 0,37 | 1,9 | 2,8 | 11 | 17 |
| Corps entier | 0,037 | 0,027 | 0,28 | 0,20 | 1,7 | 1,2 |
| Paroi de la vessie | 0,32 | 0,025 | 2,4 | 0,19 | 14 | 1,1 |
| Dose efficaceb | 0,12 mSv/MBq | 0,043 mSv/MBq | 0,89 Sv | 0,315 Sv | 5,3 Sv | 1,9 Sv |
a Les estimations de la dose absorbée ont été calculées en utilisant OLINDA v2.4. Les valeurs ont été calculées sur la base d’estimations de la dosimétrie à un niveau de précision maximale, et arrondies aux chiffres significatifs. b Dérivée de la publication 103 de la CIPR. | ||||||
12. INSTRUCTIONS POUR LA PRÉPARATION DES RADIOPHARMACEUTIQUES
L’utilisateur doit consulter le certificat de libération de lot du produit qui a été fourni avant d’utiliser Pluvicto, pour garantir une gestion appropriée des déchets (voir rubrique 6.6).
Les prélèvements doivent avoir lieu dans des conditions d’asepsie. Les flacons ne doivent pas être ouverts avant désinfection du bouchon ; la solution doit être prélevée via le bouchon avec une seringue unidose équipée d’un protège-seringue plombé et d’une aiguille stérile jetable, ou en utilisant un système de prélèvement automatisé autorisé.
Instructions pour la préparation
- Utiliser une technique aseptique et un blindage contre les rayonnements lors de la manipulation ou de l’administration de Pluvicto, et utiliser des pinces si nécessaire pour minimiser l’exposition aux rayonnements.
- Inspecter visuellement le produit derrière un écran blindé pour vérifier l’absence de particules et de changement de couleur avant administration. Jeter le flacon s’il contient des particules et/ou si la solution a changé de couleur.
- Ne pas injecter la solution de Pluvicto directement dans une autre solution intraveineuse.
- Confirmer la quantité de radioactivité administrée au patient à l’aide d’un dosimètre étalonné de façon appropriée immédiatement avant et après chaque administration de Pluvicto.
Méthodes d’administration par voie intraveineuse
Instructions pour la méthode avec une seringue
- Prélever un volume approprié de solution de Pluvicto pour administrer la radioactivité souhaitée en utilisant une seringue jetable équipée d’un protège seringue et d’une aiguille jetable stérile de 9 cm, gauge 18 (seringue longue). Pour faciliter le prélèvement de la solution, une aiguille filtrée de 2,5 cm, gauge 20 (aiguille d’aération courte) peut être utilisée pour réduire la résistance du flacon pressurisé. S’assurer que l’aiguille courte ne touche pas la solution de Pluvicto dans le flacon.
Si un pousse-seringue est utilisé, insérer la seringue dans la pompe blindée et inclure une valve
à 3 voies entre la seringue et un cathéter intraveineux amorcé avec une solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) et utilisé pour l’administration de Pluvicto au patient.
Administrer Pluvicto au patient en injection intraveineuse lente pendant environ 1 à 10 minutes
(soit avec un pousse-seringue ou manuellement sans pousse seringue) via un cathéter intraveineux amorcé d’une solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) et utilisé exclusivement pour l'administration de Pluvicto au patient.
- Lorsque la radioactivité de Pluvicto souhaitée a été délivrée, arrêter le pousse-seringue et ensuite changer la position de la valve à 3 voies pour rincer la seringue avec 25 mL de solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %). Redémarrer le pousse-seringue.
- Après le rinçage de la seringue terminé, rincer le cathéter intraveineux du patient avec une solution ≥ 10 mL injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %).
Instructions pour la méthode par gravité
- Insérer une aiguille de 2,5 cm, 20 gauge (aiguille courte) dans le flacon de Pluvicto et le relier via un cathéter à 500 mL de solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) (utilisée pour transporter la solution de Pluvicto pendant la perfusion). Vérifier que l’aiguille courte ne touche pas la solution de Pluvicto dans le flacon et ne pas connecter l’aiguille courte directement au patient. Ne pas laisser la solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) s’écouler dans le flacon de Pluvicto avant le début de la perfusion de Pluvicto et ne pas injecter la solution de Pluvicto directement dans la solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %).
- Insérer une seconde aiguille de 9 cm, 18 gauge (aiguille longue) dans le flacon de Pluvicto en s’assurant que l’aiguille longue touche et reste en contact avec le fond du flacon de Pluvicto pendant toute la durée de la perfusion. Connecter l’aiguille longue au patient via un cathéter intraveineux amorcé de solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) et utilisé exclusivement pour la perfusion de Pluvicto au patient.
- Utiliser un clamp ou une pompe à perfusion pour réguler le flux de solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) via l’aiguille courte dans le flacon de Pluvicto (la solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) entrant dans le flacon via l’aiguille courte entrainera la solution de Pluvicto du flacon au patient via le cathéter intraveineux connecté à l’aiguille longue pendant environ 30 minutes).
- Pendant la perfusion, vérifier que le niveau de solution dans le flacon de Pluvicto reste constant.
- Déconnecter le flacon de la tubulure de l’aiguille longue et clamper la tubulure de solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) lorsque le niveau de radioactivité est stable pendant au moins cinq minutes.
- Après la perfusion, rincer le cathéter intraveineux avec une solution ≥ 10 mL injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %).
Instructions pour la méthode avec une pompe péristaltique
Insérer une aiguille filtrée de 2,5 cm, 20 gauge (aiguille d’aération courte) dans le flacon de
Pluvicto. Vérifier que l’aiguille courte ne touche pas la solution Pluvicto dans le flacon et ne pas connecter l’aiguille courte directement au patient ou à la pompe péristaltique.
- Insérer une seconde aiguille de 9 cm, 18 gauge (aiguille longue) dans le flacon de Pluvicto en vérifiant que l’aiguille longue touche et reste en contact avec le fond du flacon de Pluvicto pendant toute la durée de la perfusion. Connecter l’aiguille longue et une solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) à une valve à trois voies via une tubulure appropriée.
- Connecter la sortie de la valve à 3 voies à la tubulure installée sur le côté d’entrée de la pompe péristaltique conformément aux instructions du fabricant.
- Amorcer la tubulure en ouvrant la valve à 3 voies et en pompant la solution de Pluvicto dans la tubulure jusqu’à ce qu’elle atteigne la sortie de la valve.
- Amorcer le cathéter intraveineux qui sera connecté au patient en ouvrant la valve à 3 voies à la solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) et en pompant la solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) jusqu’à ce qu’elle sorte de l’extrémité de la tubulure du cathéter.
- Connecter le cathéter intraveineux amorcé au patient et régler la valve à 3 voies de telle sorte que la solution de Pluvicto soit connectée avec la pompe péristaltique.
- Perfuser un volume approprié de la solution de Pluvicto à un débit d’environ 25 mL/h pour administrer la radioactivité souhaitée.
- Lorsque la radioactivité de Pluvicto souhaitée a été administrée, arrêter la pompe péristaltique puis changer la position de la valve à 3 voies de sorte que la pompe péristaltique soit connectée avec la solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %). Relancer la pompe péristaltique et rincer le cathéter intraveineux avec une solution ≥ 10 mL injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %).
Contrôle de la qualité
La solution doit faire l’objet d’une inspection visuelle avant utilisation pour vérifier l’absence de dommage ou de contamination, et des solutions transparentes et exemptes de particules visibles doivent exclusivement être utilisées. L’inspection visuelle de la solution doit avoir lieu derrière un écran blindé à des fins de radioprotection. Le flacon ne doit pas être ouvert.
Si, à tout moment lors de la préparation de ce médicament, l’intégrité du pot plombé ou du flacon est compromise, le produit ne doit pas être utilisé.
La quantité de radioactivité présente dans le flacon doit être mesurée avant l’administration en utilisant un système de calibration de la radioactivité adapté afin de confirmer que la quantité de radioactivité réelle à administrer est égale à la quantité prévue au moment de l’administration.
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/