


Résumé des caractéristiques - Verquvo
1. DÉNOMINATION DU MÉDICAMENT
Verquvo 2,5 mg comprimés pelliculés
Verquvo 5 mg comprimés pelliculés
Verquvo 10 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Verquvo 2,5 mg comprimés pelliculés
Chaque comprimé pelliculé contient 2,5 mg de vericiguat.
Excipient à effet notoire
Chaque comprimé pelliculé contient 58,14 mg de lactose (monohydraté), voir rubrique 4.4.
Verquvo 5 mg comprimés pelliculés
Chaque comprimé pelliculé contient 5 mg de vericiguat.
Excipient à effet notoire
Chaque comprimé pelliculé contient 55,59 mg de lactose (monohydraté), voir rubrique 4.4.
Verquvo 10 mg comprimés pelliculés
Chaque comprimé pelliculé contient 10 mg de vericiguat.
Excipient à effet notoire
Chaque comprimé pelliculé contient 111,15 mg de lactose (monohydraté), voir rubrique 4.4.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé)
Verquvo 2,5 mg comprimés pelliculés
Comprimé pelliculé blanc, rond, biconvexe, d’un diamètre de 7 mm, portant l’inscription « 2.5 » sur une face et « VC » sur l’autre face.
Verquvo 5 mg comprimés pelliculés
Comprimé pelliculé rouge-brun, rond, biconvexe, d’un diamètre de 7 mm, portant l’inscription « 5 » sur une face et « VC » sur l’autre face.
Verquvo 10 mg comprimés pelliculés
Comprimé pelliculé jaune orangé, rond, biconvexe, d’un diamètre de 9 mm, portant l’inscription « 10 » sur une face et « VC » sur l’autre face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Verquvo est indiqué dans le traitement de l’insuffisance cardiaque chronique symptomatique chez les patients adultes à fraction d’éjection réduite stabilisés après une décompensation récente ayant nécessité un traitement IV (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Posologie
Le vericiguat est administré en association avec d’autres thérapies de l’insuffisance cardiaque.
Avant de débuter le traitement par le vericiguat, il est conseillé d’optimiser le traitement diurétique et le statut volémique afin de stabiliser le patient après la décompensation, en particulier chez les patients présentant des taux très élevés de NTproBNP (voir rubrique 5.1).
La dose initiale recommandée est de 5 mg de vericiguat une fois par jour. La dose doit être doublée après 2 semaines environ pour atteindre la dose cible d’entretien de 10 mg une fois par jour, en fonction de la tolérance du patient.
Pour les patients qui ont présenté une hypotension symptomatique au cours des 4 dernières semaines, la dose initiale recommandée est de 2,5 mg de vericiguat une fois par jour. La dose doit être doublée toutes les 2 semaines environ jusqu’à atteindre la dose cible d’entretien de 10 mg une fois par jour, en fonction de la tolérance du patient.
En cas de problèmes de tolérance (hypotension symptomatique ou pression artérielle systolique [PAS] inférieure à 90 mmHg), une diminution temporaire de la dose ou un arrêt de vericiguat est recommandé (voir rubrique 4.4).
Le traitement ne doit pas être instauré chez les patients présentant une PAS <100 mmHg (voir rubrique 4.4).
Oubli de dose
En cas d’oubli d’une dose, celle-ci doit être prise dès que le patient s’en aperçoit, le jour de l’oubli. Les patients ne doivent pas prendre deux doses de vericiguat le même jour.
Populations particulières
Patients âgés
Aucun ajustement de la dose n’est nécessaire chez les patients âgés (voir rubriques 5.1 et 5.2).
Insuffisance rénale
Aucun ajustement de la dose n’est nécessaire chez les patients présentant un débit de filtration glomérulaire estimé (DFGe) ≥ 15 mL/min/1,73 m2 (sans dialyse). L’utilisation du vericiguat n’est pas recommandée chez les patients qui présentent un DFGe < 15 mL/min/1,73 m2 à l’instauration du traitement ou qui sont sous dialyse (voir rubriques 4.4 et 5.2).
Insuffisance hépatique
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée. L’utilisation du vericiguat n’est pas recommandée chez les patients présentant une insuffisance hépatique sévère (voir rubriques 4.4 et 5.2).
Population pédiatrique
La sécurité et l’efficacité du vericiguat chez les enfants et adolescents âgés de moins de 18 ans n’ont pas encore été établies. Aucune donnée clinique n’est disponible. Des effets indésirables sur la croissance osseuse ont été observés dans les études non cliniques (voir rubrique 5.3)
Mode d’administration
Voie orale. Verquvo doit être pris pendant les repas (voir rubrique 5.2).
Comprimés écrasés
Pour les patients qui sont dans l’incapacité d’avaler les comprimés entiers, Verquvo peut être écrasé et mélangé à de l’eau immédiatement avant administration (voir rubrique 5.2).
4.3 Contre-indications
- Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
- Association avec d’autres stimulateurs de la guanylate cyclase soluble (sGC), tels que le riociguat (voir rubrique 4.5).
4.4 Mises en garde spéciales et précautions d’emploi
Hypotension symptomatique
Le vericiguat peut provoquer une hypotension symptomatique (voir rubrique 4.8). Les patients présentant une PAS inférieure à 100 mmHg ou une hypotension symptomatique lors de l’instauration du traitement n’ont pas été étudiés.
Le risque d’hypotension symptomatique doit être pris en compte chez les patients présentant une hypovolémie, une obstruction ventriculaire gauche sévère, une hypotension au repos, une dysautonomie, des antécédents d’hypotension ou chez les patients recevant un traitement concomitant par des antihypertenseurs ou des dérivés nitrés (voir rubrique 4.5). En cas de problèmes de tolérance (hypotension symptomatique ou PAS inférieure à 90 mmHg), une diminution temporaire de la dose ou un arrêt du vericiguat est recommandé (voir rubrique 4.2).
L’utilisation concomitante de vericiguat et d’inhibiteurs de la PDE5, tels que le sildénafil, n’a pas été étudiée chez les patients atteints d’insuffisance cardiaque et n’est donc pas recommandée en raison du risque potentiellement accru d’hypotension symptomatique (voir rubrique 4.5).
Insuffisance rénale
Les patients qui présentent un DFGe <15 mL/min/1,73 m2 à l’instauration du traitement ou qui sont sous dialyse n’ont pas été étudiés ; par conséquent, le traitement par le vericiguat n’est pas recommandé chez ces patients (voir rubriques 4.2 et 5.2).
Insuffisance hépatique
Les patients présentant une insuffisance hépatique sévère n’ont pas été étudiés ; par conséquent, le traitement par le vericiguat n’est pas recommandé chez ces patients (voir rubriques 4.2 et 5.2).
Excipients
Lactose
Ce médicament contient du lactose. Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Interactions pharmacodynamiques
L’administration concomitante du vericiguat avec des substances actives aux effets hémodynamiques n’a pas entraîné d’effet cumulatif (voir rubriques 4.4 et 5.1). Par ailleurs, le vericiguat a réduit la pression artérielle systolique d’environ 1 à 2 mmHg lorsqu’il a été administré en association avec d’autres médicaments utilisés chez les patients présentant une insuffisance cardiaque (voir rubrique 4.8).
Autres stimulateurs de la guanylate cyclase soluble (sGC)
Le vericiguat est contre-indiqué en cas d’association avec d’autres stimulateurs de la guanylate cyclase soluble (sGC), tels que le riociguat (voir rubrique 4.3).
Inhibiteurs de la PDE5
L’administration de doses uniques de sildénafil (25, 50 ou 100 mg) ajoutées à des doses multiples de vericiguat (10 mg) une fois par jour chez des sujets sains a été associée à une réduction supplémentaire de la pression artérielle (PA) en position assise inférieure ou égale à 5,4 mmHg (PA systolique/diastolique, pression artérielle moyenne [PAM]) en comparaison à une administration du vericiguat seul. Aucune tendance dépendante de la dose n’a été observée avec les différentes doses de sildénafil.
L’administration concomitante des deux substances n’a pas été associée à un effet cliniquement significatif sur l’exposition (ASC et Cmax) à l’un ou l’autre des médicaments. L’utilisation concomitante de vericiguat et d’inhibiteurs de la PDE5, tels que le sildénafil, n’a pas été étudiée chez les patients présentant une insuffisance cardiaque et n’est donc pas recommandée en raison du risque potentiellement accru d’hypotension symptomatique (voir rubrique 4.4).
Acide acétylsalicylique
L’administration d’une dose unique de vericiguat (15 mg) chez des sujets sains n’a pas affecté l’effet de l’acide acétylsalicylique (500 mg) sur le temps de saignement ni sur l’agrégation plaquettaire. Le temps de saignement et l’agrégation plaquettaire n’ont pas été modifiés par le traitement par vericiguat (15 mg) seul.
L’administration concomitante d’acide acétylsalicylique n’a pas été associée à un effet cliniquement significatif sur l’exposition (ASC et Cmax) au vericiguat.
Warfarine
L’administration de doses multiples de vericiguat (10 mg) une fois par jour chez des sujets sains n’a pas modifié l’effet d’une dose unique de warfarine (25 mg) sur le temps de prothrombine et l’activité des facteurs II, VII et X.
L’administration concomitante des deux substances n’a pas été associée à un effet cliniquement significatif sur l’exposition (ASC et Cmax) à l’un ou l’autre des médicaments.
Utilisation combinée de sacubitril/valsartan
L’administration de doses multiples de vericiguat (2,5 mg) en association à des doses multiples de sacubitril/valsartan (97/103 mg) chez des sujets sains en position assise n’a pas eu d’effet supplémentaire sur la pression artérielle en position assise par comparaison avec une administration de sacubitril/valsartan seuls.
L’administration concomitante des deux substances n’a pas été associée à un effet cliniquement significatif sur l’exposition (ASC et Cmax) à l’un ou l’autre des médicaments.
Dérivés nitrés
L’administration concomitante de doses multiples de vericiguat jusqu’ à 10 mg une fois par jour n’a pas altéré significativement les effets des dérivés nitrés à courte et longue durée d’action (trinitrine en pulvérisation buccale et mononitrate d’isosorbide [MNIS]) sur la pression artérielle en position assise chez les patients présentant une coronaropathie. Chez les patients présentant une insuffisance cardiaque, l’utilisation concomitante de dérivés nitrés à courte durée d’action a été bien tolérée. L’expérience est limitée sur l’utilisation concomitante de vericiguat et de dérivés nitrés à longue durée d’action chez les patients présentant une insuffisance cardiaque (voir rubrique 4.4).
Interactions pharmacocinétiques
Le vericiguat est éliminé par de multiples voies chez l’être humain. La voie prédominante est la glucuroconjugaison via l’UGT1A9 et l’UGT1A1, et le vericiguat n’affecte pas la pharmacocinétique des autres médicaments (voir rubrique 5.2).
Inhibiteurs de l'UGT1A9 /1A1
Le vericiguat est métabolisé par l'UGT1A9 et l'UGT1A1. Les inhibiteurs de ces UGT peuvent entraîner une augmentation d’exposition au vericiguat.
Aucun effet cliniquement significatif sur l'exposition au vericiguat n'a été observé lorsque le vericiguat a été administré en association avec l'acide méfénamique (inhibiteur faible à modéré de l'UGT1A9). La forte inhibition de l'UGT1A9 ou l’inhibition combinée de l'UGT1A9/1A1 n'ayant pas été testées dans les études cliniques d'interaction médicamenteuse en raison du manque d'inhibiteurs disponibles, les conséquences cliniques de l’administration concomitante du vericiguat avec ces médicaments sont actuellement inconnues.
Utilisation en association avec des médicaments augmentant le pH gastrique Les traitements concomitants par des médicaments augmentant le pH gastrique, tels que les inhibiteurs de la pompe à protons (oméprazole), les antagonistes des récepteurs H2 ou les anti-acides (hydroxyde d’aluminium/hydroxyde de magnésium), n’ont pas eu d’effet sur l’exposition au vericiguat lorsque celui-ci était pris pendant les repas conformément aux instructions, chez les patients présentant une insuffisance cardiaque (voir rubrique 4.2).
Absence d’interactions significatives
L’administration concomitante de médicaments affectant une ou plusieurs des voies d’élimination du vericiguat n’a pas d’effet cliniquement significatif sur la pharmacocinétique du vericiguat. Aucun effet cliniquement significatif sur l’exposition au vericiguat n’a été observé lorsqu’il a été administré en association avec le kétoconazole (inhibiteur de multiples voies de CYP et transporteurs), ou la rifampicine (inducteur de multiples voies d’UGT, CYP et transporteurs). Aucun effet cliniquement significatif sur l’exposition au midazolam (substrat du CYP3A) ou à la digoxine (substrat de la P-gp) n’a été observé lors de l’administration concomitante du vericiguat avec ces médicaments.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l’utilisation du vericiguat chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction en présence de toxicité maternelle (voir rubrique 5.3). Par précaution, le vericiguat ne doit pas être utilisé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
Aucune information n’est disponible concernant la présence du vericiguat dans le lait maternel, les effets sur le nourrisson allaité ou les effets sur la production du lait. Le vericiguat est retrouvé dans le lait des rates allaitantes. Un risque pour l’enfant allaité ne peut être exclu.
La décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement par vericiguat, en tenant compte du bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Aucune donnée n’est disponible concernant les effets du vericiguat sur la fertilité humaine. Dans une étude réalisée chez des rats mâles et femelles, aucune altération de la fertilité par le vericiguat n’a été mise en évidence (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le vericiguat a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. En cas de conduite de véhicules ou d’utilisation de machines, la survenue occasionnelle de sensations vertigineuses doit être prise en compte.
4.8 Effets indésirables
Résumé du profil de tolérance
L’effet indésirable signalé le plus fréquemment pendant le traitement par vericiguat est l’hypotension (16,4 %).
Tableau récapitulatif des effets indésirables
La tolérance du vericiguat a été évaluée dans une étude de phase III (VICTORIA) menée chez un total de 2 519 patients traités par vericiguat (jusqu’à 10 mg une fois par jour) (voir rubrique 5.1). La durée moyenne d’exposition au vericiguat était de 1 an et la durée maximale était de 2,6 ans.
Les effets indésirables rapportés avec le vericiguat dans les études cliniques sont présentés dans le tableau ci-dessous par classe de systèmes d’organes MedDRA et par fréquence. Les fréquences sont définies comme suit : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000) et très rare (< 1/10 000).
Tableau 1 : Effets indésirables
Description des effets indésirables spécifiques
Hypotension
Durant l’étude VICTORIA, la réduction moyenne de la pression artérielle systolique était supérieure d’environ 1 à 2 mmHg chez les patients ayant reçu le vericiguat par comparaison avec le placebo. Dans l’étude VICTORIA, une hypotension a été signalée chez 16,4 % des patients traités par vericiguat, contre 14,9 % des patients traités par le placebo. Cela inclut également l’hypotension orthostatique, qui a été signalée chez 1,3 % des patients traités par vericiguat, contre 1,0 % des patients traités par le placebo. Une hypotension symptomatique a été rapportée chez 9,1 % des patients traités par vericiguat et 7,9 % des patients traités par le placebo, et a été considérée comme un
Classe de systèmes d’organes MedDRA | Très fréquent | Fréquent |
Affections hématologiques et du système lymphatique | Anémie | |
| Affections du système nerveux | Sensation vertigineuse Céphalée | |
| Affections vasculaires | Hypotension | |
Affections gastro-intestinales | Nausée Dyspepsie Vomissement Reflux gastro-œsophagien |
événement indésirable grave chez 1,2 % des patients traités par vericiguat et 1,5 % des patients traités par le placebo (voir rubrique 4.4).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Le surdosage du vericiguat peut entraîner une hypotension. Si nécessaire, un traitement symptomatique devra être mis en place. Il est peu probable que le médicament puisse être éliminé par hémodialyse en raison de sa forte liaison protéique.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : traitement cardiaque, autres vasodilatateurs en cardiologie, Code ATC : C01DX22
Mécanisme d’action
Le vericiguat est un stimulateur de la guanylate cyclase soluble (sGC). L’insuffisance cardiaque est associée à une altération de la synthèse du monoxyde d’azote (NO) et à une diminution de l’activité de son récepteur, la sGC. Le déficit en guanosine monophosphate cyclique (GMPc) dérivée de la sGC contribue à la dysfonction myocardique et vasculaire. Le vericiguat corrige le déficit relatif de la voie de signalisation NO-sGC-GMPc en stimulant directement la sGC, indépendamment et en synergie avec le NO, de façon à augmenter les taux de GMPc intracellulaire, ce qui peut améliorer à la fois la fonction myocardique et la fonction vasculaire.
Effets pharmacodynamiques
Les effets pharmacodynamiques du vericiguat concordent avec le mode d’action d’un stimulateur de la sGC, engendrant un relâchement du muscle lisse et une vasodilatation.
Dans une étude de recherche de dose, contrôlée contre placebo, menée sur 12 semaines (SOCRATES-REDUCED) chez des patients présentant une insuffisance cardiaque, le vericiguat a été associé à une réduction dose-dépendante du NT-proBNP, un biomarqueur de l’insuffisance cardiaque, par comparaison avec le placebo, en complément du traitement de référence. Dans l’étude VICTORIA, la réduction estimée du NT-proBNP entre l’inclusion et la semaine 32 a été plus importante chez les patients ayant reçu le vericiguat que sous placebo (voir Efficacité et sécurité cliniques).
Électrophysiologie cardiaque
Dans une étude dédiée sur l’intervalle QT chez des patients atteints d’une coronaropathie stable, l’administration de 10 mg de vericiguat à l’état d’équilibre n’a pas prolongé l’intervalle QT de façon cliniquement significative, c.-à-d. que l’allongement moyen maximal de l’intervalle QTcF n’a pas dépassé 6 ms (limite supérieure de l’IC à 90 % < 10 ms).
Efficacité et sécurité cliniques
La sécurité et l’efficacité du vericiguat ont été évaluées dans un essai multicentrique, randomisé, en groupes parallèles, contrôlé contre placebo, en double aveugle, basé sur la survenue d’événements (étude VICTORIA), qui a comparé le vericiguat à un placebo chez 5 050 patients adultes présentant une insuffisance cardiaque chronique symptomatique (classe II à IV de la NYHA) et une fraction d’éjection ventriculaire gauche (FEVG) inférieure à 45 % après un épisode de décompensation de l’insuffisance cardiaque (IC). L’épisode de décompensation de l’IC chronique était défini par une hospitalisation pour insuffisance cardiaque dans les 6 mois précédant la randomisation ou par l’utilisation de diurétiques IV en ambulatoire pour une insuffisance cardiaque dans les 3 mois précédant la randomisation.
Les patients ont été traités jusqu’à atteindre la dose de 10 mg de vericiguat une fois par jour, dose cible pour le traitement d’entretien, ou ont reçu le placebo correspondant en association avec d’autres traitements de l’IC. Le traitement a été instauré à la dose de 2,5 mg de vericiguat une fois par jour et la dose a ensuite été augmentée toutes les 2 semaines environ, pour atteindre une dose de 5 mg une fois par jour, puis une dose de 10 mg une fois par jour, selon la tolérance du patient. Au bout d’un an environ, 89 % des patients traités par vericiguat et 91 % des patients traités par le placebo recevaient la dose cible de 10 mg en complément des autres traitements de l’IC.
Le critère d’évaluation principal était le délai de survenue du premier événement composite regroupant les décès d’origine cardiovasculaire (CV) et les hospitalisations pour IC. La durée médiane de suivi pour le critère d’évaluation principal a été de 11 mois. Les patients sous vericiguat ont été traités sur une durée moyenne de 1 an et une durée maximale de 2,6 ans.
L’âge moyen de la population étudiée était de 67 ans ; au total, 1 596 patients (63 %) traités par vericiguat étaient âgés de 65 ans et plus, et 783 patients (31 %) traités par vericiguat étaient âgés de 75 ans et plus. Lors de la randomisation, 58,9 % des patients étaient catégorisés dans la classe II de la NYHA, 39,7 % dans la classe III de la NYHA et 1,3 % dans la classe IV de la NYHA. La FEVG moyenne était de 28,9 % ; la moitié des patients environ avaient une FEVG < 30 % et 14,3 % des patients avaient une FEVG comprise entre 40 % et 45 %. Les antécédents médicaux rapportés le plus fréquemment, outre l’IC, comprenaient l’hypertension (79 %), la coronaropathie (58 %), l’hyperlipidémie (57 %), le diabète (47 %), la fibrillation atriale (45 %) et l’infarctus du myocarde (42 %). Lors de la randomisation, le DFGe moyen était de 62 mL/min/1,73 m2 (88 % des patients > 30 mL/min/1,73 m2 ; 10 % des patients ≤ 30 mL/min/1,73 m2). Dans l’étude VICTORIA, 67 % des patients ont été inclus dans les 3 mois suivant une hospitalisation pour IC, 17 % ont été inclus dans les 3 à 6 mois suivant une hospitalisation pour IC et 16 % ont été inclus dans les 3 mois suivant un traitement par diurétiques IV en ambulatoire. Le taux médian de NT-proBNP était de 2 816 pg/mL au moment de la randomisation.
À l’inclusion, plus de 99 % des patients recevaient d’autres traitements de l’IC, incluant les bêtabloquants (93 %), les inhibiteurs de l’enzyme de conversion de l’angiotensine (IEC) ou les antagonistes des récepteurs de l’angiotensine II (ARA) (73 %), les antagonistes des récepteurs des minéralocorticoïdes (ARM) (70 %), un inhibiteur du récepteur de l’angiotensine et de la néprilysine (ARNI) (15 %), l’ivabradine (6 %), les défibrillateurs cardiaques implantables (28 %) et les stimulateurs cardiaques biventriculaires (15 %). 91 % des patients recevaient 2 médicaments pour de l’IC ou plus (bêtabloquant, inhibiteur du système rénine-angiotensine [SRA] ou ARM) et 60 % des patients recevaient ces 3 traitements. 3 % des patients étaient traités par un inhibiteur du co-transporteur sodium-glucose de type 2 (SGLT2).
Le vericiguat a été supérieur au placebo en termes de réduction du risque de décès d’origine CV ou d’hospitalisation pour IC selon l’analyse du délai de survenue des événements. Sur la durée de l’étude, la réduction absolue du risque (RAR) annualisée a été de 4,2 % avec le vericiguat par comparaison avec le placebo. Par conséquent, il est nécessaire de traiter 24 patients sur une moyenne de 1 an pour prévenir 1 événement correspondant au critère d’évaluation principal. Il a été observé un effet du traitement sur la réduction du risque de décès d’origine CV, les hospitalisations pour IC, la mortalité toutes causes confondues ou les hospitalisations pour IC et le nombre total d’hospitalisations pour IC (voir le tableau 2 et la figure 1).
Tableau 2 : Effet du traitement au niveau du critère d’évaluation principal composite, de ses composantes et des critères d’évaluation secondaires
| Vericiguat N = 2 526 | Placebo N = 2 524 | Comparaison entre traitements | |
| n (%) [% annuel1] | n (%) [% annuel1] | Hazard ratio (IC à 95 %)2 [RAR annualisée en %]4 | |
| Critère d’évaluation principal | |||
Critère composite regroupant les décès d’origine CV et les hospitalisations pour IC5 Décès d’origine CV Hospitalisations pour IC | 897 (35,5) [33,6] 206 (8,2) 691 (27,4) | 972 (38,5) [37,8] 225 (8,9) 747 (29,6) | 0,90 (0,82 ; 0,98) p = 0,0193 [4,2] |
| Critères d’évaluation secondaires | |||
| Décès d’origine CV | 414 (16,4) [12,9] | 441 (17,5) [13,9] | 0,93 (0,81 ; 1,06) |
| Hospitalisations pour IC | 691 (27,4) [25,9] | 747 (29,6) [29,1] | 0,90 (0,81 ; 1,00) |
Critère composite regroupant la mortalité toutes causes confondues et les hospitalisations pour IC5 | 957 (37,9) [35,9] | 1 032 (40,9) [40,1] | 0,90 (0,83 ; 0,98) |
Nombre total d’hospitalisations pour IC (premières et récurrentes) | 1 223 [38,3] | 1 336 [42,4] | 0,91 (0,84 ; 0,99)6 |
1 Total des patients ayant présenté un événement pour 100 patient-années à risque. 2 Hazard ratio (vericiguat sur placebo) et intervalle de confiance issus d’un modèle à risques proportionnels de Cox.
3 Issu du test du log-rank. La valeur de p s’applique au HR uniquement, et non à la RAR annualisée. 4 Réduction absolue du risque annualisée, calculée en termes de différence (placebo-vericiguat) du % annuel.
5 Pour les patients ayant présenté des événements multiples, seul le premier événement contribuant au critère composite est comptabilisé.
6 Hazard ratio (vericiguat sur placebo) et intervalle de confiance issus d’un modèle d’Andersen-Gill. N = nombre de patients dans la population en intention de traiter (ITT) ; n = nombre de patients ayant présenté un événement.
Figure 1 : Courbe de Kaplan-Meier pour le critère d’évaluation principal composite : délai de première survenue d’un décès d’origine CV ou d’une hospitalisation pour IC
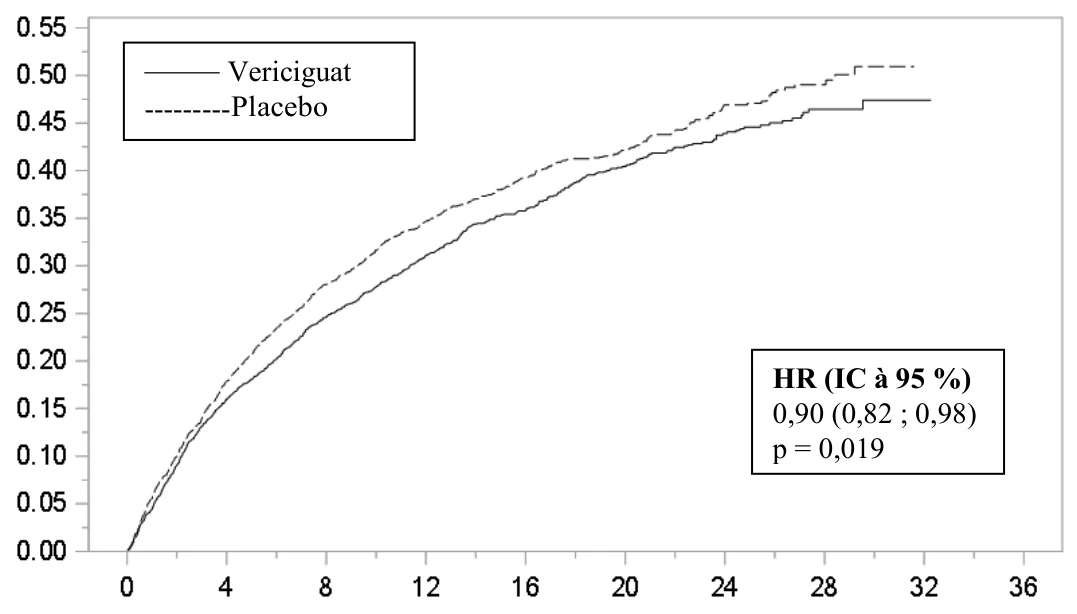
Mois depuis la randomisation
Nombre de sujets à risque
Vericiguat 2526 2099 1621 1154 826 577 348 125 1 0 Placebo 2524 2053 1555 1097 772 559 324 110 0 0
Une grande diversité de caractéristiques démographiques, de caractéristiques de la maladie à l’inclusion et de médicaments concomitants à l’inclusion a été examinée afin d’évaluer leur influence sur les résultats. Les résultats du critère d’évaluation principal composite ont été généralement cohérents dans les différents sous-groupes. Les résultats de certaines analyses de sous-groupes pré-spécifiés sont présentés sur la figure 2.
Figure 2 : Critère d’évaluation principal composite (délai de première survenue d’un décès d’origine CV ou d’une hospitalisation pour IC) – sélection d’analyses de sous-groupes pré-spécifiés
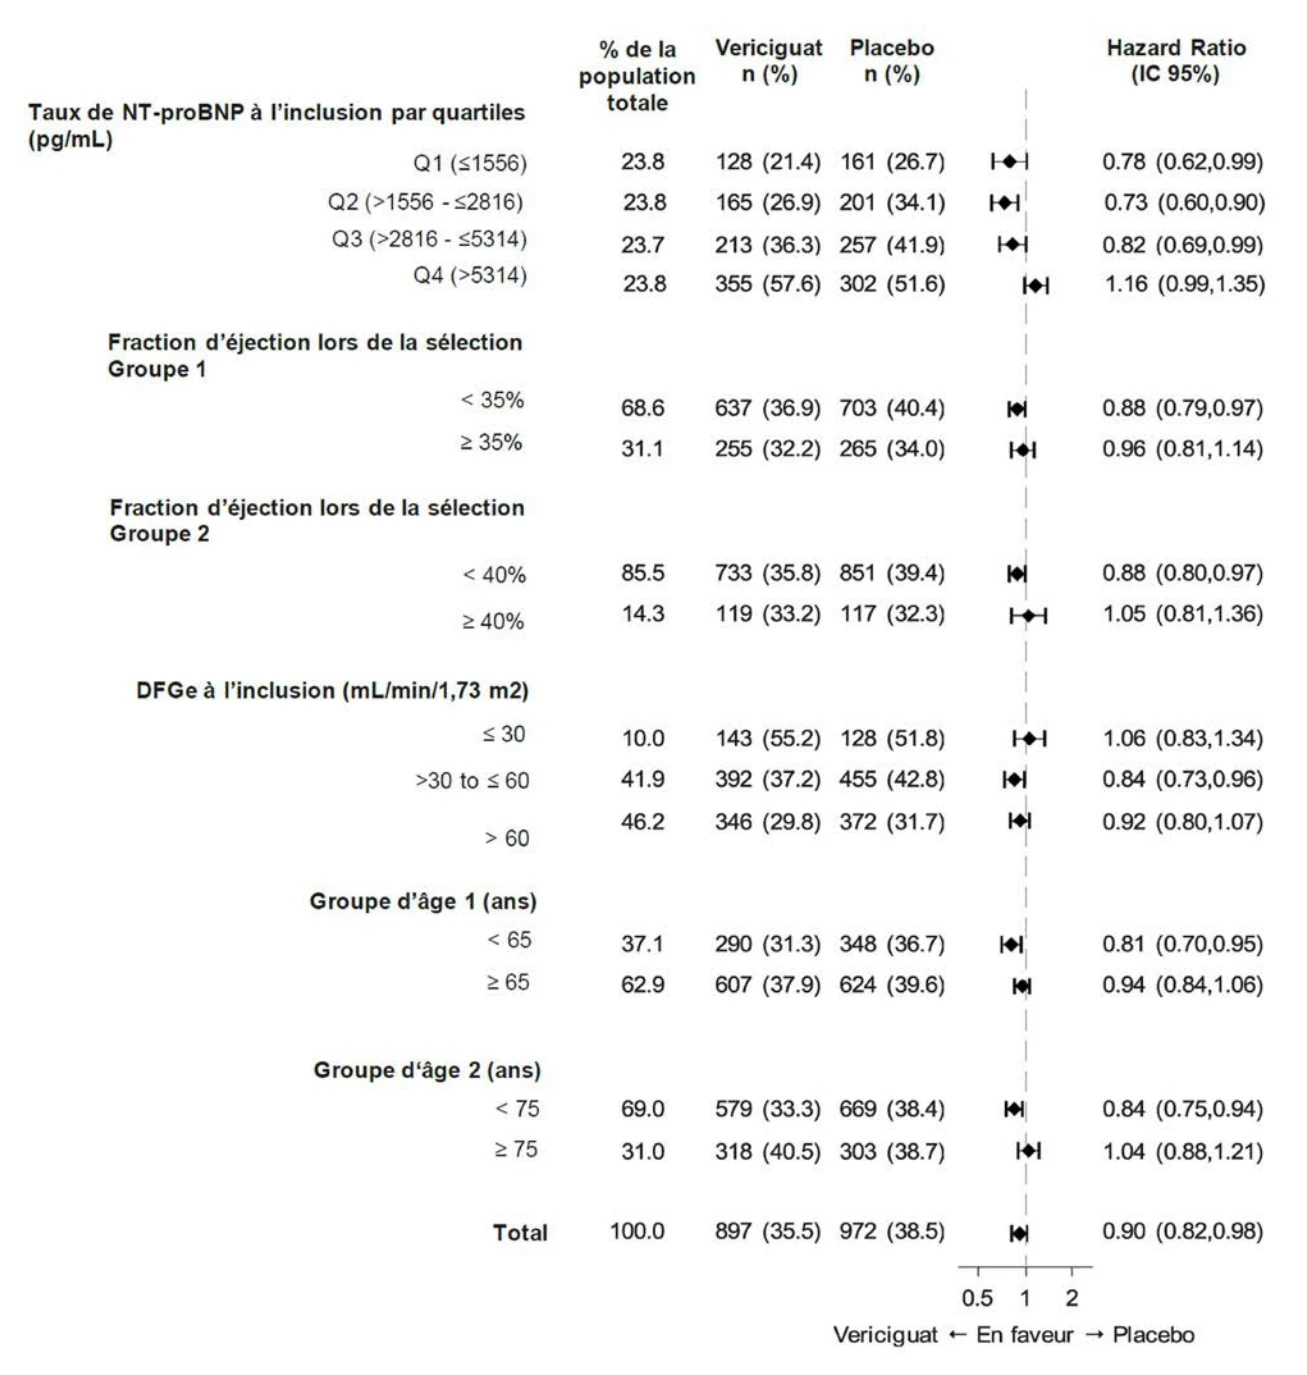
Les patients présentant des taux très élevés de NT-proBNP peuvent ne pas être totalement stabilisés et nécessiter une optimisation supplémentaire du statut volémique et du traitement diurétique (voir rubriques 4.1 et 4.2).
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec le vericiguat dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement de l’insuffisance ventriculaire gauche (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Introduction générale
Le vericiguat présente une variabilité faible à modérée de ses propriétés pharmacocinétiques indépendantes du temps lorsqu’il est administré pendant les repas. Ses caractéristiques pharmacocinétiques sont proportionnelles à la dose chez les volontaires sains et légèrement moins que proportionnelles à la dose chez les patients présentant une insuffisance cardiaque. Le vericiguat s’accumule dans le plasma jusqu’à 155-171 % et atteint l’état d’équilibre pharmacocinétique au bout de 6 jours environ. Les paramètres pharmacocinétiques moyens du vericiguat dans la population à l’état d’équilibre chez des patients présentant une insuffisance cardiaque sont résumés dans le tableau 3. Il est estimé que l’exposition à l’état d’équilibre est supérieure d’environ 20 % chez les patients atteints d’insuffisance cardiaque par comparaison avec les volontaires sains.
Tableau 3 : Moyennes géométriques (CV%) des paramètres pharmacocinétiques (PK) dans la population à l’état d’équilibre pour les doses de 2,5 mg, 5 mg ou 10 mg de vericiguat chez des patients présentant une insuffisance cardiaque (N = 2 321)
| Paramètres PK | 2,5 mg | 5 mg | 10 mg |
| Cmax (µg/L) | 120 (29,0) | 201 (29,0) | 350 (29,0) |
| ASC (µg•h/L) | 2 300 (33,9) | 3 850 (33,9) | 6 680 (33,9) |
Absorption
La biodisponibilité absolue du vericiguat est élevée (93 %) lorsqu’il est pris pendant les repas. La biodisponibilité (ASC) et les concentrations plasmatiques maximales (Cmax) du vericiguat administré par voie orale sous forme de comprimé écrasé dans l’eau sont comparables à celles du comprimé entier (voir rubrique 4.2).
Effet des aliments
L’administration du vericiguat avec un repas à forte teneur lipidique et calorique augmente le Tmax d’environ 1 heure (à jeun) à environ 4 heures (pendant les repas), réduit la variabilité PK et augmente l’exposition au vericiguat de 19 % (ASC) et 9 % (Cmax) pour le comprimé de 5 mg, et de 44 % (ASC) et 41 % (Cmax) pour le comprimé de 10 mg, par comparaison avec une administration à jeun. Des résultats similaires ont été obtenus lorsque le vericiguat a été administré avec un repas à faible teneur lipidique et à forte teneur glucidique. Par conséquent, le vericiguat doit être pris pendant les repas (voir rubrique 4.2).
Distribution
Le volume de distribution moyen du vericiguat à l’état d’équilibre chez les sujets sains est d’environ 44 L. Le taux de liaison du vericiguat avec les protéines plasmatiques est d’environ 98 %, la liaison se faisant principalement avec l’albumine sérique. La liaison du vericiguat avec les protéines plasmatiques n’est pas altérée par l’insuffisance rénale ou hépatique.
Biotransformation
La glucuroconjugaison est la principale voie de biotransformation du vericiguat, conduisant à la formation d’un N-glucuroconjugué, qui est pharmacologiquement inactif et constitue le principal composé lié au médicament dans le plasma, celui-ci représentant 72 % de l’ASC totale liée au médicament, tandis que la substance mère, le vericiguat, représente 28 % de l’ASC totale liée au médicament. La N-glucuroconjugaison est essentiellement catalysée par l’UGT1A9, ainsi que par l’UGT1A1. Le métabolisme lié au CYP représente une voie d’élimination mineure (< 5 %).
L'effet potentiel du polymorphisme génétique relatif à l'UGT n'a pas été étudié étant donné la variabilité interindividuelle faible à modérée du vericiguat (voir tableau 3). Le titrage du vericiguat atténue l'impact clinique des modifications potentielles de l'exposition (voir rubrique 4.2).
Élimination
Le vericiguat est un médicament à faible clairance (1,6 L/h chez les sujets sains). La demi-vie est d’environ 20 heures chez les sujets sains et 30 heures chez les patients présentant une insuffisance cardiaque. Après administration orale de [14C]-vericiguat chez des sujets sains, environ 53 % de la dose ont été excrétés dans les urines (principalement sous forme de N-glucuroconjugué) et 45 % de la dose ont été excrétés dans les selles (principalement sous forme de vericiguat, ce qui est probablement dû à l’excrétion du N‑glucuroconjugué dans la bile suivie d’un retour au vericiguat via une hydrolyse par le microbiote intestinal).
Populations particulières
Insuffisance rénale
Chez les patients présentant une insuffisance cardiaque et une insuffisance rénale légère, modérée ou sévère ne nécessitant pas de dialyse, l’exposition moyenne (ASC) au vericiguat a été augmentée respectivement de 5 %, 13 % et 20 % en comparaison avec les patients présentant une fonction rénale normale. Ces différences d’exposition ne sont pas considérées comme étant cliniquement pertinentes. La pharmacocinétique du vericiguat n’a pas été étudiée chez les patients présentant un DFGe <15 mL/min/1,73 m2 lors de l’instauration du traitement, ni chez les patients sous dialyse (voir rubriques 4.2 et 4.4).
Dans une étude de pharmacologie clinique dédiée, chez les participants par ailleurs en bonne santé mais présentant une insuffisance rénale légère, modérée ou sévère, l’exposition moyenne au vericiguat (ASC de la substance non liée normalisée selon le poids) était supérieure respectivement de 8 %, 73 % et 143 % après une dose unique, par comparaison avec les sujets témoins sains.
La divergence apparente entre l’étude de pharmacologie clinique dédiée et l’analyse réalisée chez les patients atteints d’insuffisance cardiaque concernant l’effet de l’insuffisance rénale sur l’exposition au vericiguat pourrait être imputable aux différences de méthodologie et de taille des études.
Insuffisance hépatique
Aucune augmentation significative de l’exposition (ASC de la substance non liée) n’a été observée chez les sujets présentant une insuffisance hépatique légère (Child-Pugh A), l’exposition moyenne au vericiguat ayant été de 21 % plus élevée que chez les sujets sains ayant une fonction hépatique normale. Chez les sujets présentant une insuffisance hépatique modérée (Child-Pugh B), l’exposition moyenne au vericiguat était supérieure d’environ 47 % par comparaison avec les sujets sains ayant une fonction hépatique normale. La pharmacocinétique du vericiguat n’a pas été étudiée chez les patients présentant une insuffisance hépatique sévère (Child-Pugh C) (voir rubriques 4.2 et 4.4).
Effets de l’âge, du poids, du sexe, du groupe ethnique ou racial et du taux initial de NT-proBNP D’après une analyse pharmacocinétique de population intégrée sur le vericiguat chez les patients présentant une insuffisance cardiaque, l’âge (23-98 ans), le poids, le sexe, le groupe ethnique ou racial et le taux initial de NT-proBNP n’ont pas d’effet cliniquement significatif sur la pharmacocinétique du vericiguat (voir rubrique 5.1).
Population pédiatrique
Aucune étude n’a encore été réalisée avec le vericiguat chez les patients pédiatriques.
Évaluation in vitro des interactions médicamenteuses
Le vericiguat est un substrat de l’UGT1A9, ainsi que de l’UGT1A1 (voir rubrique 4.5). Les études in vitro indiquent que le vericiguat et son N-glucuroconjugué ne sont pas des inhibiteurs des principales isoformes du CYP (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 et 3A4) ou des isoformes de l’UGT (UGT1A1, 1A4, 1A6, 1A9, 2B4 et 2B7), ni des inducteurs des CYP1A2, 2B6 et 3A4, aux concentrations cliniquement significatives.
Le vericiguat est un substrat des transporteurs P-gp (glycoprotéine P) et BCRP (protéine de résistance au cancer du sein) mais n’est pas un substrat du transporteur de cations organiques (OCT1) ni des polypeptides de transport des anions organiques (OATP1B1, OATP1B3). Le vericiguat et son N-glucuroconjugué ne sont pas des inhibiteurs des transporteurs de médicaments, y compris les transporteurs P-gp, BCRP, BSEP, OATP1B1/1B3, OAT1, OAT3, OCT1, OCT2, MATE1 et MATE2K, aux concentrations cliniquement significatives.
Globalement, ces données indiquent qu’il est improbable que l’administration de vericiguat puisse affecter la pharmacocinétique des médicaments administrés conjointement qui sont des substrats de ces enzymes ou des transporteurs.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée, génotoxicité, cancérogénèse, et sur la fertilité masculine et féminine, n’ont pas révélé de risque particulier pour l’homme.
Dans les études de toxicologie en administration répétée, le profil toxicologique a été caractérisé par des effets secondaires à une pharmacodynamie exagérée. Consécutivement au relâchement des muscles lisses, des effets hémodynamiques et gastro-intestinaux ont été notés chez toutes les espèces étudiées.
Chez les rats adolescents en phase de croissance rapide, des effets osseux réversibles, consistant en une hypertrophie du cartilage de conjugaison ainsi qu’une hyperostose et un remodelage des métaphyses et diaphyses osseuses, ont été observés. Ces effets n’ont pas été notés après une administration chronique de vericiguat chez des rats adultes et des chiens ayant pratiquement terminé leur croissance.
Une étude réalisée chez des rates gravides a montré que le vericiguat passe chez le fœtus par l’intermédiaire du placenta. Les études de toxicologie sur les fonctions de développement réalisées chez le rat avec administration orale de vericiguat durant l’organogenèse n’ont pas montré de toxicité sur les fonctions de développement jusqu’à au moins 21 fois l’exposition humaine (sur la base de l’ASC de la substance non liée) à la dose maximale recommandée chez l’humain (DMRH) de 10 mg. Chez le lapin, des avortements tardifs et résorptions ont été observés à des doses toxiques pour la mère, correspondant à ≥ 6 fois l’exposition humaine à la DMRH. Dans une étude de toxicologie pré/post-natale chez le rat, à des doses toxiques pour la mère, une réduction du gain de poids des petits conduisant à un léger retard d’éruption des incisives et un léger retard d’ouverture vaginale a été observée à environ ≥ 21 fois l’exposition humaine à la DMRH. Une incidence accrue de la mortinatalité et une diminution de la survie des petits ainsi qu’un retard de séparation balano-préputiale ont été observés à 49 fois l’exposition humaine à la DMRH.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Cellulose microcristalline
Croscarmellose sodique
Hypromellose 2910
Lactose monohydraté
Stéarate de magnésium
Laurylsulfate de sodium
Pelliculage
Hypromellose 2910
Talc
Dioxyde de titane (E 171)
Oxyde de fer rouge (E 172) (Verquvo 5 mg uniquement)
Oxyde de fer jaune (E 172) (Verquvo 10 mg uniquement)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes en PVC/PVDC/aluminium conditionnées dans des boîtes de 14, 28 ou 98 comprimés pelliculés ou plaquettes prédécoupées unitaires conditionnées dans des boîtes de 10 × 1 ou 100 × 1 comprimés pelliculés.
Plaquettes en PP/aluminium conditionnées dans des boîtes de 14, 28 ou 98 comprimés pelliculés ou plaquettes prédécoupées unitaires conditionnées dans des boîtes de 10 × 1 ou 100 × 1 comprimés pelliculés.
Flacons en PEHD munis d’un bouchon à vis en PP, contenant 100 comprimés pelliculés.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Bayer AG
51368 Leverkusen
Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
Verquvo 2,5 mg comprimés pelliculés
EU/1/21/1561/001–011
Verquvo 5 mg comprimés pelliculés
EU/1/21/1561/012–022
Verquvo 10 mg comprimés pelliculés
EU/1/21/1561/023–033
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 16 Juillet 2021
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.