


Résumé des caractéristiques - Awiqli
1. DÉNOMINATION DU MÉDICAMENT
Awiqli 700 unités/ml, solution injectable en stylo prérempli
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
1 ml de solution contient 700 unités d’insuline icodec* (équivalent à 26,8 mg d’insuline icodec).
Chaque stylo prérempli contient 700 unités d’insuline icodec dans 1 ml de solution. Chaque stylo prérempli contient 1 050 unités d’insuline icodec dans 1,5 ml de solution. Chaque stylo prérempli contient 2 100 unités d’insuline icodec dans 3 ml de solution.
*Produite dans Saccharomyces cerevisiae par la technique de l’ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable en stylo prérempli (FlexTouch).
Solution isotonique limpide et incolore avec un pH d’environ 7,4.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Traitement du diabète de l’adulte.
4.2 Posologie et mode d’administration
Posologie
Ce médicament est une insuline basale pour une administration sous-cutanée hebdomadaire. Il est destiné à être administré le même jour de la semaine.
La teneur des analogues de l’insuline, y compris l’insuline icodec, est exprimée en unités. Une (1) unité d’insuline icodec correspond à 1 unité d’insuline glargine (100 unités/ml), à 1 unité d’insuline détémir, à 1 unité d’insuline dégludec ou à 1 unité internationale d’insuline humaine.
Awiqli est disponible en une concentration unique, 700 unités/ml. La dose nécessaire est divisée en unités. Il est possible d’administrer une dose de 10 à 700 unités par injection, par paliers de 10 unités.
Chez les patients diabétiques de type 1, ce médicament doit être associé à un bolus d’insuline afin de couvrir les besoins en insuline lors des repas.
Chez les patients diabétiques de type 2, ce médicament peut être administré seul ou en association avec des antidiabétiques oraux, des agonistes du récepteur du GLP-1 ou une insuline en bolus. Lorsque l’insuline icodec est ajoutée à un traitement par sulfamide, l’arrêt ou la réduction de la dose de sulfamide doivent être envisagés. Voir les rubriques 4.5 et 5.1.
La dose d’Awiqli doit être ajustée en fonction des besoins individuels du patient. Il est recommandé d’optimiser le contrôle glycémique par l’ajustement de la dose d’insuline en fonction de la glycémie à jeun.
En raison de la longue demi-vie de l’insuline icodec, l’ajustement posologique n’est pas recommandé pendant une maladie aiguë, ni si les patients modifient à court terme leur niveau d’activité physique ou leur régime alimentaire habituel. Dans ces situations, les patients doivent être invités à consulter leur professionnel de santé pour obtenir des conseils supplémentaires sur les autres ajustements applicables, par ex., la prise de glucose ou les changements apportés aux autres médicaments hypoglycémiants.
Initiation d’Awiqli
Patients diabétiques de type 2 (naïfs d’insuline)
La dose initiale hebdomadaire recommandée est de 70 unités, suivie par des ajustements posologiques individuels hebdomadaires.
Patients récemment diagnostiqués diabétiques de type 1
La sécurité et l’efficacité d’Awiqli chez les patients diabétiques de type 1 naïfs d’insuline récemment diagnostiqués n’ont pas été établies. Aucune donnée n’est disponible. Voir rubrique 4.4.
Remplacement de l’insuline basale une ou deux fois par jour avec Awiqli dans le diabète de type 2 et de type 1
La première dose hebdomadaire d’Awiqli doit être administrée le lendemain de la dernière dose d’insuline basale une ou deux fois par jour.
Lorsque les patients passent d’une insuline basale une ou deux fois par jour à Awiqli, la dose hebdomadaire recommandée d’Awiqli est la dose basale quotidienne totale multipliée par 7. Pour la première injection uniquement (dose de la semaine 1), une dose supplémentaire unique de 50 % d’Awiqli est recommandée si l'on cherche à atteindre le contrôle de la glycémie plus rapidement chez les patients diabétiques de type 2. Pour les patients diabétiques de type 1, cette dose est toujours recommandée (pour la première injection seulement). Si la dose supplémentaire unique de 50 % d’Awiqli est administrée, la dose de la semaine 1 doit être la dose quotidienne totale d'insuline basale multipliée par 7, puis multipliée par 1,5, arrondie aux 10 unités les plus proches (voir Tableau 1).
La dose supplémentaire unique ne doit pas être ajoutée pour la deuxième injection et pour les injections suivantes (voir rubrique 4.4). La deuxième dose hebdomadaire d’Awiqli correspond à la dose basale quotidienne totale multipliée par 7.
La troisième dose ainsi que les doses hebdomadaires suivantes doivent être basées sur les besoins métaboliques du patient, les résultats de la surveillance glycémique et sur l’objectif de contrôle glycémique, jusqu’à ce que la glycémie plasmatique à jeun souhaitée soit atteinte. L’ajustement de la dose doit se faire sur la base des valeurs d’autosurveillance de la glycémie à jeun le jour de la titration et les deux jours précédents.
Il est recommandé de surveiller attentivement la glycémie lors du changement de traitement et au cours des semaines suivantes. Il pourra être nécessaire d’ajuster les doses et les horaires d’administration des produits d’insuline en bolus ou des autres traitements antidiabétiques concomitants.
Tableau 1 Dose d’Awiqli en remplacement d’une insuline basale une ou deux fois par jour, chez les patients diabétiques de type 2 et de type 1, en cas d'administration initiale (semaine 1) de la dose supplémentaire unique
| Dose quotidienne totale antérieure d’insuline basale une ou deux fois par jour (unités) | Dose hebdomadaire recommandée d’Awiqli (unités)a | |
| Semaine 1b | Semaine 2c | |
| 10 | 110 | 70 |
| 11 | 120 | 80 |
| 12 | 130 | 80 |
| 13 | 140 | 90 |
| 14 | 150 | 100 |
| 15 | 160 | 110 |
| 16 | 170 | 110 |
| 17 | 180 | 120 |
| 18 | 190 | 130 |
| 19 | 200 | 130 |
| 20 | 210 | 140 |
| 21 | 220 | 150 |
| 22 | 230 | 150 |
| 23 | 240 | 160 |
| 24 | 250 | 170 |
| 25 | 260 | 180 |
| 26 | 270 | 180 |
| 27 | 280 | 190 |
| 28 | 290 | 200 |
| 29 | 300 | 200 |
| 30 | 320 | 210 |
| 40 | 420 | 280 |
| 50 | 530 | 350 |
| 100 | 1 050d | 700 |
a toutes les doses sont arrondies à la dizaine d’unités la plus proche
b 1,5 x dose quotidienne totale antérieure d’insuline basale multipliée par 7. Une dose supplémentaire unique administrée à la semaine 1 est recommandée si l’on cherche à atteindre le contrôle de la glycémie plus rapidement chez les patients diabétiques de type 2. Pour les patients diabétiques de type 1, cette dose est toujours recommandée c dose quotidienne totale antérieure d’insuline basale multipliée par 7
d lorsque la dose requise est supérieure à la dose maximale du stylo prérempli (700 unités), une dose fractionnée avec deux injections peut être nécessaire
Oubli de dose
Si une dose est oubliée, il est recommandé de l’administrer dès que possible.
Patients diabétiques de type 1
Il convient de recommander aux patients diabétiques de type 1 de continuer à prendre leur dose une fois par semaine. Le schéma d’administration hebdomadaire sera alors modifié en fonction du jour de la semaine où la dose oubliée a été administrée. Il est recommandé de surveiller la glycémie plasmatique à jeun.
Si le jour initial de l’administration hebdomadaire doit être maintenu, l’intervalle entre les doses suivantes peut être prolongé successivement pour obtenir finalement le même jour d’administration.
Patients diabétiques de type 2
Si l’administration a lieu dans les 3 jours suivant la dose oubliée, le patient diabétique de type 2 peut alors reprendre son schéma d'administration hebdomadaire initial. Il est recommandé de surveiller la glycémie plasmatique à jeun.
Si plus de 3 jours se sont écoulés, la dose oubliée doit être administrée dès que possible. Le programme d’administration hebdomadaire sera alors modifié pour le jour de la semaine où la dose oubliée a été administrée. Si le jour initial de l’administration hebdomadaire doit être maintenu, l’intervalle entre les doses suivantes peut être prolongé successivement pour obtenir finalement le même jour d'administration.
Populations particulières
Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients âgés (voir rubrique 4.8).
Insuffisance rénale
Aucun ajustement de la dose n’est requis chez les patients présentant une insuffisance rénale. Chez les patients insuffisants rénaux, une surveillance plus fréquente de la glycémie est recommandée (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement de la dose n’est requis chez les patients présentant une insuffisance hépatique. Chez les patients insuffisants hépatiques, une surveillance plus fréquente de la glycémie est recommandée (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité d’Awiqli chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie sous-cutanée uniquement.
Awiqli ne doit pas être administré par voie intraveineuse en raison du risque d’hypoglycémie sévère. Ce médicament ne doit pas être administré par voie intramusculaire car l’absorption pourrait en être modifiée.
Ce médicament ne doit pas être utilisé dans les pompes à perfusion d’insuline.
Awiqli est administré par voie sous-cutanée par injection dans la cuisse, le haut du bras ou la paroi abdominale. Une rotation des sites d’injection devra toujours être effectuée au sein d’une même zone afin de diminuer le risque de développer une lipodystrophie et une amyloïdose cutanée (voir rubrique 4.4).
Les patients doivent être informés qu’ils doivent toujours utiliser une aiguille neuve. La réutilisation des aiguilles du stylo prérempli augmente le risque d’obstruction des aiguilles pouvant conduire à un sous-dosage ou à un surdosage. En cas d’obstruction des aiguilles, les patients doivent suivre les instructions décrites dans les instructions d’utilisation accompagnant la notice.
Awiqli est disponible dans un stylo prérempli. La fenêtre de dose affiche le nombre d’unités d’insuline icodec à injecter. Aucun recalcul de dose n’est nécessaire. Le stylo prérempli permet d’injecter de 10 à 700 unités par paliers de 10 unités.
Awiqli ne doit pas être prélevé de la cartouche du stylo prérempli à l’aide d’une seringue (voir rubrique 4.4).
Pour les instructions plus détaillées avant l’administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Hypoglycémie
Une hypoglycémie peut survenir si la dose d’insuline est trop élevée pour les besoins en insuline du patient (voir rubriques 4.5, 4.8 et 4.9).
L’omission d’un repas ou un exercice physique intense non prévu peut entraîner une hypoglycémie.
L’hypoglycémie sévère peut entraîner une perte de connaissance et/ou des convulsions et peut causer une altération transitoire ou définitive des fonctions cérébrales, voire le décès. Les symptômes de l’hypoglycémie surviennent habituellement de manière soudaine. Ils peuvent inclure : sueurs froides, pâleur et froideur cutanées, fatigue, nervosité ou tremblement, anxiété, asthénie ou faiblesse inhabituelles, confusion, difficulté de concentration, somnolence, sensation de faim excessive, troubles visuels, maux de tête, nausées et palpitations.
Les patients dont le contrôle glycémique est nettement amélioré (par exemple dans le cadre d’une insulinothérapie intensifiée) peuvent constater un changement de leurs signes précurseurs habituels d’hypoglycémie et doivent donc être avertis de cette éventualité. Les signes précurseurs habituels peuvent disparaître chez les patients présentant un diabète ancien. La possibilité d’épisodes récurrents et non reconnus d’hypoglycémie (en particulier nocturnes) doit être envisagée.
L’observance de la dose et du régime alimentaire par le patient, l’administration correcte d’insuline ainsi que la connaissance des symptômes d’hypoglycémie sont essentielles afin de réduire le risque d’hypoglycémie. Les facteurs augmentant la sensibilité à l’hypoglycémie exigent une surveillance particulièrement étroite. Ceux-ci comprennent :
- changement de la zone d’injection
- amélioration de la sensibilité à l’insuline (par ex., par l’élimination des facteurs de stress)
- activité physique inhabituelle, accrue ou prolongée
- maladie intercurrente (par ex., vomissements, diarrhée, fièvre)
- apport alimentaire insuffisant et repas manqués
- consommation d’alcool
- certains troubles endocriniens non compensés (par ex., en cas d’hypothyroïdie et d’insuffisance hypophysaire ou corticosurrénalienne antérieure)
- traitement concomitant avec certains autres médicaments (voir rubrique 4.5).
L’effet prolongé d’Awiqli peut retarder le rétablissement de l’hypoglycémie. Dès l’apparition d’un épisode d’hypoglycémie, il est recommandé au patient de contrôler étroitement sa glycémie jusqu’à son rétablissement.
Patients diabétiques de type 1
Pour les patients diabétiques de type 1 traités par insuline icodec, le risque d’hypoglycémie était plus élevé par rapport à l’insuline dégludec (voir rubriques 4.8 et 5.1). Les patients diabétiques de type 1 doivent être traités par l’insuline icodec que si un bénéfice clair d'une posologie hebdomadaire est attendu.
La sécurité et l’efficacité de l’insuline icodec chez les patients diabétiques de type 1 récemment diagnostiqués et naïfs d’insuline n'ont pas été établies. Aucune donnée n'est disponible.
Hyperglycémie
L’administration d’une insuline d’action rapide est recommandée dans les situations d’hyperglycémie sévère. Une posologie inadaptée et/ou un arrêt du traitement chez les patients qui doivent recevoir de l’insuline peuvent entraîner une hyperglycémie et potentiellement une acidocétose diabétique. De plus, les maladies concomitantes, en particulier les infections, peuvent entraîner une hyperglycémie et, de ce fait, augmenter les besoins en insuline.
En général, les premiers symptômes de l’hyperglycémie apparaissent progressivement, en quelques heures ou quelques jours. Il s’agit d’une sensation de soif, de mictions plus fréquentes, de nausées, de vomissements, de somnolence, de sécheresse et rougeurs cutanées, de sécheresse buccale, de perte d’appétit et d’odeur acétonique de l’haleine. L’hyperglycémie non traitée peut éventuellement conduire à une acidocétose diabétique, potentiellement létale.
Remplacement des autres insulines par l’insuline icodec
Le passage d’un patient à l’insuline icodec après un autre médicament à base d’insuline doit se faire sous surveillance médicale et pourrait nécessiter une modification de la posologie (voir rubrique 4.2).
Lors du passage d’une insuline basale quotidienne à l’insuline icodec hebdomadaire, des erreurs médicamenteuses pourraient se produire sous la forme, par ex., d’un surdosage, d’erreurs de dosage ou d’oubli de supprimer la dose supplémentaire unique recommandée après la première injection. Ces erreurs pourraient entraîner une hypoglycémie, une hyperglycémie et/ou d’autres conséquences cliniques. Par conséquent, il doit être demandé aux patients de vérifier qu’ils injectent la dose correcte, en particulier pour la première et la deuxième injection (voir rubriques 4.2 et 4.9).
Les patients qui ne sont pas certains de la dose à administrer doivent recevoir pour consigne de consulter leur médecin afin d’obtenir des recommandations supplémentaires.
Lipodystrophie et amyloïdose cutanée
Les patients doivent avoir pour instruction d’effectuer une rotation continue du site d’injection afin de réduire le risque de développer une lipodystrophie et une amyloïdose cutanée. Il existe un risque potentiel d’absorption retardée de l’insuline et d’aggravation du contrôle de la glycémie suite à des injections d’insuline au niveau de sites présentant ces réactions. Il a été rapporté qu’un changement soudain du site d’injection vers une zone non affectée entraîne une hypoglycémie. La surveillance de la glycémie est recommandée après un changement du site d’injection d’une zone affectée vers une zone non affectée, et un ajustement de la dose des médicaments antidiabétiques peut être envisagé.
Affection oculaire
Une intensification de l’insulinothérapie avec une amélioration soudaine de l’équilibre glycémique peut être associée à une aggravation transitoire de la rétinopathie diabétique, tandis que l’amélioration de l’équilibre glycémique à long terme diminue le risque de progression de la rétinopathie diabétique.
Prévention des erreurs médicamenteuses
Les patients doivent avoir pour consigne de toujours vérifier l’étiquette du stylo d’insuline avant chaque injection afin d’éviter les confusions accidentelles entre l’insuline icodec hebdomadaire et les autres insulines. Les patients qui sont ou ont été traités par d’autres médicaments antidiabétiques injectables à prise hebdomadaire doivent faire particulièrement attention, puisque la sélection de la dose prescrite d’Awiqli diffère des autres médicaments antidiabétiques injectables à prise hebdomadaire. Les patients doivent contrôler visuellement le nombre d’unités sélectionnées sur le compteur de dose du stylo prérempli et ne jamais sélectionner la dose unique maximale (700 unités) sauf si c’est la dose qui leur a été prescrite. Les patients aveugles ou malvoyants doivent avoir pour consigne de toujours demander de l’aide d’une autre personne ayant une bonne vue et formée à l’utilisation du stylo prérempli.
Afin d’éviter des erreurs de dose et un éventuel surdosage, les patients et les professionnels de santé ne doivent jamais utiliser une seringue pour prélever le médicament de la cartouche du stylo prérempli.
En cas d’obstruction des aiguilles, les patients doivent suivre les instructions décrites dans les instructions d’utilisation accompagnant la notice.
Immunogénicité
L’administration d’insuline peut induire la formation d’anticorps anti-insuline. Dans de rares cas, la présence d’anticorps anti-insuline peut nécessiter un ajustement de la dose d’insuline afin de corriger une tendance à l’hyperglycémie ou à l’hypoglycémie (voir rubriques 5.1 et 5.2).
Association de la pioglitazone et des insulines
Des cas d’insuffisance cardiaque ont été rapportés lorsque la pioglitazone était utilisée en association avec de l’insuline, en particulier chez les patients présentant des facteurs de risque de survenue d’une insuffisance cardiaque congestive. Ceci doit être pris en compte si un traitement associant la pioglitazone et l’insuline icodec est envisagé. Si l’association est instaurée, il sera nécessaire de surveiller, chez ces patients, les signes et symptômes de l’insuffisance cardiaque congestive, de prise de poids et d’œdèmes. La pioglitazone devra être arrêtée si une aggravation des symptômes d’insuffisance cardiaque survient.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Un certain nombre de médicaments sont connus pour interagir avec le métabolisme du glucose.
Médicaments qui peuvent réduire les besoins en insuline
Antidiabétiques, agonistes des récepteurs du GLP-1, sulfamides, inhibiteurs de la monoamine oxydase (IMAO), bêtabloquants, inhibiteurs de l’enzyme de conversion de l’angiotensine (IEC), salicylés, stéroïdes anabolisants et sulfonamides.
Les substances suivantes peuvent augmenter les besoins en insuline
Contraceptifs oraux, thiazidiques, glucocorticoïdes, hormones thyroïdiennes, sympathomimétiques, hormone de croissance et danazol.
L’octréotide et le lanréotide peuvent accroître ou réduire les besoins en insuline.
L’alcool peut intensifier ou réduire l’effet hypoglycémiant de l’insuline.
Les bêtabloquants peuvent masquer les symptômes de l’hypoglycémie.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’y a pas d’expérience clinique concernant l’utilisation d’insuline icodec chez la femme enceinte.
Les études de reproduction animale avec l’insuline icodec n’ont pas révélé d’effet concernant l’embryotoxicité et la tératogénicité.
En raison du manque d’expérience pendant la grossesse, il doit être recommandé aux femmes en âge de procréer d’arrêter Awiqli si elles deviennent enceintes ou si elles souhaitent débuter une grossesse.
Allaitement
On ne sait pas si l’insuline icodec est excrétée dans le lait maternel. Les données pharmacodynamiques/toxicologiques disponibles chez le rat ont montré une excrétion de l’insuline icodec dans le lait. Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
Une décision d’interrompre l’allaitement ou d’interrompre/de s’abstenir du traitement avec l’insuline icodec doit être prise en prenant en compte le bénéfice de l’allaitement pour l’enfant et le bénéfice du traitement pour la femme.
Fertilité
Les études de reproduction effectuées chez l’animal avec l’insuline icodec n’ont mis en évidence aucun effet indésirable sur la fertilité.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Awiqli n’a pas d’influence ou une influence négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines. Les capacités de concentration et les réflexes du patient peuvent être altérés en raison d’une hypoglycémie ou d’une hyperglycémie ou, par exemple, en raison d’une déficience visuelle. Ceci pourrait constituer un risque dans les situations où ces facultés sont indispensables (par exemple la conduite de véhicules ou l’utilisation de machines).
Les patients doivent être informés des précautions à prendre afin d’éviter toute hypoglycémie pendant la conduite de véhicules. Ceci est particulièrement important chez les patients qui ont une perception réduite ou absente des signes précurseurs d’hypoglycémie ou qui ont des épisodes hypoglycémiques fréquents. Dans de telles circonstances, l’aptitude à conduire des véhicules doit être réévaluée.
4.8 Effets indésirables
Résumé du profil de sécurité
L’effet indésirable le plus fréquemment rapporté au cours des essais cliniques portant sur l’insuline icodec est l’hypoglycémie (voir rubriques 4.4 et 5.1).
Tableau récapitulatif des effets indésirables
Le profil de sécurité global de l’insuline icodec s’appuie sur six essais cliniques de phase 3 (ONWARDS 1 à 6) dans lesquels un total de 2 170 patients ont été exposés à l’insuline icodec, dont 1 880 patients diabétiques de type 2 et 290 patients diabétiques de type 1.
Les effets indésirables répertoriés ci-dessous sont issus des données des essais cliniques et présentés selon la classe de systèmes d’organes MedDRA. Les catégories de fréquence sont définies selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 2 Tableau récapitulatif des effets indésirables
* L’hypoglycémie est définie ci-dessous
** Terme groupé couvrant les effets indésirables liés à l’œdème périphérique
*** Terme générique couvrant les effets indésirables liés à l'hypersensibilité.
Description d’effets indésirables sélectionnés
Hypoglycémie
L’hypoglycémie est l’effet indésirable le plus fréquemment observé chez les patients sous insuline icodec (voir rubriques 4.4 et 5.1).
Dans les essais cliniques de phase 3 portant sur l’insuline icodec, l’hypoglycémie sévère était définie comme une hypoglycémie associée à des troubles cognitifs sévères nécessitant une aide extérieure pour la récupération. De plus, l’hypoglycémie cliniquement significative était définie comme une valeur de glycémie plasmatique inférieure à 54 mg/dl (3,0 mmol/l).
Diabète de type 2
La proportion de patients rapportant des épisodes hypoglycémiques sévères ou cliniquement significatifs pour l’insuline icodec comparativement à l’insuline basale quotidienne était de 9 %‐12 % vs 6 %‐11 % chez les patients diabétiques de type 2 naïfs d’insuline (ONWARDS 1, 3 et 5), de 14 % vs 7 % chez les patients diabétiques de type 2 précédemment traités par insuline basale (ONWARDS 2), et de 51 % vs 56 % chez les patients diabétiques de type 2 précédemment traités par insulinothérapie basale-bolus (ONWARDS 4).
Les taux des épisodes hypoglycémiques sévères ou cliniquement significatifs par années-patients d’exposition (PAE) pour l’insuline icodec par rapport à l’insuline basale quotidienne étaient les suivants : ONWARDS 1 : 0,30 vs 0,16 ; ONWARDS 3 : 0,31 vs 0,15 ; ONWARDS 5 : 0,19 vs 0,14 (patients diabétiques de type 2 naïfs d’insuline) ; ONWARDS 2 : 0,73 vs 0,27 (patients diabétiques de type 2 précédemment traités par insuline basale) ; et ONWARDS 4 : 5,64 vs 5,62 (patients diabétiques de type 2 précédemment traités par insuline basale-bolus).
La phase principale de l’essai ONWARDS 1 a été suivie d’une phase d’extension de 26 semaines de traitement afin d’étudier la sécurité à long terme. Dans l’essai complet, la proportion de patients présentant des épisodes hypoglycémiques sévères ou cliniquement significatifs pour l’insuline icodec vs l’insuline glargine 100 unités/ml était de 12 % vs 14 %, et le taux était de 0,30 vs 0,16 par PAE.
Classes de systèmes d’organes MedDRA | Très fréquent | Fréquent | Peu fréquent | Rare |
Affections du système immunitaire | Hypersensibilité*** | |||
Troubles du métabolisme et de la nutrition | Hypoglycémie* | |||
| Troubles généraux et anomalies au site d’administration | Réaction au site d’injection Œdème périphérique** | |||
| Affections de la peau et du tissus sous-cutané | Lipodystrophie |
Pour plus d’informations sur les comparateurs de l’insuline basale quotidienne utilisés dans chaque essai, veuillez consulter la rubrique 5.1.
Diabète de type 1
La proportion de patients ayant rapporté des épisodes hypoglycémiques sévères ou cliniquement significatifs pour l’insuline icodec par rapport à l’insuline dégludec était de 85 % vs 76 % chez les patients diabétiques de type 1 précédemment traités par l’insuline basale. Le taux des épisodes hypoglycémiques sévères ou cliniquement significatifs par PAE était de 19,93 vs 10,37 pour l’insuline icodec par rapport à l’insuline dégludec.
L’essai ONWARDS 6 a été suivi d’une phase d’extension de 26 semaines de traitement afin d’étudier la sécurité à long terme. Dans l’essai complet, la proportion de patients présentant des épisodes hypoglycémiques sévères ou cliniquement significatifs pour l’insuline icodec par rapport à l’insuline dégludec était de 91 % vs 86 %, et le taux était de 17,00 vs 9,16 épisodes par PAE.
Voir également la rubrique 5.1.
Sur l’ensemble des essais ONWARDS, la plupart des épisodes hypoglycémiques ont été observés les jours 2 à 4 après l’administration hebdomadaire.
Hypersensibilité
Comme pour les autres insulines, des réactions allergiques peuvent survenir avec l’insuline icodec. Des réactions allergiques de type immédiat, soit à l’insuline elle-même soit aux excipients, peuvent potentiellement menacer le pronostic vital.
Des réactions d’hypersensibilité (comme l’urticaire, le gonflement des lèvres et le gonflement du visage) ont été rapportées dans le programme de phase 3a avec l’insuline icodec. Des réactions d’hypersensibilité ont été rapportées chez 0,4 % des patients traités par insuline icodec, contre 0,6 % des patients traités par insuline basale quotidienne. Deux des 10 événements rapportés par les patients traités par insuline icodec étaient sévères (urticaire) et l’un d’entre eux a également été rapporté comme grave.
Réactions au site d’injection
Dans les essais de phase 3, des réactions d’hypersensibilité ont été rapportées chez 1,6 % des patients traités par insuline icodec, contre 1,4 % des patients traités par insuline basale quotidienne. La majorité des réactions au site d’injection chez les patients traités par insuline icodec (75 %) ont été rapportées dans l’essai en double aveugle, à double placebo, contrôlé contre substance active (ONWARDS 3). Chez les patients traités par insuline basale quotidienne, 21 % des réactions au site d’injection ont été rapportées dans ONWARDS 3.
Dans l’ensemble, dans les essais de phase 3, les signes et symptômes les plus fréquents de réactions au site d’injection étaient l’érythème et le prurit. La sévérité maximale des réactions au site d’injection chez les patients traités par insuline icodec était légère (94 %) ou modérée (6 %). Aucune réaction au site d’injection n’a été grave.
Affections de la peau et du tissus sous-cutané
La lipodystrophie (notamment la lipohypertrophie, la lipoatrophie) et l’amyloïdose cutanée peuvent survenir au niveau du site d’injection et retarder l’absorption locale de l’insuline. Une rotation continue des sites d’injection au sein d’une zone donnée peut aider à diminuer ou prévenir ces réactions (voir rubrique 4.4).
Autres populations particulières
D’après les résultats des essais cliniques avec l’insuline icodec, la fréquence, le type et la sévérité des effets indésirables observés chez les patients âgés et chez les patients présentant des troubles rénaux ou hépatiques ne montrent généralement pas différence par rapport à l’expérience plus large de la population globale traitée par l’insuline icodec.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Pour les insulines, il n’existe pas de définition spécifique du surdosage. Cependant, une hypoglycémie peut évoluer par étapes successives si le patient reçoit plus d’insuline que nécessaire :
- Les épisodes d’hypoglycémie modérée peuvent être traités par administration orale de glucose ou d’autres aliments sucrés. On conseille donc aux patients d’avoir toujours sur eux des aliments contenant du sucre.
- Les épisodes d’hypoglycémie sévère, au cours desquels le patient n’est pas capable de s’auto-traiter, peuvent être traités par administration intramusculaire, sous-cutanée ou intranasale de glucagon par une personne formée à cet effet, ou par administration intraveineuse de glucose par un professionnel de santé. Si le patient ne répond pas au glucagon dans un délai de 10 à 15 minutes, du glucose devra être administré par voie intraveineuse. Dès que le patient a repris connaissance, une prise orale de glucides est recommandée afin de prévenir une rechute.
Des événements de surdosage pourraient survenir lors du passage de l’insuline basale une ou deux fois par jour à l’insuline icodec, en particulier si la dose supplémentaire unique, contrairement à la recommandation, continue d’être administrée après la première injection (voir rubrique 4.4).
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Médicaments utilisés en cas de diabète, insulines et analogues pour injection, à action longue, Code ATC : A10AE07.
Mécanisme d’action
L’effet hypoglycémiant lent et constant de l’insuline icodec est induit par la liaison à l’albumine ainsi que par une réduction de la liaison au récepteur de l’insuline et de la clairance. La demi-vie prolongée de l’insuline icodec reflète un dépôt d’insuline icodec dans la circulation et dans le compartiment interstitiel, à partir duquel l’insuline icodec est libérée lentement et continuellement et se lie spécifiquement au récepteur de l’insuline, ce qui entraîne un effet hypoglycémiant uniformément distribué. Lorsque l’insuline icodec se lie au récepteur de l’insuline humaine, les effets pharmacologiques générés sont identiques à ceux produits par l’insuline humaine.
L’action principale de l’insuline, dont l’insuline icodec, est de réguler le métabolisme du glucose. L’insuline et ses analogues abaissent la glycémie en activant des récepteurs de l’insuline spécifiques afin de stimuler l’absorption du glucose périphérique, en particulier par les muscles squelettiques et la graisse, et d’inhiber la production de glucose par le foie. L’insuline inhibe également la lipolyse et la protéolyse et améliore la synthèse des protéines.
Effets pharmacodynamiques
Les propriétés pharmacodynamiques de l’insuline icodec à l’état d’équilibre ont été étudiées dans un essai mené auprès de patients diabétiques de type 2. Les propriétés pharmacodynamiques partielles de l’insuline icodec ont été mesurées lors de 3 tests de clamp euglycémique (maintien du taux de sucre à 6,7 mmol/l) à l’état d’équilibre, couvrant 3,5 jours sur l’intervalle posologique de 7 jours. Les profils de débit de perfusion du glucose (DPG) pour l’ensemble des trois clamps sont présentés conjointement avec les données dérivées du modèle, suggérant une durée de l’effet hypoglycémiant suffisante pour couvrir une semaine entière (Figure 1).
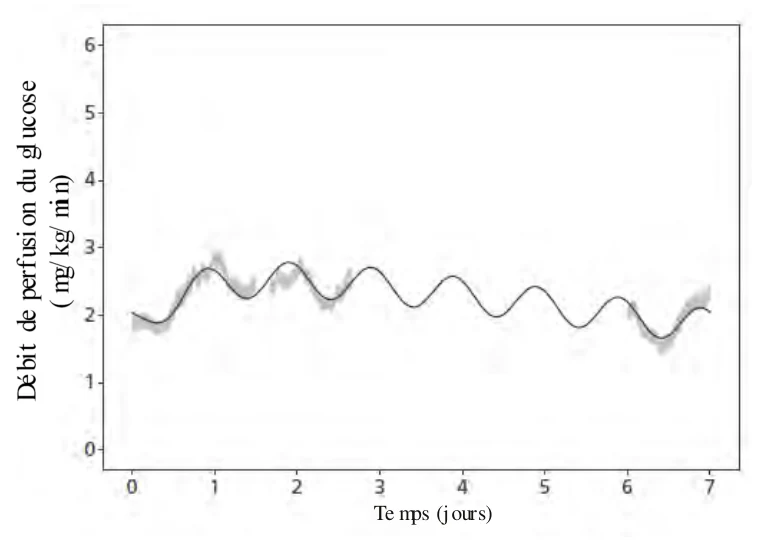
Remarques : Les zones ombrées correspondent à l’erreur type de la moyenne des profils individuels de débit de perfusion du glucose (DPG) (regroupés sur trois semaines à l’état d’équilibre). La ligne correspond à la moyenne des profils DPG individuels prédits par modèle (pour une semaine à l’état d’équilibre).
D’après les données selon lesquelles l’insuline icodec a été injectée à 20 h 00 (correspondant au jour 0).
Figure 1 Profil du débit de perfusion de glucose, sur une semaine complète, de l’insuline icodec à l’état d’équilibre chez le diabète de type 2
L’état d’équilibre clinique a été atteint après 2 à 4 semaines lors de l’instauration d’un traitement par insuline icodec sans dose supplémentaire unique et après 2 à 3 semaines lors de l’instauration d’un traitement par insuline icodec avec une dose supplémentaire unique de 50 % avec la première dose.
Efficacité et sécurité cliniques
La sécurité et l’efficacité de l’insuline icodec ont été évaluées dans cinq essais cliniques multinationaux de phase 3, randomisés, contrôlés, en ouvert ou en aveugle, en groupes parallèles, d’une durée de 26 ou 52 semaines (ONWARDS 1‐4 et 6). Les essais ont exposé 1 628 patients à l’insuline icodec (1 338 diabétiques de type 2 et 290 diabétiques de type 1). Une approche « treat-to-target » a été suivie dans les essais. L’objectif glycémique correspondait à des valeurs de glycémie plasmatique auto-mesurée (GPAM) à jeun avant le petit-déjeuner de 4,4-7,2 mmol/l. Sur la base des 3 dernières valeurs de GPAM avant le petit-déjeuner, la stabilité de la dose d’insuline icodec a été maintenue ou la dose d’insuline icodec été ajustée à la hausse ou à la baisse conformément au calendrier de l’essai (une fois par semaine ou toutes les deux semaines).
La sécurité et l’efficacité de l’insuline icodec ont été évaluées chez des patients diabétiques de type 2 naïfs d’insuline (ONWARDS 1 et 3), chez des patients diabétiques de type 2 précédemment traités par insuline basale (ONWARDS 2), chez des patients diabétiques de type 2 précédemment traités par insulinothérapie basale-bolus (ONWARDS 4) et chez des patients diabétiques de type 1 (ONWARDS 6). L’objectif principal des essais de phase 3 était de démontrer l’effet de l’insuline icodec hebdomadaire sur le contrôle glycémique par rapport à une insuline basale quotidienne (insuline dégludec ou insuline glargine) dans la population diabétique spécifique étudiée. Cela comprenait la comparaison de la variation du taux d’HbA1c entre l’inclusion et la fin du traitement avec le comparateur pour confirmer la non-infériorité. Les patients présentant une insuffisance rénale sévère (DFGe < 30 ml/min/1,73 m2) ont été exclus des études ONWARDS 1-4 et 6.
Patients diabétiques de type 2
Dans un essai en ouvert de 52 semaines, avec une phase d’extension de 26 semaines (ONWARDS 1), 984 patients diabétiques de type 2 naïfs d’insuline ont été randomisés pour recevoir de l’insuline icodec et de l’insuline glargine (100 unités/ml). À l’inclusion, les patients présentaient une durée moyenne de diabète de 11,5 ans, une HbA1c moyenne de 69 mmol/mol (8,5 %), une glycémie plasmatique à jeun (GPJ) moyenne de 10,3 mmol/l et un IMC moyen de 30,1 kg/m2 (Tableau 3).
Dans un essai en double aveugle de 26 semaines (ONWARDS 3), 588 patients diabétiques de type 2 naïfs d’insuline ont été randomisés pour recevoir de l’insuline icodec et de l’insuline dégludec (100 unités/ml). À l’inclusion, les patients présentaient une durée moyenne de diabète de 11,3 ans, une HbA1c moyenne de 69 mmol/mol (8,5 %), une GPJ moyenne de 10,1 mmol/l et un IMC moyen de 29,6 kg/m2. L’essai a été stratifiée en fonction de la région et du traitement par sulfonylurées ou glinides (Tableau 3).
Dans un essai en ouvert de 26 semaines (ONWARDS 2), 526 patients diabétiques de type 2 traités par insuline basale ont été randomisés pour recevoir de l’insuline icodec et de l’insuline dégludec (100 unités/ml). À l’inclusion, les patients présentaient une durée moyenne de diabète de 16,7 ans, une HbA1c moyenne de 65 mmol/mol (8,1 %), une GPJ moyenne de 8,4 mmol/l et un IMC moyen de 29,3 kg/m2 (Tableau 4).
Dans un essai en ouvert de 26 semaines (ONWARDS 4), 582 patients diabétiques de type 2 traités par insulinothérapie basale-bolus ont été randomisés pour recevoir de l’insuline icodec et de l’insuline glargine (100 unités/ml). À l’inclusion, les patients présentaient une durée moyenne de diabète de 17,1 ans, une HbA1c moyenne de 67 mmol/mol (8,3 %), une GPJ moyenne de 9,4 mmol/l et un IMC moyen de 30,3 kg/m2 (Tableau 5).
Les essais menés auprès de patients diabétiques de type 2 ont permis le maintien du traitement antidiabétique non insulinique en cours au même niveau de dose, à l’exception des glinides ou des sulfamides. Pour minimiser le risque d’hypoglycémie, le traitement par glinides ou sulfamides devait être arrêté (ONWARDS 1-2 et 4) ou réduit d’environ 50 % lors de la randomisation (ONWARDS 3).
Tableau 3 Résultats des essais cliniques en double aveugle (26 semaines) et en ouvert (52 semaines) chez des adultes diabétiques de type 2 (naïfs d’insuline) – ONWARDS 3 et ONWARDS 1
| 26 semaines de traitement – ONWARDS 3 | 52 semaines de traitement – ONWARDS 1 | |||
| Insuline icodec | Insuline dégludec | Insuline icodec | Insuline glargine 100 unités/ml | |
| N (ensemble d’analyse complet) | 294 | 294 | 492 | 492 |
| HbA1c (mmol/mol) | ||||
| À l’inclusion | 69,96 | 69,23 | 69,44 | 68,79 |
| Fin de l’essai* | 52,42 | 54,71 | 52,21 | 54,34 |
| Variation par rapport à l’inclusion* | -17,18 | -14,88 | -16,91 | -14,78 |
| Différence estimée | ‐2,30 [‐3,73 ; ‐0,87]a | -2,13 [-3,93 ; -0,32]a | ||
| HbA1c (%) | ||||
| À l’inclusion | 8,55 | 8,48 | 8,50 | 8,44 |
| Fin de l’essai* | 6,95 | 7,16 | 6,93 | 7,12 |
| Variation par rapport à l’inclusion* | -1,57 | -1,36 | -1,55 | -1,35 |
| Différence estimée | -0,21 [-0,34 ; -0,08]a | -0,19 [-0,36 ; -0,03]a | ||
| 26 semaines de traitement – ONWARDS 3 | 52 semaines de traitement – ONWARDS 1 | |||
| Insuline icodec | Insuline dégludec | Insuline icodec | Insuline glargine 100 unités/ml | |
| Patients (%) obtenant une HbA1c | ||||
| < 7 % sans hypoglycémie de niveau 2 ou 3* | 52,13 | 39,86 | 52,56 | 42,58 |
| Rapport de risque estimé | 1,64 [1,16 ; 2,33]b, c | 1,49 [1,15 ; 1,94]b, c | ||
| Glycémie plasmatique à jeun (mmol/l) | ||||
| À l’inclusion | 10,37 | 9,78 | 10,28 | 10,31 |
| Fin de l’essai* | 7,06 | 7,08 | 6,95 | 6,96 |
| Variation par rapport à l’inclusion* | -3,01 | -2,99 | -3,35 | -3,33 |
| Différence estimée | -0,02 [-0,34 ; 0,29]b | -0,01 [-0,27 ; 0,24]b | ||
| Durée dans l’intervalle (3,9-10,0 mmol/l) (%) | ||||
| Semaines 48 à 52 | N/A | 71,94 | 66,90 | |
| Différence estimée | N/A | 4,27 [1,92 ; 6,62] ; p < 0,001a, d | ||
| Taux d’hypoglycémie par PAE (pourcentage de patients) | ||||
| Niveau 2 | 0,31 (8,9) | 0,13 (5,8) | 0,29 (9,8) | 0,15 (10,0) |
| Taux estimé | 2,09 [0,99 ; 4,41]b | 1,67 [0,99 ; 2,84]b | ||
| Niveau 3 | 0 (0) | 0,01 (0,7) | < 0,01 (0,2) | < 0,01 (0,6) |
| Niveau 2 ou niveau 3 | 0,31 (8,9) | 0,15 (6,1) | 0,30 (9,8) | 0,16 (10,6) |
| Taux estimé | 1,82 [0,87 ; 3,80]b | 1,64 [0,98 ; 2,75]b | ||
PAE : années-patients d’exposition
L’intervalle de confiance à 95 % est indiqué entre crochets « [] ».
* Moyenne des moindres carrés (MC)
a p < 0,05 pour la supériorité, ajustée pour la multiplicité
b aucune correction pour la multiplicité
c probabilité plus élevée d’atteindre l’objectif d’HbA1c sans hypoglycémie de niveau 3 ou 2 au cours des 12 semaines précédentes chez les patients traités par insuline icodec
d 4,27 % correspond à environ 61 minutes de plus passées dans l’intervalle par jour.
Tableau 4 Résultats de l’essai clinique en ouvert chez des adultes diabétiques de type 2 (patients précédemment traités par insuline basale uniquement) – ONWARDS 2
| 26 semaines de traitement | ||
| Insuline icodec | Insuline dégludec | |
| N (ensemble d’analyse complet) | 263 | 263 |
| HbA1c (mmol/mol) | ||
| À l’inclusion | 65,76 | 65,02 |
| Fin de l’essai* | 55,19 | 57,64 |
| Variation par rapport à l’inclusion* | -10,20 | -7,75 |
| Différence estimée | ‐2,45 [‐4,05 ; ‐0,84]a | |
| HbA1c (%) | ||
| À l’inclusion | 8,17 | 8,10 |
| Fin de l’essai* | 7,20 | 7,42 |
| Variation par rapport à l’inclusion* | -0,93 | -0,71 |
| Différence estimée | -0,22 [-0,37 ; -0,08]a | |
| 26 semaines de traitement | ||
| Insuline icodec | Insuline dégludec | |
| Patients (%) obtenant une HbA1c | ||
| < 7 % sans hypoglycémie de niveau 2 ou 3* | 36,73 | 26,79 |
| Rapport de risque estimé | 1,59 [1,07 ; 2,36]b, c | |
| Glycémie plasmatique à jeun (mmol/l) | ||
| À l’inclusion | 8,45 | 8,36 |
| Fin de l’essai* | 6,83 | 6,79 |
| Variation par rapport à l’inclusion* | -1,58 | -1,62 |
| Différence estimée | 0,04 [-0,28 ; 0,36]b | |
| Durée dans l’intervalle (3,9-10,0 mmol/l) (%) | ||
| Semaines 22 à 26 | 63,13 | 59,50 |
| Différence estimée | 2,41 [-0,84 ; 5,65] b, d | |
| Taux d’hypoglycémie par PAE (pourcentage de patients) | ||
| Niveau 2 | 0,73 (14,1) | 0,27 (7,2) |
| Taux estimé | 1,98 [0,95 ; 4,12]b | |
| Niveau 3 | 0 (0) | < 0,01 (0,4) |
| Niveau 2 ou niveau 3 | 0,73 (14,1) | 0,27 (7,2) |
| Taux estimé | 1,93 [0,93 ; 4,02]b | |
PAE : années-patients d’exposition
L’intervalle de confiance à 95 % est indiqué entre crochets « [] ».
* Moyenne des moindres carrés (MC)
a p < 0,05 pour la supériorité, ajustée pour la multiplicité
b aucune correction pour la multiplicité
c probabilité plus élevée d’atteindre l’objectif d’HbA1c sans hypoglycémie de niveau 3 ou 2 au cours des 12 semaines précédentes chez les patients traités par insuline icodec
d 2,41 % correspond à environ 35 minutes de plus passées dans l’intervalle par jour.
Tableau 5 Résultats de l’essai clinique en ouvert chez des adultes diabétiques de type 2 (patients précédemment traités par insulinothérapie basale-bolus) – ONWARDS 4
| 26 semaines de traitement | ||
| Insuline icodec | Insuline glargine 100 unités/ml | |
| N (ensemble d’analyse complet) | 291 | 291 |
| HbA1c (mmol/mol) | ||
| À l’inclusion | 67,11 | 67,35 |
| Fin de l’essai* | 54,58 | 54,35 |
| Variation par rapport à l’inclusion* | -12,65 | -12,88 |
| Différence estimée | 0,22 [-1,20 ; 1,65]a | |
| HbA1c (%) | ||
| À l’inclusion | 8,29 | 8,31 |
| Fin de l’essai* | 7,14 | 7,12 |
| Variation par rapport à l’inclusion* | -1,16 | -1,18 |
| Différence estimée | 0,02 [-0,11 ; 0,15]a | |
| Patients (%) obtenant une HbA1c | ||
| 26 semaines de traitement | ||
| Insuline icodec | Insuline glargine 100 unités/ml | |
< 7 % sans épisodes hypoglycémiques de niveau 2 ou 3* | 26,48 | 25,24 |
| Rapport de risque estimé | 1,07 [0,73 ; 1,55]b | |
| Glycémie plasmatique à jeun (mmol/l) | ||
| À l’inclusion | 9,24 | 9,60 |
| Fin de l’essai* | 7,67 | 7,81 |
| Variation par rapport à l’inclusion* | -1,75 | -1,61 |
| Différence estimée | -0,14 [-0,59 ; 0,31]b | |
| Durée dans l’intervalle (3,9-10,0 mmol/l) (%) | ||
| Semaines 22 à 26 | 66,88 | 66,44 |
| Différence estimée | 0,29 [-2,52 ; 3,09]b, c | |
| Taux d’hypoglycémie pour PAE (pourcentage de patients) | ||
| Niveau 2 | 5,60 (50,9) | 5,61 (55,0) |
| Taux estimé | 0,99 [0,73 ; 1,34]b | |
| Niveau 3 | 0,04 (1,4) | 0,02 (0,7) |
| Taux estimé | 2,19 [0,20 ; 24,44]b | |
| Niveau 2 ou niveau 3 | 5,64 (51,5) | 5,62 (55,7) |
| Taux estimé | 0,99 [0,73 ; 1,33]b | |
PAE : années-patients d’exposition
L’intervalle de confiance à 95 % est indiqué entre crochets « [] ».
* Moyenne des moindres carrés (MC)
a p < 0,05 pour la non-infériorité, ajustée pour la multiplicité. La marge de non-infériorité de 0,3 % a été sélectionnée pour ce critère d’évaluation
b aucune correction pour la multiplicité
c 0,29 % correspond à environ 4 minutes de plus passées dans l’intervalle par jour.
Patients diabétiques de type 1
Dans un essai en ouvert de 26 semaines, avec une phase d’extension de 26 semaine (ONWARDS 6), 582 patients diabétiques de type 1 traités par insulinothérapie basale-bolus ont été randomisés pour recevoir de l’insuline icodec et de l’insuline dégludec (100 unités/ml). À l’inclusion, les patients présentaient une durée moyenne de diabète de 19,5 ans, une HbA1c moyenne de 60 mmol/mol (7,6 %), une GPJ moyenne de 9,8 mmol/l et un IMC moyen de 26,5 kg/m2. L’essai a été stratifié en fonction du traitement par insuline basale avant l’essai (soit deux fois par jour/insuline glargine 300 unités/ml, soit une fois par jour) et du taux d’HbA1c (soit < 8 % soit ≥ 8 %) à la sélection (Tableau 6).
Tableau 6 Résultats de l’essai clinique en ouvert chez des adultes diabétiques de type 1 – ONWARDS 6
| 26 semaines de traitement | ||
| Insuline icodec | Insuline dégludec | |
| N (ensemble d’analyse complet) | 290 | 292 |
| HbA1c (mmol/mol) | ||
| À l’inclusion | 59,46 | 59,95 |
| Fin de l’essai* | 54,62 | 54,09 |
| Variation par rapport à l’inclusion* | -5,08 | -5,61 |
| Différence estimée | 0,53 [-1,46 ; 2,51]a | |
| HbA1c (%) | ||
| 26 semaines de traitement | ||
| Insuline icodec | Insuline dégludec | |
| À l’inclusion | 7,59 | 7,63 |
| Fin de l’essai* | 7,15 | 7,10 |
| Variation par rapport à l’inclusion* | -0,47 | -0,51 |
| Différence estimée | 0,05 [-0,13 ; 0,23]a | |
| Patients (%) obtenant une HbA1c | ||
< 7 % sans épisodes hypoglycémiques de niveau 2 ou 3* | 9,55 | 16,74 |
| Rapport de risque estimé | 0,52 [0,33; 0,85]b, c | |
| Glycémie plasmatique à jeun (mmol/l) | ||
| À l’inclusion | 9,94 | 9,56 |
| Fin de l’essai* | 8,91 | 7,88 |
| Variation par rapport à l’inclusion* | -0,84 | -1,87 |
| Différence estimée | 1,03 [0,48 ; 1,59]b | |
| Durée dans l’intervalle (3,910,0 mmol/l) (%)** | ||
| Semaines 22 à 26 | 59,10 | 60,85 |
| Différence estimée | -2,00 [-4,38 ; 0,38]b, d | |
| Taux d’hypoglycémie par PAE (pourcentage de patients) | ||
| Niveau 2 | 19,60 (84,8) | 10,26 (76,4) |
| Taux estimé | 1,88 [1,53 ; 2,32]b | |
| Niveau 3 | 0,33 (3,1) | 0,12 (3,1) |
| Taux estimé | 2,08 [0,39 ; 10,96]b | |
| Niveau 2 ou niveau 3 | 19,93 (85,2) | 10,37 (76,4) |
| Taux estimé | 1,89 [1,54 ; 2,33]b | |
PAE : années-patients d’exposition
L’intervalle de confiance à 95 % est indiqué entre crochets « [] ».
* Moyenne des moindres carrés (MC)
** Les données de SCG non soumises à l’aveugle ont été saisies à partir d’un essai mené chez des patients diabétiques de type 1
a p < 0,05 pour la non-infériorité, ajustée pour la multiplicité. La marge de non-infériorité de 0,3 % a été sélectionnée pour ce critère d’évaluation
b aucune correction pour la multiplicité
c probabilité plus élevée d’atteindre l’objectif d’HbA1c sans hypoglycémie de niveau 3 ou 2 au cours des 12 semaines précédentes chez les patients traités par insuline dégludec
d -2,00 % correspond à environ 29 minutes de moins passées dans l’intervalle par jour
Données de la phase d’extension d’ONWARDS 6
Dans l’essai complet ONWARDS 6, incluant la phase d’extension de 26 semaines, chez les patients DT1, la réduction de l’HbA1c depuis les valeurs à l’inclusion pour l’insuline icodec vs l’insuline dégludec était de – 0,37 % vs – 0,54 % (moyenne des moindres carrés [MC] ; différence de traitement estimée à 0,17 [0,02 ; 0,31]).
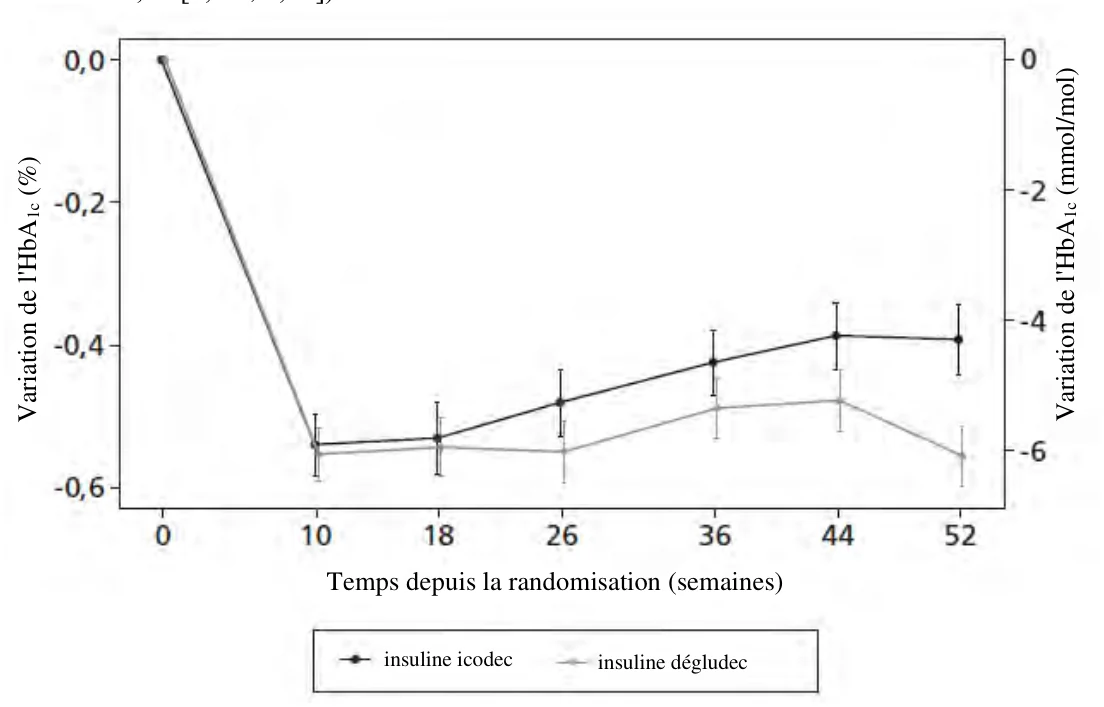
 Notes : Données observées incluant les données obtenues après l’arrêt prématuré du traitement. Ensemble d’analyse complet. Légende : Moyenne (symbole) ± erreur standard par rapport à la moyenne (barres d’erreur).
Figure 2 HbA1c par semaine de traitement dans ONWARDS 6 – changement de l’inclusion jusqu’à la semaine 52
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Awiqli dans tous les sous-groupes de la population pédiatrique (de 0 à 18 ans) pour le diabète de type 1 et de type 2 (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Immunogénicité
Chez les patients diabétiques de type 2, le traitement par l’insuline icodec a entraîné le développement d’anticorps anti-médicaments (AAM) chez 77 % à 82 % des patients précédemment naïfs d’insuline (ONWARDS 3 et essai 4383), chez 54 % des patients précédemment traités par insuline basale quotidienne (ONWARDS 2) et chez 41 % des patients précédemment traités par insuline basale-bolus quotidienne (ONWARDS 4). Chez les patients diabétiques de type 1 (ONWARDS 6), le traitement par l’insuline icodec a entrainé le développement de l’AAM chez 33 % des patients. Les titres d’AAM ont augmenté chez 37 % des patients diabétiques de type 1 qui étaient positifs à l’AAM à l’inclusion. La plupart des patients positifs aux anticorps icodec, aussi bien dans les populations diabétiques de type 1 que de type 2, présentaient également des anticorps à réaction croisée vis-à-vis de l’insuline humaine. Dans l’ensemble, les titres d’anticorps anti-insuline icodec n'ont pas affecté les paramètres mesurés d’efficacité clinique ou de sécurité. Voir également les rubriques 4.4 et 5.2.
Populations particulières
L’amélioration de l’HbA1c n’était pas affectée par le sexe, l’origine ethnique, l’âge, la durée du diabète (< 10 ans et ≥ 10 ans), la valeur de l’HbA1c à l’inclusion (< 8 % ou ≥ 8 %) ou l’indice de masse corporelle (IMC) à l’inclusion.
5.2 Propriétés pharmacocinétiques
De façon générale, les propriétés pharmacocinétiques (PK) étaient similaires entre les groupes évalués par analyse PK de la population dans les essais de confirmation, avec une tendance à une exposition plus élevée associée à des titres plus élevés d’anticorps anti-médicament (AAM). L’effet n’est pas considéré cliniquement pertinent, car l’exposition relative (Cmoy) était comprise dans l’intervalle 0,8-1,25 par rapport aux patients négatifs pour les AAM. La prévalence globale de l’AAM était de 70 à 82 %. Voir rubrique 5.1.
Absorption
L’insuline icodec est une insuline basale qui se lie de manière réversible à l’albumine, ce qui entraîne une libération lente de l’insuline icodec à partir du dépôt essentiellement inactif dans la circulation et le compartiment interstitiel.
Après une injection sous-cutanée, l’état d’équilibre clinique a été atteint après 2 à 4 semaines lors de l’instauration d’un traitement par insuline icodec sans dose supplémentaire unique et après 2 à 3 semaines lors de l’instauration d’un traitement par insuline icodec avec une dose supplémentaire unique de 50 % avec la première dose.
Après une injection sous-cutanée d’insuline icodec, la variabilité intra-patient de l’exposition totale d’une semaine à l’autre est considérée comme faible (le coefficient de variation de l’insuline icodec à l’état d’équilibre était de 5,90 % chez les patients diabétiques de type 2).
Distribution
L’affinité de l’insuline icodec pour l’albumine sérique correspond à une liaison aux protéines plasmatiques > 99 % dans le plasma humain. Aucune différence cliniquement pertinente dans les propriétés pharmacocinétiques de l’insuline icodec n’est observée en fonction des taux d’albumine sérique.
Les résultats des études de liaison protéiniques in vitro montrent qu’il n’y a pas d’interaction cliniquement significative entre l’insuline icodec et les acides gras ou d’autres médicaments liés aux protéines.
Biotransformation
La dégradation de l’insuline icodec est semblable à celle de l’insuline humaine ; tous les métabolites formés sont inactifs.
Élimination
La demi-vie après une administration sous-cutanée est d’environ une semaine, indépendamment de la dose.
Linéarité
Un effet proportionnel de la dose à l’exposition totale est observé après injection sous-cutanée aux doses thérapeutiques.
Sexe, patients âgés, insuffisance rénale et hépatique
Dans l’ensemble, les propriétés pharmacocinétiques de l’insuline icodec ont été préservées et aucune différence cliniquement significative n’a été observée au niveau de l’exposition entre les patients féminins et masculins, entre les patients âgés et les patients adultes plus jeunes (tranche d’âge étudiée de 18 à 86 ans) ou entre les sujets en bonne santé et les patients présentant une insuffisance rénale ou hépatique.
5.3 Données de sécurité préclinique
Le rapport du pouvoir mitogène sur le potentiel métabolique de l’insuline icodec est semblable à celui de l’insuline humaine.
Les données non cliniques issues des études de pharmacologie de sécurité, toxicologie en administration répétée et des fonctions de reproduction n’ont pas révélé de risque particulier pour l’homme.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Glycérol
Métacrésol
Phénol
Acétate de zinc
Chlorure de sodium
Acide chlorhydrique (pour ajustement du pH)
Hydroxyde de sodium (pour ajustement du pH)
Eau pour préparations injectables
6.2 Incompatibilités
Ce médicament ne doit pas être mélangé avec d’autres médicaments.
Awiqli ne doit pas être ajouté aux solutés de perfusion.
6.3 Durée de conservation
3 ans.
Durée de conservation après la première utilisation du stylo
Après la première utilisation ou gardé sur soi en réserve, le médicament peut être conservé pour une durée maximale de 12 semaines. À conserver à une température ne dépassant pas 30 °C. Peut être conservé au réfrigérateur (entre 2 °C et 8 °C). Conserver le capuchon sur le stylo, à l’abri de la lumière.
6.4 Précautions particulières de conservation
Avant la première utilisation
A conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler. Maintenir à distance de l’élément de refroidissement.
Conserver le capuchon sur le stylo, à l’abri de la lumière.
Après la première utilisation ou gardé sur soi en réserve
Pour les conditions de conservation du médicament après la première ouverture, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Solution de 1, 1,5 ou 3 ml en cartouche (verre de type I) munie d’un piston (halobutyle) et d’un bouchon en caoutchouc laminé (halobutyle/polyisoprène) contenue dans un stylo prérempli multidose jetable en polypropylène, polyoxyméthylène, polycarbonate et acrylonitrile butadiène styrène. Le porte-capuchon de la cartouche plus longue contenant 3 ml (2 100 unités de solution) est conçu comme un clip sur le capuchon du stylo injecteur.
Le stylo prérempli est conçu pour être utilisé avec les aiguilles à usage unique d’une longueur maximale de 8 mm.
Le corps du stylo est vert tandis que l’étiquette du stylo est d’un vert plus foncé, avec un cadre de couleur jaune indiquant la concentration. L’emballage extérieur est vert avec la concentration indiquée dans un cadre de couleur jaune.
Présentation
Stylo prérempli d’Awiqli contenant 700 unités d’insuline icodec dans 1 ml de solution.
- 1 stylo prérempli (sans aiguilles).
- 1 stylo prérempli et 9 aiguilles NovoFine Plus à usage unique.
- 1 stylo prérempli et 14 aiguilles NovoFine Plus à usage unique.
Stylo prérempli d’Awiqli contenant 1 050 unités d’insuline icodec dans 1,5 ml de solution.
- 1 stylo prérempli (sans aiguilles).
- 1 stylo prérempli et 13 aiguilles NovoFine Plus à usage unique.
- 1 stylo prérempli et 14 aiguilles NovoFine Plus à usage unique.
emballage multiple contenant 2 (2 boîtes de 1) stylos préremplis avec 26 (2 boîtes de 13)
aiguilles NovoFine Plus à usage unique.
emballage multiple contenant 2 (2 boîtes de 1) stylos préremplis avec 28 (2 boîtes de 14)
aiguilles NovoFine Plus à usage unique.
Stylo prérempli d’Awiqli contenant 2 100 unités d’insuline icodec dans 3 ml de solution.
- 1 stylo prérempli (sans aiguilles).
- 2 stylos préremplis (sans aiguilles).
- 1 stylo prérempli et 13 aiguilles NovoFine Plus à usage unique.
- 1 stylo prérempli et 14 aiguilles NovoFine Plus à usage unique.
emballage multiple contenant 2 (2 boîtes de 1) stylos préremplis avec 26 (2 boîtes de 13)
aiguilles NovoFine Plus à usage unique.
emballage multiple contenant 2 (2 boîtes de 1) stylos préremplis avec 28 (2 boîtes de 14)
aiguilles NovoFine Plus à usage unique.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Ce médicament est réservé à l’utilisation par un seul patient.
Awiqli ne doit pas être utilisé si la solution n’est pas limpide et incolore. Awiqli ne doit pas être utilisé s’il a été congelé.
Une aiguille neuve doit toujours être fixée avant chaque injection. Les aiguilles ne doivent pas être réutilisées. Les aiguilles doivent être jetées immédiatement après utilisation.
En cas d’obstruction des aiguilles, les patients doivent suivre les instructions décrites dans les instructions d’utilisation accompagnant la notice.
Consulter la notice pour des instructions détaillées d’utilisation.
Tout déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novo Nordisk A/S
Novo Alle 1
DK-2880 Bagsvaerd
Danemark
8. NUMÉROS D’AUTORISATION DE MISE SUR LE MARCHÉ
Awiqli 700 unités/ml, solution injectable en stylo prérempli EU/1/24/1815/001
EU/1/24/1815/002
EU/1/24/1815/003
EU/1/24/1815/004
EU/1/24/1815/005
EU/1/24/1815/006
EU/1/24/1815/007
EU/1/24/1815/008
EU/1/24/1815/009
EU/1/24/1815/010
EU/1/24/1815/011
EU/1/24/1815/012
EU/1/24/1815/013
EU/1/24/1815/014
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 17 mai 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.