


Résumé des caractéristiques - Doptelet
1. DÉNOMINATION DU MÉDICAMENT
Doptelet 20 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Un comprimé pelliculé contient de l’avatrombopag maléate équivalent à 20 mg d’avatrombopag.
Excipient à effet notoire
Un comprimé pelliculé contient 120,8 mg de lactose monohydraté.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé).
Comprimé pelliculé rond biconvexe jaune pâle de 7,6 mm portant l’inscription « AVA » gravée d’un côté et « 20 » de l’autre côté.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Doptelet est indiqué dans le traitement de la thrombocytopénie sévère chez les patients adultes atteints d’une maladie hépatique chronique pour lesquels une procédure invasive est programmée.
Doptelet est indiqué dans le traitement de la thrombopénie immunitaire (TPI) primaire chronique chez les patients adultes réfractaires aux autres traitements (corticostéroïdes et immunoglobulines, par exemple).
4.2 Posologie et mode d’administration
Posologie
Le traitement doit être instauré et supervisé par un médecin expérimenté dans le traitement des hémopathies. Doptelet doit être pris à heure fixe (le matin ou le soir, par exemple), pendant un repas, y compris lorsque la dose est prise moins d’une fois par jour.
Maladie hépatique chronique
Il convient de procéder à une numération plaquettaire avant l’administration de Doptelet ainsi que le jour de la procédure afin d’assurer une augmentation adéquate des plaquettes et d’exclure une augmentation anormalement élevée et inattendue des plaquettes dans les populations de patients spécifiées aux rubriques 4.4 et 4.5.
La dose journalière recommandée d’avatrombopag dépend de la numération plaquettaire du patient (voir Tableau 1). L’administration du médicament doit débuter 10 à 13 jours avant la procédure programmée. Le patient subira la procédure 5 à 8 jours après la dernière dose d’avatrombopag.
Tableau 1 : Dose journalière recommandée d’avatrombopag
| Numération plaquettaire | Une dose par jour | Durée du traitement | ||
| (× 109/L) | ||||
| < 40 | 60 mg (trois comprimés de 20 mg) | 5 jours | ||
| ≥ 40 à < 50 | 40 mg (deux comprimés de 20 mg) | 5 jours | ||
Durée du traitement
En raison du manque d’informations disponibles, il n’est pas recommandé de prendre de l’avatrombopag pendant plus de 5 jours.
Oubli de doses
Si vous avez oublié une dose, prenez-la dès que vous vous en apercevez. Une double dose ne doit jamais être prise afin de compenser une dose manquée. La dose suivante sera prise le lendemain à l’heure habituelle.
Thrombopénie immunitaire chronique
Il convient d’utiliser la plus faible dose de Doptelet permettant d’obtenir et de maintenir une numération plaquettaire ≥ 50 × 109/L qui est nécessaire pour réduire le risque d’hémorragie. Ne pas utiliser l’avatrombopag pour normaliser la numération plaquettaire. Dans les essais cliniques, les numérations plaquettaires ont généralement augmenté dans la semaine qui a suivi l’instauration de l’avatrombopag et ont diminué 1 à 2 semaines après son arrêt.
Schéma posologique initial
La dose initiale recommandée de Doptelet est de 20 mg (1 comprimé) une fois par jour, pendant un repas.
Surveillance et adaptation posologique
Après l’instauration du traitement, il convient de mesurer la numération plaquettaire au moins une fois par semaine jusqu’à l’obtention d’un taux stable ≥ 50 × 109/L et ≤ 150 × 109/L. Une surveillance de la numération plaquettaire doit être réalisée deux fois par semaine durant les premières semaines du traitement chez les patients qui reçoivent de l’avatrombopag uniquement une ou deux fois par semaine. Une surveillance deux fois par semaine doit également être réalisée après les adaptations de la posologie effectuées au cours du traitement.
En raison du risque potentiel d’élévation de la numération plaquettaire au-delà de 400 × 109/L durant les premières semaines du traitement, les signes et symptômes de thrombocytose devront être étroitement surveillés chez les patients. Dès lors que la numération plaquettaire est stable, elle devra être contrôlée au moins une fois par mois. Après l’arrêt de l’avatrombopag, la numération plaquettaire devra être mesurée une fois par semaine pendant au moins 4 semaines.
Les adaptations posologiques (voir le tableau 2 et le tableau 3) reposent sur la réponse de la numération plaquettaire. Ne pas dépasser une dose journalière de 40 mg (2 comprimés).
Tableau 2 : Adaptations posologiques de l’avatrombopag pour les patients atteints de thrombopénie immunitaire primaire chronique
| Numération plaquettaire (× 109/L) | Adaptation posologique ou mesure à prendre | ||||
| < 50 après au moins 2 semaines de traitement par l’avatrombopag |
| ||||
| > 150 et ≤ 250 |
| ||||
| > 250 |
| ||||
| < 50 après 4 semaines d’avatrombopag à 40 mg une fois par jour |
| ||||
> 250 après 2 semaines d’avatrombopag à 20 mg une fois par semaine |
| ||||
Tableau 3 : Paliers de dose de l’avatrombopag pour l’adaptation de la posologie chez les patients atteints de thrombopénie immunitaire primaire chronique
| Dose≠ | Palier de dose | ||||
| 40 mg une fois par jour | 6 | ||||
| 40 mg trois fois par semaine ET 20 mg les quatre autres jours de la semaine | 5 | ||||
| 20 mg une fois par jour* | 4 | ||||
| 20 mg trois fois par semaine | 3 | ||||
| 20 mg deux par semaine OU 40 mg une fois par semaine | 2 | ||||
| 20 mg une fois par semaine | 1 | ||||
* Schéma posologique initial pour tous les patients hormis ceux prenant des doubles inducteurs modérés ou puissants, ou des doubles inhibiteurs modérés ou puissants du CYP2C9 et du CYP3A4/5, ou du CYP2C9 seul.
≠ Les patients prenant l’avatrombopag moins d’une fois par jour doivent prendre le médicament de manière identique d’une semaine sur l’autre.
Palier de dose 3 : Trois jours non consécutifs de la semaine ; par exemple, lundi, mercredi et vendredi. Palier de dose 2 : Deux jours non consécutifs de la semaine ; par exemple, lundi et vendredi. Palier de dose 1 : Le même jour chaque semaine ; par exemple, le lundi.
En cas d’oubli d’une dose, les patients doivent prendre la dose d’avatrombopag qu’ils ont oubliée dès qu’ils s’en rendent compte. Les patients ne doivent pas prendre deux doses en même temps pour compenser une dose oubliée et doivent prendre la dose suivante conformément à leur schéma posologique en cours.
L’avatrombopag peut être administré en plus d’autres médicaments contre la TPI. La numération plaquettaire doit être surveillée lorsque l’avatrombopag est associé à d’autres médicaments pour le traitement de la TPI primaire afin de s’assurer qu’elle reste dans l’intervalle recommandé et de déterminer si la dose de l’un ou l’autre des médicaments doit être réduite.
Arrêt du traitement
Il convient d’arrêter l’avatrombopag si la numération plaquettaire n’augmente pas à ≥ 50 × 109/L après 4 semaines de traitement à la dose maximale de 40 mg une fois par jour. Il convient d’arrêter Doptelet si la numération plaquettaire est supérieure à 250 × 109/L après 2 semaines de traitement à 20 mg une fois par semaine.
Dose recommandée en cas de prise concomitante de doubles inducteurs ou inhibiteurs modérés ou puissants du CYP2C9 et du CYP3A4/5, ou du CYP2C9 seul, chez les patients atteints de thrombopénie immunitaire chronique
Les doses initiales recommandées d’avatrombopag chez les patients atteints de thrombopénie immunitaire chronique prenant des médicaments concomitants sont présentées dans le tableau 4.
Tableau 4 : Dose initiale recommandée d’avatrombopag pour les patients atteints de thrombopénie immunitaire primaire chronique en fonction des médicaments pris en concomitance
| Médicaments concomitants | Dose initiale recommandée | ||||
| Doubles inhibiteurs modérés ou puissants du CYP2C9 et du CYP3A4/5, ou du CYP2C9 seul (fluconazole, par exemple) | 20 mg (1 comprimé) trois fois par semaine | ||||
| Doubles inducteurs modérés ou puissants du CYP2C9 et du CYP3A4/5, ou du CYP2C9 seul (rifampicine, enzalutamide, par exemple) | 40 mg (2 comprimés) une fois par jour | ||||
Populations particulières
Patients âgés
Aucune adaptation posologique n’est requise chez les patients âgés de 65 ans et plus (voir rubrique 5.2).
Insuffisance rénale
L’avatrombopag n’étant pas excrété par voie rénale, aucune adaptation posologique n’est requise chez les patients souffrant d'une insuffisance rénale légère ou modérée. L’avatrombopag n’a pas été étudié chez les patients souffrant d’une insuffisance rénale sévère (voir rubrique 5.2).
Insuffisance hépatique
Aucune adaptation de la dose n’est nécessaire chez les patients souffrant d’une insuffisance hépatique légère (classe A de Child-Pugh) à modérée (classe B de Child-Pugh).
Les informations disponibles étant limitées, la sécurité et l’efficacité de l’avatrombopag chez les patients souffrant d’une insuffisance hépatique sévère (classe C de Child-Pugh, score MELD > 24) n’ont pas été établies (voir rubrique 4.4). Aucune adaptation de la dose n’est à prévoir chez ces patients. Le traitement par avatrombopag sera instauré chez les patients souffrant d’une insuffisance hépatique sévère uniquement si les bénéfices attendus l’emportent sur les risques anticipés (voir rubriques 4.4 et 5.2).
Comorbidités
Les informations disponibles étant limitées voire inexistantes, la sécurité et l’efficacité de l’avatrombopag n’ont pas été établies chez les patients adultes atteints de TPI chronique et d’une infection par le virus de l’immunodéficience humaine (VIH) ou le virus de l’hépatite C (VHC), ni chez les patients atteints d’une autre maladie connue de type lupus érythémateux disséminé, hépatite aiguë, hépatite chronique active, cirrhose, syndrome lymphoprolifératif, syndromes myéloprolifératifs, leucémie, myélodysplasie (SMD), affection maligne concomitante et maladie cardiovasculaire significative (par exemple, insuffisance cardiaque congestive de grade III/IV, fibrillation auriculaire, ou après un pontage coronarien ou une pose de stent).
Population pédiatrique
La sécurité et l’efficacité de l’avatrombopag chez les enfants âgés de moins de 1’un an n’ont pas encore été établies. Aucune donnée n’est disponible.
Les données actuellement disponibles concernant les patients pédiatriques âgés de 1 an à moins de 18 ans sont décrites aux rubriques 4.8 et 5.1.
Polymorphismes du CYP2C9 associés à une perte de fonction
L’exposition à l’avatrombopag peut être accrue chez les patients présentant des polymorphismes CYP2C9*2 et CYP2C9*3 associés à une perte de fonction. Les sujets sains (n = 2) porteurs homozygotes de ces mutations (métaboliseurs lents) ont présenté une exposition 2 fois plus élevée que les sujets porteurs du CYP2C9 de type sauvage.
Mode d'administration
Doptelet est destiné à une administration par voie orale et les comprimés doivent être pris pendant le repas (voir rubrique 5.2).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Événements thrombotiques/thromboemboliques
Il a été établi que les patients souffrant d’une maladie hépatique chronique sont exposés à un risque accru d’événements thromboemboliques. Une hausse de la fréquence de thrombose de la veine porte a été rapportée chez des patients souffrant d’une maladie hépatique chronique avec une numération plaquettaire > 200 × 109/L qui recevaient un agoniste du récepteur de la thrombopoïétine (voir rubrique 4.8). Chez les patients atteints de thrombopénie immunitaire chronique, des événements thromboemboliques (artériels ou veineux) sont survenus chez 7 % (9/128) des patients traités par l’avatrombopag (voir rubrique 4.8).
Doptelet n’a pas été évalué chez les patients ayant déjà présenté des événements thromboemboliques. Il convient de prendre en compte l’élévation potentielle du risque thrombotique lors de l’administration de Doptelet à des patients présentant des facteurs de risque connus de thromboembolie, notamment (mais pas uniquement) des maladies génétiques prothrombotiques (par exemple, mutation Leiden du facteur V, mutation 20210A du gène de la prothrombine, déficit en antithrombine ou déficit en protéine C ou S), les facteurs de risque acquis (par exemple, le syndrome antiphospholipide), un âge avancé, une immobilisation prolongée, des tumeurs malignes, la prise de contraceptifs ou d’un traitement hormonal substitutif, une chirurgie/un trauma, l’obésité et le tabagisme. Doptelet ne doit pas être administré dans le but de normaliser les taux de plaquettes chez les patients souffrant d’une maladie hépatique chronique ou d’une thrombopénie immunitaire chronique.
Allongement de l’intervalle QTc avec des médicaments concomitants
À des niveaux d’exposition similaires à ceux atteints aux doses de 40 mg et 60 mg, Doptelet n’a pas allongé l’intervalle QT dans une proportion qui puisse être pertinente sur le plan clinique. D’après l’analyse des données combinées issues des essais cliniques menés chez les patients atteints d’une maladie hépatique chronique, il ne devrait pas y avoir d’allongement de l’intervalle QTc moyen > 20 ms à la dose thérapeutique recommandée la plus élevée. Toutefois, il convient de faire preuve de prudence lorsque Doptelet est administré en concomitance avec des doubles inhibiteurs modérés ou puissants du CYP3A4/5 et du CYP2C9, ou avec des inhibiteurs modérés ou puissants du CYP2C9, car ces médicaments peuvent accroître l’exposition à l’avatrombopag. La prudence est également de rigueur chez les patients présentant des polymorphismes du CYP2C9 associés à une perte de fonction car ceux-ci pourraient augmenter l’exposition à l’avatrombopag.
Réapparition de la thrombopénie et des hémorragies après l’arrêt du traitement chez les patients atteints de thrombopénie immunitaire chronique
La thrombopénie est susceptible de réapparaître à l’arrêt du traitement par l’avatrombopag chez les patients atteints de TPI. Après l’arrêt de l’avatrombopag, les numérations plaquettaires reviennent aux niveaux d’origine dans les 2 semaines chez la majorité des patients, ce qui augmente le risque hémorragique et, dans certains cas, peut entraîner des saignements. Le risque hémorragique est accru si le traitement par l’avatrombopag est arrêté alors que le patient prend des anticoagulants ou des antiagrégants plaquettaires. Les patients devront être étroitement surveillés pour détecter toute diminution de la numération plaquettaire et faire l’objet d’une prise en charge médicale visant à éviter des hémorragies à l’arrêt du traitement par l’avatrombopag. Si le traitement par l’avatrombopag est arrêté, il est recommandé de réinstaurer le traitement de la TPI conformément aux recommandations thérapeutiques en vigueur. La prise en charge médicale peut également comprendre d’autres mesures telles que l’arrêt du traitement anticoagulant et/ou antiplaquettaire, la réversion de l’anticoagulation ou un apport de plaquettes.
Augmentation de la réticuline dans la moelle osseuse
L’augmentation de la réticuline dans la moelle osseuse semble être le résultat de la stimulation du récepteur à la thrombopoïétine (TPO), qui entraîne une augmentation du nombre de mégacaryocytes dans la moelle osseuse pouvant par la suite induire une libération de cytokines. L’augmentation de la réticuline peut être évoquée sur la base de modifications morphologiques des cellules sanguines périphériques et peut être détectée par une biopsie de la moelle osseuse. Il est donc recommandé de rechercher les anomalies cytologiques morphologiques sur frottis sanguin périphérique et d’effectuer une numération-formule sanguine (NFS) avant et pendant le traitement par l’avatrombopag.
Si une perte d’efficacité et des anomalies cytologiques sont observées sur le frottis sanguin périphérique du patient, l’administration de l’avatrombopag doit être interrompue, un examen clinique doit être effectué et une biopsie de la moelle osseuse avec une coloration appropriée de la réticuline doit être envisagée. Une comparaison avec une précédente biopsie de moelle osseuse, si disponible, doit être effectuée. Si l’efficacité est maintenue et si le frottis sanguin périphérique observé chez le patient est anormal, le médecin devra étudier les options cliniques qui s’offrent à lui, notamment envisager la réalisation d’une biopsie de moelle osseuse, et réévaluer le rapport bénéfice/risque du traitement par l’avatrombopag et des autres options thérapeutiques pour la TPI.
Progression d’un syndrome myélodysplasique (SMD) existant
L’efficacité et la sécurité de Doptelet n’ont pas été établies dans le cadre du traitement d’une thrombopénie due à un SMD. Doptelet ne doit pas être utilisé pour le traitement des thrombopénies dues aux SMD en dehors des essais cliniques.
En théorie, il existe un risque que les agonistes des récepteurs à la thrombopoïétine (TPO-R) puissent favoriser la progression d’hémopathies malignes existantes telles que le SMD. Les agonistes des TPO-R sont des facteurs de croissance qui entraînent la prolifération des cellules progénitrices thrombopoïétiques, la différenciation et la production de plaquettes. Le TPO-R est principalement exprimé à la surface des cellules de la lignée myéloïde.
Le diagnostic de TPI chez les patients adultes et les patients âgés doit avoir été confirmé par l’exclusion de toutes les autres affections cliniques se manifestant par une thrombopénie ; en particulier, tout diagnostic de SMD doit être exclu. La réalisation d’une aspiration et d’une biopsie de moelle osseuse doit être envisagée au cours de la maladie et du traitement, en particulier chez les patients de plus de 60 ans et ceux qui présentent des symptômes systémiques ou des signes anormaux tels qu’une augmentation des cellules blastiques périphériques.
Insuffisance hépatique sévère
Les informations disponibles sur l’utilisation de l’avatrombopag chez les patients souffrant d’une insuffisance hépatique sévère (classe C Child-Pugh, score MELD > 24) sont limitées. Le traitement par avatrombopag sera instauré chez ces patients uniquement si les bénéfices attendus l’emportent sur les risques anticipés (voir rubriques 4.2 et 5.2).
Les patients souffrant d’une insuffisance hépatique sévère doivent bénéficier d’un accompagnement conforme à la pratique clinique, sous la forme d’une surveillance étroite des signes précoces d’aggravation ou de nouvelle apparition d’une encéphalopathie hépatique, d’ascites ou d’une tendance thrombotique ou hémorragique lors du suivi des examens de la fonction hépatique, des examens d’évaluation de la coagulation et des examens d’imagerie du système porte le cas échéant.
Chez les patients souffrant d’une maladie hépatique de classe C sur l’échelle de Child-Pugh traités par l’avatrombopag avant une procédure invasive, des analyses biologiques devront être réalisées le jour de la procédure en vue de détecter une éventuelle augmentation anormalement élevée du taux de plaquettes.
Utilisation chez les patients souffrant d’une maladie hépatique chronique subissant des procédures invasives
L’objectif du traitement par Doptelet est d’augmenter les taux de plaquettes. Même si le profil bénéfice-risque associé aux procédures non spécifiquement incluses dans les essais cliniques est probablement similaire, l’efficacité et la sécurité de l’avatrombopag n’ont pas été établies dans les chirurgies lourdes telles que la laparotomie, la thoracotomie, la chirurgie à cœur ouvert, la craniotomie ou l’excision d’organes.
Reprise du traitement pour les patients atteints de maladie hépatique chronique et soumis à des procédures invasives
Les informations disponibles sur l’utilisation de l’avatrombopag chez des patients ayant déjà pris de l’avatrombopag sont limitées.
Co-administration avec des produits à base d’interféron
Les produits à base d’interféron étant connus pour diminuer les taux de plaquettes, cette diminution doit être prise en compte lors de la co-administration d’avatrombopag et de produits à base d’interféron.
Lactose
Les patients souffrant de troubles héréditaires rares d’intolérance au lactose, de déficit en lactase total ou de malabsorption du glucose-galactose ne doivent pas prendre ce médicament.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Inhibiteur de la P-gp
L’administration concomitante d’avatrombopag et d’inhibiteurs de la P-gp a entraîné des altérations de l’exposition qui n’étaient pas significatives sur le plan clinique. Aucune adaptation posologique n’est recommandée (voir rubrique 5.2).
Inhibiteurs du CYP3A4/5 et du CYP2C9
L’administration concomitante d’avatrombopag et de doubles inhibiteurs modérés ou puissants du CYP3A4/5 et du CYP2C9 (fluconazole, par exemple) augmente l’exposition à l’avatrombopag. En cas d’administration concomitante d’avatrombopag et d’inhibiteurs modérés ou puissants du CYP2C9, une augmentation de l’exposition à l’avatrombopag est anticipée.
Maladie hépatique chronique
L’augmentation de l’exposition à l’avatrombopag ne devrait pas avoir d’effet important sur le plan clinique sur la numération plaquettaire en raison de la durée de traitement de 5 jours ; par conséquent, aucune adaptation posologique n’est recommandée. Néanmoins, des analyses biologiques devront être réalisées chez ces patients le jour de la procédure en vue de détecter une éventuelle augmentation anormalement élevée du taux de plaquettes (voir rubriques 4.2 et 5.2).
Thrombopénie immunitaire chronique
Il convient de réduire la dose initiale de l’avatrombopag lorsqu’il est utilisé en concomitance avec un double inhibiteur modéré ou puissant du CYP2C9 et du CYP3A4/5 (voir le tableau 4 et la rubrique 4.2). Une réduction de la posologie initiale devra également être envisagée chez les patients recevant un inhibiteur modéré ou puissant du CYP2C9.
Chez les patients qui commencent un traitement par des doubles inhibiteurs modérés ou puissants du CYP2C9 et du CYP3A4/5, ou par des inhibiteurs modérés ou puissants du CYPC29, alors qu’ils sont sous avatrombopag, il convient de surveiller la numération plaquettaire et d’adapter la dose d’avatrombopag si nécessaire (voir le tableau 2, le tableau 3 et la rubrique 4.2).
Inducteurs du CYP3A4/5 et du CYP2C9
L’administration concomitante de doubles inducteurs modérés ou puissants du CYP3A4/5 et du CYP2C9 (rifampicine, enzalutamide, par exemple) réduit l’exposition à l’avatrombopag et peut diminuer l’effet sur la numération plaquettaire. En cas d’administration concomitante d’avatrombopag et d’inducteurs modérés ou puissants du CYP2C9, une diminution de l’exposition à l’avatrombopag est anticipée.
Maladie hépatique chronique
La diminution de l’exposition à l’avatrombopag ne devrait pas avoir d’effet cliniquement important sur la numération plaquettaire en raison de la durée de traitement de 5 jours. Aucune adaptation posologique n’est recommandée (voir rubrique 5.2).
Thrombopénie immunitaire chronique
Il convient d’augmenter la dose initiale recommandée de Doptelet lorsqu’il est utilisé en concomitance avec un double inducteur modéré ou puissant du CYP2C9 et du CYP3A4/5 (voir le tableau 4 et la rubrique 4.2). Une augmentation de la posologie initiale devra également être envisagée chez les patients recevant un inducteur modéré ou puissant du CYP2C9.
Chez les patients qui commencent un traitement par des doubles inducteurs modérés ou puissants du CYP2C9 et du CYP3A4/5, ou des inducteurs modérés ou puissants du CYP2C9, alors qu’ils sont sous avatrombopag, il convient de surveiller la numération plaquettaire et d’adapter la dose si nécessaire (voir le tableau 2, le tableau 3 et la rubrique 4.2).
Médicaments pour le traitement de la TPI
Dans les essais cliniques, les médicaments utilisés pour le traitement de la TPI en association avec l’avatrombopag comprenaient des corticostéroïdes, le danazol, la dapsone et des immunoglobulines intraveineuses (IgIV). La numération plaquettaire doit être surveillée en cas d’association de l’avatrombopag avec d’autres médicaments pour le traitement de la TPI afin de s’assurer que la numération plaquettaire reste dans l’intervalle recommandé.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l'utilisation de l’avatrombopag chez la femme enceinte. Les études effectuées chez l’animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction (voir rubrique 5.3.). Doptelet n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
Il n’y a pas de données cliniques sur la présence d’avatrombopag dans le lait maternel, les effets sur l’enfant allaité ou les effets sur la production de lait. On ne sait pas si l’avatrombopag ou ses métabolites sont excrétés dans le lait maternel. De l’avatrombopag a été détecté dans le lait de rats femelles allaitantes (voir rubrique 5.3). Un risque pour les nourrissons allaités ne peut être exclu. Il faudra décider d’interrompre l’allaitement ou d’interrompre/de s’abstenir du traitement avec Doptelet en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
L’effet de l’avatrombopag sur la fertilité humaine n’a pas été établi et un risque ne peut être exclu. Dans les études effectuées chez l’animal, l’avatrombopag n’a eu aucun effet sur la fertilité des mâles et des femelles ou sur l’embryogenèse précoce chez les rats (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Doptelet n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Maladie hépatique chronique
La sécurité de l’avatrombopag a été évaluée dans deux essais randomisés menés en double aveugle et contrôlés par placebo, ADAPT-1 et ADAPT-2, dans lesquels 430 patients souffrant d’une maladie hépatique chronique et d’une thrombocytopénie ont reçu de l’avatrombopag (n = 274) ou un placebo (n = 156) ; les essais impliquaient une évaluation post-dose de la sécurité.
Thrombopénie immunitaire chronique
La sécurité de l’avatrombopag chez les patients adultes a été évaluée dans trois essais contrôlés et un essai non contrôlé ayant inclus 161 patients atteints de thrombopénie immunitaire chronique. Les données de sécurité combinées issues de ces quatre essais portent sur 128 patients qui ont été exposés à l’avatrombopag pendant une durée médiane de 29 semaines.
La sécurité de l’avatrombopag chez les patients pédiatriques âgés de 1 an à moins de 18 ans atteints de thrombopénie persistante ou chronique a été évaluée dans un essai randomisé et contrôlé contre placebo comprenant une phase principale en double aveugle de 12 semaines suivie d’une phase d’extension en ouvert facultative au cours de laquelle les patients ont pu recevoir l’avatrombopag pendant une période pouvant aller jusqu’à 2 ans. Les données de sécurité issues de la phase principale portent sur 54 patients exposés à l’avatrombopag pendant une durée médiane de 12 semaines. Le profil de sécurité global chez les patients pédiatriques traités par l’avatrombopag est comparable à celui observé chez les patients adultes.
Liste des effets indésirables
Les effets indésirables sont classés selon la catégorie de fréquence et la classe de systèmes d'organes MedDRA. Les catégories de fréquences sont définies à l'aide de la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Population d’étude présentant une maladie hépatique chronique
| Classe de système d’organe | Fréquent | Peu fréquent | Fréquence | ||||
| (Terminologie MedDRA*) | indéterminée | ||||||
| Affections hématologiques et du système lymphatique | Anémie | ||||||
| Affections du système immunitaire | Hypersensibilité | ||||||
| Affections vasculaires | Thrombose de la veine porte | ||||||
| Affections musculo-squelettiques et systémiques | Douleurs osseuses Myalgie | ||||||
| Troubles généraux et anomalies au site d'administration | Fatigue | Fièvre | |||||
* Medical Dictionary for Regulatory Activities (MedDRA) version 19.1.
Population d’étude présentant une thrombopénie immunitaire primaire chronique
| Classe de système d’organe | Fréquence | Effet indésirable | ||
| (Terminologie MedDRA*) | ||||
| Infections et infestations | Peu fréquent | Furoncle, thrombophlébite septique, infection des voies respiratoires supérieures | ||
| Tumeurs bénignes, malignes et non précisées (incl kystes et polypes) | Peu fréquent | Myélofibrose | ||
| Affections hématologiques et du système lymphatique | Fréquent | Thrombopénie, anémie, splénomégalie | ||
| Peu fréquent | Leucocytose | |||
| Affections du système immunitaire | Fréquence indéterminée | Hypersensibilité | ||
| Troubles du métabolisme et de la nutrition | Fréquent | Hyperlipidémie, appétit diminué | ||
| Peu fréquent | Déshydratation, hypertriglycéridémie, appétit augmenté, déficience en fer | |||
| Affections psychiatriques | Peu fréquent | Sautes d’humeur | ||
| Affections du système nerveux | Très fréquent | Céphalées | ||
| Fréquent | Sensations vertigineuses, gêne de la tête, migraine, paresthésies | |||
| Peu fréquent | Accident cérébrovasculaire, trouble cognitif, dysgueusie, hypoesthésie, trouble sensoriel, accident ischémique transitoire | |||
| Affections oculaires | Peu fréquent | Sensation anormale dans l’œil, irritation oculaire, prurit oculaire, gonflement oculaire, augmentation de la sécrétion lacrymale, gêne oculaire, photophobie, occlusion de l’artère rétinienne, vision trouble, défauts visuels | ||
| Affections de l’oreille et du labyrinthe | Peu fréquent | Douleur auriculaire, hyperacousie | ||
| Affections cardiaques | Peu fréquent | Infarctus du myocarde | ||
| Affections vasculaires | Fréquent | Hypertension | ||
| Peu fréquent | Thrombose veineuse profonde, thrombose de la veine jugulaire, vasoconstriction | |||
| Affections respiratoires, thoraciques et médiastinales | Fréquent | Épistaxis, dyspnée | ||
| Peu fréquent | Hémoptysie, congestion nasale, embolie pulmonaire | |||
| Classe de système d’organe | Fréquence | Effet indésirable | ||
| (Terminologie MedDRA*) | ||||
| Affections gastro-intestinales | Fréquent | Nausées, diarrhée, vomissement, douleur abdominale haute, flatulences | ||
| Peu fréquent | Gêne abdominale, distension abdominale, douleur abdominale basse, varices anorectales, constipation, éructation, reflux gastro-œsophagien, glossodynie, hémorroïdes, paresthésie orale, langue gonflée, trouble de la langue | |||
| Affections hépatobiliaires | Peu fréquent | Thrombose de la veine porte | ||
| Affections de la peau et du tissu sous-cutané | Fréquent | Rash, acné, pétéchies, prurit | ||
| Peu fréquent | Alopécie, sécheresse cutanée, ecchymose, hyperhidrose, trouble pigmentaire, rash prurigineux, hémorragie cutanée, irritation cutanée | |||
Affections musculo-squelettiques et systémiques | Fréquent | Arthralgie, dorsalgie, extrémités douloureuses, myalgie, douleur musculosquelettique | ||
| Peu fréquent | Arthropathie, gêne dans un membre, contractures musculaires, faiblesse musculaire, douleur musculosquelettique du thorax | |||
| Affections du rein et des voies urinaires | Peu fréquent | Hématurie | ||
| Affections des organes de reproduction et du sein | Peu fréquent | Ménorragie, douleur du mamelon | ||
| Troubles généraux et anomalies au site d’administration | Très fréquent | Fatigue | ||
| Fréquent | Asthénie | |||
| Peu fréquent | Gêne thoracique, faim, douleur, gonflement périphérique | |||
| Investigations | Fréquent | Glucose sanguin augmenté, numération plaquettaire augmentée**, glucose sanguin diminué, triglycérides sanguins augmentés, lactate déshydrogénase sanguine augmentée, numération plaquettaire diminuée, alanine aminotransférase augmentée, gastrine sanguine augmentée | ||
| Peu fréquent | Aspartate aminotransférase augmentée, pression artérielle augmentée, fréquence cardiaque irrégulière, enzyme hépatique augmentée | |||
* Medical Dictionary for Regulatory Activities (MedDRA) version 19.1.
** Dans l’essai clinique mené chez des patients pédiatriques, une thrombocytose a été rapportée chez un patient pendant la phase principale de l’étude et chez un patient pendant la phase d’extension en ouvert.
Description de certains effets indésirables
Événements thromboemboliques
Dans les essais cliniques ADAPT-1 et ADAPT-2 menés chez des patients souffrant d’une thrombocytopénie et d’une maladie hépatique chronique, un événement de thrombose de la veine porte lié au traitement a été observé chez un patient (n = 1/274 des patients traités par l’avatrombopag) ; ce cas a été rapporté 14 jours après la fin du traitement par Doptelet. Cet effet indésirable a été évalué comme non grave.
Dans les quatre essais cliniques combinés qui ont été menés chez des patients adultes atteints de thrombopénie immunitaire chronique, des événements thromboemboliques ont été observés chez 7 % (9/128) des patients. Le seul événement thromboembolique qui a été observé chez plus d’un patient a été l’accident cérébrovasculaire, qui est survenu chez 1,6 % (2/128) des patients. Chez les patients pédiatriques atteints de thrombopénie immunitaire persistante ou chronique, des événements thromboemboliques sont survenus chez 1,4 % (1/73) des patients traités par l’avatrombopag.
Thrombopénie après arrêt du traitement chez les patients atteints de thrombopénie immunitaire chronique
Dans les 4 essais cliniques combinés qui ont été menés chez des patients atteints de thrombopénie immunitaire chronique, des diminutions transitoires de la numération plaquettaire à des niveaux inférieurs à ceux mesurés à l’inclusion ont été observés après l’arrêt du traitement chez 8,6 % (11/128) des patients traités par l’avatrombopag.
Réactions d’hypersensibilité
Réactions d’hypersensibilité incluant prurit, rash, gonflement du visage et gonflement de la langue.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n'y a pas d'antidote spécifique en cas de surdosage avec l’avatrombopag. En cas de surdosage avéré ou suspecté, le traitement par Doptelet devra être interrompu et les plaquettes étroitement surveillées car l’augmentation de la numération plaquettaire induite par l’avatrombopag dépend de la dose administrée.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : antihémorragiques, autres hémostatiques systémiques, code ATC : B02BX08
Mécanisme d’action
L’avatrombopag est une petite molécule agoniste des récepteurs de la thrombopoïétine (TPO), active par voie orale, qui stimule la prolifération et la différenciation des mégacaryocytes à partir des précurseurs de la moelle osseuse, stimulant ainsi la production de plaquettes. Lors de sa liaison aux récepteurs de la TPO, l’avatrombopag n’entre pas en compétition avec la TPO et exerce un effet additif à celui de la TPO sur la production de plaquettes.
Efficacité et sécurité cliniques
Études menées dans le cadre d’une maladie hépatique chronique
L’efficacité et la sécurité de l’avatrombopag dans le traitement de patients adultes présentant une maladie hépatique chronique et une numération plaquettaire ˂ 50 × 109/L chez lesquels une procédure était programmée ont été étudiées dans 2 études multicentriques similaires de phase 3, randomisées, en double aveugle, contrôlées contre placebo (ADAPT-1 et ADAPT-2). Dans chaque étude, les patients étaient affectés à la cohorte de numération plaquettaire basse (˂ 40 × 109/L) ou à la cohorte de numération plaquettaire élevée (≥ 40 à ˂ 50 × 109/L) en fonction de leur taux de plaquettes à l’inclusion. Les patients étaient ensuite randomisés selon un rapport de 2:1 pour recevoir de l’avatrombopag ou un placebo.
Les patients affectés à la cohorte avec numération plaquettaire basse ont reçu 60 mg d’avatrombopag ou le placebo correspondant une fois par jour pendant 5 jours, et les patients affectés à la cohorte avec numération plaquettaire élevée ont reçu 40 mg d’avatrombopag ou le placebo correspondant une fois par jour pendant 5 jours. Les patients admissibles devaient subir leur procédure (procédures à risque hémorragique faible, telles que endoscopie et coloscopie (60,8 %), à risque hémorragique modéré, telles que biopsie du foie et chimioembolisation pour un CHC (17,2 %) ou à risque hémorragique élevé, telles que procédures dentaires et ablation par radiofréquence (22,1 %) 5 à 8 jours après leur dernière dose de traitement. Les populations de patients étaient similaires entre les cohortes avec numération plaquettaire basse et élevée à l’inclusion et se composaient de 66 % d’hommes et 35 % de femmes ; l’âge médian était de 58 ans et 61 % des patients étaient de race blanche, 34 % Asiatiques et 3 % de race noire. En tout, 24,8 % des patients étaient âgés de 65 ans ou plus, 4,6 % de 75 ans ou plus et seulement 1 (0,2 %) de 85 ans ou plus. Les scores MELD des patients allaient de < 10 (37,5 %), 10 à 14 (46,3 %) et de > 14 à < 24 (16,2 %), et incluaient les patients avec un score CTP de classe A (56,4 %), de classe B (38,1 %) et de classe C (5,6 %).
Dans l’étude ADAPT-1, 231 patients au total ont été randomisés ; 149 patients dans le groupe sous avatrombopag et 82 patients dans le groupe sous placebo. Dans la cohorte avec numération plaquettaire basse à l’inclusion, le taux de plaquettes moyen dans le groupe traité par avatrombopag était de 31,1 × 10⁹/L et de 30,7 × 10⁹/L chez les patients sous placebo. Dans la cohorte avec numération plaquettaire élevée à l’inclusion, le taux de plaquettes moyen dans le groupe traité par avatrombopag était de 44,3 × 10⁹/L et de 44,9 × 10⁹/L chez les patients sous placebo.
Dans l’étude ADAPT-2, 204 patients au total ont été randomisés ; 128 patients dans le groupe sous avatrombopag et 76 patients dans le groupe sous placebo. Dans la cohorte avec numération plaquettaire basse à l’inclusion, le taux de plaquettes moyen dans le groupe traité par avatrombopag était de 32,7 × 10⁹/L et de 32,5 × 10⁹/L chez les patients sous placebo. Dans la cohorte avec numération plaquettaire élevée à l’inclusion, le taux de plaquettes moyen dans le groupe traité par avatrombopag était de 44,3 × 10⁹/L et de 44,5 × 10⁹/L chez les patients sous placebo.
Les répondeurs étaient définis comme les patients n’ayant pas nécessité de transfusion de plaquettes ou toute procédure de secours pour traiter un saignement après la randomisation et jusqu’à 7 jours après la procédure programmée. Les résultats sont présentés dans le tableau 5.
Tableau 5 : Résultats d’efficacité par cohorte de numération plaquettaire à l’inclusion et groupe de traitement – ADAPT-1 et ADAPT-2
| Cohorte avec numération plaquettaire basse à l’inclusion (< 40 × 109/L) | ||||||||
| Catégorie | ADAPT-1 | ADAPT-2 | ||||||
Placebo (n = 48) | Avatrombopag 60 mg (n = 90) | Placebo (n = 43) | Avatrombopag 60 mg (n = 70) | |||||
| Proportion de sujets ne nécessitant pas de transfusion de plaquettes ou de procédure de | ||||||||
| secours pour un saignement | ||||||||
Répondeurs IC à 95 %a | 23 % (11, 35) | 66 % (56, 75) | 35 % (21, 49) | 69 % (58, 79) | ||||
| Valeur de Pb | ˂ 0,0001 | 0,0006 | ||||||
| Proportion de sujets avec une numération plaquettaire ≥ 50 × 109/L le jour de la procédure | ||||||||
Répondeurs IC à 95 %a | 4 % (0, 10) | 69 % (59, 79) | 7 % (0, 15) | 67 % (56, 78) | ||||
| Valeur de Pb | ˂ 0,0001 | ˂ 0,0001 | ||||||
| Variation du taux de plaquettes entre l’inclusion et le jour de la procédure | ||||||||
| Moyenne (ET) × 109/L | 0,8 (6,4) | 32,0 (25,5) | 3,0 (10,0) | 31,3 (24,1) | ||||
| Médiane × 109/L | 0,5 | 28,3 | 0,5 | 28,0 | ||||
| Valeur de Pc | ˂ 0,0001 | ˂ 0,0001 | ||||||
| Cohorte avec numération plaquettaire élevée à l’inclusion (> 40 à < 50 × 109/L) | ||||||||
| Catégorie | ADAPT-1 | ADAPT-2 | ||||||
Placebo (n = 34) | Avatrombopag 40 mg (n = 59) | Placebo (n = 33) | Avatrombopag 40 mg (n = 58) | |||||
| Proportion de sujets ne nécessitant pas de transfusion de plaquettes ou de procédure de | ||||||||
| secours pour un saignement | ||||||||
Répondeurs IC à 95 %a | 38 % (22, 55) | 88 % (80, 96) | 33 % (17, 49) | 88 % (80, 96) | ||||
| Valeur de Pb | ˂ 0,0001 | ˂ 0,0001 | ||||||
| Proportion de sujets avec une numération plaquettaire ≥ 50 × 109/L le jour de la procédure | ||||||||
Répondeurs IC à 95 %a | 21 % (7, 34) | 88 % (80, 96) | 39 % (23, 56) | 93 % (87, 100) | ||||
| Valeur de Pb | ˂ 0,0001 | ˂ 0,0001 | ||||||
| Variation du taux de plaquettes entre l’inclusion et le jour de la procédure | ||||||||
| Moyenne (ET) × 109/L | 1,0 (9,3) | 37,1 (27,4) | 5,9 (14,9) | 44,9 (33,0) | ||||
| Médiane × 109/L | 0,0 | 33,0 | 3,3 | 41,3 | ||||
| Valeur de Pc | ˂ 0,0001 | ˂ 0,0001 | ||||||
a Intervalle de confiance bilatéral à 95 % basé sur une approximation normale. b Test de Cochran-Mantel-Haenszel. c Test de la somme des rangs de Wilcoxon. | ||||||||
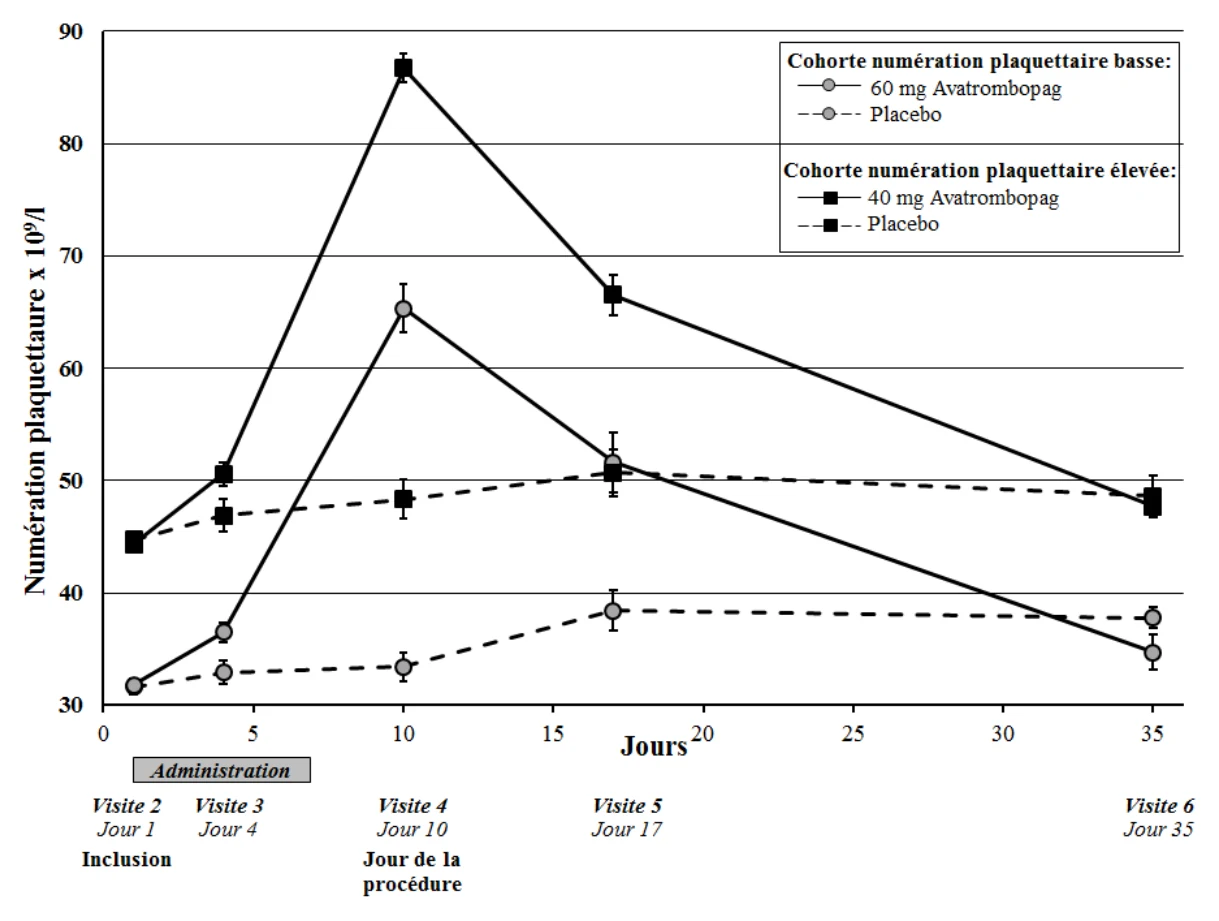
Une augmentation progressive de la numération plaquettaire a été mesurée dans les groupes traités par avatrombopag à partir du jour 4 post-dose, pour atteindre un pic le jour 10-13 et revenir proche des valeurs initiales au jour 35 (Figure 1) ; la numération plaquettaire moyenne était restée supérieure ou égale à 50 × 109/L le jour 17 (Visite 5).
Figure 1 : Numération plaquettaire moyenne (+/- écart-type) en jours à partir du début du traitement, par cohorte de numération plaquettaire à l’inclusion et groupe de traitement – études ADAPT-1 et ADAPT-2 combinées
L’efficacité de l’avatrombopag était similaire dans les différents sous-groupes pour la population des études de phase 3 combinées (ADAPT-1 et ADAPT-2). La proportion de sujets ne nécessitant pas de transfusion de plaquettes ou de procédure de secours pour un saignement était globalement similaire dans les différents sous-groupes.
Études menées dans le cadre de la thrombopénie immunitaire chronique
L’efficacité de Doptelet chez les patients adultes atteints de thrombopénie immunitaire chronique a été évaluée dans un essai de phase 3 multicentrique, randomisé, en double aveugle, contrôlé contre placebo (Étude 302). Les patients avaient reçu au préalable au moins un traitement contre la thrombopénie immunitaire chronique et présentaient un taux de plaquettes moyen à la sélection et à l’inclusion < 30 × 109/L. Les patients ont été stratifiés de manière centralisée en fonction du statut de splénectomie, de la numération plaquettaire à l’inclusion (≤ 15 ou > 15 × 109/L) et de l’utilisation concomitante de médicaments pour la thrombopénie immunitaire chronique, puis randomisés (2:1) pour recevoir soit l’avatrombopag soit le placebo pendant 6 mois. Les patients ont reçu une dose initiale de 20 mg une fois par jour, puis les doses ont été adaptées en fonction de l’évolution de la numération plaquettaire.
En outre, les patients avaient la possibilité de réduire progressivement les médicaments pris en concomitance pour la TPI et de recevoir des traitements de secours selon les pratiques médicales en vigueur localement. Dans chaque groupe de traitement, plus de la moitié des patients avaient reçu ≥ 3 traitements antérieurs pour la TPI, et 29 % des patients du groupe placebo et 34 % des patients du groupe avatrombopag avaient subi une splénectomie.
Quarante-neuf patients ont été randomisés, dont 32 dans le groupe avatrombopag et 17 dans le groupe placebo, avec des numérations plaquettaires moyennes (ET) à l’inclusion qui étaient similaires entre les 2 groupes de traitement (14,1 [8,6] × 109/L et 12,7 [7,8] × 109/L, respectivement). L’âge médian était de 44 ans, 63 % des patients étaient des femmes, et 94 % étaient caucasiens, 4 % asiatiques et 2 % noirs. Au total, 8,2 % des patients étaient âgés de ≥ 65 ans et aucun patient n’était âgé de ≥ 75 ans. La durée d’exposition médiane a été de 26 semaines pour les patients traités par l’avatrombopag et de 6 semaines pour les patients traités par le placebo. Dans cet essai, le principal critère d’efficacité était le nombre cumulé de semaines au cours desquelles la numération plaquettaire était ≥ 50 × 109/L en l’absence de traitement de secours pendant la période de traitement de 6 mois. Les patients traités par l’avatrombopag ont présenté des taux de plaquettes ≥ 50 × 109/L en l’absence de traitement de secours sur une durée plus longue que les patients qui ont reçu le placebo (médiane de 12,4 [0 ; 25] contre 0 [0 ; 2] semaines, respectivement p < 0,0001) (voir le tableau 6).
Tableau 6 : Nombre cumulé de semaines avec réponse plaquettaire – Étude 302
| Critère principal d’efficacité | Avatrombopag | Placebo | ||||
| (n = 32) | (n = 17) | |||||
| Nombre cumulé de semaines avec réponse plaquettaire* | ||||||
| Moyenne (ET) | 12,0 (8,75) | 0,1 (0,49) | ||||
| Médiane | 12,4 | 0,0 | ||||
| Min., max. | 0 ; 25 | 0 ; 2 | ||||
| Valeur de p obtenue avec le test de la somme des rangs de Wilcoxon | < 0,0001 | |||||
* Le nombre cumulé de semaines avec réponse plaquettaire est défini comme le nombre total de semaines au cours desquelles la numération plaquettaire était ≥ 50 × 109/L en l’absence de traitement de secours durant les 6 mois de traitement.
De plus, une proportion plus importante de patients du groupe de traitement par l’avatrombopag a présenté des numérations plaquettaires ≥ 50 × 109/L au jour 8 par rapport au groupe placebo (21/32 ; 66 % contre 0/17 ; 0,0 %, respectivement ; IC à 95 % [47 ; 86] ; p < 0,0001). Peu de sujets recevaient des médicaments concomitants pour la TPI à l’inclusion, mais une proportion plus importante de patients du groupe de traitement par l’avatrombopag a présenté une réduction de l’utilisation concomitante de médicaments pour la TPI par rapport au début de l’étude par comparaison avec le groupe placebo (5/15 ; 33 % contre 0/7 ; 0,0 %, respectivement ; IC à 95 % [12 ; 62] ; p = 0,1348).
Étude menée dans le cadre de la thrombopénie immunitaire persistante ou chronique chez des patients pédiatriques
L’efficacité de Doptelet a été évaluée chez des patients pédiatriques atteints de thrombopénie immunitaire persistante ou chronique âgés de 1 an à moins de 18 ans dans un essai randomisé, en double aveugle, contrôlé contre placebo. La phase de traitement randomisée de 12 semaines (phase principale) était suivie d’une phase d’extension facultative au cours de laquelle tous les patients ont reçu l’avatrombopag.
Les patients devaient être atteints d’une TPI primaire diagnostiquée depuis au moins 6 mois et avoir présenté une réponse insuffisante à au moins un traitement antérieur. L’étude a inclus 75 patients, qui ont été randomisés selon un rapport de 3:1 pour recevoir l’avatrombopag ou le placebo dans 3 cohortes d’âge : ≥ 12 ans à < 18 ans (n = 29), ≥ 6 ans à < 12 ans (n = 28) et ≥ 1 an à < 6 ans (n = 18).
Le critère d’évaluation principal était la réponse plaquettaire durable, définie comme la proportion de patients ayant présenté une numération plaquettaire ≥ 50 × 109/L lors d’au moins 6 des 8 mesures hebdomadaires réalisées au cours des 8 dernières semaines de la période de traitement de 12 semaines (phase principale), sans traitement de secours.
Le critère principal alternatif (analysé en tant que critère secondaire) était la réponse plaquettaire, définie comme la proportion de patients ayant présenté une numération plaquettaire ≥ 50 × 109/L lors d’au moins 2 mesures consécutives au cours de la phase principale, sans traitement de secours.
Tableau 7 : Réponse plaquettaire durable et réponse plaquettaire – essai de phase 3 mené chez des patients pédiatriques atteints de TPI persistante ou chronique
| Critère d’évaluation | Avatrombopag (n = 54) | Placebo (n = 21) | ||||||
| Réponse plaquettaire durable, n% (critère principal) | ||||||||
| Oui | 15 (27,8) | 0 | ||||||
| Non | 39 (72,2) | 21 (100,0) | ||||||
| Différence entre les proportions (avatrombopag – placebo) (IC à 95 %) | 27,8 (15,8 ; 39,7) | |||||||
| Valeur de p selon le test de Cochran-Mantel-Haenszel (avatrombopag vs placebo) | p = 0,0077a | |||||||
| Réponse plaquettaire, n% (critère principal alternatif) | ||||||||
| Oui | 44 (81,5) | 0 | ||||||
| Non | 10 (18,5) | 21 (100,0) | ||||||
| Différence entre les proportions (avatrombopag – placebo) (IC à 95 %) | 81,5 (71,1 ; 91,8) | |||||||
| Valeur de p selon le test de Cochran-Mantel-Haenszel (avatrombopag vs placebo) | p < 0,0001a | |||||||
a Correspond à la valeur de p calculée selon le test exact de Fisher, utilisé à la place du test de Cochran-Mantel-Haenszel en raison du faible nombre de répondeurs dans la strate.
Remarque : le test de Cochran-Mantel-Haenszel a été ajusté en fonction de la cohorte d’âge et de la numération plaquettaire à l’inclusion.
La proportion de patients ayant dû recevoir un traitement de secours était significativement plus faible (p = 0,0008) dans le groupe avatrombopag (7,4 %) que dans le groupe placebo (42,9 %).
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Doptelet dans tous les sous-groupes de la population pédiatrique en présence d'une thrombocytopénie secondaire à une maladie hépatique (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Les profils de concentration plasmatique-temps après l’administration par voie orale d’avatrombopag se caractérisaient par un temps de latence court (0,5 – 0,75 heure) et un pic d’exposition 6 à 8 heures après l’administration de la dose. Dans une étude pharmacocinétique à doses multiples menée chez des volontaires en bonne santé, l’état d’équilibre a été atteint 5 jours après l’administration. Des essais cliniques croisés, randomisés, menés en ouvert avec le même type de schéma ont été menés chez des sujets en bonne santé pour évaluer les effets d’une alimentation riche ou pauvre en matières grasses sur la biodisponibilité et la variabilité pharmacocinétique de l’avatrombopag. L’administration avec les aliments quels qu’ils soient n’a pas eu d’effet cliniquement important sur la vitesse (Cmax) ou l’ampleur (ASC) de l’exposition à l’avatrombopag. Néanmoins, il y a eu une réduction significative (d’environ 50 %) de la variabilité inter- et intra-sujets de l’ASC et la Cmax de l’avatrombopag administré au cours des repas (voir rubriques 4.2 et 4.5).
Interaction avec la nourriture
L’administration d’avatrombopag avec un repas riche ou pauvre en matières grasses n’a pas entraîné de modifications importantes sur le plan clinique de la vitesse ou de l’ampleur de l’absorption de l’avatrombopag. Néanmoins, l’administration d’avatrombopag avec un repas riche ou pauvre en matières grasses a diminué la variabilité pharmacocinétique inter- et intra-sujets d’environ 50 %. En conséquence, l’avatrombopag doit être administré au cours du repas (voir rubrique 4.2).
Distribution
Les études in vitro suggèrent que l’avatrombopag est hautement lié aux protéines plasmatiques humaines (> 96 %). Sur la base de l’analyse pharmacocinétique populationnelle, le volume de distribution apparent de l’avatrombopag chez les patients présentant une thrombocytopénie et une maladie hépatique chronique est d’environ 180 L et le volume de distribution apparent de l’avatrombopag chez les patients atteints de thrombopénie immunitaire chronique est d’environ 235 L, ce qui suggère que l’avatrombopag est largement distribué.
Biotransformation
Le métabolisme oxydatif de l’avatrombopag est essentiellement médié par le CYP2C9 et le CYP3A4. L’avatrombopag est un substrat pour le transport médié par la p-glycoprotéine (P-gp) même si aucune différence cliniquement significative n’est à prévoir en termes d’augmentation du taux de plaquettes lorsque l’avatrombopag est co-administré avec un puissant inhibiteur de la P-gp. D’après les études in vitro, aucune autre protéine de transport (OATP1B1, OATP1B3, OCT2, OAT1 et OAT3) ne devrait jouer un rôle significatif dans la disposition de l’avatrombopag.
Tableau 8 : Interactions médicamenteuses : variations de la pharmacocinétique de l’avatrombopag en présence du médicament co-administré
| Médicament co-administré* | Rapport des moyennes géométriques | |||||
| [IC à 90 %] de la PK de l’avatrombopag avec/sans | ||||||
| médicament co- administré (aucun effet = 1,00) | ||||||
| ASC0-inf | Cmax | |||||
| Puissant inhibiteur du CYP3A | ||||||
| Itraconazole | 1,37 (1,10 ; 1,72) | 1,07 (0,86 ; 1,35) | ||||
| Inhibiteur modéré du CYP3A et du CYP2C9 | ||||||
| Fluconazole | 2,16 (1,71 ; 2,72) | 1,17 (0,96 ; 1,42) | ||||
| Inducteur modéré du CYP2C9 et puissant du CYP3A | ||||||
| Rifampine | 0,57 (0,47 ; 0,62) | 1,04 (0,88 ; 1,23) | ||||
| Inhibiteur de la P-gp | ||||||
| Cyclosporine | 0,83 (0,65 ; 1,04) | 0,66 (0,54 ; 0,82) | ||||
| Inhibiteur modéré de la P-gp et du CYP3A | ||||||
| Vérapamil | 1,61 (1,21 ; 2,15) | 1,26 (0,96 ; 1,66) | ||||
* à l’état d’équilibre, sauf pour la cyclosporine qui était administré en dose unique
Effet de l’avatrombopag
In vitro, l’avatrombopag n’inhibe pas le CYP1A, le CYP2B6, le CYP2C8, le CYP2C9, le CYP2C19, le CYP2D6, le CYP2E1 ou le CYP3A, n’induit pas le CYP1A, le CYP2B6, le CYP2C et le CYP3A, et induit faiblement le CYP2C8 et le CYP2C9.
In vitro, l’avatrombopag inhibe le transporteur d'anion organique (OAT) 1 et 3 et la protéine de résistance du cancer du sein (BCRP) mais pas le polypeptide du transporteur d’anion organique (OATP) 1B1 et 1B3 et le transporteur de cation organique (OCT) 2.
Effet des protéines de transport
L’avatrombopag est un substrat pour le transport médié par la P-glycoprotéine (P-gp) (voir tableau 8). L’avatrombopag n’est pas un substrat pour l’OATP1B1, l’OATP1B3, l’OCT2, l’OAT1 et l’OAT3.
Élimination
L’avatrombopag est essentiellement éliminé dans les selles. Après l’administration d’une dose unique de 20 mg d’avatrombopag marquée au 14C à des volontaires de sexe masculin en bonne santé, 88 % de la dose était récupérée dans les selles et 6 % dans les urines. Sur les 88 % de molécules médicamenteuses trouvées dans les selles, 77 % ont été identifiées comme étant des molécules d’origine (34 %) et du métabolite 4-hydroxy (44 %). Aucun métabolite d’avatrombopag n’a été détecté dans le plasma.
La demi-vie d’élimination plasmatique moyenne (%CV) de l’avatrombopag est d’environ 19 heures (19 %). Le (%CV) de la clairance de l’avatrombopag est estimé à 6,9 L/h (29 %).
Linéarité
L’avatrombopag affichait une pharmacocinétique proportionnelle à la dose après des doses uniques de 10 mg (0,5 fois la dose approuvée la plus faible) à 80 mg (1,3 fois la dose recommandée la plus élevée).
Populations particulières
Patients âgés
L’analyse pharmacocinétique populationnelle des concentrations plasmatiques d’avatrombopag dans les essais cliniques menés chez des sujets en bonne santé et des patients souffrant de thrombocytopénie associée à une maladie hépatique chronique ou chez des sujets en bonne santé et des patients atteints de TPI, qui incluaient 11 % (84/787) et 4 % (24/577) de participants âgés de 65 ans ou plus, respectivement, a suggéré que les expositions à l’avatrombopag n’étaient pas affectées par l’âge (voir rubrique 4.2).
Groupes de races ou ethniques
L’analyse pharmacocinétique populationnelle des concentrations plasmatiques d’avatrombopag dans les essais cliniques menés chez des sujets en bonne santé, des patients souffrant de thrombocytopénie associée à une maladie hépatique chronique et des patients atteints de TPI a indiqué que les expositions à l’avatrombopag étaient similaires chez les différentes races étudiées.
Insuffisance rénale
Les études menées chez l’homme ont démontré que la voie rénale n’était pas la principale voie d’élimination de l’avatrombopag intact ou de ses métabolites. Compte tenu du profil métabolique connu de l’avatrombopag et du fait que seulement 6 % de la dose est éliminée dans les urines, la probabilité que les effets de l’insuffisance rénale affectent la pharmacocinétique de l’avatrombopag est jugée très faible (voir rubriques 4.2 et 4.8).
L’analyse pharmacocinétique populationnelle de l’avatrombopag chez les sujets en bonne santé et les patients avec une thrombocytopénie associée à une maladie hépatique chronique a indiqué que les expositions étaient similaires chez les sujets en bonne santé et ceux souffrant d’une insuffisance rénale légère et modérée (ClCr ≥ 30 mL/min, Cockcroft-Gault).
La pharmacocinétique et la pharmacodynamie de l’avatrombopag n’ont pas été étudiées chez les patients souffrant d’insuffisance rénale sévère (ClCr < 30 mL/min, Cockcroft-Gault), notamment les patients nécessitant une hémodialyse.
Insuffisance hépatique
Une analyse pharmacocinétique populationnelle a évalué les expositions plasmatiques d’avatrombopag chez des patients souffrant d’une insuffisance hépatique légère à modérée sur la base des scores MELD (Model for End-Stage Liver Disease) et Child-Turcotte-Pugh. Aucune différence cliniquement importante n’a été observée au niveau des expositions à l’avatrombopag entre les patients avec des scores Child-Turcotte-Pugh (fourchette = 5 à 12) ou MELD (fourchette = 4 à 23) et les sujets en bonne santé. L’exposition plasmatique à l’avatrombopag était comparable chez les patients souffrant d’une maladie hépatique chronique consécutive à une hépatite virale (n = 242), une stéatohépatite non-alcoolique (n = 45) et une maladie hépatique alcoolique (n = 49) dans les études pivot de phase 3. Elle était également comparable à celle observée chez les sujets en bonne santé (n = 391). En raison du manque d’informations disponibles, l’avatrombopag ne devrait être utilisé que chez les patients présentant une insuffisance hépatique de Classe C de Child-Pugh si les bénéfices attendus l’emportent sur les risques attendus.
5.3 Données de sécurité préclinique
L’avatrombopag ne stimule pas la production de plaquettes chez les souris, les rats, les singes ou les chiens en raison de la spécificité unique des récepteurs de la TPO. Par conséquent, les données provenant de ces études réalisées chez les animaux n’illustrent pas totalement les effets indésirables potentiels associés aux augmentations des taux de plaquettes liées à l’avatrombopag chez l’Homme.
Des effets ont été observés chez l’animal uniquement à des expositions considérées comme suffisamment supérieures à l’exposition maximale observée chez l’homme, et ont peu de signification clinique. La principale toxicité de l’avatrombopag dans les études pivot à doses répétées concernait l’estomac, à fortes doses, avec des marges de sécurité adéquates comparativement à l’exposition à la dose maximale recommandée chez l’homme ; ces effets étaient réversibles, y compris dans les études de toxicité chronique.
Carcinogenèse
Dans des études de carcinogénicité de deux ans réalisées sur des souris et des rats, des tumeurs (carcinoïdes) gastriques à cellules neuroendocriniennes (cellule entérochromaffine, cellule ECL) sont apparues dans l’estomac après l’administration de doses élevées. Les carcinoïdes gastriques étaient jugés probablement liés à l’hypergastrinémie prolongée observée dans les études de toxicité. Les tumeurs carcinoïdes liés à l’hypergastrinémie chez les rongeurs sont généralement considérées comme à faible risque ou peu pertinentes pour l’homme.
L’avatrombopag n’était pas mutagène dans un essai in vitro de mutation inverse bactérienne (test d'AMES) ni clastogène dans un essai in vitro des aberrations chromosomiques sur des lymphocytes humains ou dans un essai in vivo du micronoyau réalisé sur la moelle osseuse de rats.
Toxicologie et/ou pharmacologie animale(s)
Au cours des études de toxicité de 4 semaines ou plus à doses répétées, des lésions gastriques liées au traitement ont été observées chez les souris, les rats et les singes cynomolgus. Dans ces espèces, l’avatrombopag était associé à des modifications histopathologiques au niveau de la muqueuse fundique de l’estomac glandulaire, caractérisées par une dégénérescence de l’épithélium glandulaire avec une diminution des cellules pariétales matures. Cet effet n’était pas associé à une réponse inflammatoire ou à des signes d’érosion ou de formation d’ulcère. La sévérité des lésions gastriques dépendait de la dose et de la durée de l’administration d’avatrombopag et affichait une tendance évidente à la réversibilité pendant la période de récupération. Les expositions (ASC) à des doses n’entraînant aucune lésion gastrique chez les espèces étaient 3 à 33 fois supérieures aux expositions humaines à la dose maximale recommandée chez l’homme (DMRH).
Toxicité sur la reproduction et le développement
L’avatrombopag n’a pas affecté la fertilité ou le développement embryonnaire précoce chez les rats mâles et femelles à des expositions respectivement 22 fois et 114 fois supérieures à l’ASC observée chez les patients à la dose recommandée de 60 mg une fois par jour.
Excrétion dans le lait maternel
L’avatrombopag était présent dans le lait de rates allaitantes après l’administration orale d’avatrombopag radiomarqué. Les paramètres pharmacocinétiques de l’avatrombopag dans le lait étaient similaires à ceux observés dans le plasma, avec un rapport d’exposition de la radioactivité associée à l’avatrombopag (lait-plasma) de 0,94.
Études chez l’animal juvénile
Dans une étude de toxicologie de 10 semaines menée chez le rat juvénile, l’avatrombopag a été administré à des doses allant de 20 à 300 mg/kg/jour. Il n’y a pas eu de mortalité, ni de signes cliniques en lien avec la substance étudiée aux doses allant jusqu’à 300 mg/kg/jour. Dans l’estomac, une dégénérescence, une hyperplasie régénérative et une atrophie de l’épithélium glandulaire dépendantes de la dose ont été observées à 100 et 300 mg/kg/jour ; les expositions atteintes à 100 mg/kg/jour chez les rats mâles correspondaient à 14 fois l’ASC observée chez les patients à la dose maximale recommandée de 60 mg une fois par jour. L’avatrombopag n’a pas entraîné de modifications gastriques chez les rats juvéniles mâles à des niveaux d’exposition correspondant à 7 fois l’ASC observée chez les patients à la dose maximale recommandée de 60 mg une fois par jour. Une incidence accrue de la minéralisation focale de fond a également été observée dans les reins des femelles à la dose de 300 mg/kg/jour (l’exposition des rates était 50 fois supérieure à l’exposition humaine d’après l’ASC à la dose quotidienne de 60 mg).
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Lactose monohydraté
Cellulose microcristalline (E460(i))
Crospovidone de type B (E1202)
Silice colloïdale anhydre (E551)
Stéarate de magnésium (E470b)
Pelliculage
Alcool polyvinylique (E1203)
Talc (E553b)
Macrogol 3350 (E1521)
Dioxyde de titane (E171)
Oxyde de fer jaune (E172)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
5 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquette (polyamide/polychlorure de vinyle/aluminium avec pellicule enfonçable en aluminium et poly(téréphtalate d'éthylène)) contenant 10 ou 15 comprimés pelliculés. Chaque boîte contient une plaquette de 10 ou 15 comprimés pelliculés ou deux plaquettes de 15 comprimés pelliculés.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Suède
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1373/001
EU/1/19/1373/002
EU/1/19/1373/003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 20 juin 2019
Date du dernier renouvellement : 09 février 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.