


Résumé des caractéristiques - Filspari
1. DÉNOMINATION DU MÉDICAMENT
Filspari 200 mg, comprimés pelliculés
Filspari 400 mg, comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Filspari 200 mg, comprimés pelliculés
Chaque comprimé contient 200 mg de sparsentan.
Excipient à effet notoire
Chaque comprimé contient 42 mg de lactose.
Filspari 400 mg, comprimés pelliculés
Chaque comprimé contient 400 mg de sparsentan.
Excipient à effet notoire
Chaque comprimé contient 84 mg de lactose.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé
Filspari 200 mg, comprimés pelliculés
Comprimé pelliculé blanc à blanc cassé, de forme oblongue, portant l’inscription « 105 » sur une face et aucune inscription sur l’autre face. Les dimensions des comprimés sont d’environ 13 mm × 7 mm.
Filspari 400 mg, comprimés pelliculés
Comprimé pelliculé blanc à blanc cassé, de forme oblongue, portant l’inscription « 021 » sur une face et aucune inscription sur l’autre face. Les dimensions des comprimés sont d’environ 18 mm × 8 mm.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Filspari est indiqué dans le traitement des patients adultes atteints d’une néphropathie à immunoglobulines A primitive (NIgA), présentant une protéinurie ≥ 1,0 g/jour (ou un rapport protéinurie/créatininurie ≥ 0,75 g/g, voir rubrique 5.1).
4.2 Posologie et mode d’administration
Posologie
Il convient d’initier le traitement par sparsentan à une dose de 200 mg une fois par jour pendant 14 jours, puis d’augmenter la dose pour atteindre une dose d’entretien de 400 mg une fois par jour, en fonction de la tolérance.
Des comprimés pelliculés de 200 mg et de 400 mg sont disponibles pour atteindre la dose d’entretien pendant la titration depuis la dose initiale de 200 mg une fois par jour jusqu’à la dose d’entretien de 400 mg une fois par jour. Si les patients présentent des problèmes de tolérance (pression artérielle systolique [PAS] ≤ 100 mmHg, pression artérielle diastolique ≤ 60 mmHg, aggravation d’un œdème ou hyperkaliémie), il est recommandé d’ajuster les médicaments concomitants, puis de réduire temporairement la dose de sparsentan ou de l’arrêter (voir rubriques 4.4 et 5.1). Lors de la reprise du traitement par sparsentan après une interruption, la répétition du schéma posologique initial peut être envisagée. L’interruption du traitement, précédée ou non d’une réduction de la dose de sparsentan, peut être envisagée en cas d’hypotension persistante ou de modifications de la fonction hépatique (voir rubrique 4.4).
Omission de prise
En cas d’oubli d’une dose, cette dernière ne doit pas être prise et la dose suivante doit être prise à l’heure habituelle. Aucune dose double ou supplémentaire ne doit être prise.
Populations particulières
Personnes âgées
Aucune adaptation posologique n’est nécessaire chez les patients âgés (voir rubrique 5.2). Chez les patients âgés, il convient de débuter le traitement par sparsentan à la dose de 200 mg une fois par jour pendant 14 jours. L’augmentation de la dose jusqu’à la dose d’entretien de 400 mg une fois par jour doit être effectuée avec prudence, en fonction de la tolérance (voir rubrique 4.4).
Insuffisance hépatique
Sur la base des données pharmacocinétiques, aucune adaptation posologique du sparsentan n’est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh ; voir rubrique 5.2).
L’expérience clinique est limitée chez les patients présentant une insuffisance hépatique modérée. Par conséquent, il convient de faire preuve de prudence lors de l’utilisation du sparsentan chez ces patients (voir rubrique 4.4).
Le sparsentan n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) ; son utilisation n’est donc pas recommandée chez ces patients.
L’expérience clinique est limitée chez les patients présentant des taux d’aspartate aminotransférase (ASAT)/alanine aminotransférase (ALAT) équivalant à plus de deux fois la limite supérieure de la normale (LSN). Par conséquent, il convient de ne pas instaurer de traitement par sparsentan chez les patients présentant des taux d’ASAT/ALAT > 2 × LSN (voir rubrique 4.4).
Atteinte de la fonction rénale
Aucune adaptation posologique n’est nécessaire chez les patients présentant une maladie rénale légère (maladie rénale chronique [MRC] de stade 2 ; débit de filtration glomérulaire estimé [DFGe] de 60 à 89 mL/min/1,73 m2) ou modérée (MRC de stade 3a et 3b ; DFGe de 30 à 59 mL/min/1,73 m2). Sur la base des données pharmacocinétiques, aucune adaptation posologique ne peut être recommandée pour les patients atteints d’une maladie rénale sévère (MRC de stade 4 ; DFGe < 30 mL/min/1,73 m2) (voir rubrique 5.2). L’expérience clinique étant limitée chez les patients présentant une maladie rénale sévère, l’utilisation du sparsentan n’est pas recommandée chez ces patients (voir rubrique 4.4).
Le sparsentan n’a pas été étudié chez les patients ayant reçu une greffe de rein. Par conséquent, il convient de faire preuve de prudence lors de l’instauration du sparsentan chez ces patients.
Le sparsentan n’a pas été étudié chez les patients en dialyse. L’instauration du sparsentan n’est pas recommandée chez ces patients.
Population pédiatrique
La sécurité et l’efficacité de Filspari chez les enfants âgés de moins de 18 ans présentant une NIgA n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration
Utilisation par voie orale.
Il est recommandé d’avaler les comprimés entiers avec de l’eau pour éviter leur goût amer. Les comprimés de sparsentan peuvent être pris avec ou sans nourriture.
4.3 Contre-indications
- Hypersensibilité à la/aux substance(s) active(s) ou à l’un des excipients mentionnés à la rubrique 6.1.
- Grossesse (voir rubriques 4.4 et 4.6).
- Administration concomitante d’antagonistes des récepteurs de l’angiotensine II (ARA II), d’antagonistes des récepteurs de l’endothéline (ARE) ou d’inhibiteurs de la rénine (voir rubriques 4.4 et 4.5).
4.4 Mises en garde spéciales et précautions d’emploi
Femmes en âge de procréer
Le traitement par sparsentan doit être instauré chez les femmes en âge de procréer uniquement lorsque l’absence de grossesse a été confirmée et qu’une contraception efficace est utilisée (voir rubriques 4.3 et 4.6).
Hypotension
Des cas d’hypotension ont été associés à l’utilisation d’inhibiteurs du système rénine-angiotensine-aldostérone (SRAA), y compris au sparsentan. Une hypotension peut survenir pendant le traitement par sparsentan et est plus fréquemment rapportée chez les patients âgés (voir rubrique 4.8).
Chez les patients présentant un risque d’hypotension, il convient d’envisager l’arrêt ou l’ajustement des autres médicaments antihypertenseurs ainsi que le maintien d’un état volémique approprié. Si une hypotension apparaît malgré l’arrêt ou la réduction des autres médicaments antihypertenseurs, il convient d’envisager une réduction de la dose ou une interruption de sparsentan. Une hypotension transitoire ne constitue pas une contre-indication à la poursuite du traitement par sparsentan ; le traitement peut être repris dès la stabilisation de la pression artérielle.
Si l’hypotension persiste malgré l’arrêt ou la réduction des médicaments antihypertenseurs, il convient de ramener la dose de sparsentan à la dose initiale jusqu’à la stabilisation de la pression artérielle. Il convient d’envisager l’interruption du traitement par sparsentan si les symptômes d’hypotension persistent après deux semaines de réduction de la dose. Le sparsentan doit être utilisé avec prudence en cas de pression artérielle systolique ≤ 100 mmHg (voir rubrique 4.2). La dose de sparsentan ne doit pas être augmentée chez les patients présentant une pression artérielle systolique ≤ 100 mmHg (voir rubrique 4.2).
Troubles de la fonction rénale
Une augmentation transitoire de la créatinine sérique a été associée aux inhibiteurs du SRAA et au sparsentan, et peut survenir, en particulier lors de l’initiation du traitement par sparsentan (voir rubrique 4.8). Les taux sériques de créatinine et de potassium doivent être surveillés régulièrement chez les patients à risque. Il convient également de faire preuve de prudence lors de l’utilisation du sparsentan chez les patients présentant une sténose bilatérale de l’artère rénale.
L’expérience clinique étant limitée chez les patients présentant un DFGe < 30 mL/min/1,73 m2, l’utilisation du sparsentan n’est pas recommandée chez ces patients (voir rubrique 4.2).
Rétention hydrique
Des cas de rétention hydrique ont été associés à des médicaments antagonistes du récepteur de l’endothéline de type A (R-ETA), y compris au sparsentan. Une rétention hydrique peut survenir pendant le traitement par sparsentan (voir rubrique 4.8). Si celle-ci apparaît pendant le traitement par sparsentan, il est recommandé d’administrer un diurétique ou d’augmenter la dose de diurétique en cours avant de modifier la dose de sparsentan. Un traitement diurétique peut être envisagé chez les patients présentant des signes de rétention hydrique avant le début du traitement par sparsentan.
Le sparsentan n’a pas été étudié chez les patients présentant une insuffisance cardiaque. Par conséquent, il convient de faire preuve de prudence lors de l’utilisation du sparsentan chez ces patients.
Fonction hépatique
Des élévations des ALAT et des ASAT d’au moins 3 × LSN ont été observées lors de l’utilisation du sparsentan (voir rubrique 4.8). Aucune élévation concomitante de la bilirubine > 2 × LSN ni aucun cas d’insuffisance hépatique n’a été observé chez les patients traités par sparsentan. Par conséquent, pour réduire le risque d’hépatotoxicité grave potentielle, les taux sériques d’aminotransférases et la bilirubine totale doivent être contrôlés avant l’instauration du traitement, puis faire l’objet d’une surveillance continue tous les trois mois.
Les patients doivent être surveillés pour déceler tout signe de lésion hépatique. Si les patients présentent une élévation durable, inexpliquée et cliniquement significative des ALAT et/ou des ASAT, ou si de telles élévations sont associées à une augmentation de la bilirubine > 2 × LSN, ou si l’élévation des ALAT et/ou des ASAT est associée à des signes ou des symptômes de lésion hépatique (par exemple, un ictère), le traitement par sparsentan doit être arrêté.
La reprise du traitement par sparsentan peut être envisagée uniquement lorsque les taux d’enzymes hépatiques et de bilirubine reviennent aux valeurs préalables au traitement, et seulement chez les patients ne présentant pas de symptômes cliniques d’hépatotoxicité. L’instauration du traitement par sparsentan chez les patients présentant un taux élevé d’aminotransférases (> 2 × LSN) avant le début du traitement doit être évitée (voir rubrique 4.2).
L’expérience clinique est limitée chez les patients présentant une insuffisance hépatique modérée. Par conséquent, il convient de faire preuve de prudence lors de l’utilisation du sparsentan chez ces patients (voir rubrique 4.2).
Double blocage du système rénine-angiotensine-aldostérone (SRAA)
Il existe des preuves que l’utilisation concomitante d’inhibiteurs de l’enzyme de conversion de l’angiotensine (IEC), d’antagonistes des récepteurs de l’angiotensine II (ARAII) ou d’aliskirène augmente les risques d’hypotension, d’hyperkaliémie et d’altération de la fonction rénale (y compris d’insuffisance rénale aiguë). Le double blocage du SRAA par l’utilisation combinée d’IEC et d’ARA II, (correspondant en partie au mécanisme d’action du sparsentan) ou des inhibiteurs de la rénine n’est donc pas recommandé (voir rubriques 4.5 et 5.1). Si un traitement par double blocage est considéré comme absolument nécessaire, il doit uniquement se faire sous la supervision d’un spécialiste et sous réserve d’une surveillance étroite et fréquente de la fonction rénale, des électrolytes et de la pression artérielle.
Hyperkaliémie
Le traitement ne doit pas être instauré chez les patients dont le taux de potassium sérique est supérieur à 5,5 mmol/L. Comme avec d'autres médicaments qui affectent le système rénine-angiotensine-aldostérone, l’hyperkaliémie peut survenir pendant le traitement par sparsentan, en particulier en présence d’une altération de la fonction rénale et/ou d’une insuffisance cardiaque. Il est recommandé de surveiller étroitement le taux de potassium sérique chez les patients à risque. Si les patients présentent une hyperkaliémie cliniquement significative, il est recommandé d’ajuster les médicaments concomitants, de réduire temporairement la dose ou d’arrêter le traitement. Si le taux de potassium sérique est > 5,5 mmol/L, l’arrêt du traitement devra être envisagé.
Lactose
Les patients présentant des troubles héréditaires rares d’intolérance au galactose, de déficience totale en lactase ou de malabsorption du glucose-galactose ne doivent pas prendre ce médicament.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé, c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Utilisation concomitante d’ARA II, d’ARE et d’inhibiteurs de la rénine
L’utilisation concomitante du sparsentan avec des ARE, comme le bosentan, l’ambrisentan, le macitentan, le sitaxentan, des ARA II, comme l’irbésartan, le losartan, le valsartan, le candésartan, le telmisartan ou des inhibiteurs de la rénine comme l’aliskirène est contre-indiquée (voir rubrique 4.3).
Utilisation concomitante d’IEC et d’inhibiteurs du récepteur des minéralocorticoïdes
L’utilisation concomitante du sparsentan avec des inhibiteurs du récepteur des minéralocorticoïdes (aldostérone) comme la spironolactone et la finérénone peut être associée à un risque accru d’hyperkaliémie.
Il n’existe aucune donnée concernant l’association du sparsentan avec des IEC comme l’énalapril ou le lisinopril. Les études cliniques ont montré que le double blocage du système rénine-angiotensine-aldostérone (SRAA) par l’utilisation combinée d’IEC, d’antagonistes des récepteurs de l’angiotensine II ou d’aliskirène est associé à des événements indésirables plus fréquents tels que l’hypotension, l’hyperkaliémie et l’altération de la fonction rénale (y compris l’insuffisance rénale aiguë) par rapport à l’utilisation d’un seul agent agissant sur le SRAA (voir rubrique 5.1). Il convient de faire preuve de prudence lors de l’utilisation du sparsentan avec des inhibiteurs IEC, comme l’énalapril ou le lisinopril, et de surveiller la pression artérielle, le potassium et la fonction rénale (voir rubrique 4.4).
Utilisation concomitante de suppléments en potassium et de diurétiques épargneurs de potassium
Une hyperkaliémie peut survenir chez les patients traités par des médicaments antagonistes du récepteur de type 1 de l’angiotensine II (AT1R) (voir rubrique 4.8). L’utilisation concomitante d’une supplémentation en potassium, de diurétiques épargneurs de potassium, comme la spironolactone, l’éplérénone, le triamtérène ou l’amiloride, ou de substituts de sel contenant du potassium peut accroître le risque d’hyperkaliémie et n’est donc pas recommandée.
Effets d’autres médicaments sur le sparsentan
Le sparsentan est principalement métabolisé par le cytochrome P450 (CYP)3A.
Inhibiteurs puissants et modérés du CYP3A
La co-administration du sparsentan et d’itraconazole (inhibiteur puissant du CYP3A) a entraîné une augmentation de la concentration plasmatique maximale (Cmax) du sparsentan de 1,3 fois et de son aire sous la courbe extrapolée de zéro à l’infini (ASC0-inf) de 2,7 fois. La co-administration d’un inhibiteur puissant du CYP3A, comme le bocéprévir, le télaprévir, la clarithromycine, l’indinavir, le lopinavir/ritonavir, l’itraconazole, la néfazodone ou le ritonavir, la consommation de pamplemousse et de jus de pamplemousse, n’est pas recommandée. Si l’utilisation d’un inhibiteur puissant du CYP3A ne peut être évitée, l’interruption du traitement par sparsentan doit être envisagée. Le traitement par sparsentan peut être repris après l’arrêt de l’inhibiteur puissant du CYP3A.
La co-administration du sparsentan et de ciclosporine (inhibiteur modéré du CYP3A) a entraîné une augmentation de la Cmax du sparsentan de 1,4 fois et de son ASC0-inf de 1,7 fois. La co-administration d’un inhibiteur modéré du CYP3A, comme le conivaptan, le fluconazole ou le nelfinavir, doit être effectuée avec prudence. Lors de l’utilisation d’un inhibiteur modéré du CYP3A, il est recommandé de surveiller les patients afin de détecter tout signe d’hypotension, d’hyperkaliémie, d’œdème et/ou d’altération de la fonction rénale.
Inducteurs du CYP3A
Le sparsentan est un substrat du CYP3A. La co-administration de sparsentan et d’un inducteur modéré du CYP3A (éfavirenz) a entraîné une diminution de l’ASC0-inf et de la Cmax du sparsentan de 62 % et 38 %, respectivement. En raison du risque de diminution de l’efficacité du sparsentan, la co-administration d’inducteurs puissants du CYP3A, (exemple : rifampicine, carbamazépine, phénytoïne ou millepertuis) avec le sparsentan n’est pas recommandée. La co-administration avec un inducteur modéré du CYP3A (exemple : éfavirenz, dexaméthasone et phénobarbital) doit être effectuée avec prudence. Si une corticothérapie est nécessaire, il est recommandé d’utiliser des agents sans potentiel d’induction in vivo du CYP3A connu ou avec un potentiel minimal d’induction in vivo de ce CYP3A. (exemple : budésonide, prednisone, prednisolone et méthylprednisolone).
Agents réduisant l’acidité gastrique
Sur la base de l’analyse pharmacocinétique de population, l’utilisation concomitante d’un réducteur d’acidité pendant le traitement par le sparsentan n’aurait pas d’impact statistiquement significatif sur la variabilité de la pharmacocinétique du sparsentan. Les agents modificateurs du pH gastrique, comme les antiacides, les inhibiteurs de la pompe à protons et les antagonistes des récepteurs à l’histamine de type 2, peuvent être utilisés en association avec le sparsentan.
Effet du sparsentan sur les autres médicaments
Enzymes CYP
In vivo, le sparsentan a à la fois inhibé et induit le CYP3A4 et induit le CYP2B6, le CYP2C9 et le CYP2C19.
Le sparsentan est à la fois un inhibiteur modéré et un inducteur du CYP3A4. In vivo, la co-administration d’une dose unique de 800 mg de sparsentan avec un substrat du CYP3A4 (midazolam) a augmenté la Cmax du midazolam de 1,4 fois et son ASC0-inf de 1,6 fois. La co-administration de doses multiples de 800 mg de sparsentan avec un substrat du CYP3A4 (midazolam) n’a eu aucun effet sur l’exposition systémique au midazolam. Il convient de faire preuve de prudence lors de l’instauration d’un traitement par sparsentan avec des médicaments métabolisés par le CYP3A4 (exemple : alfentanil, conivaptan, indinavir et simvastatine. Si la co-administration ne peut être évitée, en particulier avec des substrats du CYP3A4 ayant un index thérapeutique étroit, comme la ciclosporine, le fentanyl et le tacrolimus, il convient de surveiller les effets indésirables chez les patients et un ajustement posologique de ces substrats peut s’avérer nécessaire.
Le sparsentan est un inducteur faible du CYP2B6. In vivo, la co-administration de doses multiples de 800 mg de sparsentan avec un substrat du CYP2B6 (bupropion) a diminué la Cmax du bupropion de 32 % et son ASC0-inf de 33 %. Aucun ajustement posologique n’est nécessaire pour les médicaments principalement métabolisés par le CYP2B6. Toutefois, il convient de faire preuve de prudence lors de la co-administration du sparsentan et de substrats du CYP2B6 à index thérapeutique étroit (exemple : éfavirenz) car cela pourrait réduire leurs concentrations plasmatiques.
Le sparsentan est un inducteur faible du CYP2C9. In vivo, la co-administration de doses multiples de 800 mg de sparsentan avec un substrat du CYP2C9 (tolbutamide) a diminué la Cmax du tolbutamide de 9 % et son ASC0-inf de 25 %. Aucun ajustement posologique n’est nécessaire pour les médicaments principalement métabolisés par le CYP2C9. Toutefois, il convient de faire preuve de prudence lors de la co-administration du sparsentan et de substrats du CYP2C9 à index thérapeutique étroit (exemple : coumarine, warfarine ou phénytoïne) car le sparsentan peut réduire leurs concentrations plasmatiques.
Le sparsentan est un inducteur modéré du CYP2C19. In vivo, la co-administration de doses multiples de 800 mg de sparsentan a réduit la Cmax du substrat du CYP2C19 (oméprazole) de 49 % son l’ASC0-inf de 60 %, ce qui suggère que le sparsentan est un inducteur modéré du CYP2C19. Utiliser les substrats du CYP2C19 avec prudence, car le sparsentan peut réduire leurs concentrations plasmatiques, ce qui peut entraîner des concentrations inférieures aux concentrations thérapeutiques. Si la co-administration du sparsentan, en particulier avec des médicaments à index thérapeutique étroit (comme la S-méphénytoïne ou le diazépam), est nécessaire, un ajustement posologique de ces substrats peut s’avérer nécessaire.
Transporteurs
Le sparsentan est un inhibiteur faible de la P-gp. In vivo, la co-administration de doses multiples de 800 mg de sparsentan et d’un substrat de la P-gp a augmenté la Cmax du substrat de la P-gp (digoxine) de 1,6 fois et son ASC0-inf de 1,2 fois. Le sparsentan peut augmenter les concentrations plasmatiques des substrats de la P-gp. Les patients doivent faire l’objet d’une surveillance afin de détecter tout effet indésirable lorsque le sparsentan est utilisé avec des médicaments à index thérapeutique étroit (exemple : dabigatran). Un ajustement posologique de ces substrats peut s’avérer nécessaire.
La co-administration de doses multiples de 800 mg de sparsentan et de la rosuvastatine a augmenté la Cmax de la rosuvastatine (un substrat de la BCRP) de 1,6 fois et diminué son ASC0-inf de 5 %, ce qui suggère que le sparsentan n’affecte pas la biodisponibilité des substrats de la BCRP. La complexité des processus de transport régulés par la BCRP dans de nombreux tissus différents pourrait expliquer l’effet net neutre observé sur l’ASC.
L’administration de sparsentan n’a eu aucun effet sur les taux sériques de créatinine (un substrat de OAT2, OCT2, MATE1 et MATE2K), de 6-bêta-hydroxycortisol (un substrat de OAT3) ou d’acides biliaires sériques (un substrat de BSEP).
La co-administration de 800 mg de sparsentan et de la pitavastatine a réduit la Cmax de la pitavastatine (un substrat de OATP1B1 et OATP1B3) de 19 % et son ASC0-inf de 30 %, ce qui suggère que le sparsentan n’est pas un inhibiteur d’OATP1B1 et d’OATP1B3.
Aucun ajustement posologique n’est nécessaire lors de l’association du sparsentan avec les substrats BCRP, OAT2, OCT2, MATE1, MATE2K, OAT3, BSEP, OATP1B1 et OATP1B3.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Le traitement par sparsentan doit être initié chez les femmes en âge de procréer uniquement lorsque l’absence de grossesse a été confirmée. Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et jusqu’à un mois après l’arrêt du traitement.
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation du sparsentan chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3).
Filspari est contre-indiqué pendant la grossesse (voir rubrique 4.3).
Allaitement
Les données physicochimiques suggèrent une excrétion du sparsentan dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. Le sparsentan ne doit pas être utilisé pendant l’allaitement.
Fertilité
Il n’existe aucune donnée sur les effets du sparsentan sur la fertilité humaine. Les données chez l’animal n’ont pas révélé d’altération de la fertilité chez les mâles ou les femelles (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Filspari peut avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Les effets du sparsentan sur l’aptitude à conduire des véhicules et à utiliser des machines n’ont pas été étudiés. Il convient toutefois de tenir compte du fait que des étourdissements peuvent survenir lors du traitement par sparsentan (voir rubrique 4.8). Il est conseillé aux patients présentant des sensations vertigineuses de ne pas conduire un véhicule ni utiliser des machines jusqu’à ce que les symptômes aient disparu.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables (EI) les plus fréquemment rapportés ont été l’hypotension (10,8 %), l’hyperkaliémie (9,6 %), les étourdissements (7,8 %) et l’œdème périphérique (5,4 %). L’effet indésirable grave le plus fréquent était l’insuffisance rénale aiguë (0,9 %).
Liste tabulée des effets indésirables
Les effets indésirables observés dans des études cliniques randomisées de phase 2 et de phase 3 chez des patients exposés au sparsentan présentant une maladie rénale chronique, y compris une NIgA et une hyalinose segmentaire et focale (HSF) (N=446) sont classés dans le tableau ci-dessous selon les classes de systèmes d’organes et les fréquences du MedDRA : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000).
Tableau 1 : Effets indésirables observés lors des études cliniques
| Classe de système d’organe | Très fréquent | Fréquent | Peu fréquent |
Affections hématologiques et du système lymphatique | - | Anémie | |
Troubles du métabolisme et de la nutrition | Hyperkaliémie | - |
| Classe de système d’organe | Très fréquent | Fréquent | Peu fréquent |
| Affections du système nerveux | Sensation vertigineuse Céphalée | - | |
| Affections vasculaires | Hypotension | Hypotension orthostatique | - |
| Affections du rein et des voies urinaires | Atteinte de la fonction rénale Insuffisance rénale aiguë | - | |
| Troubles généraux et anomalies au site d’administration | Œdème périphérique Fatigue | - | |
| Investigations | Créatinine sanguine augmentée Transaminases élevéesa | - |
a Le terme « transaminases élevées » inclut les termes préférentiels suivants : alanine aminotranférase augmentée, aspartate aminotransférase augmentée, gamma-glutamyltransférase augmentée et enzymes hépatiques augmentées.
Description de certains effets indésirables
Diminution de l’hémoglobine
Dans l’étude PROTECT, une anémie ou une diminution de l’hémoglobine a été rapportée en tant qu’effet indésirable chez 2 (1 %) patients traités par sparsentan contre 4 (2 %) patients traités par irbésartan. Globalement, une hémoglobine ≤ 9 g/dL a été rapportée à tout moment pendant le traitement chez 7 (3 %) patients du groupe traité par sparsentan et chez 4 (2 %) patients du groupe traité par irbésartan. Cette diminution semble en partie due à l’hémodilution. Aucun arrêt du traitement dû à une anémie n’a été rapporté.
Événements indésirables d’ordre hépatique
Dans l’étude PROTECT, un total de 6 patients (3 %) du groupe sparsentan et de 4 patients (2 %) du groupe irbésartan ont présenté une élévation des transaminases hépatiques supérieure à 3 fois la limite supérieure de la normale, sans élévation de la bilirubine totale, après avoir reçu le médicament à l’étude pendant 168 à 407 jours, respectivement. Tous les événements étaient sans gravité et asymptomatiques, la majorité d’entre eux étaient d’intensité légère ou modérée, tous étaient réversibles, et d’autres raisons ont été identifiées comme facteurs de causalité potentiels ou comme contribuant potentiellement à l’élévation des transaminases. Aucun symptôme clinique de lésion hépatique n’a été observé. Dans le groupe sparsentan, le médicament à l’étude a été interrompu chez 3 patients après une réintroduction positive, tandis que chez deux patients le traitement par sparsentan a été réintroduit sans que les taux d’enzymes hépatiques s’élèvent à nouveau.
Insuffisance rénale aiguë (IRA)
Dans l’étude PROTECT, une insuffisance rénale aiguë a été rapportée en tant qu’effet indésirable chez 4 patients (2 %) du groupe sparsentan et chez 3 patients (1 %) du groupe irbésartan. Quatre patients (2 %) ayant reçu le sparsentan ont rapporté une IRA grave, réversible dans tous les cas. Aucune des IRA graves n’a nécessité de dialyse. Dans le groupe sparsentan, le médicament à l’étude a été arrêté chez 3 patients.
Hyperkaliémie
Dans l’étude PROTECT, une hyperkaliémie a été rapportée en tant qu’effet indésirable chez 20 patients (10 %) du groupe sparsentan et chez 16 patients (8 %) du groupe irbésartan. Tous les événements étaient sans gravité chez les patients du groupe sparsentan. La majorité était d’intensité légère à modérée et tous étaient réversibles. Aucun arrêt de traitement n’a eu lieu en raison d’une hyperkaliémie. Le risque d’hyperkaliémie est accru chez les patients présentant un DFGe faible.
Hypotension
Une hypotension a été rapportée au cours du traitement par sparsentan. Dans l’étude PROTECT, une PAS ≤ 100 mmHg ou une réduction de la PAS supérieure à 30 mmHg a été rapportée chez 12 % et 10 % des patients recevant le sparsentan, respectivement, contre 11 % et 10 % des patients recevant l’irbésartan. Parmi les patients traités par sparsentan, seuls 15 patients (7,4 %) avaient ≥ 65 ans. Une hypotension a été rapportée chez 20 (11 %) patients ayant < 65 ans et chez 6 (40 %) patients entre 65 et 74 ans.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V.
4.9 Surdosage
Le sparsentan a été administré à des doses allant jusqu’à 1 600 mg/jour chez des sujets sains, sans signe de toxicité limitant la dose. Les patients qui présentent un surdosage (avec potentiellement des signes et symptômes d’hypotension) doivent être surveillés attentivement et recevoir un traitement symptomatique approprié.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Groupe pharmacothérapeutique : agents agissant sur le système rénine-angiotensine, Code ATC : C09XX01
Mécanisme d’action
Le sparsentan est un antagoniste double des récepteurs de l’endothéline et de l’angiotensine II.
Il s’agit d’une molécule unique qui agit en tant qu’antagoniste à forte affinité et à double action des récepteurs de l’endothéline (R-ETA) et de l’angiotensine II (AT1R). L’endothéline 1 (via R-ETA) et l’angiotensine II (via AT1R) interviennent dans les processus qui conduisent à la progression de la NIgA, tels que les actions hémodynamiques et la prolifération des cellules mésangiales, l’expression et l’activité accrues des médiateurs pro-inflammatoires et profibrotiques, les lésions des podocytes et le stress oxydant. Le sparsentan inhibe l’activation de R-ETA et de AT1R, réduisant ainsi la protéinurie et ralentissant la progression de la maladie rénale.
Effets pharmacodynamiques
Dans une étude randomisée, avec un groupe comparateur actif et un groupe placebo, incluant des sujets sains, le sparsentan a entraîné un léger allongement de l’intervalle QTcF, avec un effet maximal de 8,8 ms (IC à 90 % : 5,9 ; 11,8) à une dose de 800 mg et de 8,1 ms (5,2 ; 11,0) à une dose de 1 600 mg. Dans une autre étude menée sur des sujets sains, lorsque la dose de sparsentan dépassait de plus de 2 fois la dose maximale recommandée chez l’homme, l’effet maximal était de 8,3 ms (6,69 ; 9,90). Il est donc peu probable que le sparsentan ait un effet cliniquement pertinent sur l’allongement de l’intervalle QT.
Efficacité et sécurité cliniques
L’efficacité et la sécurité de sparsentan, un médicament non-immunosuppresseur, ont été évaluées dans l’étude PROTECT menée chez les patients atteints de NIgA.
L’étude PROTECT est une étude de phase III internationale, multicentrique, randomisée, en double aveugle (110 semaines), contrôlée contre médicament de référence, conduite chez des patients atteints de NIgA. Des patients âgés de ≥ 18 ans ont été recrutés dans cette étude, y compris 15 (7,4 %) patients traités par sparsentan âgés de ≥ 65 ans, avec un DFGe ≥ 30 mL/min/1,73 m2 et une excrétion totale des protéines urinaires ≥ 1,0 g/jour. Avant le recrutement, les patients ont reçu la dose maximale tolérée d’un IEC et/ou un ARA II pendant au moins trois mois. Le traitement par IEC et/ou par ARA II a été arrêté avant instauration du sparsentan. Les patients présentant un taux de potassium à l’inclusion supérieur à 5,5 mmol/L ont été exclus.
Au total, 404 patients ont été randomisés et ont reçu soit le sparsentan (n = 202) soit l’irbésartan (n = 202). Le traitement a été initié avec 200 mg de sparsentan une fois par jour ou 150 mg d’irbésartan une fois par jour. Après 14 jours, la dose devait être augmentée (selon la tolérance) jusqu’à la dose recommandée de 400 mg de sparsentan une fois par jour ou de 300 mg d’irbésartan une fois par jour. La tolérance a été définie comme une pression artérielle systolique > 100 mmHg et une pression artérielle diastolique > 60 mmHg après deux semaines et l’absence d’EI (par exemple, aggravation d’un œdème) ou en fonction des résultats d’analyse biologique (par exemple, potassium sérique > 5,5 mEq/L [5,5 mmol/L]). Les inhibiteurs du SRAA ou de l’endothéline étaient interdits pendant l’étude. D’autres classes d’agents antihypertenseurs étaient autorisées selon les besoins, pour atteindre la pression artérielle cible. Un traitement par agents immunosuppresseurs était autorisé pendant l’étude, à la discrétion de l’investigateur.
Les caractéristiques à l’inclusion en matière de DFGe et de protéinurie étaient comparables entre les groupes de traitement. La population totale présentait un DFGe moyen (ET) de 57 (24) mL/min/1,73 m2 et un rapport protéinurie/créatininurie (UP/C) médian de 1,24 g/g (écart interquartile : 0,83 ; 1,77). L’âge moyen était de 46 ans (fourchette de 18 à 76 ans) ; 70 % des patients étaient des hommes, 67 % étaient blancs, 28 % étaient asiatiques, 1 % étaient noirs ou afro-américains et 3 % appartenaient à une autre ethnie.
L’analyse principale de la protéinurie a été menée 36 semaines après la randomisation d’environ 280 patients, afin de déterminer si l’effet du traitement sur le critère d’évaluation principal d’efficacité, à savoir l’évolution du rapport UP/C entre l’inclusion et la semaine 36, était statistiquement significatif. L’étude a atteint ce critère d’évaluation principal, à savoir l’évolution du rapport P/C entre l’inclusion et la semaine 36. La moyenne géométrique UP/C à la semaine 36 était de 0,62 g/g dans le groupe sparsentan vs 1,07 g/g dans le groupe irbésartan. La moyenne géométrique des moindres carrés de l’évolution en pourcentage du rapport UP/C entre l’inclusion et la semaine 36 était de -49,8 % (intervalle de confiance [IC] à 95 % : -54,98 ; -43,95) dans le groupe recevant le sparsentan vs -15,1 % (IC à 95 % : -23,72 ; -5,39) dans le groupe recevant l’irbésartan (p < 0,0001). Lors de l’analyse finale, le sparsentan a montré un effet antiprotéinurique rapide et durable sur une période de 2 ans, avec une moyenne géométrique UP/C à la semaine 110 de 0,64 g/g dans le groupe sparsentan vs 1,09 g/g dans le groupe recevant l’irbésartan, ce qui représente une réduction moyenne de 42,8 % par rapport à l’inclusion (IC à 95 % :-49,75 ; -34,97) contre seulement 4,4 % avec l’irbésartan (IC à 95 % : -15,84 ; 8,70). Une amélioration en matière de réduction de la protéinurie a été systématiquement observée dans le groupe sparsentan, dès la semaine 4 et maintenue jusqu’à la semaine 110 (Figure 1).
Figure 1 : Évolution en pourcentage du rapport protéinurie/créatininurie par rapport à l’inclusion, par visite (étude PROTECT)
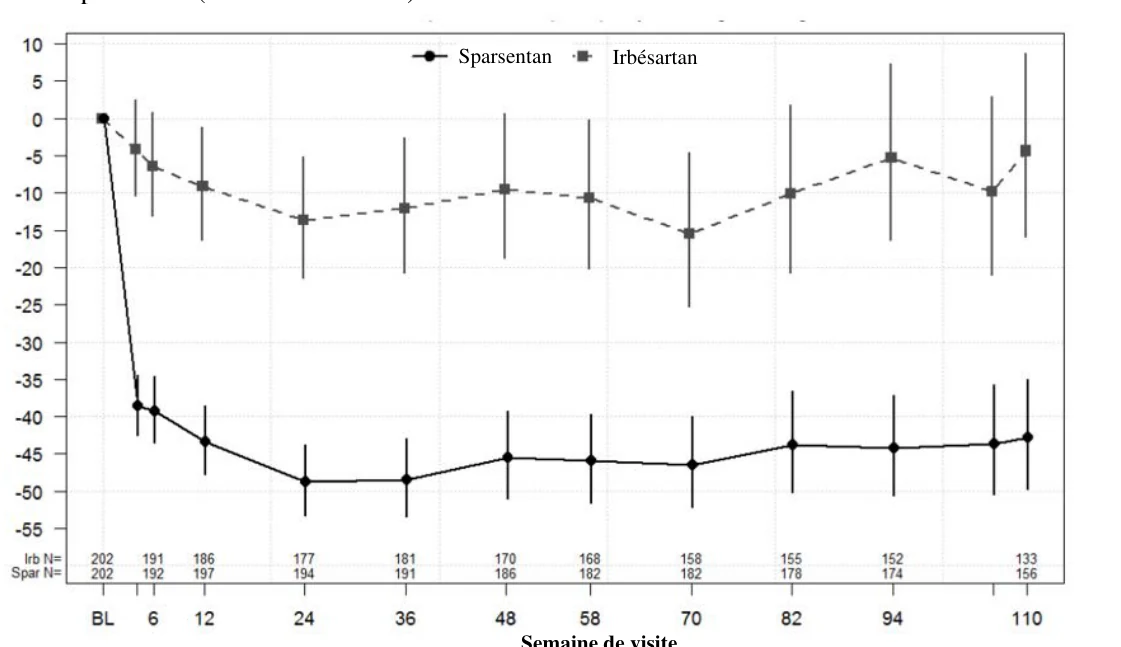
Remarques : la moyenne géométrique des moindres carrés ajustée du rapport UP/C par rapport à l’inclusion était basée sur un modèle longitudinal à mesures répétées, stratifié en fonction du DFGe et de la protéinurie à la sélection, avec les valeurs exprimées en pourcentage d’évolution ainsi que leur IC à 95 % respectif. L’analyse inclut les données relatives au rapport UP/C relevées pendant la phase en double aveugle et issues des patients randomisés qui ont reçu au moins une dose de médicament à l’étude. L’inclusion a été définie comme la dernière observation non manquante avant le début de l’administration du médicament (inclusion du patient).
Abréviations : IC = intervalle de confiance ; DFGe = débit de filtration glomérulaire estimé ; MC = moindres carrés ; UP/C = rapport protéinurie/créatininurie.
DFG estimé
Lors de l’analyse confirmatoire, l’amélioration de la pente chronique du DFGe à 2 ans (à partir de 6 semaines de traitement) était de 1,1 mL/min/1,73 m2 par an avec le sparsentan comparativement à l’irbésartan (IC à 95 % : 0,07, 2,12 ; p = 0,037), et l’amélioration correspondante de la pente totale du DFGe à 2 ans (à partir de l’instauration du traitement) était 1,0 mL/min/1,73 m2 par an (IC à 95 % : -0,03, 1,94 ; p = 0,058). L’évolution absolue par rapport à l’inclusion pour le DFGe à 2 ans était de -5,8 mL/min/1,73 m2 (IC à 95 % : -7,38 ; -4,24) pour le sparsentan comparé à -9,5 mL/min/1,73 m2 (IC à 95 % : -11,17 ; -7,89) pour l’irbésartan.
Afin de gérer le déséquilibre entre les événements intercurrents survenus dans les groupes sparsentan et irbésartan, une analyse post hoc a été réalisée avec toutes les données observées après l’arrêt du traitement ou le début d’un traitement immunosuppresseur de secours. L’amélioration de la pente chronique du DFGe à 2 ans (à partir de 6 semaines de traitement) était de 1,3 mL/min/1,73 m² par an en faveur du sparsentan comparativement à l’irbésartan (IC à 95 % : 0,33 ; 2,31) ; p = 0,0087), et l’amélioration correspondante de la pente totale du DFGe à 2 ans (à partir de l’instauration du traitement) était de 1,2 mL/min/1,73 m² par an (IC à 95 % : 0,21 ; 2,13 ; p = 0,0168). L’évolution absolue, par rapport à l’inclusion, du DFGe à 2 ans était de -6,1 mL/min/1,73 m² (IC à 95 % : -7,65 ; -4,54) pour le sparsentan comparée à -9,9 mL/min/1,73 m² (IC à 95 % : -11,54 ; -8,31) pour l’irbésartan.
Informations supplémentaires
Deux études à grande échelle randomisées et contrôlées (ONTARGET [ONgoing Telmisartan Alone and in combination with Ramipril Global Endpoint Trial] et VA NEPHRON-D [The Veterans Affairs Nephropathy in Diabetes]) ont examiné l’utilisation de l’association d’un IEC et d’un antagoniste des récepteurs de l’angiotensine II. L’étude ONTARGET a été menée chez des patients présentant des antécédents de maladies cardiovasculaires ou cérébrovasculaires, ou de diabète de type 2 accompagné de lésions des organes cibles. L’étude VA NEPHRON-D a été menée chez des patients présentant un diabète de type 2 et une néphropathie diabétique. Ces études n’ont pas montré, de façon significative,
Semaine de visite
d’effets bénéfiques rénaux et/ou cardiovasculaires ni sur la mortalité, tandis qu’un risque accru d’hyperkaliémie, d’insuffisance rénale aiguë et/ou d’hypotension a été observé par rapport à la monothérapie. Compte tenu de leurs propriétés pharmacodynamiques similaires, ces résultats sont aussi applicables aux autres IEC et aux autres antagonistes des récepteurs de l’angiotensine II. Les IEC et les antagonistes des récepteurs de l’angiotensine II ne doivent donc pas être utilisés de façon concomitante chez les patients présentant une néphropathie diabétique. L’étude ALTITUDE (Aliskiren Trial in Type 2 Diabetes Using Cardiovascular and Renal Disease Endpoints) a été conçue pour évaluer les bénéfices de l’association de l’aliskirène à un traitement standard à base d’IEC ou d’antagoniste des récepteurs de l’angiotensine II chez des patients présentant un diabète de type 2 et une maladie rénale chronique, une maladie cardiovasculaire ou les deux. L’étude a pris fin prématurément en raison d’un risque accru d’effets indésirables. En effet, les décès d’origine cardiovasculaire et les accidents vasculaires cérébraux ont été numériquement plus fréquents dans le groupe aliskirène que dans le groupe placebo. Des événements indésirables et des événements indésirables graves d’intérêt (hyperkaliémie, hypotension ou dysfonctionnement rénal) ont également été observés plus fréquemment dans le groupe aliskirène que dans le groupe placebo.
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Filspari dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement de la néphropathie à immunoglobulines A (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Après une dose orale unique de 400 mg de sparsentan, le délai médian pour atteindre la concentration plasmatique maximale est d’environ trois heures.
Après une dose orale unique de 400 mg de sparsentan, les moyennes géométriques de la Cmax et de l’ASC sont de 6,97 μg/mL et de 83 μg × h/mL respectivement. Les concentrations plasmatiques à l’état d’équilibre sont atteintes dans les sept jours sans accumulation de l’exposition à la dose recommandée.
Après une dose quotidienne de 400 mg de sparsentan, les moyennes géométriques de la Cmax et de l’ASC à l’état d’équilibre sont de 6,47 μg/mL et de 63,6 μg × h/mL respectivement.
Effet de l’alimentation
Aux doses de 400 mg et inférieures, l’effet d’un repas riche en graisses sur l’exposition au sparsentan n’était pas cliniquement significatif. Le sparsentan peut être pris avec ou sans nourriture.
Distribution
Sur la base de l’analyse pharmacocinétique de population, le volume apparent de distribution à l’état d’équilibre est de 61,4 L.
Le sparsentan se lie fortement aux protéines plasmatiques humaines (> 99 %), avec une liaison préférentielle à l’albumine et une liaison modérée à l’α-1-glycoprotéine acide.
Biotransformation
Le sparsentan est principalement métabolisé par le CYP3A4 avec une contribution mineure du CYP2C8, 2C9 et 3A5. Le composé parent est l’entité prédominante dans le plasma humain et représente environ 90 % de la radioactivité totale dans la circulation. Un métabolite hydroxylé mineur est le seul métabolite dans le plasma et représente > 1 % de la radioactivité totale (environ 3 %). La principale voie métabolique du sparsentan est l’oxydation et la désalkylation ; neuf métabolites ont été identifiés dans les selles, le plasma et l’urine humains.
Élimination
La clairance du sparsentan est temps-dépendante. Sur la base de l’analyse pharmacocinétique de population, la clairance apparente est de 3,88 L/h et augmente à 5,11 L/h à l’état d’équilibre.
La demi-vie du sparsentan à l’état d’équilibre est estimée à 9,6 heures.
Après une dose unique de 400 mg de sparsentan radiomarqué, 82 % de la radioactivité administrée a été récupérée au cours d’une période de recueil de 10 jours : 80 % dans les selles dont 9 % sous forme inchangée et 2 % dans les urines dont une quantité négligeable sous forme inchangée.
Linéarité/non-linéarité
La Cmax et l’ASC du sparsentan augmentent moins que proportionnellement après l’administration de doses uniques de 200 mg à 1 600 mg. Le sparsentan a montré une pharmacocinétique temps-dépendante sans accumulation de la Cmax et une diminution de l’ASC à l’état d’équilibre après l’administration d’une dose quotidienne de 400 mg ou 800 mg.
Populations particulières
Personnes âgées
L’analyse pharmacocinétique de population n’a montré aucun effet significatif de l’âge sur l’exposition plasmatique au sparsentan. Aucune adaptation posologique n’est nécessaire chez les patients âgés (voir rubrique 4.2). Le sparsentan n’a pas été étudié chez les patients âgés de > 75 ans.
Insuffisance hépatique
Dans une étude consacrée à l’insuffisance hépatique, l’exposition systémique après une dose unique de 400 mg de sparsentan était similaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) à l’inclusion et chez les patients présentant une fonction hépatique normale. Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée. Il convient de faire preuve de prudence lors de l’utilisation du sparsentan chez des patients présentant une insuffisance hépatique modérée (voir rubriques 4.2 et 4.4).
Aucune donnée n’est disponible concernant les patients atteints d’insuffisance hépatique sévère, l’utilisation du sparsentan chez ces patients (classe C de Child-Pugh) n’est donc pas recommandée (voir rubrique 4.2).
Insuffisance rénale
Sur la base de l’analyse pharmacocinétique de population menée chez les patients présentant une maladie rénale chronique légère (clairance de la créatinine : 60 à 89 mL/min), modérée (clairance de la créatinine : 30 à 59 mL/min) et sévère (clairance de la créatinine : 15 à 29 mL/min), l’atteinte de la fonction rénale n’a pas d’effet cliniquement significatif sur la pharmacocinétique par rapport aux patients présentant une fonction rénale normale (clairance de la créatinine ≥ 90 mL/min). Aucune donnée n’est disponible concernant les patients présentant une maladie rénale en phase terminale (clairance de la créatinine < 15 mL/min).
Sur la base des données disponibles limitées, aucune adaptation posologique ne peut être recommandée pour les patients atteints d’une maladie rénale sévère (DFGe < 30 mL/min/1,73 m2, voir rubrique 4.2). Le sparsentan n’a pas été étudié chez les patients atteints d’une maladie rénale sévère ou en dialyse. Par conséquent, l’utilisation du sparsentan n’est pas recommandée chez ces patients. Le sparsentan n’a pas été étudié chez les patients ayant eu une greffe de rein. Par conséquent, il convient de faire preuve de prudence lors de l’utilisation du sparsentan chez ces patients (voir rubrique 4.2).
Autres populations particulières
Les analyses pharmacocinétiques de population indiquent que l’âge, le sexe et l’ethnie n’ont pas d’effet cliniquement significatif sur la pharmacocinétique du sparsentan.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée, génotoxicité, carcinogenèse, toxicité pour la reproduction et développement juvénile, n’ont pas révélé de risque particulier pour l’Homme.
Les effets indésirables non observés dans les études cliniques, mais constatés chez des animaux soumis à des niveaux d’exposition semblables à ceux des études cliniques et pouvant avoir une signification clinique, sont décrits ci-dessous :
Des études sur le développement embryofœtal menées chez les rats et les lapins ont montré une toxicité pour le développement chez les deux espèces. Chez les rats, des effets tératogènes dose-dépendants ont été observés sous la forme de malformations crâniofaciales, d’anomalies du squelette, d’une augmentation de la létalité embryofœtale et d’une réduction du poids fœtal, pour toutes les doses de sparsentan testées à des expositions 8 fois et 13 fois supérieures à l’ASC chez l’Homme pour les doses de 800 mg/jour et de 400 mg/jour. Chez les lapins, aucun effet n’a été constaté sur les malformations fœtales, la viabilité embryofœtale ou la croissance fœtale. Cependant, une augmentation des variations relatives au squelette (côtes cervicales surnuméraires) a été observée lors d’une exposition d’environ 0,10 et 0,2 fois l’ASC chez l’Homme pour les doses de 800 mg/jour et 400 mg/jour.
Dans l’étude sur le développement prénatal et postnatal menée chez le rat, une toxicité maternelle incluant le décès a été observée à une exposition ~8 fois et 13 fois supérieure à l’ASC chez l’homme pour les doses de 800 mg/jour et 400 mg/jour ; une toxicité maternelle a également été observée à une exposition ~2 fois et 3 fois supérieure à l’ASC chez l’homme pour les doses de 800 mg/jour et 400 mg/jour. Une augmentation de la mortalité des petits et une croissance réduite ont été observées à une exposition ~8 fois et 13 fois supérieure à l’ASC chez l’homme pour les doses de 800 mg/jour et 400 mg/jour ; une croissance réduite a également été observée à une exposition ~2 fois et 3 fois supérieure à l’ASC chez l’homme pour les doses de 800 mg/jour et 400 mg/jour.
Études sur des animaux juvéniles
Des études menées sur des rats juvéniles ont démontré qu’aucun effet toxicologique délétère général n’était observé jusqu’à 10 mg/kg/jour et qu’aucune toxicité pour la reproduction chez les mâles ou les femelles n’était observée jusqu’à 60 mg/kg/jour lorsque l’administration commençait le jour 14 postnatal (équivalant à des enfants d’un an). Une toxicité vasculaire est survenue à des doses ≥ 3 mg/kg/jour lorsque l’administration commençait le jour postnatal 7 (équivalant à des nouveau-nés).
Évaluation du risque environnemental (ERE)
Les conclusions des études indiquent que le sparsentan n’est pas considéré comme persistant, bioaccumulatif et toxique (PBT) ni comme très persistant et très bioaccumulatif (vPvB). Aucun risque pour les stations d’épuration des eaux usées, les eaux de surface, les eaux souterraines, les sédiments et les compartiments terrestres n’est identifié en fonction de l’utilisation prescrite du sparsentan (voir rubrique 6.6).
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Cellulose microcristalline
Lactose
Glycolate d’amidon sodique (type A)
Silice colloïdale anhydre
Stéarate de magnésium
Pelliculage du comprimé
Alcool polyvinylique
Macrogol
Talc
Dioxyde de titane (E171)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
4 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Flacon en polyéthylène haute densité (PE-HD) avec bouchon en polypropylène ayant une sécurité enfants.
Boîtes de 30 comprimés pelliculés ou conditionnement multiple contenant 90 comprimés pelliculés (3 boîtes de 30).
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Vifor France
100-101 Terrasse Boieldieu
Tour Franklin La Défense 8
92042 Paris La Défense Cedex
France
8. NUMÉROS D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1788/001
EU/1/23/1788/002
EU/1/23/1788/003
9. DATE DE PREMIÈRE AUTORISATION
Date de première autorisation : 19 avril 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments, https://www.ema.europa.eu.