


Résumé des caractéristiques - Lupkynis
1. DÉNOMINATION DU MÉDICAMENT
Lupkynis 7,9 mg, capsules molles
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque capsule molle contient 7,9 mg de voclosporine.
Excipients à effet notoire
Chaque capsule molle contient 21,6 mg d’éthanol et 28,7 mg de sorbitol.
Lupkynis peut contenir des traces de lécithine de soja ; voir rubrique 4.4.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Capsule molle (capsule)
Capsules molles ovales de couleur rose/orange mesurant environ 13 mm × 6 mm.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Lupkynis est indiqué, en association avec le mycophénolate mofétil, dans le traitement des patients adultes atteints de glomérulonéphrite lupique active de classe III, IV ou V (y compris de classe mixte III/V ou IV/V).
4.2 Posologie et mode d’administration
Le traitement par Lupkynis doit être instauré et supervisé par un médecin qualifié et expérimenté dans le diagnostic et le traitement de la glomérulonéphrite lupique.
Posologie
La dose recommandée est de 23,7 mg (trois capsules molles de 7,9 mg) deux fois par jour.
Il est recommandé que l’administration de Lupkynis soit régulière et ait lieu dans la mesure du possible toutes les 12 heures, avec un minimum de 8 heures entre chaque dose. En cas d’oubli, si le ou la patient(e) s’en aperçoit dans les 4 heures, la dose doit être prise dès que possible ; au-delà de 4 heures, le ou la patient(e) devra prendre la prochaine dose à l’heure normalement prévue. La dose suivante ne doit pas être doublée.
Lupkynis doit être utilisé en association avec le mycophénolate mofétil.
Les médecins doivent évaluer l’efficacité du traitement après au moins 24 semaines et réaliser une analyse appropriée des risques et des bénéfices pour la poursuite du traitement.
Ajustement de la dose en fonction du DFGe
Il est recommandé d’estimer le débit de filtration glomérulaire (DFGe) initial avant de commencer le traitement par la voclosporine pour obtenir une valeur de référence, et d’évaluer le DFGe toutes les deux semaines pendant le premier mois, puis toutes les quatre semaines ensuite.
Des ajustements de la dose sont nécessaires pour les personnes dont il est confirmé (par deux évaluations consécutives en l’espace de 48 heures) que le DFGe est diminué et inférieur à 60 mL/min/1,73 m2. Si le DFGe reste ≥ 60 mL/min/1,73 m2, aucune modification de la dose n’est nécessaire (voir le tableau 1).
Tableau 1 : Ajustements posologiques recommandés en fonction du DFGe
| Diminution confirmée du DFGe par rapport à la valeur initiale1 | Recommandation |
| Réduction ≥ 30 % | Arrêter l’administration de la voclosporine. Après rétablissement du DFGe à la valeur initiale, reprendre le traitement à la dose de 7,9 mg (1 capsule) deux fois par jour et augmenter la dose selon la tolérance établie d’après la fonction rénale. |
| Réduction > 20 % et < 30 % | Réduire la dose de voclosporine de 7,9 mg (1 capsule) deux fois par jour. Réévaluer le DFGe dans un délai de deux semaines ; si la valeur n’est pas revenue à la valeur initiale, réduire de nouveau la dose de 7,9 mg (une capsule) deux fois par jour. |
| Réduction ≤ 20 % | Maintenir la dose actuelle et surveiller. |
1 Si le DFGe reste ≥ 60 mL/min/1,73 m2, aucune action n’est requise.
Il est recommandé d’évaluer le rétablissement du DFGe dans les deux semaines chez les patients qui ont besoin d’une réduction de dose. Pour les patients chez lesquels la dose a été réduite en raison d’une diminution du DFGe, il convient d’envisager d’augmenter la dose de 7,9 mg deux fois par jour à chaque fois que la mesure du DFGe est ≥ 80 % de la valeur initiale, sans toutefois dépasser la dose de départ.
Co-administration avec des inhibiteurs modérés du CYP3A4
Lorsque Lupkynis est co-administré avec des inhibiteurs modérés du cytochrome P450 (CYP)3A4 (p. ex. le vérapamil, le fluconazole, le diltiazem), la dose journalière doit être réduite à 15,8 mg le matin et 7,9 mg le soir (voir rubrique 4.5).
Insuffisance hépatique
Chez les patients présentant une insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh, respectivement), la dose initiale recommandée est de 15,8 mg deux fois par jour. L’effet de la voclosporine chez les patients atteints d’une insuffisance hépatique sévère (classe C de Child-Pugh) n’a pas été évalué et la voclosporine n’est pas recommandée dans cette population de patients (voir rubriques 4.4 et 5.2).
Insuffisance rénale
Il est recommandé de surveiller attentivement la fonction rénale (voir le tableau 1 et la rubrique 4.4). Des données limitées sont disponibles sur l’utilisation de Lupkynis chez les patients dont le DFGe initial est compris entre 30 et < 45 mL/min/1,73 m2. Il est recommandé de n’utiliser Lupkynis chez ces patients que si le bénéfice escompté l’emporte sur le risque encouru et à une dose initiale de 23,7 mg deux fois par jour.
Lupkynis n’a pas été étudié chez les patients présentant une insuffisance rénale sévère (DFGe < 30 mL/min/1,73 m2) et n’est pas recommandé chez ces patients à moins que le bénéfice escompté ne l’emporte sur les risques encourus. Dans ce cas, la dose initiale recommandée est de 15,8 mg deux fois par jour (voir rubrique 5.2).
Personnes âgées
Les données sont limitées chez les patients atteints d’une glomérulonéphrite lupique âgés de plus de 65 ans et il n’existe aucune donnée chez les patients âgés de plus de 75 ans. Lupkynis n’est pas recommandé chez les patients de plus de 75 ans (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité de Lupkynis chez les enfants et les adolescents âgés de 5 à 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible. Il n’existe pas d’utilisation justifiée de Lupkynis chez les enfants âgés de moins de 5 ans pour une glomérulonéphrite lupique.
Mode d’administration
Voie orale.
Les capsules doivent être avalées entières et peuvent être prises avec ou sans nourriture. Il est recommandé de ne pas prendre Lupkynis avec du pamplemousse ou du jus de pamplemousse (voir rubrique 4.5).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Co-administration avec des inhibiteurs puissants du CYP3A4 (p. ex. le kétoconazole, l’itraconazole, la clarithromycine) (voir rubrique 4.5).
4.4 Mises en garde spéciales et précautions d’emploi
Lymphomes et autres tumeurs malignes
Les immunosuppresseurs augmentent le risque de développer des lymphomes et d’autres tumeurs malignes, notamment cutanées. Il est recommandé de conseiller aux patients d’éviter ou de limiter l’exposition au soleil et aux rayons UV sans protection adaptée.
Infections graves
Les immunosuppresseurs, y compris la voclosporine, peuvent accroître le risque de développer des infections bactériennes, virales, fongiques et à protozoaires, notamment des infections opportunistes qui sont susceptibles d’être graves, voire fatales (voir rubrique 4.8). Les patients doivent faire l’objet d’une surveillance étroite des infections au cours du traitement par voclosporine. En cas d’infection, les bénéfices liés à la poursuite du traitement par voclosporine devront être évalués au regard des risques encourus.
Toxicité rénale
Comme avec d’autres inhibiteurs de la calcineurine, des effets indésirables d’aggravation aiguë de la fonction rénale ou de diminution du DFGe ont été observés chez les patients traités par voclosporine. Au cours des quatre premières semaines de traitement, des réductions du DFGe dues à des modifications hémodynamiques ont été notées (voir rubrique 4.8). Cela peut être géré par des ajustements de la dose. Une surveillance régulière des valeurs du DFGe est recommandée (voir rubrique 4.2).
Aplasie pure des globules rouges
Des cas d’aplasie pure des globules rouges, ou PRCA (pure red cell aplasia), ont été signalés chez des patients traités par un autre inhibiteur de la calcineurine. Tous ces patients présentaient des facteurs de risque pour la PRCA, tels qu’une infection à parvovirus B19, une maladie préexistante ou des traitements concomitants associés à la PRCA. Le mécanisme par lequel les inhibiteurs de la calcineurine provoquent une PRCA n’a pas été identifié. Si un diagnostic de PRCA est posé, un arrêt de Lupkynis doit être envisagé.
Hyperkaliémie
La survenue d’une hyperkaliémie, qui peut être grave et nécessiter un traitement, a été signalée avec des inhibiteurs de la calcineurine, dont la voclosporine (voir rubrique 4.8). L’utilisation concomittante de médicaments qui sont associés à une hyperkaliémie (p. ex. des diurétiques épargneurs de potassium, des inhibiteurs de l’enzyme de conversion de l’angiotensine [ECA], des antagonistes des récepteurs de l’angiotensine II [ARA II]) peut accroître le risque d’hyperkaliémie. Il est recommandé de surveiller régulièrement les taux de potassium sérique des patients pendant le traitement.
Hypertension
La voclosporine peut provoquer ou aggraver une hypertension systémique (voir rubrique 4.8). La pression artérielle doit être surveillée toutes les deux semaines pendant le premier mois qui suit l’instauration du traitement par voclosporine et selon la situation clinique par la suite. En cas d’hypertension cliniquement significative, il convient de suivre les recommandations indiquées dans le tableau 2.
Tableau 2 : Recommandations pour la prise en charge de l’hypertension
| Pression artérielle | Recommandation |
Pression systolique > 130 et ≤ 165 mmHg et Pression diastolique > 80 et ≤ 105 mmHg | Un traitement antihypertenseur peut être instauré/ajusté. |
| Pression artérielle > 165/105 mmHg, avec des symptômes d’hypertension | Arrêter l’administration de la voclosporine et instaurer/ajuster un traitement antihypertenseur. |
Allongement de l’intervalle QT
L’utilisation de la voclosporine en association avec d’autres médicaments connus pour allonger l’intervalle QTc peut entraîner un allongement de l’intervalle QT cliniquement significatif. Certaines circonstances peuvent augmenter le risque de survenue de torsade de pointes et/ou de mort subite lors de l’utilisation de médicaments qui allongent l’intervalle QTc, parmi lesquelles : la bradycardie, l’hypokaliémie ou l’hypomagnésémie, l’utilisation concomitante d’autres médicaments allongeant l’intervalle QTc, et la présence d’un syndrome du QT long congénital.
Neurotoxicité
Les patients sous traitements immunosuppresseurs, dont la voclosporine, présentent un risque accru de neurotoxicité (voir rubrique 4.8). Les patients doivent être surveillés pour l’apparition ou l’aggravation de symptômes neurologiques, notamment des convulsions et des tremblements, ou de signes et symptômes évocateurs d’un syndrome d’encéphalopathie postérieure réversible (SEPR), et, le cas échéant, une réduction de la dose de voclosporine ou un arrêt du traitement devra être envisagé.
Insuffisance hépatique
La voclosporine n’a pas été étudiée chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh). Par conséquent, son utilisation n’est pas recommandée dans cette population de patients.
Vaccination
Les immunosuppresseurs peuvent altérer la réponse aux vaccins et les vaccinations au cours du traitement par la voclosporine peuvent être moins efficaces. L’utilisation de vaccins vivants atténués doit être évitée.
Utilisation concomitante avec d’autres médicaments
La co-administration de la voclosporine avec des inducteurs modérés ou puissants du CYP3A4 n’est pas recommandée (voir rubrique 4.5).
La sécurité et l’efficacité de la voclosporine en association avec le cyclophosphamide n’ont pas été établies.
Excipients
Éthanol
Ce médicament contient 21,6 mg d’alcool (éthanol) par capsule molle. Par conséquent, une dose de 23,7 mg de Lupkynis contient 64,8 mg d’éthanol. La quantité par dose de 23,7 mg de ce médicament équivaut à moins de 2 mL de bière ou 1 mL de vin. La faible quantité d’alcool contenue dans ce médicament n’est pas susceptible d’entraîner d’effet notable.
Sorbitol
Ce médicament contient 28,7 mg de sorbitol par capsule molle. L’effet additif des produits contenant du sorbitol (ou du fructose) qui sont administrés concomitamment et de l’apport alimentaire de sorbitol (ou de fructose) doit être pris en compte. La teneur en sorbitol dans les médicaments à usage oral peut affecter la biodisponibilité d’autres médicaments à usage oral administrés de façon concomitante.
Lécithine de soja (résidu potentiel du processus de fabrication)
Ce médicament peut contenir des traces de lécithine de soja. Les patients ayant déjà présenté des réactions anaphylactiques au soja ou à l’arachide ne doivent pas utiliser ce médicament.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
La voclosporine est métabolisée par le CYP3A4, et est un inhibiteur de la glycoprotéine P (P-gp) et des polypeptides transporteurs d’anions organiques OATP1B1 et OATP1B3.
Effet possible des autres médicaments sur l’exposition à la voclosporine
La voclosporine est métabolisée par le CYP3A4. L’utilisation concomitante de médicaments ou de préparations à base de plantes qui sont connus pour inhiber ou induire le CYP3A4 est susceptible d’avoir un effet sur le métabolisme de la voclosporine et donc d’en augmenter ou diminuer les taux sanguins.
Inhibiteurs du CYP3A4
L’exposition à la voclosporine a été multipliée par un facteur 18,6 en présence du kétoconazole, un puissant inhibiteur du CYP3A4, par rapport à la voclosporine administrée seule. La co-administration avec des inhibiteurs puissants du CYP3A4 (p. ex. le kétoconazole, l’itraconazole, la clarithromycine) est contre-indiquée (voir rubrique 4.3).
L’exposition à la voclosporine a été multipliée par un facteur 2,71 en présence du vérapamil, un inhibiteur modéré du CYP3A4, par rapport à la voclosporine administrée seule. Réduire la dose à 15,8 mg le matin et 7,9 mg le soir lorsque la voclosporine est administrée concomitamment à des inhibiteurs modérés du CYP3A4 (p. ex. le vérapamil, le fluconazole, l’érythromycine, le diltiazem, le pamplemousse et le jus de pamplemousse ; voir rubrique 4.2).
Les inhibiteurs faibles du CYP3A4 sont susceptibles d’augmenter l’exposition à la voclosporine, mais aucune étude n’a été réalisée in vivo. Aucun ajustement de la dose n’est nécessaire lorsque la voclosporine est administrée concomitamment à des inhibiteurs faibles du CYP3A4, mais une surveillance supplémentaire du DFGe est recommandée lors de l’instauration d’un traitement par un inhibiteur faible du CYP3A4.
Inducteurs du CYP3A4
L’exposition à la voclosporine a été diminuée de 87 % et sa concentration maximale (Cmax) diminuée de 68 % en présence de rifampicine (600 mg une fois par jour pendant 10 jours consécutifs), un puissant inducteur du CYP3A4. L’administration concomitante de doses multiples d’inducteurs modérés du CYP3A4 devrait également entraîner des diminutions cliniquement significatives de l’exposition à la voclosporine.
L’administration concomitante d’inducteurs modérés ou puissants du CYP3A4 (p. ex. la carbamazépine, le phénobarbital, la rifampicine, le millepertuis, l’éfavirenz) avec la voclosporine n’est pas recommandée (voir rubrique 4.4). Les inducteurs faibles du CYP3A4 sont également susceptibles d’entraîner une diminution de l’exposition à la voclosporine et éventuellement une diminution de son effet, mais la pertinence clinique de ce possible effet n’est pas connue.
Effet possible de la voclosporine sur l’exposition à d’autres médicaments
Substrats de la P-gp
La voclosporine est un inhibiteur de la glycoprotéine P (P-gp). L’administration concomitante de voclosporine et de doses multiples de digoxine a augmenté la Cmax et l’aire sous la courbe (ASC) de la digoxine respectivement d’un facteur 1,51 et 1,25. La prudence s’impose en cas de co-administration de voclosporine et de substrats sensibles de la P-gp, en particulier ceux dont l’indice thérapeutique est étroit (p. ex. la digoxine, le dabigatran etexilate, la fexofénadine), et les patients doivent être surveillés tel que décrit dans la notice de chaque produit.
Substrats d’OATP1B1/OATP1B3
La voclosporine est un inhibiteur des transporteurs OATP1B1 et OATP1B3. Dans une étude clinique, l’administration concomitante d’une dose unique de 40 mg de simvastatine et de 23,7 mg de voclosporine deux fois par jour a augmenté la Cmax et l’ASC de la simvastatine acide, le métabolite actif de la simvastatine (un substrat sensible de l’OATP1B1/OATP1B3), d’un facteur 3,1 et 1,8 respectivement. Dans la même étude, il n’y a pas eu d’effet sur l’exposition à la molécule-mère simvastatine (qui est également un substrat de la protéine BCRP [Breast Cancer Resistance Protein]) tel que démontré par l’ASC, mais sa Cmax a augmenté d’un facteur 1,6, ce qui pourrait être potentiellement dû à une interaction entre la BCRP intestinale et la voclosporine. La survenue d’évènements indésirables tels qu’une myopathie et une rhabdomyolyse doit être surveillée chez les patients lorsque des substrats des transporteurs OATP1B1/OATP1B3 (p. ex. la simvastatine, l’atorvastatine, la pravastatine et la rosuvastatine) sont utilisés simultanément à la voclosporine.
Substrats de la BCRP
La voclosporine inhibe la BCRP in vitro. Une inhibition cliniquement significative de la BCRP intestinale ne peut pas être exclue et la voclosporine pourrait augmenter la concentration de ses substrats in vivo. Il convient de surveiller l’utilisation des substrats de la BCRP (p. ex. la rosuvastatine) s’ils sont utilisés en concomitance avec la voclosporine car de petites variations de concentration peuvent entraîner une grave toxicité.
MMF
L’administration concomitante de voclosporine et de mycophénolate mofétil (MMF) n’a pas eu d’effet cliniquement significatif sur les concentrations plasmatiques de l’acide mycophénolique (MPA).
Substrats du CYP3A4
Des administrations multiples de voclosporine par voie orale (0,4 mg/kg deux fois par jour) n’ont pas eu d’effet cliniquement significatif sur la pharmacocinétique du midazolam, un substrat sensible du CYP3A4.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données ou il existe des données limitées (moins de 300 grossesses) sur l’utilisation de voclosporine chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3).
Lupkynis n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
Dans une étude portant sur 12 sujets qui allaitaient, la dose de voclosporine la plus élevée ingérée par un nourrisson entièrement allaité était estimée à 1,4 % de la dose ajustée au poids de la mère (voir rubrique 5.2). L’effet de la voclosporine sur les nouveau-nés/nourrissons est inconnu.
Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec Lupkynis en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Il n’existe pas de données sur l’effet de la voclosporine sur la fertilité humaine. Dans les études effectuées chez l’animal, des changements liés à la voclosporine ont été observés au niveau de l’appareil reproducteur mâle (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Lupkynis n’a aucun effet ou qu’un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés lors de l’utilisation de voclosporine sont la diminution du DFGe (26,2 %) et l’hypertension (19,1 %).
Les effets indésirables graves les plus fréquemment rapportés lors de l’utilisation de voclosporine ont été les infections (10,1 %), l’insuffisance rénale aiguë (3 %) et l’hypertension (1,9 %).
Au cours des 4 premières semaines de traitement avec la voclosporine, des diminutions du DFGe dues à des modifications hémodynamiques surviennent fréquemment, puis se stabilisent, même si le traitement est poursuivi (voir rubrique 4.4).
Tableau récapitulatif des effets indésirables
Les effets indésirables qui sont survenus chez les patients atteints de glomérulonéphrite lupique recevant la dose recommandée de voclosporine pendant une durée médiane de 1 an au cours de deux études cliniques contrôlées contre placebo et/ou l’utilisation après la mise sur le marché sont résumés dans le tableau 3.
Tous les effets indésirables sont répertoriés par classe de systèmes d’organes (SOC) et par fréquence : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 3 : Effets indésirables
| Classe de systèmes d’organes | Très fréquent | Fréquent | Fréquence indéterminée |
| Infections et infestations | Infection des voies aériennes supérieures1 | Pneumonie Grippe Zona Gastroentérite Infection des voies urinaires | |
Affections hématologiques et du système lymphatique | Anémie | ||
Affections du système immunitaire | Hypersensibilité | ||
Troubles du métabolisme et de la nutrition | Hyperkaliémie Appétit diminué | ||
| Affections du système nerveux | Céphalée | Convulsion Tremblement | |
| Affections vasculaires | Hypertension2 | ||
Affections respiratoires, thoraciques et médiastinales | Toux | ||
| Affections gastro-intestinales | Diarrhée Douleur abdominale3 | Nausée Hyperplasie gingivale4 Dyspepsie Ulcérations buccales | |
| Affections de la peau et du tissu sous-cutané | Alopécie Hypertrichose5 | ||
Affections du rein et des voies urinaires | Débit de filtration glomérulaire diminué6,7 | Maladie rénale aiguë6 Insuffisance rénale aiguë6 | |
| Troubles généraux et anomalies au site d’administration | Fatigue |
1 Inclut les termes préférentiels suivants : infection virale des voies aériennes supérieures et infection bactérienne des voies aériennes supérieures
2 Inclut les termes préférentiels suivants : pression artérielle augmentée, pression artérielle diastolique augmentée, hypertension diastolique
3 Inclut les termes préférentiels suivants : douleur abdominale haute, gêne abdominale 4 Inclut les termes préférentiels suivants : gingivite, saignement gingival, hypertrophie gingivale, gonflement gingival
5 Inclut les termes préférentiels suivants : hypertrichose, hirsutisme
6 Inclut le terme préférentiel suivant : atteinte de la fonction rénale
7 Inclut le terme préférentiel suivant : créatinine sanguine augmentée
Description de certains effets indésirables
Infections
L’incidence globale des infections était de 62,2 % dans le groupe voclosporine et de 54,9 % dans le groupe placebo. Les infections qui sont survenues chez au moins 5 % des patients recevant la voclosporine à une fréquence d’au moins 1 % de plus que chez les patients recevant le placebo étaient l’infection des voies urinaires, l’infection virale des voies aériennes supérieures, le zona et la gastroentérite. Les infections étaient graves chez 10,1 % des patients dans le groupe voclosporine et chez 10,2 % dans le groupe placebo ; les plus fréquentes étaient la pneumonie (voclosporine : 4,1 % ; placebo : 3,8 %), la gastroentérite (voclosporine : 1,5 % ; placebo : 0,4 %) et l’infection des voies urinaires (voclosporine : 1,1 % ; placebo : 0,4 %). Des infections opportunistes graves se sont produites chez 1,1 % des patients recevant la voclosporine et 0,8 % des patients recevant le placebo. Des infections d’évolution fatale sont survenues chez 0,7 % des patients recevant la voclosporine et chez 0,8 % des patients recevant le placebo (voir rubrique 4.4).
Toxicité rénale
Les effets indésirables évocateurs d’une toxicité rénale qui se sont produits à une fréquence plus élevée (≥ 1 %) dans le groupe voclosporine que dans le groupe placebo étaient la diminution du DFGe (26,2 % vs. 9,4 %), l’altération de la fonction rénale (5,6 % vs. 2,6 %), l’insuffisance rénale aiguë (3,4 % vs. 0,8 %) et l’hyperkaliémie (1,9 % vs. 0,8 %). Des effets indésirables graves ont été signalés chez 5,2 % des patients sous voclosporine et 3,4 % des patients sous placebo.
Les effets indésirables ayant le plus fréquemment conduit à une modification de la dose (réduction de la dose ou arrêt temporaire du traitement) ont été la diminution du DFGe (voclosporine : 23,6 % ; placebo : 6,8 %), l’altération de la fonction rénale (voclosporine : 3,0 % ; placebo : 0,8 %) et l’insuffisance rénale aiguë (voclosporine : 0,7 % ; placebo : 0,0 %). Les effets indésirables ayant le plus fréquemment conduit à un arrêt définitif du médicament ont été la diminution du DFGe (voclosporine : 3,7 % ; placebo : 1,9 %) et l’altération de la fonction rénale (voclosporine : 1,9 % ; placebo : 1,5 %). Après diminution du DFGe, le délai médian de rétablissement était de 49 jours pour les patients sous voclosporine qui ont présenté une diminution du DFGe ≥ 20 %. De manière similaire, pour les patients sous voclosporine ayant présenté une diminution du DFGe ≥ 30 %, le délai médian de rétablissement était de 102 jours.
Hypertension
Une hypertension a été rapportée chez 19,1 % des patients recevant la voclosporine et 8,6 % des patients recevant le placebo. L’incidence de l’hypertension était la plus élevée au cours des 4 premières semaines du traitement par la voclosporine, puis elle a diminué. L’hypertension était sévère chez 1,1 % des patients sous voclosporine et 0,8 % des patients sous placebo. Une hypertension grave est survenue chez 1,9 % des patients sous voclosporine et 0,4 % des patients sous placebo.
Exposition à long terme (jusqu’à 36 mois)
Le profil des effets indésirables associés à la poursuite du traitement (allant de 12 à 36 mois) s’est montré similaire à celui observé au cours de la première année de traitement ; toutefois, pour la grande majorité des évènements, l’incidence était moins importante dans les années qui ont suivi. L’incidence globale des infections était de 49,1 % dans le groupe voclosporine et de 43,0 % dans le groupe placebo. Les infections survenues chez au moins 5 % des patients recevant la voclosporine à une fréquence d’au moins 1 % de plus que chez les patients recevant le placebo étaient l’infection des voies urinaires, l’infection des voies aériennes supérieures, l’infection virale des voies aériennes supérieures et la gastroentérite. Les infections étaient graves chez 6,9 % des patients sous voclosporine et 8,0 % des patients sous placebo ; les plus fréquentes étaient l’infection à coronavirus (voclosporine : 1,7 % ; placebo : 5,0 %) et la pneumonie virale (voclosporine : 1,7 % ; placebo : 0,0 %). Les effets indésirables évocateurs d’une toxicité rénale qui se sont produits à une fréquence plus élevée dans le groupe voclosporine que dans le groupe placebo étaient la diminution du DFGe (10,3 % vs. 5,0 %) et l’altération de la fonction rénale (3,4 % vs. 2,0 %). Une hypertension a été rapportée chez 8,6 % des patients sous voclosporine et 7,0 % des patients sous placebo.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Des cas de surdosage accidentel ont été rapportés avec la voclosporine ; tremblement et tachycardie faisaient partie des symptômes associés. Dans une étude d’interaction menée chez des volontaires en bonne santé, l’administration concomitante de kétoconazole et de voclosporine a multiplié l’exposition à la voclosporine par un facteur 18,6, et des augmentations de la créatinine sérique, des diminutions du magnésium sérique et des augmentations de la pression artérielle ont été observées. Les symptômes d’un surdosage avec d’autres inhibiteurs de la calcineurine (mais qui n’ont pas été observés avec la voclosporine) comprennent : céphalée, nausée et vomissement, infections, urticaire, léthargie, modifications des taux d’électrolytes et augmentation de l’azote uréique sanguin et de l’alanine aminotransférase.
Aucun antidote spécifique au traitement par voclosporine n’est disponible. En cas de surdosage, des mesures générales de soutien et un traitement symptomatique doivent être mis en place et inclure notamment l’arrêt temporaire du traitement par voclosporine, et l’évaluation de l’azote uréique sanguin, de la créatinine sérique, du DFGe et de l’alanine aminotransférase.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Immunosuppresseurs, inhibiteurs de la calcineurine, Code ATC : L04AD03
Mécanisme d’action
La voclosporine est un immunosuppresseur inhibiteur de la calcineurine dont l’action est dose-dépendante jusqu’à une dose maximale de 1,0 mg/kg. L’activation des lymphocytes est associée à une augmentation des concentrations intracellulaires de calcium. La calcineurine est une phosphatase dépendante du complexe calcium/calmoduline, son activité est nécessaire pour induire la production de lymphokine par les lymphocytes T et la prolifération des lymphocytes T. L’activité immunosuppressive entraîne l’inhibition de la prolifération des lymphocytes, de la production de cytokines par les lymphocytes T et de l’expression d’antigènes de surface nécessaires à l’activation des lymphocytes T.
Effets pharmacodynamiques
Électrophysiologie cardiaque
Dans une étude à dose unique, randomisée, en groupes parallèles, contrôlée contre placebo et contre médicament actif (moxifloxacine 400 mg), un allongement de l’intervalle QT dose-dépendant a été détecté avec la voclosporine dans l’intervalle de doses allant de 0,5 mg/kg à 4,5 mg/kg (jusqu’à 9 fois l’exposition thérapeutique). Pour les différents niveaux de dose, l’effet d’allongement maximal de l’intervalle QT dose-dépendant a été observé entre 4 heures et 6 heures après l’administration de la dose. Les variations maximales moyennes de l’intervalle QTcF par rapport à la valeur initiale et ajustées sur le placebo après l’administration d’une dose de voclosporine de 0,5 mg/kg, 1,5 mg/kg, 3,0 mg/kg et 4,5 mg/kg étaient respectivement de 6,4 msec, 17,5 msec, 25,7 msec et 34,6 msec.
Dans une étude croisée distincte, randomisée, contrôlée contre placebo, menée chez 31 patients en bonne santé, il n’a pas été observé d’augmentation moyenne importante (c.-à-d. > 20 msec) après 7 jours de traitement par la voclosporine à 0,3 mg/kg, 0,5 mg/kg et 1,5 mg/kg deux fois par jour (correspondant approximativement à 6 fois l’exposition thérapeutique). Le mécanisme à l’origine de l’effet d’allongement de l’intervalle QT observé dans l’étude à dose unique et dans l’étude à doses multiples n’est pas connu.
D’après les données recueillies chez les patients atteints de glomérulonéphrite lupique recevant 23,7 mg ou 39,5 mg de voclosporine deux fois par jour, une analyse de régression de la variation de l’intervalle QTcF par rapport aux valeurs initiales corrigée sur le placebo a donné une pente négative minime (−0,065344 msec/ng/mL), la différence par rapport à une pente de 0 n’étant pas statistiquement significative (p = 0,1042).
Efficacité et sécurité cliniques
La sécurité et l’efficacité de la voclosporine ont été étudiées dans deux essais cliniques contrôlés contre placebo (AURORA 1 et AURA-LV) chez des patients atteints de glomérulonéphrite lupique de classe III ou IV (seules ou combinées à la classe V), ou de classe V pure. Tous les patients recevaient un traitement de fond par MMF (2 g/jour) et corticostéroïdes (jusqu’à un total de 1 g de méthylprednisolone par voie intraveineuse [IV] les jours 1 et 2, puis une dose initiale de corticostéroïdes oraux de 25 mg/jour [ou 20 mg/jour en cas de poids corporel < 45 kg] qui était progressivement diminuée jusqu’à 2,5 mg/jour à l’issue de la semaine 16).
Les patients ayant terminé l’étude AURORA 1 avaient la possibilité d’intégrer une étude d’extension de 2 ans (AURORA 2).
Étude AURORA 1 de phase 3
L’étude AURORA 1 était une étude prospective de phase 3, randomisée, menée en double aveugle comparant l’administration de 23,7 mg de voclosporine (correspondant à une dose de 0,37 mg/kg) deux fois par jour (n = 179) à un placebo (n = 178) sur une période de traitement de 52 semaines. Les caractéristiques démographiques des patients de l’étude étaient bien équilibrées entre les deux bras de traitement. L’âge moyen était de 33 ans (intervalle : 18 à 72 ans) et la majorité des patients étaient des femmes (87,7 %), parmi lesquelles 81,8 % étaient en âge de procréer.
La plupart des patients étaient caucasiens (36,1 %) ou asiatiques (30,5 %), et à peu près un tiers de la population de l’étude était hispanique ou latino-américaine. Le poids moyen était de 66,5 kg (intervalle : 36 à 142 kg). Le délai médian depuis le diagnostic de lupus érythémateux systémique était de 5,0 ans et le délai médian depuis le diagnostic de glomérulonéphrite lupique était de 2,0 ans.
Avant d’entrer dans l’étude AURORA 1, la plupart des patients (98 %) avaient déjà reçu un traitement pour la glomérulonéphrite lupique et environ 55 % des patients prenaient du MMF au moment de la sélection. La proportion de patients n’ayant jamais pris aucun traitement contre la glomérulonéphrite lupique était très faible (2 %).
Par rapport au bras placebo, davantage de patients du bras voclosporine ont atteint le critère d’évaluation primaire de réponse rénale (tableau 4).
Tableau 4 : AURORA 1 – Synthèse des principaux critères d’évaluation de l’efficacité
| Voclosporine (n = 179) n (%) | Placebo (n = 178) n (%) | Odds ratio par rapport au placebo (IC à 95 %) | Valeur de p | |
| Réponse rénale à la semaine 52 | 73 (40,8) | 40 (22,5) | 2,65 (1,64-4,27) | < 0,001 |
| Réponse rénale à la semaine 24 | 58 (32,4) | 35 (19,7) | 2,23 (1,34-3,72) | = 0,002 |
| Réponse rénale partielle* à la semaine 24 | 126 (70,4) | 89 (50,0) | 2,43 (1,56-3,79) | < 0,001 |
| Réponse rénale partielle* à la semaine 52 | 125 (69,8) | 92 (51,7) | 2,26 (1,45-3,51) | < 0,001 |
* Une réponse rénale partielle est définie par une réduction du RPCU de 50 %.
Remarques : IC = intervalle de confiance : RPCU = rapport protéine/créatine urinaire
La proportion globale de patients ayant atteint chacune des composantes du critère d’évaluation primaire dans le bras voclosporine par rapport au bras placebo à la semaine 52 était :
- rapport protéine/créatinine urinaire (RPCU) ≤ 0,5 mg/mg : 45,3 % vs. 23,0 %
avec une fonction rénale normale et stable (définie par un
DFGe ≥ 60 mL/min/1,73 m2 ou l’absence confirmée de diminution du
DFGe > 20 % par rapport au début de l’étude) : 82,1 % vs. 75,8 %
en présence de la prise continue de stéroïdes à faible dose (pas plus de 10 mg
pendant ≥ 3 jours consécutifs ou pendant ≥ 7 jours au total au cours des
semaines 44 à 52) : 87,2 % vs. 85,4 %
et sans avoir reçu de médicament de secours pour la glomérulonéphrite
lupique : 91,1 % vs. 86,5 %
La proportion de patients ayant atteint un RPCU ≤ 0,5 mg/mg était plus importante dans le bras voclosporine que dans le bras placebo (64,8 % vs. 43,8 %) et le délai d’obtention d’un RPCU ≤ 0,5 mg/mg était significativement plus court avec le traitement par voclosporine (délai médian : 169 jours vs. 372 jours pour le traitement placebo ; rapport de risque [HR, pour hazard ratio] : 2,02 ; IC à 95 % : 1,51-2,70 ; p < 0,001).
Figure 1 : Courbe de Kaplan-Meier du délai (jours) d’obtention d’un RPCU ≤ 0,5 mg/mg
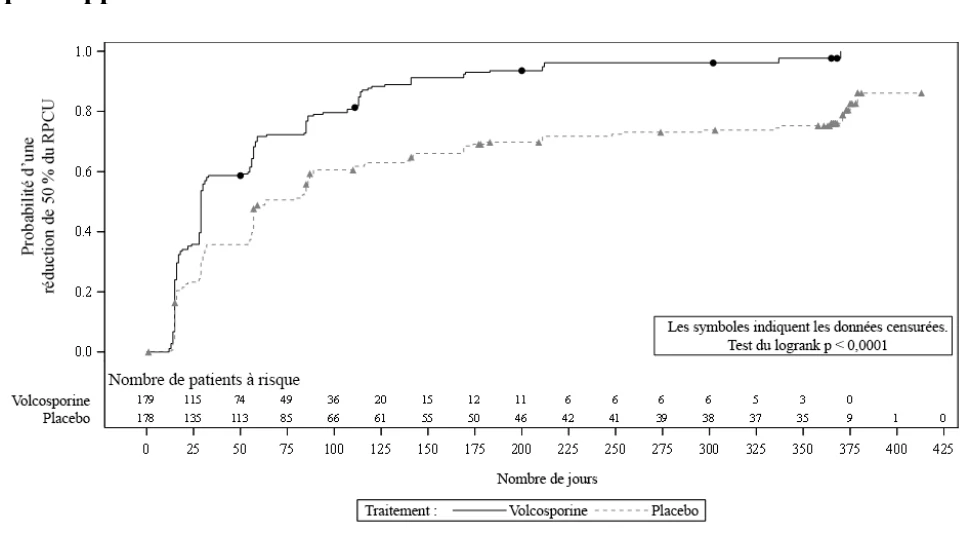
Le délai pour atteindre une réduction de 50 % du RPCU était significativement plus court pour le bras voclosporine que pour le bras placebo (HR : 2,05 ; IC à 95 % : 1,62-2,60 ; p < 0,001). Le délai médian d’obtention d’une réduction de 50 % du RPCU était de 29 jours pour la voclosporine contre 63 jours pour le placebo (figure 2).
Figure 2 : Courbe de Kaplan-Meier du délai (jours) d’obtention d’une réduction de 50 % du RPCU par rapport au début de l’étude
Plus de 80 % des patients de l’étude AURORA 1 ont réduit la dose de corticostéroïdes oraux à ≤ 2,5 mg/jour à la semaine 24 et cette dose était conservée par plus de 75 % des patients à la semaine 52.
Étude AURORA 2 de phase 3
L’étude AURORA 2 était une étude d’extension pour évaluer la sécurité et l’efficacité à long terme de la voclosporine chez les patients ayant suivi le traitement jusqu’à la fin de l’étude AURORA 1. Les patients sont restés sous le même traitement et à la même dose de voclosporine (n = 116) ou placebo (n = 100) que ce qu’ils prenaient à la fin de l’étude AURORA 1, et ont poursuivi ainsi pendant une durée pouvant aller 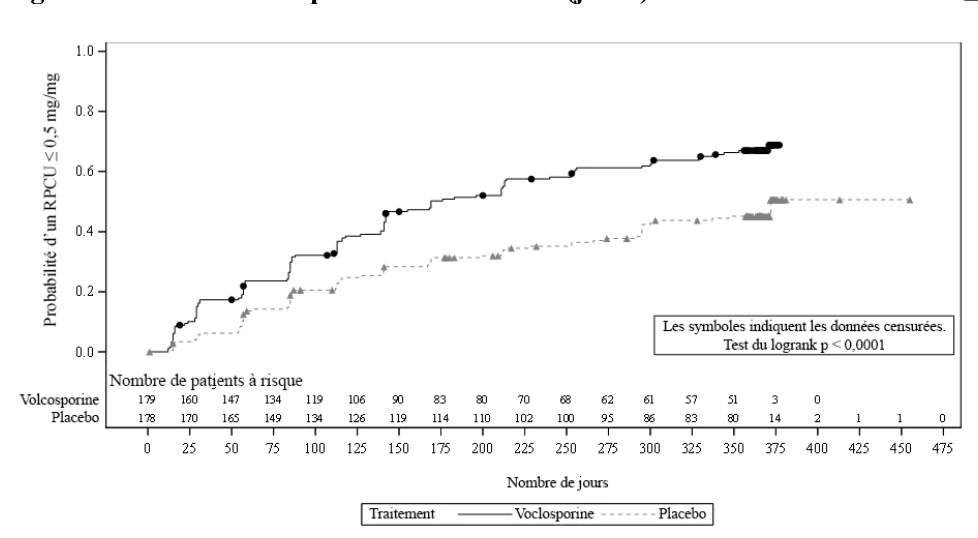
 jusqu’à 2 ans supplémentaires. Plus de 85 % des patients ont terminé l’étude (voclosporine : 87,1 % ; placebo : 85,0 %) ; 79,3 % des patients sous voclosporine et 73,0 % des patients sous placebo prenaient encore le traitement de l’étude à la fin de l’étude.
La proportion de patients ayant présenté une réponse rénale au mois 36 était de 33 % (59/179) dans le groupe voclosporine et de 22 % (39/178) dans le groupe placebo (analyse ITT, AURORA 1), et de 51 % (59/116) dans le groupe voclosporine et de 39 % (39/100) dans le groupe placebo (analyse ITT, AURORA 2).
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Lupkynis dans un ou plusieurs sous-groupes de la population pédiatrique dans l’indication de la glomérulonéphrite lupique (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Après administration orale (23,7 mg de voclosporine deux fois par jour), le délai médian pour atteindre les concentrations maximales dans le sang total (Cmax) est de 1,5 heure (intervalle : 0,75 heure à 2 heures). Avec un schéma posologique de deux administrations par jour, l’état d’équilibre est atteint au bout de 6 jours et la voclosporine s’accumule approximativement 2 fois plus qu’avec une dose unique. À l’état d’équilibre, les valeurs moyennes de la Cmax dans le sang total et de la Cmin juste avant la prise suivante de voclosporine sont de 120 ng/mL (CV : 32 %) et de 15,0 ng/mL (CV : 49 %), respectivement. Les données obtenues in vitro pour déterminer si la voclosporine est un substrat des transporteurs d’efflux P-gp ou BCRP ne permettent pas de tirer des conclusions, mais les inhibiteurs de la P-gp/BCRP ne devraient pas avoir d’effets cliniquement significatifs.
L’administration concomitante de voclosporine avec de la nourriture a diminué la vitesse et le taux d’absorption. La Cmax et l’ASC de la voclosporine ont été réduites de 53 % et 25 %, respectivement, avec un repas riche en graisses, et de 29 % et 15 % avec un repas pauvre en graisses. Ces variations ne sont pas considérées comme étant significatives sur le plan clinique. Par conséquent, la voclosporine peut être prise avec ou sans nourriture.
Distribution
La voclosporine est liée aux protéines plasmatiques à hauteur de 97 %. La diffusion de la voclosporine dans les globules rouges est particulièrement importante, et sa répartition entre le sang total et le plasma est dépendante de la concentration et de la température. Dans une analyse de pharmacocinétique de population effectuée chez des patients, le volume apparent de distribution (Vss/F) était de 2 154 L.
Biotransformation
Une grande proportion de la voclosporine est métabolisée, principalement par le CYP3A4, pour former des métabolites oxydants. La voclosporine est le principal composant circulant après une dose unique de [14C]-voclosporine. Un métabolite majeur a été observé dans le sang total humain, représentant 16,7 % de l’exposition totale. Le principal métabolite ne devrait pas contribuer à l’activité pharmacologique de la voclosporine car un test de prolifération lymphocytaire a montré qu’il était environ 8 fois moins puissant que la voclosporine et son exposition est moins importante.
Élimination
La clairance apparente moyenne à l’état d’équilibre (CLss/F) après 23,7 mg de voclosporine deux fois par jour est de 63,6 L/h (CV : 37,5 %). La demi-vie terminale moyenne (t1/2) à l’état d’équilibre est d’environ 30 heures (intervalle : 24,9 heures à 36,5 heures).
Après une administration orale unique de 70 mg de [14C]-voclosporine, 94,8 % de la radioactivité a été récupérée 168 heures post-dose : 92,7 % dans les selles (dont 5 % sous forme de voclosporine inchangée) et 2,1 % dans les urines (dont 0,25 % sous forme de voclosporine inchangée).
Linéarité/non-linéarité
Chez des volontaires en bonne santé, une non-linéarité entre la dose et l’exposition a été observée à la limite inférieure de l’intervalle de doses étudié (0,25 mg/kg à 1,5 mg/kg deux fois par jour), ce qui avait un effet relativement mineur sur la pharmacocinétique. Le dose-proportionality factor (DPF ; rapport de facteur d’augmentation divisé par le facteur d’augmentation de dose) était toujours inférieur à 1,5. Cette non-linéarité n’a pas été détectée dans l’intervalle de doses qui a été étudié chez les patients atteints de glomérulonéphrite lupique.
Propriétés pharmacocinétiques dans des populations particulières
Insuffisance rénale
Dans les études cliniques, la fonction rénale était surveillée au moyen du DFGe et les doses ont été ajustées en fonction d’un protocole d’ajustement de la dose
préalablement défini. Le DFGe initial chez les patients atteints de glomérulonéphrite lupique recrutés était > 45 mL/min/1,73 m2. Les ajustements de la posologie doivent suivre les recommandations énoncées dans le tableau 1.
Une étude portant spécifiquement sur l’insuffisance rénale a montré qu’après l’administration de doses uniques et multiples de voclosporine, la Cmax et l’ASC étaient similaires chez les volontaires présentant une insuffisance rénale légère (clairance de la créatinine [CLCr] comprise entre 60 mL/min et 89 mL/min d’après la formule de Cockcroft Gault) ou modérée (CLCr comprise entre 30 mL/min et 59 mL/min) par rapport aux volontaires dont la fonction rénale était normale (CLCr ≥ 90 mL/min). Après une dose unique de voclosporine chez des volontaires présentant une insuffisance rénale sévère (CLCr < 30 mL/min), la Cmax et l’ASC étaient multipliées par un facteur 1,5 et un facteur 1,7, respectivement. L’effet d’une insuffisance rénale chronique terminale (IRCT) avec ou sans hémodialyse sur la pharmacocinétique de la voclosporine n’est pas connu (voir rubrique 4.2).
Insuffisance hépatique
Une étude portant spécifiquement sur l’insuffisance hépatique a comparé l’exposition systémique à la voclosporine chez des patients présentant une insuffisance hépatique légère ou modérée (Child-Pugh A ou B, respectivement) par rapport à des témoins en bonne santé dont la fonction hépatique était normale. Chez les patients présentant une insuffisance hépatique légère ou modérée, la Cmax et l’ASC0-48 de la voclosporine ont été multipliées par un facteur 1,5 et un facteur 2 environ, respectivement (voir rubrique 4.2). La voclosporine n’a pas été étudiée chez les patients présentant une insuffisance hépatique sévère (Child-Pugh C) et son utilisation n’est pas recommandée chez ces patients (voir rubrique 4.4).
Âge, sexe, origine ethnique et poids corporel
Une analyse de pharmacocinétique de population évaluant les effets de l’âge, du sexe, de l’origine ethnique et du poids corporel n’a pas mis en évidence d’effet cliniquement significatif de ces covariables sur l’exposition à la voclosporine.
Allaitement
Après l’administration d’une dose unique de 23,7 mg de voclosporine à des volontaires qui allaitaient (voir rubrique 4.6), en moyenne, 0,00472 mg de voclosporine était excrété dans le lait maternel en 48 heures, 80 % étant excrétés dans les 12 heures. Les données ont montré que le rapport lait/sang maternel de l’exposition à la voclosporine était compris entre 0,42 et 0,95. Pour un apport de lait maternel de 200 mL/kg/jour, la dose relative la plus élevée chez les nourrissons était de 1,4 % de la dose ajustée au poids de la mère.
5.3 Données de sécurité préclinique
Les effets indésirables suivants n’ont pas été observés dans les études cliniques, mais ont été constatés chez des animaux soumis à des niveaux d’exposition semblables à ceux utilisés pour l’homme et pourraient avoir une signification clinique.
Des études à doses répétées effectuées chez l’animal ont mis en évidence des anomalies neurohistologiques de gliose et d’infiltrats périvasculaires dans le cerveau et la moelle épinière chez le rat, mais pas chez le chien ou le singe. Ces résultats n’ont pas été observés à des doses approximativement 0,3 fois la dose maximale recommandée chez l’humain (DMRH) de 23,7 mg de voclosporine deux fois par jour, d’après l’exposition au médicament (ASC).
Dans une étude de toxicologie orale de 39 semaines chez le singe cynomolgus, des lymphomes malins sont apparus à une dose de 150 mg/kg/jour (approximativement 4 fois et 7 fois la DMRH, d’après l’exposition au médicament [ASC], pour les mâles et les femelles, respectivement). À cette dose, les singes ont présenté des niveaux d’immunosuppression élevés, comme l’ont indiqué les taux d’inhibition maximale de la calcineurine (Emax) de plus de 80 %. La dose sans effet nocif observable (DSENO) concernant cet effet était de 75 mg/kg/jour (approximativement 4 fois la DMRH, d’après l’exposition au médicament [ASC], pour les mâles et les femelles).
Aucun effet mutagène ou génotoxique de la voclosporine n’a été observé dans les études conventionnelles de génotoxicité.
Dans une étude de carcinogénicité de 2 ans chez la souris avec la voclosporine administrée par voie orale, une augmentation de l’incidence des lymphomes malins a été observée à la dose testée la plus élevée (30 mg/kg/jour ; soit approximativement 7,5 fois la DMRH d’après l’exposition au médicament [ASC]). Cet effet est considéré comme résultant de l’immunosuppression entraînée par la voclosporine. La DSENO était de 10 mg/kg/jour (approximativement 1 fois la DMRH, d’après l’exposition au médicament [ASC]).
Dans une étude de fertilité menée chez le rat avec un mélange 50:50 de voclosporine et de son isomère cis, une diminution du poids des organes de reproduction mâles, y compris de l’épididyme caudal, de l’épididyme, des vésicules séminales, de la prostate et des testicules, a été relevée à une dose de 25 mg/kg/jour. La DSENO correspondante était de 10 mg/kg/jour (approximativement 5 fois la DMRH, d’après l’exposition au médicament [ASC]). Les paramètres de l’accouplement et de la fertilité, la motilité, le nombre et la densité des spermatozoïdes, le nombre de stades du cycle oestral par période de 14 jours et les paramètres de césarienne n’ont pas été affectés. Une diminution du poids de la prostate et des testicules a également été observée dans les études de toxicité à doses répétées de 13 semaines et de 26 semaines avec le mélange 50:50 de voclosporine et de son isomère cis administré par voie orale à des doses de 25 mg/kg/jour et 10 mg/kg/jour, soit 18 fois et 7 fois la DMRH d’après l’exposition au médicament (ASC). Dans l’étude en administration répétée de 26 semaines, la DSENO correspondante était de 2,5 mg/kg/jour (approximativement 1 fois la DMRH, d’après l’exposition au médicament [ASC]).
Des études de développement embryofœtal ont été menées avec le mélange 50:50 de voclosporine et de son isomère cis à la fois chez le rat et le lapin, et avec la voclosporine chez le lapin. Une toxicité embryofœtale n’a été observée qu’à des doses associées à une toxicité maternelle (doses approximativement 15 fois et 1 fois la DMRH, d’après l’exposition au médicament [ASC], pour le rat et le lapin, respectivement). Les effets maternels comprenaient des variations du poids corporel et/ou un gonflement des glandes mammaires tandis que les effets fœtaux consistaient en une légère réduction du poids corporel et des modifications dans le développement du squelette. Ces études n’ont mis en évidence aucun effet malformatif. Les DSENO étaient de 10 mg/kg/jour chez le rat et de 1 mg/kg/jour chez le lapin (approximativement 7 fois et 0,01 fois la DMRH, d’après l’exposition au médicament [ASC], pour le rat et le lapin, respectivement).
Dans une étude développement pré- et post-natal chez le rat, la toxicité maternelle observée à une dose de 25 mg/kg/jour avec le mélange 50:50 de voclosporine et de son isomère cis (approximativement 17 fois la DMRH d’après l’exposition au médicament [ASC]), a retardé la parturition (dystocie), ce qui a entraîné une réduction du nombre moyen de ratons mis bas et de ratons survivants par portée. La toxicité maternelle qui était associée à cette dose correspondait à une diminution de la prise de poids corporel. Aucun effet indésirable n’a été observé chez les mères ou leur progéniture à des doses correspondant à approximativement 3 fois la DMRH ou moins (d’après l’exposition au médicament [ASC] avec une DSENO maternelle par voie orale de 10 mg/kg/jour). Il n’y a pas eu d’effet sur le développement comportemental et physique, ni sur les performances de reproduction des ratons mâles ou femelles. La dose qui n’a pas eu d’effet sur la parturition et la survie de ratons était de 10 mg/kg/jour.
Après administration orale de [14C]-voclosporine à des rates allaitantes, la radioactivité était rapidement distribuée dans le lait. Lorsqu’un médicament est présent dans le lait des animaux, il est probable qu’il le sera également dans le lait maternel.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Contenu des capsules
Éthanol
Succinate de d-alpha-tocophérol-polyéthylène glycol (Vitamine E [E307] sous forme de tocofersolan) Polysorbate 40
Triglycérides à chaîne moyenne
Enveloppe des capsules
Gélatine
Sorbitol
Glycérine
Eau purifiée
Dioxyde de titane (E171)
Oxyde de fer rouge (E172)
Oxyde de fer jaune (E172)
Adjuvants de fabrication
Lécithine de soja
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
4 ans
6.4 Précautions particulières de conservation
A conserver à une température ne dépassant pas 25 °C.
À conserver dans l’emballage d’origine à l’abri de l’humidité.
6.5 Nature et contenu de l’emballage extérieur
Les capsules molles sont disponibles dans des plaquettes en aluminium formées à froid, recouvertes d’un feuillet de support et d’un opercule qui sont thermoscellés ensemble. Chaque plaquette contient 18 capsules molles. Une boîte contient 180 ou 576 capsules molles.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Otsuka Pharmaceutical Netherlands B.V.
Herikerbergweg 292
1101 CT Amsterdam
Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1678/001 (180 capsules molles)
EU/1/22/1678/002 (576 capsules molles)
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 15 septembre 2022
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.