


Résumé des caractéristiques - Nerlynx
1. DÉNOMINATION DU MÉDICAMENT
Nerlynx 40 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque comprimé pelliculé contient du maléate de nératinib équivalent à 40 mg de nératinib.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé.
Comprimé pelliculé rouge, ovale, et portant la mention « W104 » gravée sur une face. Les dimensions du comprimé sont les suivantes : 10,5 mm x 4,3 mm et une épaisseur de 3,1 mm.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Nerlynx est indiqué dans le traitement adjuvant prolongé des patients adultes présentant un cancer du sein précoce à récepteurs hormonaux positifs caractérisé par une surexpression/amplification de HER2 et ayant terminé le traitement adjuvant à base de trastuzumab depuis moins d’un an.
4.2 Posologie et mode d’administration
Le traitement par Nerlynx doit être instauré et supervisé par un médecin expérimenté dans l’administration de médicaments anticancéreux.
Posologie
La dose recommandée de Nerlynx est de 240 mg (six comprimés de 40 mg) pris par voie orale une fois par jour pendant un an sans interruption. Nerlynx doit être pris au cours d’un repas, de préférence le matin. Les patients doivent commencer le traitement dans l’année suivant la fin du traitement par trastuzumab.
Ajustements posologiques en cas d’effets indésirables
Il est recommandé d’ajuster la dose de Nerlynx en fonction de la sécurité et de la tolérance de chaque individu. La prise en charge de certains effets indésirables peut nécessiter d’interrompre l’administration de la dose et/ou de la réduire conformément à ce qui est indiqué dans les tableaux 1, 2, 3 et 4.
Nerlynx doit être arrêté chez les patients :
- dont la toxicité liée au traitement ne s’améliore pas jusqu’au grade 0-1 ;
- pour lesquels les toxicités donnent lieu à un traitement différé d’au moins trois semaines ; ou
- qui ne sont pas en mesure de tolérer une dose journalière de 120 mg.
D’autres situations cliniques peuvent donner lieu à des ajustements posologiques si cliniquement indiqué (toxicités intolérables, effets indésirables de grade 2 persistants, par exemple).
Tableau 1 : Ajustements de la dose de Nerlynx en cas d’effets indésirables
| Schéma de dose | Dose de Nerlynx |
| Dose initiale recommandée | 240 mg par jour |
| Première réduction de dose | 200 mg par jour |
| Deuxième réduction de dose | 160 mg par jour |
| Troisième réduction de dose | 120 mg par jour |
Tableau 2 : Ajustements de la dose de Nerlynx et prise en charge - toxicités générales*
| Sévérité de la toxicité† | Action |
| Grade 3 | Interrompre le traitement par Nerlynx jusqu’au retour à un grade ≤1 ou à l’état initial dans les trois semaines suivant l’interruption du traitement, puis reprendre le traitement par Nerlynx à la dose immédiatement inférieure. Si la toxicité de grade 3 n’est pas résolue dans les trois semaines, arrêter définitivement le traitement par Nerlynx. |
| Grade 4 | Arrêter définitivement le traitement par Nerlynx. |
* Pour la prise en charge de la diarrhée et de l’hépatotoxicité, voir les tableaux 3 et 4 ci-dessous † Selon les critères communs de terminologie pour les efftets indésirables CTCAE v4.0
Ajustements posologiques en cas de diarrhée
La prise en charge de la diarrhée requiert l’utilisation adéquate d’un médicament anti-diarrhéique, des changements de régime alimentaire et des ajustements appropriés de la dose de Nerlynx. Des lignes directrices relatives à l’ajustement des doses de Nerlynx en cas de diarrhée sont fournies dans le tableau 3.
Tableau 3 : Ajustements posologiques en cas de diarrhée
| Sévérité de la diarrhée* | Action |
|
|
| Sévérité de la diarrhée* | Action |
|
|
|
|
|
|
* Selon les critères communs de terminologie pour les efftets indésirables CTCAE v4.0 † Parmi les principales complications, on retrouve notamment : une déshydratation, une fièvre, une hypotension, une insuffisance rénale ou une neutropénie de grade 3 ou 4
‡ Malgré l’administration d’un traitement médicamenteux optimal
Ajustements posologiques en cas d’hépatotoxicité
Des lignes directrices relatives à l’ajustement des doses de Nerlynx en cas de toxicité hépatique sont fournies dans Tableau 4 (voir la rubrique 4.4).
Tableau 4 : Ajustements posologiques en cas d’hépatotoxicité
| Sévérité de l’hépatotoxicité* | Action |
|
|
|
|
LSN = limite supérieure de la normale ; ALAT = alanine aminotransférase * Selon les critères critères communs de terminologie pour les efftets indésirables CTCAE v4.0
Omission de dose
En cas d’oubli d’une prise, la dose oubliée ne devra pas être remplacée et la suivante sera prise comme prévu à la posologie journalière recommandée (voir la rubrique 4.9).
Pamplemousse et grenade
L’administration concomitante de nératinib et de pamplemousse ou grenade/jus de pamplemousse ou jus de grenade n’est pas recommandée (voir les rubriques 4.4 et 4.5).
Utilisation d’inhibiteurs du CYP3A4/de la P-gp
Si l’utilisation d’un inhibiteur ne peut être évitée, réduire la dose de Nerlynx :
à 40 mg (un comprimé de 40 mg) pris une fois par jour avec un puissant inhibiteur du
CYP3A4/de la P-gp.
- à 40 mg (un comprimé) pris une fois par jour avec un inhibiteur modéré du CYP3A4/de la P-gp. Si l’association est bien tolérée, augmenter à 80 mg pendant au moins 1 semaine, puis à 120 mg pendant au moins 1 semaine, et à 160 mg comme posologie journalière maximale. Le patient doit faire l’objet d’une surveillance étroite, notamment concernant l’apparition d’effets gastro-intestinaux tel qu’une diarrhée et/ou une hépatotoxicité. Après l’interruption de l’administration d’un inhibiteur puissant ou modéré du CYP3A4/de la P-gp, reprendre l’administration de la dose précédente de 240 mg de Nerlynx (voir les rubriques 4.4, 4.5 et 5.2).
Antagonistes des récepteurs H2 et antiacides
Si des antagonistes des récepteurs H2 sont utilisés, Nerlynx doit être pris au moins 2 heures avant ou 10 heures après la prise d’antagoniste des récepteurs H2. Il convient d’espacer d’au moins trois heures l’administration de Nerlynx et celle d’un antiacide (voir les rubriques 4.4, 4.5 et 5.2).
Populations particulières
Patients atteints d’une insuffisance rénale
Aucun ajustement posologique n’est nécessaire pour les patients présentant une insuffisance rénale légère à modérée. Nerlynx n’a pas fait l’objet d’étude chez des patients présentant une insuffisance rénale sévère (y compris les patients sous dialyse). Ce traitement n’est pas recommandé chez les patients présentant une insuffisance rénale sévère ou sous dialyse.
Patients présentant une insuffisance hépatique
Aucun ajustement posologique n'est nécessaire chez les patients présentant une insuffisance hépatique (légère à modérée) de classe A ou B de Child-Pugh (voir la rubrique 5.2).
Personnes âgées
Aucun ajustement posologique n’est nécessaire. Aucune donnée n’est disponible chez les patients âgés de 85 ans et plus.
Population pédiatrique
Nerlynx ne doit pas être utilisé chez la population pédiatrique dans le cadre de l’indication du cancer du sein.
Mode d’administration
Nerlynx est destiné à une utilisation orale. Les comprimés doivent être avalés entiers, de préférence avec de l’eau, et ne doivent pas être écrasés ou dissous. Par ailleurs, il convient de prendre les comprimés avec un repas, de préférence le matin (voir la rubrique 5.2).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Co-administration avec les médicaments suivants qui sont de puissants inducteurs de l’isoforme CYP3A4/P-gp du cytochrome P450 tels que (voir les rubriques 4.5 et 5.2) :
- carbamazépine, phénytoïne (antiépileptiques) ;
- millepertuis (Hypericum perforatum) (préparation à base de plantes) ;
- rifampicine (antimycobactérien).
Insuffisance hépatique sévère (classe C de Child-Pugh) (voir la rubrique 5.2).
4.4 Mises en garde spéciales et précautions d’emploi
Diarrhée
Des cas de diarrhée ont été rapportés pendant le traitement par Nerlynx (voir les rubriques 4.2 et 4.8). Cette diarrhée peut être sévère et être associée à une déshydratation.
Elle survient généralement au début, pendant la première ou la deuxième semaine de traitement par Nerlynx, et peut être récurrente.
Les patients doivent être informés qu’ils doivent débuter un traitement prophylactique par un médicament anti-diarrhéique avec leur première dose de Nerlynx et qu’ils devront continuer de prendre ce médicament anti-diarrhéique régulièrement pendant une période de un à deux mois à compter de l’instauration du traitement par Nerlynx, pour parvenir à une à deux selles par jour.
Personnes âgées
Les patients âgés (65 ans et plus) présentent un risque plus élevé de développer une insuffisance rénale ou de souffrir de déshydratation, qui peuvent être des complications de la diarrhée ; ces patients doivent par conséquent faire l’objet d’une surveillance étroite.
Patients présentant une affection gastro-intestinale chronique significative
Les patients présentant une affection gastro-intestinale chronique significative accompagnée d’un symptôme majeur de diarrhée n’ont pas été inclus dans l’étude pivot et doivent par conséquent faire l’objet d’une surveillance étroite.
Insuffisance rénale
Les patients présentant une insuffisance rénale présentent un risque plus élevé de complications de déshydratation s’ils développent une diarrhée ; ces patients doivent par conséquent faire l’objet d’une surveillance étroite (voir les rubriques 4.2 et 5.2).
Fonction hépatique
Des cas d’hépatotoxicité ont été rapportés chez les patients traités par Nerlynx. Il convient de surveiller les tests de la fonction hépatique, y compris l’alanine aminotransférase (ALAT), l’aspartate aminotransférase (ASAT) et la bilirubine totale, après la première semaine, puis une fois par mois pendant les trois mois qui suivent l’initiation du traitement, puis toutes les six semaines tant que le traitement est en cours ou tel que cliniquement indiqué (voir la rubrique 4.2).
Les patients présentant une diarrhée de grade ≥ 3 nécessitant un traitement par une réhydratation intraveineuse liquidienne ou présentant des signes et symptômes d’hépatotoxicité comme aggravation de la fatigue, nausée, vomissements, ictère, douleur ou sensibilité dans le quadrant supérieur droit de l’abdomen, fièvre, éruption cutanée ou éosinophilie doivent faire l’objet d’une évaluation visant à détecter les changements dans les résultats des tests de la fonction hépatique. La bilirubine fractionnée et le temps de prothrombine doivent également être dosées dans le cadre de l’évaluation de l’hépatotoxicité.
Fonction ventriculaire gauche
Une dysfonction ventriculaire gauche a été associée à l’inhibition de HER2. Nerlynx n’a pas fait l’objet d’études chez les patients présentant une fraction d’éjection ventriculaire gauche (FEVG) en deçà de la limite inférieure à la normale ou chez ceux ayant des antécédents cardiaques significatifs. Chez les patients présentant des facteurs de risques cardiaques connus, réaliser une surveillance cardiaque, incluant une évaluation de la FEVG si cliniquement indiqué.
Inhibiteurs de la pompe à protons, antagonistes des récepteurs H2 et antiacides Les traitements qui augmentent le pH gastro-intestinal peuvent diminuer l’absorption de nératinib et par conséquent diminuer l’exposition systémique. La co-administration avec des inhibiteurs de la pompe à protons (IPP) n’est pas recommandée (voir les rubriques 4.5 et 5.2). En cas de prise d’antagonistes des récepteurs H2 ou d’antiacides, les modalités d’administration doivent être adaptées (voir les rubriques 4.2, 4.5 et 5.2).
Grossesse
Le nératinib peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte (voir la rubrique 4.6).
Affections de la peau et du tissu sous-cutané
Nerlynx est associé à des affections de la peau et du tissu sous-cutané. Les patients présentant des affections symptomatiques de la peau et du tissu sous-cutané doivent faire l’objet d’une surveillance étroite (voir la rubrique 4.8).
Traitement concomitant avec des inhibiteurs du CYP3A4 et de la P-gp
L’administration concomitante de Nerlynx avec des inhibiteurs puissants ou modérés du CYP3A4 et de la P-gp n’est pas recommandée en raison du risque d’exposition accrue au nératinib. Si l’inhibiteur ne peut être évité, il convient d’ajuster la dose de Nerlynx (voir les rubriques 4.2, 4.5 et 5.2).
Pamplemousse et grenade
La consommation de jus de pamplemousse et de grenade peut inhiber le CYP3A4 et/ou la P-gp et doit être évitée au cours du traitement par Nerlynx (voir les rubriques 4.2 et 4.5).
Traitement concomitant par des inducteurs modérés du CYP3A4 et de la P-gp L’administration concomitante de Nerlynx avec des inducteurs modérés du CYP3A4 et de la P-gp n’est pas recommandée, car ils pourraient induire une perte d’efficacité du nératinib (voir les rubriques 4.5 et 5.2).
Traitement concomitant avec des substrats de la P-gp
Les patients recevant un traitement concomitant avec des agents présentant une marge thérapeutique étroite et dont l’absorption implique des transporteurs de la P-gp dans les voies gastro-intestinales, doivent faire l’objet d’une surveillance étroite (voir les rubriques 4.5 et 5.2).
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Effets d’autres substances sur le nératinib
Le nératinib est principalement métabolisé par le CYP3A4 et il est un substrat de la P-gp.
Inducteurs du CYP3A4/de la P-gp
Une étude clinique a démontré que l’utilisation concomitante d’inducteurs puissants du CYP3A4/de la P-gp diminuait significativement l’exposition au nératinib ; par conséquent, l’utilisation concomitante de nératinib avec de puissants inducteurs du CYP3A4/de la P-gp est contre-indiquée (inducteurs puissants : phénytoïne, carbamazépine, rifampicine ou préparations à base de plantes contenant du millepertuis [Hypericum perforatum], par exemple). L’utilisation concomitante de nératinib avec des inducteurs modérés du CYP3A4/de la P-gp n’est pas recommandée, car elle peut également induire une perte d’efficacité (inducteurs modérés : bosentan, éfavirenz, étravirine, phénobarbital, primidone, dexaméthasone, par exemple) (voir les rubriques 4.3 et 5.2).
Inhibiteurs du CYP3A4/de la P-gp
Une étude clinique et des prévisions en fonction de modèles ont démontré que l’utilisation concomitante d’inhibiteurs puissants ou modérés du CYP3A4/de la P-gp augmentait significativement l’exposition systémique au nératinib ; par conséquent, l’utilisation concomitante de nératinib avec des inhibiteurs puissants et modérés du CYP3A4/de la P-gp n’est pas recommandée (inhibiteurs puissants : atazanavir, indinavir, néfazodone, nelfinavir, ritonavir, saquinavir, lopinavir, kétoconazole, itraconazole, clarithromycine, troléandomycine, voriconazole et cobicistat, par exemple ; inhibiteurs modérés : ciprofloxacine, cyclosporine, diltiazem, fluconazole, érythromycine et fluvoxamine et verapamil, par exemple). Si l’inhibiteur ne peut être évité, il convient d’ajuster la dose de Nerlynx (voir les rubriques 4.2, 4.4 et 5.2).
Le pamplemousse et la grenade ou le jus de pamplemousse/jus de grenade peuvent également augmenter les concentrations plasmatiques de nératinib et doivent par conséquent être évités (voir les rubriques 4.2 et 4.4).
Inhibiteurs de la pompe à protons, antagonistes des récepteurs H2 et antiacides La solubilité in vitro du nératinib est dépendante du pH. Le traitement concomitant avec des substances qui augmentent le pH gastrique peut diminuer l’absorption du nératinib et par conséquent diminuer l’exposition systémique. La co-administration avec des inhibiteurs de la pompe à protons (IPP) n’est pas recommandée (oméprazole ou lansoprazole par exemple) (voir les rubriques 4.4 et 5.2).
Nerlynx doit être pris au moins 2 heures avant ou 10 heures après la prise de l’antagoniste des récepteurs H2 (voir les rubriques 4.2, 4.4 et 5.2).
Il convient d’espacer d’au moins trois heures l’administration de Nerlynx et celle d’antiacides (voir les rubriques 4.2, 4.4 et 5.2).
Lopéramide antidiarrhéique
Une étude clinique a démontré qu’il n’y avait pas de différence cliniquement significative d’exposition des sujets au nératinib, qu’il soit coadministré ou non avec le lopéramide (voir la rubrique 5.2).
Effets du nératinib sur d’autres substances
Contraceptifs hormonaux
On ne sait pas actuellement si Nerlynx réduit l’efficacité des contraceptifs hormonaux systémiques. Par conséquent, les femmes utilisant des contraceptifs hormonaux systémiques doivent également utiliser une méthode de contraception mécanique (voir la rubrique 4.6).
Transporteur d’efflux :la glycoprotéine P
Des études in vitro ont démontré que le nératinib est un inhibiteur des transporteurs de l’efflux glycoprotéine P (P-gp). Cette observation a été confirmée par une étude clinique utilisant la digoxine comme substrat de recherche et qui a montré une augmentation de 54 et 32 % de la Cmax et de l’AUC (aire sous la courbe), respectivement. Cela peut se révéler cliniquement pertinent pour les patients recevant un traitement concomitant par des agents présentant une marge thérapeutique étroite et dont l’absorption implique des transporteurs de la P-gp dans les voies gastro-intestinales (digoxine, colchicine, dabigatran, phénytoïne, statines, cyclosporine, évérolimus, sirolimus, tacrolimus, par exemple). Ces patients doivent faire l’objet d’une surveillance étroite (voir les rubriques 4.4 et 5.2).
Transporteur de l’efflux protéine de résistance du cancer du sein
Tel que suggéré par les études in vitro, le nératinib peut inhiber la protéine de résistance du cancer du sein (BCRP) au niveau intestinal. Aucune étude clinique n’a été conduite avec des substrats de la BCRP. La co-administration de nératinib avec des substrats de la BCRP pouvant conduire à une augmentation de leur exposition, les patients recevant un traitement par substrats de la BCRP (rosuvastatine, sulfasalazine et irinotécan par exemple) doivent faire l’objet d’une surveillance étroite (voir la rubrique 5.2).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/contraception chez les femmes et les hommes
Au vu des résultats chez l’animal, le nératinib peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte. Les femmes doivent éviter de tomber enceintes pendant la prise de Nerlynx et jusqu’à un mois après la fin du traitement. Par conséquent, les femmes en âge de procréer doivent utiliser des méthodes de contraception hautement efficaces pendant la prise de Nerlynx et pendant un mois après l’arrêt du traitement.
On ne sait pas actuellement si le nératinib peut réduire l’efficacité des contraceptifs hormonaux systémiques ; par conséquent, les femmes utilisant des contraceptifs hormonaux systémiques doivent également utiliser une méthode de contraception mécanique.
Les hommes doivent utiliser une méthode de contraception mécanique pendant le traitement et pendant trois mois après l’arrêt de celui-ci.
Grossesse
Il n’existe pas de données sur l’utilisation de Nerlynx chez la femme enceinte. Les études chez l’animal ont démontré une mortalité embryo-fœtale et des malformations morphologiques fœtales (voir la rubrique 5.3). Le risque potentiel chez l’humain est inconnu. Nerlynx ne doit pas être utilisé en cours de grossesse sauf si la condition clinique de la femme concernée nécessite un traitement par nératinib.
Si le nératinib est utilisé en cours de grossesse ou si la patiente tombe enceinte pendant la prise de Nerlynx, il conviendra d’informer la patiente du risque potentiel pour le fœtus.
Allaitement
On ne sait pas si le nératinib est excrété dans le lait maternel. Un risque pour le nourrisson allaité ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement, soit d’interrompre Nerlynx, en tenant compte de l’importance du traitement par Nerlynx pour la mère au regard du bénéfice de l’allaitement pour l’enfant.
Fertilité
Aucune étude de fertilité n’a été réalisée chez la femme ou chez l’homme. Aucune modification significative des paramètres de fertilité chez les rats mâles et femelles n’a été détectée lors d’une administration allant jusqu’à 12 mg/kg/jour (voir la rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Nerlynx a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Une fatigue, des vertiges, une déshydratation et une syncope sont des effets indésirables ayant été rapportés avec le traitement par nératinib. L’état clinique du patient doit être pris en compte lors de l’évaluation de l’aptitude du patient à réaliser des tâches nécessitant des capacités de jugement, motrices ou cognitives.
4.8 Effets indésirables
Résumé du profil de tolérance
Les effets indésirables les plus fréquents tous grades confondus étaient les suivants : diarrhée (93,6 %), nausée (42,5 %), fatigue (27,3 %), vomissements (26,8 %), douleurs abdominales (22,7 %), éruption cutanée (15,4 %), perte d’appétit (13,7 %), douleurs abdominales supérieures (13,2 %), stomatite (11,2 %) et spasmes musculaires (10,0 %).
Les effets indésirables de grade 3 à 4 les plus fréquents étaient les suivants : diarrhée (grade 3, 36,9 % et grade 4, 0,2 %) et vomissements (grade 3, 3,4 % et grade 4, 0,1 %).
Les effets indésirables rapportés comme graves comprenaient les suivants : diarrhée (1,9 %), vomissements (1,3 %), déshydratation (1,1 %), nausée (0,5 %), augmentation de l’alanine aminotransférase (0,4 %), augmentation de l’aspartate aminotransférase (0,4 %), douleurs abdominales (0,3 %), fatigue (0,3 %) et perte d’appétit (0,2 %).
Tableau récapitulatif des effets indésirables
Le tableau ci-dessous énumère les effets indésirables observés pour le nératinib à partir de l’évaluation des données regroupées de 1 710 patients.
Les effets indésirables sont présentés par classe de systèmes d’organes et catégories de fréquence MedDRA. Les catégories de fréquence sont définies comme suit :
Très fréquent (≥ 1/10)
Fréquent (≥ 1/100, < 1/10)
Peu fréquent (≥ 1/1 000, < 1/100)
Rare (≥ 1/10 000, < 1/1 000)
Très rare (< 1/10 000)
Fréquence indéterminée (ne peut être estimée sur la base des données disponibles)
Les effets indésirables sont classés par ordre de gravité décroissant dans chaque catégorie de fréquence.
Tableau 5 : Effets indésirables rapportés chez des patients atteints de cancer du sein traités en monothérapie par Nerlynx dans le cadre d’études cliniques Classe de système ou d’organe Fréquence Effet indésirable
| Infections et infestations | Fréquent | Infection des voies urinaires |
| Troubles du métabolisme et de la nutrition | Très fréquent | Perte d’appétit |
| Fréquent | Déshydratation | |
| Affections respiratoires, thoraciques et médiastinales | Fréquent | Épistaxis |
| Affections du système nerveux | Fréquent | Syncope |
| Affections gastro-intestinales | Très fréquent | Diarrhée, vomissements, nausée, douleurs abdominales, douleurs abdominales supérieures et stomatite1 |
| Fréquent | Distension abdominale, bouche sèche et dyspepsie | |
| Affections hépatobiliaires | Fréquent | Augmentation de l’alanine aminotransférase et augmentation de l’aspartate aminotransférase |
| Peu fréquent | Augmentation de la bilirubinémie | |
| Affections de la peau et du tissu sous-cutané | Très fréquent | Éruption cutanée2 |
| Fréquent | Troubles unguéaux3, fissures cutanées et sécheresse cutanée | |
| Affections musculosquelettiques et du tissu conjonctif | Très fréquent | Spasmes musculaires |
| Affections du rein et des voies urinaires | Fréquent | Augmentation de la créatininémie |
| Peu fréquent | Insuffisance rénale | |
| Troubles généraux et anomalies au site d’administration | Très fréquent | Fatigue |
| Investigations | Fréquent | Perte de poids |
1 Inclut stomatite, stomatite aphteuse, ulcération buccale, vésicule sur la muqueuse buccale et inflammation des muqueuses.
2 Inclut éruption cutanée, éruption cutanée érythémateuse, éruption cutanée folliculaire, éruption cutanée généralisée, éruption cutanée prurigineuse et éruption cutanée pustuleuse. 3 Inclut trouble unguéal, périonyxis, onychoclasie et décoloration des ongles.
Description de certains effets indésirables
Diarrhée
Parmi les 1 660 patients traités par Nerlynx en monothérapie sans administration prophylactique de lopéramide, 94,6 % ont connu au moins un épisode de diarrhée. Une diarrhée de grade 3 a été rapportée chez 37,5 % des patients sous Nerlynx. 0,2 % des patients ont présenté une diarrhée de grade 4. La diarrhée a conduit à une hospitalisation chez 1,9 % des patients traités par Nerlynx. La diarrhée survenait généralement au cours du premier mois avec 83,6 % des patients ayant rapporté cette toxicité pendant la première semaine, 46,9 % pendant la deuxième, 40,2 % pendant la troisième et 43,2 % pendant la quatrième semaine de traitement (le délai médian de première survenue était de deux jours).
La durée médiane d’un épisode unique de diarrhée, tous grades confondus, était de deux jours. La durée cumulée médiane de la diarrhée, tous grades confondus, était de 59 jours et la durée cumulée médiane de la diarrhée de grade 3 était de cinq jours.
La diarrhée était également l’effet indésirable le plus fréquent entraînant une interruption du traitement ; le traitement a été interrompu pour cause de diarrhée chez 14,4 % des patients traités par Nerlynx sans administration prophylactique de lopéramide. Des réductions posologiques ont été appliquées chez 24,7 % des patients traités par Nerlynx.
Éruption cutanée
Dans le groupe recevant Nerlynx en monothérapie, 16,7 % des patients ont présenté une éruption cutanée. L’incidence des éruptions cutanées de grade 1 et de grade 2 était respectivement de 13,3 et de 2,9 % ; 0,4 % des patients traités par Nerlynx ont présenté une éruption cutanée de grade 3.
Troubles unguéaux
Dans le groupe recevant Nerlynx en monothérapie, 7,8 % des patients ont présenté des troubles unguéaux. L’incidence des troubles unguéaux de grade 1 et de grade 2 était respectivement de 6,2 et de 1,4 %. 0,2 % des patients traités par Nerlynx ont présenté un trouble unguéal de grade 3.
Tant les éruptions cutanées que les troubles unguéaux ont conduit à une interruption du traitement chez 0,6 % des patients traités par Nerlynx.
Hépatotoxicité
Dans le cadre de l’étude pivot de phase III ExteNET (3004), des effets indésirables hépatiques ont été rapportés plus fréquemment dans le bras Nerlynx que dans le bras placebo (12,4 % contre 6,6 %) ; ceux-ci étaient principalement dus à une augmentation de l’alanine aminotransférase (ALAT) (8,5 % contre 3,2 %), une augmentation de l’aspartate aminotransférase (ASAT) (7,4 % contre 3,3 %) et une augmentation des phosphatases alcalines sanguines (2,1 % contre 1,1 %). En comparant les patients traités par Nerlynx versus placebo, des effets indésirables de grade 3 ont été rapportés respectivement chez 1,6 contre 0,5 %, et des effets indésirables de grade 4 chez respectivement 0,2 contre 0,1 % des patients. En comparant les patients traités par Nerlynx versus placebo, une augmentation de l’ALAT de grade 3 a été rapportée chez 1,1 % contre 0,2 %, et une augmentation de l’ALAT de grade 4 a été rapportée respectivement chez 0,2 % et 0,0 % des patients. En comparant les patients traités par Nerlynx versus placebo, une augmentation de l’ASAT de grade 3 a été rapportée respectivement chez 0,5 % contre 0,3 %, et une augmentation de l’ASAT de grade 4 a été rapportée respectivement chez 0,2 % contre 0,0 % des patients. Aucun effet indésirable d’augmentation de la bilirubinémie de grade 3 ou 4 n’a été rapporté.
Autres populations particulières
Personnes âgées
Dans le cadre de l’étude pivot de phase III ExteNET (3004), la moyenne d’âge était de 52 ans dans le bras Nerlynx ; 1 236 patients étaient âgés de moins de 65 ans, et 172 avaient 65 ans ou plus dont 25 patients d’au moins 75 ans.
La fréquence des interruptions de traitement dues à des effets indésirables a été supérieure dans le groupe d’âge des 65 ans et plus comparée à celle du groupe des moins de 65 ans ; dans le bras Nerlynx, le pourcentage de ces interruptions s’élevait respectivement à 44,8 et 25,2 %.
L’incidence des effets indésirables graves dans le groupe Nerlynx versus placebo était de 7,0 % contre 5,7 % pour les patients de moins de 65 ans, et de 9,9 % contre 8,1 % pour ceux ayant 65 ans ou plus. Les effets indésirables les plus fréquemment rapportés dans le groupe de patients âgés de 65 ans ou plus étaient les suivants : vomissements (2,3 %), diarrhée (1,7 %), déshydratation (1,2 %) et insuffisance rénale (1,2 %).
Les effets indésirables apparus sous traitement conduisant à une hospitalisation étaient de 6,3 % dans le bras Nerlynx contre 4,9 % dans le bras placebo dans le groupe de patients âgés de moins de 65 ans, et de 8,7 et 8,1 % respectivement dans celui des patients âgés de 65 ans ou plus.
Effet de l’origine ethnique
Dans le cadre de l’étude pivot de phase III ExteNET (3004), la fréquence des effets indésirables émergents liés au traitement dans la classe de systèmes d’organes (CSO) «Affections de la peau et du tissu sous-cutané» chez les patients asiatiques traités par Nerlynx était supérieure à celle observée chez les patients caucasiens (56,4 % contre 34,5 %), alors qu’elle était comparable chez les patients sous placebo (24,9 % contre 22,8 %). Les données de sécurité regroupées de 1 710 patients traités par Nerlynx en monothérapie indiquaient une incidence supérieure des toxicités dermatologiques chez les patients asiatiques (57,1 %) par rapport aux patients caucasiens (34,6 %).
D’après l’analyse des données de sécurité groupées, la majorité des effets indésirables apparus sous traitement dans la CSO «Affections de la peau et du tissu sous-cutané» chez les patients asiatiques étaient de grade 1 (43,3 %) et de grade 2 (12,3 %) ; chez les patients caucasiens, l’incidence des effets de grade 1 et de grade 2 était respectivement de 25,6 % et de 7,8 %. La fréquence des effets de grade 3 était similaire entre les patients asiatiques et les patients caucasiens (1,6 % contre 1,0 %). Aucune différence de fréquence n’a été observée entre les sous-groupes asiatique et caucasien en ce qui concerne les effets indésirables graves dans la CSO «Affections de la peau et du tissu sous-cutané». Les effets indésirables les plus fréquents apparus sous traitement dans la CSO «Affections de la peau et du tissu sous-cutané» et qui sont survenus plus fréquemment chez les patients asiatiques que chez les patients caucasiens étaient les suivants : éruption cutanée (29,4 % contre 13,5 %), syndrome d’érythrodysesthésie palmo-plantaire (9,9 % contre 1,0 %) et dermatite acnéiforme (6,0 % contre 1,0 %).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration voir Annexe V.
4.9 Surdosage
Il n’existe pas d’antidote spécifique en cas de surdosage avec Nerlynx et les bénéfices de l’hémodialyse ne sont pas connus. En cas de surdosage, il convient d’interrompre l’administration du médicament et de mettre en place des soins de support.
Dans le cadre des essais cliniques, les effets indésirables les plus fréquemment raportés en cas de surdosage étaient les suivants : diarrhée, avec ou sans nausée, vomissements et déshydratation.
Dans le cadre d’une étude d’escalade de dose réalisée auprès de volontaires sains, des doses uniques allant jusqu’à 800 mg de Nerlynx ont été administrées par voie orale. La fréquence et la sévérité des affections gastro-intestinales (diarrhée, douleurs abdominales, nausée et vomissements) se sont révélées dépendantes des doses. Il n’a pas été administré de doses uniques de Nerlynx supérieures à 800 mg dans le cadre d’études cliniques.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique: agents antinéoplasiques, inhibiteurs de la protéine kinase, Code ATC: L01EH02
Mécanisme d’action
Le nératinib est un inhibiteur de tyrosine kinase (ITK) pan-HER (ErbB) irréversible de l’homologue de l’oncogène viral de la leucémie qui bloque la transduction des signaux des facteurs de croissance mitogènes par une liaison covalente à forte affinité au site de liaison de l’ATP de trois récepteurs du facteur de croissance épidermique (EGFR), à savoir l’EGFR (codé par ErbB1), HER2 (codé par ErbB2) et HER4 (codé par ErbB4) ou leurs hétérodimères actifs avec HER3 (codé par ErbB3). Cela donne lieu à une inhibition durable de ces voies favorisant la croissance dans le cadre des cancers du sein caractérisés par une surexpression ou une amplification de HER2 ou par une mutation de HER2. Le nératinib se lie au récepteur HER2, réduit les voies de signalisation Akt, la PKAM en aval et l’autophosphorylation de l’EGFR et de HER2, et inhibe potentiellement la prolifération des cellules tumorales in vitro. Le nératinib a inhibé les lignées cellulaires de carcinomes avec expression de HER2 et/ou d’EGFR présentant une CI50 < 100 nM.
Efficacité et sécurité cliniques
Dans le cadre de l’étude pivot de phase III, multicentrique, randomisée, en double aveugle et contrôlée contre placebo ExteNET (3004), 2 840 femmes présentant un cancer du sein HER2 positif précoce (tel que confirmé localement par un test) qui avaient suivi un traitement adjuvant par trastuzumab jusqu’à son terme ont été randomisées selon un rapport de 1:1 afin de recevoir soit Nerlynx soit le placebo une fois par jour pendant un an. L’âge médian au sein de la population en intention de traiter (ITT) était de 52 ans (59,9 % des patients étaient âgés de 50 ans ou plus, 12,3 % de 65 ans ou plus) ; 81,0 % des patients étaient caucasiens, 2,6 % étaient noirs ou afro-américains, 13,6 % étaient asiatiques et 2,9 % n’appartenaient à aucune de ces catégories. Lors de l’entrée dans l’étude, 57,7 % des patients avaient des récepteurs hormonaux positifs [définis comme des récepteurs à l’œstrogène (ER) positifs et/ou des récepteurs à la progestérone (PgR) positifs], 27,2 % ne présentaient pas d’envahissement ganglionnaire, 41,5 % présentaient un à trois ganglions envahis et 29,4 % présentaient au moins quatre ganglions envahis. Environ 10 % des patients présentaient des tumeurs de stade I, environ 40 % des tumeurs de stade II et environ 30 % des tumeurs de stade III. Le délai médian entre le dernier traitement adjuvant par trastuzumab et la randomisation était de 4,5 mois.
Le critère principal d’évaluation de l’efficacité de l’étude était la survie sans maladie invasive (invasive disease-free survival, IDFS). Les critères secondaires d’évaluation de l’efficacité de l’étude comprenaient la survie sans maladie (DFS), y compris la survie sans carcinome canalaire in situ (DFS-DCIS), le délai de survenue d’une récidive distante (time to distant recurrence, TTDR), la survie sans maladie à distance (SSMD), l’incidence cumulée d’une rechute du système nerveux central et la survie globale.
L’analyse primaire de l’étude réalisée deux ans après la randomisation a démontré que Nerlynx avait permis de réduire de manière significative le risque de récurrence de maladie invasive ou de décès (- 33 %) [Risque Relatif (RR) = 0,67 avec IC à 95 % (0,49 ; 0,91), valeur du p bilatéral = 0,011) au sein de la population ITT.
Tableau 6 : Résultats d’efficacité primaires sur 2 ans - population ITT et population à récepteurs hormonaux positifs ayant terminé leur traitement à base de trastuzumab depuis moins d’un an
| Variable | Taux estimés de survie sans événement à 2 ans1 (en %) | Risque relatif (IC à 95 %)2 | Valeur du p3 | |
| Population ITT | ||||
| Nerlynx (N=1420) | Placebo (N=1420) | |||
| Survie sans maladie invasive | 94,2 | 91,9 | 0,67 (0,49 ; 0,91) | 0,011 |
| Survie sans maladie, y compris la survie sans carcinome canalaire in situ | 94,2 | 91,3 | 0,62 (0,46 ; 0,84) | 0,002 |
| Survie sans maladie à distance | 95,3 | 94,0 | 0,75 (0,53 ; 1,06) | 0,110 |
| Délai de survenue d’une récidive distante | 95,5 | 94,2 | 0,74 (0,52 ; 1,06) | 0,102 |
| Rechute du SNC | 0,92 | 1,16 | – | 0,586 |
| Population à récepteurs hormonaux positifs ayant terminé leur traitement à base de trastuzumab depuis moins d’un an | ||||
| Nerlynx (N=671) | Placebo (N=668) | Risque relatif (IC à 95 %)4 | Valeur du p5 | |
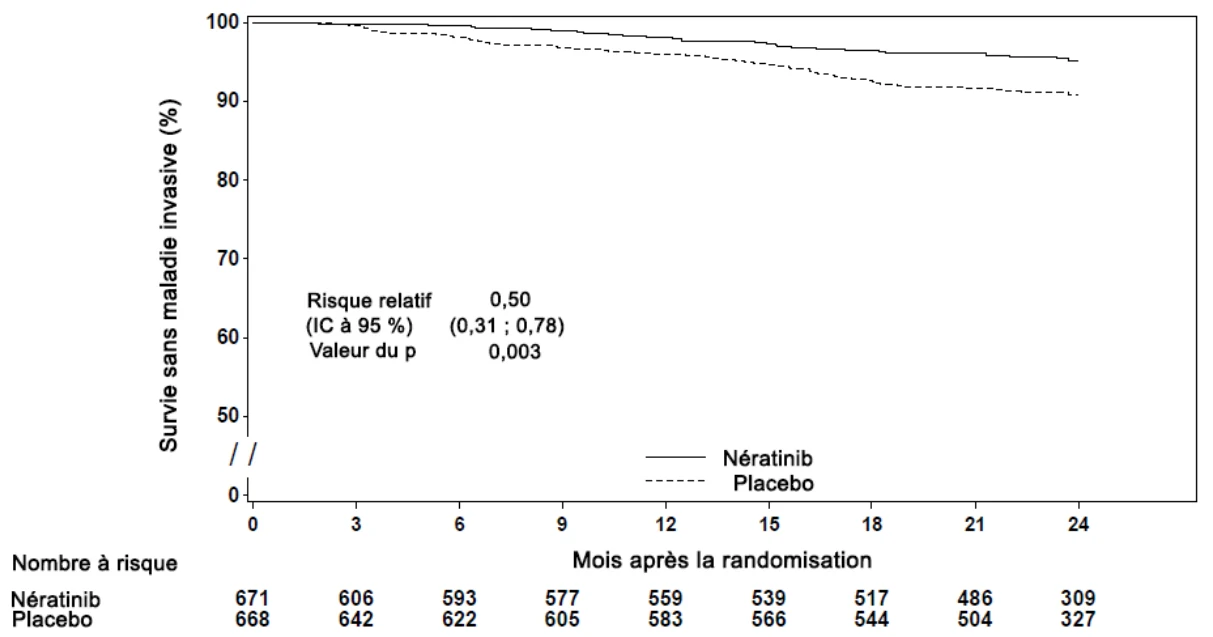
| Survie sans maladie invasive | 95,3 | 90,9 | 0,50 (0,31 ; 0,78) | 0,003 |
| Survie sans maladie, y compris la survie sans carcinome canalaire in situ | 95,3 | 90,1 | 0,45 (0,28 ; 0,71) | < 0,001 |
| Survie sans maladie à distance | 96,1 | 93,0 | 0,53 (0,31 ; 0,88) | 0,015 |
| Délai de survenue d’une récidive distante | 96,3 | 93,3 | 0,53 (0,30 ; 0,89) | 0,018 |
| Rechute du SNC | 0,34 | 1,01 | – | 0,189 |
SNC = système nerveux central.
1 Taux de survie sans événement pour tous les critères, sauf pour la rechute du SNC pour laquelle une incidence cumulée est rapportée.
2 Modèle de risques proportionnels de Cox stratifié
3 Test de log-rank bilatéral stratifié pour tous les critères, sauf pour la rechute du SNC pour laquelle la méthode de Gray a été utilisée.
4 Modèle de risques proportionnels de Cox non stratifié
5 Test de log-rank bilatéral non stratifié pour tous les critères, sauf pour la rechute du SNC pour laquelle la méthode de Gray a été utilisée.
Figure 1 : Courbe de Kaplan-Meier de la survie sans maladie invasive - population à récepteurs hormonaux positifs ayant terminé leur traitement à base detrastuzumab depuis moins d’un an
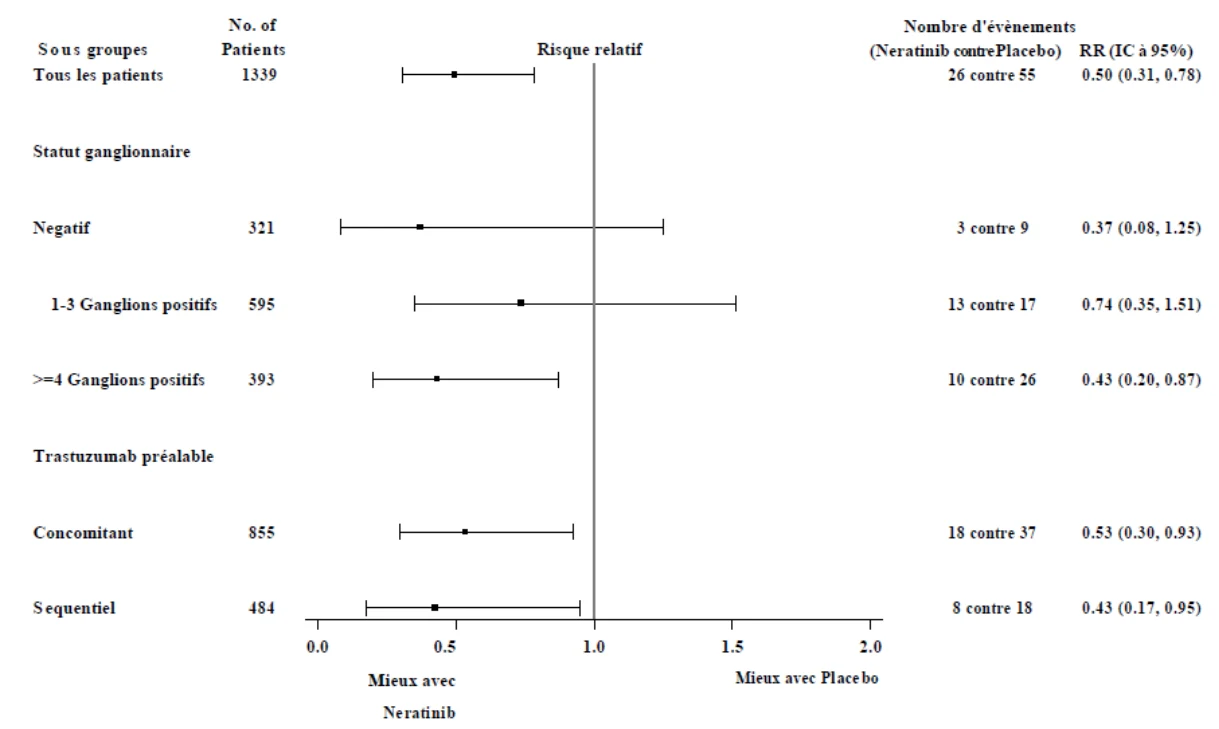
En ce qui concerne les patients à récepteurs hormonaux positifs ayant terminé leur traitement à base de trastuzumab depuis au moins un an, le bénéfice relatif du traitement par Nerlynx au sein des sous-groupes de patients prédéfinis est présenté à la figure 2.
Figure 2 : Patients à récepteurs hormonaux positifs auxquels il restait moins d’un an avant la fin d’un traitement à base de trastuzumab, survie sans maladie invasive par sous-groupe de patients
Remarque : Les patients (n = 30) qui avaient un statut ganglionnaire inconnu ne sont pas présentés car le RR n'a pas pu être estimé.
Chez les patients à récepteurs hormonaux négatifs, indépendamment du temps écoulé depuis le traitement par trastuzumab, le risque relatif d’IDFS à 2 ans était de 0,94, avec un IC à 95 % (0,61 ; 1,46). L’efficacité n’a pas été démontrée pour cette population.
Environ 75 % des patients ont fourni un nouveau consentement pour participer à un suivi s’étendant au-delà de 24 mois. Les observations comportant des données manquantes ont été censurées à la date de la dernière évaluation. Si le bénéfice du traitement par Nerlynx par rapport au placebo s’est poursuivi sur cinq ans, il n’est pas possible d’estimer de manière fiable l’ampleur de l’effet.
Le suivi médian de la survie globale était de 8,06 années dans la population ITT, de 8,03 années dans le bras nératinib et de 8,10 années dans le bras placebo, sur un total de 1 542 (54,3 %) patients ayant bénéficié d’un suivi de la survie pendant au moins 8 ans, dont 746 (52,5 %) dans le bras nératinib et 796 (56,1 %) dans le bras placebo. Le nombre de décès était de 264 (9,3 %), dont 127 (8,9 %) patients traités par nératinib et 137 (9,6 %) recevant le placebo.
Aucune différence statistiquement significative de la survie globale n’a été observée entre les bras Nerlynx et placebo [RR 0,96 (IC à 95 % : 0,75 ; 1,22)] dans la population ITT, à un suivi médian de 8,06 années.
Dans la population à récepteurs hormonaux positifs ayant terminé leur traitement à base de trastuzumab depuis moins d’un an, le suivi médian était de 8,0 années dans le bras nératinib et de 8,1 années dans le bras placebo, sur un total de 1 339 (47,1 %) patients ayant bénéficié d’un suivi de la survie pendant au moins 8 ans, dont 671 (23,6 %) dans le bras nératinib et 668 (23,5 %) dans le bras placebo. Dans cette sous-population, le nombre de décès était de 55 (8,2 %) patients traités par nératinib et de 68 (10,2 %) patients recevant le placebo.[RR 0,83 (IC à 95 % : 0,58 ; 1,18)].
Population pédiatrique
L’Agence européenne des médicaments a levé l’obligation de soumettre les résultats d’études réalisées dans tous les sous-groupes de la population pédiatrique dans le traitement du carcinome du sein.
5.2 Propriétés pharmacocinétiques
Le bilan de masse après l’administration par voie orale d’une dose unique de 200 mg de nératinib a été étudié chez six sujets sains.
Absorption
Après l’administration par voie orale de 240 mg de nératinib, l’absorption était lente ; les concentrations plasmatiques maximales de nératinib sont survenues environ sept heures après l’administration. Une dose unique de 240 mg de nératinib prise avec un repas donnait lieu à une augmentation de la Cmax et de l’ASC d’environ 17 et 13 %, respectivement, par rapport à l’administration à jeun. Une dose unique de 240 mg de nératinib pris par voie orale avec un repas riche en graisses donnait lieu à une augmentation d’environ 100 % tant de la Cmax que de l’AUC. Dans une étude de bilan de masse, la récupération totale (excrétion fécale et urinaire) du nératinib intact et de ses métabolites démontre que la fraction absorbée du nératinib est d’au moins 10 % et probablement de plus de 20 %. En outre, les prévisions en fonction de modèles suggéraient une fraction absorbée globale de 26 % dans l’intestin (fa).
La solubilité in vitro du nératinib est dépendante du pH. Les traitements qui augmentent le pH gastro-intestinal peuvent diminuer l’absorption du nératinib et par conséquent diminuer l’exposition systémique.
Distribution
La liaison du nératinib aux protéines plasmatiques humaines, y compris la liaison covalente à l’albumine sérique humaine (ASH), était supérieure à 98 % et indépendante de la concentration de nératinib testée. Le nératinib se liait principalement à l’ASH et à l’alpha-1 glycoprotéine acide humaine (α1GPA). La liaison du principal métabolite M6 aux protéines plasmatiques humaines était supérieure à 99 %, indépendante des concentrations de M6 testées.
Les études in vitro ont démontré que le nératinib est un substrat de la glycoprotéine P (P-gp) (voir les rubriques 4.2, 4.3, 4.4 et 4.5) et de la BCRP. Les études in vitro ont démontré que le nératinib et son principal métabolite M6 ne sont pas des substrats des transporteurs d’influx hépatiques OATP1B1*1a et OATP1B3, aux concentrations cliniques pertinentes.
Biotransformation
Le nératinib est principalement métabolisé dans les microsomes hépatiques par le CYP3A4 et, dans une moindre mesure, par la monooxygénase contenant de la flavine (FMO).
Le profilage préliminaire des métabolites dans le plasma humain indique qu’après une administration orale, le nératinib subit un métabolisme oxydatif via le CYP3A4. Les métabolites en circulation comprennent les métabolites suivants : nératinib pyridine N-oxide (M3), nératinib N-desméthy (M6), nératinib diméthylamine N-oxide (M7) et traces d’hydroxyle nératinib N-oxide et de nératinib bis-N-oxide (M11). Le nératinib constitue le composant le plus présent dans le plasma et, parmi les métabolites en circulation (M2, M3, M6, M7 et M11), aucun n’est supérieur à 8 % de l’exposition totale au nératinib plus métabolites après l’administration orale de nératinib. Il est ressorti que les métabolites du nératinib M3, M6, M7 et M11 et le nératinib présentaient des puissances similaires dans le cadre de tests sur les enzymes menés in vitro (essais de liaison) et de tests basés sur les cellules exprimant ErbB1, ErbB2 (HER2) et ErbB4.
Sur la base des expositions à l’état d’équilibre, le nératinib offre la majorité de l’activité pharmacologique (73 %), 20 % étant assurée par l’exposition au métabolite M6, 6 % par celle au métabolite M3, et la contribution de l’AUC de M7 et de M11 est négligeable (< 1 %).
Élimination
Après l’administration de doses uniques de nératinib, la demi-vie plasmatique apparente moyenne du nératinib était de 17 heures chez les patients.
L’excrétion du nératinib s’effectue principalement par les selles
Après l’administration d’une dose radiomarquée unique de 240 mg de solution orale de nératinib, 95,5 % de la dose administrée a été retrouvée dans les selles et 0,96 % dans les urines.
L’excrétion était rapide et totale, la plupart de la dose étant retrouvée dans les selles après 48 heures et 96,5 % de la radioactivité totale étant retrouvée dans les excrétas après 8 jours. La forme la plus abondante dans les excrétas était le nératinib inchangé, représentant 62,1 % de la dose totale qui y était retrouvée. Les métabolites les plus abondants dans les selles étaient le métabolite M6 (19,7 % de la dose administrée), suivi par les métabolites M2, M3 et M7, tous inférieurs à 10 % de la dose administrée.
Interactions médicamenteuses
Effet des inducteurs du CYP3A4/de la P-gp sur le nératinib
Après l’administration concomitante de 240 mg de nératinib avec des doses répétées de 600 mg de rifampicine, à savoir un puissant inducteur du CYP3A4/de la P-gp, les expositions au nératinib avaient significativement diminué de 76 % et 87 % pour la Cmax et l’AUC, respectivement, par rapport au nératinib administré seul (voir les rubriques 4.3 et 4.5).
Effet des inhibiteurs du CYP3A4/de la P-gp sur le nératinib
La co-administration d’une dose orale unique de 240 mg de nératinib en présence de kétoconazole (400 mg une fois par jour pendant 5 jours), qui est un puissant inhibiteur du CYP3A4/de la P-gp, a augmenté l’exposition systémique au nératinib, la Cmax du nératinib étant 3,2 fois supérieure et l’AUC 4,8 fois supérieure, par rapport au nératinib administré seul.
Les prévisions en fonction de modèles suggéraient que la co-administration d’une dose orale unique de 240 mg de nératinib en présence de fluconazole (200 mg une fois par jour pendant 8 jours), un inhibiteur modéré du CYP3A4, augmentait l’exposition systémique au nératinib, la Cmax étant1,3 fois supérieure et l’AUC 1,7 fois supérieure, par rapport au nératinib administré seul. Les prévisions en fonction de modèles suggéraient que la co-administration d’une dose orale unique de 240 mg de nératinib en présence de vérapamil (120 mg deux fois par jour pendant 8 jours), un inhibiteur modéré du CYP3A4/puissant de la P-gp, augmentait l’exposition systémique au nératinib, la Cmax étant 3,0 fois supérieure et l’AUC 4,0 fois supérieure, par rapport au nératinib administré seul (voir les rubriques 4.2, 4.4 et 4.5).
Effet des modificateurs du pH gastrique sur le nératinib
La co-administration de lansoprazole ou de ranitidine (1 x 300 mg) avec une dose unique de 240 mg de nératinib chez des volontaires sains a conduit à une diminution de l’exposition au nératinib d’environ 70 % ou 50 %, respectivement. L’importance de l’interaction de la ranitidine sur l’AUC du nératinib a été réduite d’environ 25 % par fractionnement de la dose de ranitidine administrée (2 x 150 mg) 2 heures après l’administration de nératinib (voir les rubriques 4.2, 4.4 et 4.5).
Effet d’autres traitements sur le nératinib
Aucune interaction médicamenteuse cliniquement pertinente apparente n’a été observée pour le nératinib lorsqu’il était co-administré avec la capécitabine, le paclitaxel, le trastuzumab, la vinorelbine, ou des antidiarrhéiques (lopéramide) (voir la rubrique 4.5).
Effet du nératinib sur les substrats du CYP
Le nératinib et son métabolite M6 n’étaient pas de puissants inhibiteurs directs du CYP1A2, 2A6, 2B6, 2C8, 2C9, 2D6 ou 3A4 et aucune inhibition en fonction du temps n’est attendue. Le nératinib n’a pas été un inducteur de CYP1A2, 2B6, 2C9 ou 3A4.
Effet du nératinib sur les transporteurs
Aucune inhibition cliniquement pertinente de l’activité du transporteur de l’efflux BSEP humain n’a été observée in vitro, avec une valeur de CI50 rapportée > 10 µM. Le nératinib à10 µM semblait inhiber le transporteur d’efflux BCRP, inhibition pouvant être cliniquement pertinente au niveau intestinal (voir la rubrique 4.5).
Dans les études in vitro, le nératinib était un inhibiteur des transporteurs de l’efflux glycoprotéine P (P-gp), observation confirmée par la suite par une étude clinique. Des doses orales multiples de nératinib 240 mg ont augmenté les expositions à la digoxine (augmentation de 54 et 32 % de la Cmax et de l’AUC, respectivement), sans impact sur son taux de clairance rénale (voir les rubriques 4.4 et 4.5). Le nératinib n’a pas produit d’activité inhibitrice à l’égard des transporteurs d’influx OATP1B1*1a, OATP1B3, OAT1, OAT3 et OCT2, avec des valeurs de CI50 rapportées > 10 µM. Le nératinib a produit une activité inhibitrice à l’égard du transporteur d’influx OCT1, avec une CI50 de 2,9 µM.
Populations particulières
Insuffisance rénale
Aucune étude pharmacocinétique n’a été réalisée auprès de patients présentant une insuffisance rénale ou sous dialyse. Selon la modélisation pharmacocinétique de population, la clairance de la créatinine n’expliquait pas la variabilité entre les patients ; par conséquent, il n’est pas recommandé d’ajuster la dose pour les patients présentant une insuffisance rénale légère à modérée (voir les rubriques 4.2 et 4.4).
Insuffisance hépatique
Le nératinib est métabolisé essentiellement par le foie. Chez les patients présentant une insuffisance hépatique sévère préexistante (classe C de Child-Pugh) sans cancer, la clairance du nératinib était de 36 % inférieure et l’exposition au nératinib était environ trois fois supérieure à celles des volontaires sains (voir les rubriques 4.2 et 4.3).
5.3 Données de sécurité préclinique
Les effets indésirables suivants n’ont pas été observés dans les études cliniques, mais ont été constatés chez des animaux soumis à des niveaux d’exposition semblables à ceux utilisés pour l’homme et pourraient avoir une signification clinique.
Cancérogénèse, mutagénèse
Nerlynx n’était ni mutagène ni clastogène dans une batterie standard d’études de génotoxicité.
Les métabolites du nératinib M3, M6, M7 et M11 sont négatifs dans la batterie standard d’étude de génotoxicité in vitro.
Une étude de cancérogénicité de 6 mois réalisée auprès de souris transgéniques Tg.RasH2 et les données d’une étude de deux ans sur les rats n’ont pas indiqué de potentiel cancérogène.
Toxicité pour la reproduction
Chez les lapins, aucun effet sur l’accouplement et la capacité des animaux à démarrer une gestation n’a été observé ; toutefois, une mortalité embryo-fœtale et des malformations morphologiques fœtales (tête bombée, dilatation des ventricules cérébraux et déformation des fontanelles antérieures et élargissement des fontanelles antérieures et/ou postérieures, par exemple) ont été observées à des doses pouvant être considérées comme cliniquement pertinentes.
Evaluation des risques environnementaux (ERA)
Des études d’évaluation des risques pour l’environnement ont montré que le nératinib a un potentiel persistant, bioaccumulable et toxique pour l’environnement (voir rubrique 6.6).
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé :
Mannitol (E421)
Cellulose microcristalline
Crospovidone
Povidone
Silice anhydre colloïdale
Stéarate de magnésium
Enrobage du comprimé
Alcool polyvinylique
Dioxyde de titane (E171)
Macrogol
Talc
Oxyde de fer rouge (E172)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans.
6.4 Précautions particulières de conservation
Conserver le flacon soigneusement fermé à l’abri de l’humidité.
Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température.
6.5 Nature et contenu de l’emballage extérieur
Flacons blancs de 60 ml en polyéthylène haute densité (PEHD) avec un bouchon de sécurité enfants en polypropylène et un opercule scellé par induction.
Chaque flacon de comprimés contient une capsule de déshydratant en PEHD contenant 1 g de gel de silice.
Chaque flacon contient 180 comprimés.
6.6 Précautions particulières d’élimination
Ce médicament peut présenter un risque pour l’environnement (voir rubrique 5.3). Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
PIERRE FABRE MEDICAMENT
Les Cauquillous
81500 Lavaur
France
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/18/1311/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 31 août 2018
Date du dernier renouvellement : 26 mai 2023
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/.