


Résumé des caractéristiques - Palynziq
1. DÉNOMINATION DU MÉDICAMENT
Palynziq 2,5 mg solution injectable en seringue préremplie
Palynziq 10 mg solution injectable en seringue préremplie
Palynziq 20 mg solution injectable en seringue préremplie
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque seringue préremplie de 2,5 mg contient 2,5 mg de pegvaliase dans 0,5 mL de solution. Chaque seringue préremplie de 10 mg contient 10 mg de pegvaliase dans 0,5 mL de solution. Chaque seringue préremplie de 20 mg contient 20 mg de pegvaliase dans 1 mL de solution.
La concentration indique la quantité de fragment phénylalanine ammonia-lyase (rAvPAL) du pegvaliase sans tenir compte de la pégylation.
La substance active est un conjugué covalent de la protéine phénylalanine ammonia-lyase (rAvPAL)* et du NHS-méthoxypolyéthylène glycol (NHS-PEG).
* rAvPAL Anabaena variabilis produite par une technique d'ADN recombinant dans Escherichia coli.
L'activité de ce médicament ne doit pas être comparée à celle d'une autre protéine pégylée ou non pégylée de la même classe thérapeutique. Pour plus d'information, voir rubrique 5.1.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable.
Solution incolore à jaune pâle, transparente à légèrement opalescente à pH 6,6 – 7,4.
Seringue préremplie de 2,5 mg
Osmolalité : 260 – 290 mOsm/kg
Seringue préremplie de 10 mg et 20 mg
Osmolalité : 285 – 315 mOsm/kg, solution visqueuse
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Palynziq est indiqué pour le traitement des patients âgés de 16 ans ou plus atteints de phénylcétonurie (PKU) et présentant une hyperphénylalaninémie non contrôlée (taux sanguins de phénylalanine supérieurs à 600 micromol/L) malgré une prise en charge par les options thérapeutiques disponibles.
4.2 Posologie et mode d’administration
Le traitement par Palynziq doit être supervisé par des médecins expérimentés dans la prise en charge de la PKU.
Posologie
Il convient de contrôler le taux sanguin de phénylalanine avant l'instauration du traitement. Il est recommandé de surveiller le taux sanguin de phénylalanine une fois par mois.
L'apport alimentaire en phénylalanine doit rester constant jusqu'à ce que la dose d'entretien soit atteinte.
Schémas thérapeutiques
Induction
La dose initiale recommandée de Palynziq est de 2,5 mg administrés une fois par semaine pendant 4 semaines.
Titration
La dose doit être augmentée progressivement en fonction de la tolérance jusqu'à la dose d'entretien quotidienne nécessaire pour atteindre un taux sanguin de phénylalanine compris entre 120 et 600 micromol/L, comme indiqué dans le Tableau 1.
Entretien
La dose d'entretien est adaptée à chaque patient afin d'atteindre un contrôle du taux sanguin de phénylalanine (qui doit être compris entre 120 et 600 micromol/L), en tenant compte de la tolérance du patient à Palynziq et de son apport alimentaire en protéines (voir Tableau 1).
Tableau 1 : Schéma thérapeutique recommandé
| Dose1 administrée par voie sous-cutanée | Délai avant la prochaine augmentation de la dose | |
| Induction | 2,5 mg une fois par semaine | 4 semaines2 |
| Titration | 2,5 mg deux fois par semaine | 1 semaine2 |
| 10 mg une fois par semaine | 1 semaine2 | |
| 10 mg deux fois par semaine | 1 semaine2 | |
| 10 mg quatre fois par semaine | 1 semaine2 | |
| 10 mg par jour | 1 semaine2 | |
| Entretien³ | 20 mg par jour | 12 à 24 semaines2 |
40 mg par jour (2 injections consécutives d'une seringue préremplie de 20 mg)4 | 16 semaines2 | |
60 mg par jour (3 injections consécutives d'une seringue préremplie de 20 mg)4 | Dose maximale recommandée |
1 Si les taux sanguins de phénylalanine sont inférieurs à 30 micromol/L, l'apport alimentaire en protéines doit être augmenté à des niveaux appropriés, et si nécessaire, la dose de Palynziq doit être réduite (voir rubrique 4.4, Hypophénylalaninémie).
2 Il peut être nécessaire d'allonger le délai entre chaque augmentation de la dose, en fonction de la tolérance du patient à Palynziq.
³ La dose d'entretien est adaptée à chaque patient afin d'atteindre des taux sanguins de phénylalanine compris entre 120 et 600 micromol/L.
4 Si plusieurs injections sont nécessaires pour une même dose, elles doivent être administrées au même moment de la journée et les sites d'injection doivent être espacés d'au moins 5 cm. Les doses ne doivent pas être réparties sur toute la journée (voir Mode d'administration).
Ajustements de la dose
Pendant les périodes de titration et d'entretien du traitement par Palynziq, les patients peuvent présenter des taux sanguins de phénylalanine inférieurs à 30 micromol/L. Pour traiter l'hypophénylalaninémie, l'apport alimentaire en protéines doit être augmenté à des niveaux appropriés, et si nécessaire, la dose de Palynziq doit être réduite. Chez les patients présentant une hypophénylalaninémie malgré un apport en protéines approprié, les réductions de dose devraient être plus efficaces pour traiter l'hypophénylalaninémie (voir rubrique 5.2, Exposition-effet). Les taux sanguins de phénylalanine des patients doivent être surveillés toutes les 2 semaines jusqu'à ce qu'ils se situent dans une plage cliniquement acceptable (voir rubrique 4.4, Hypophénylalaninémie).
Si une hypophénylalaninémie apparaît avant d'avoir atteint la posologie d'entretien quotidienne, la dose peut être réduite à la précédente dose de titration. Si une hypophénylalaninémie apparaît une fois la dose d'entretien quotidienne atteinte, la dose peut être réduite par paliers d'au moins 10 mg pour atteindre et maintenir des taux sanguins de phénylalanine dans la plage cliniquement acceptable. Chez les patients présentant une hypophénylalaninémie à la dose de 10 mg/jour, la dose peut être réduite à 5 mg/jour.
Populations particulières
Population pédiatrique
La sécurité et l’efficacité de Palynziq chez les enfants, de la naissance à moins de 16 ans n'ont pas été établies. Aucune donnée n’est disponible.
Les données actuellement disponibles sur les patients âgés de 16 à 18 ans sont présentées aux rubriques 4.8 et 5.1. La posologie est la même chez ces patients que chez les adultes.
Mode d’administration
Voie sous-cutanée. Chaque seringue préremplie est réservée à un usage unique.
Une réaction d'hypersensibilité systémique aiguë étant possible, une prémédication est nécessaire avant chaque dose pendant l'induction et la titration (période avant d'atteindre des taux sanguins de phénylalanine inférieurs à 600 micromol/L sous une dose stable ; voir rubrique 4.8). Les patients doivent recevoir comme consigne de prendre une prémédication par un antihistaminique H1, un antihistaminique H2 et un antipyrétique. Pendant la phase d'entretien, la prémédication peut être reconsidérée pour les injections suivantes, en fonction de la tolérance du patient à Palynziq.
Les premières administrations doivent être réalisées sous la supervision d'un professionnel de santé et les patients doivent être étroitement surveillés pendant au moins 60 minutes après chacune des injections initiales (voir rubriques 4.4 et 4.8).
Avant la première dose de Palynziq, le patient doit être formé à la reconnaissance des signes et symptômes d'une réaction d'hypersensibilité systémique aiguë ainsi qu'à l'utilisation correcte du dispositif d'injection d'adrénaline (stylo auto-injecteur ou seringue/stylo prérempli(e)) et à demander immédiatement une assistance médicale d'urgence en cas de réaction.
Les patients doivent recevoir la consigne de toujours avoir avec eux un dispositif d'injection d'adrénaline pendant le traitement par Palynziq.
Pendant, au minimum, les 6 premiers mois durant lesquels le patient s'auto-injecte le traitement (c'est-à-dire à partir du moment où l'administration ne se fait plus sous la supervision d'un professionnel de santé), un observateur doit être présent lors de chaque administration et au minimum pendant les 60 minutes qui suivent. Un observateur est une personne qui :
- se trouve auprès du patient pendant et après l'administration de Palynziq,
- est capable de reconnaître les signes et les symptômes d'une réaction d'hypersensibilité systémique aiguë,
- est capable de demander une assistance médicale d'urgence et d'administrer de l'adrénaline, si nécessaire.
Après 6 mois de traitement par Palynziq, la nécessité de la présence d'un observateur peut être reconsidérée.
Avant toute auto-injection autonome, le professionnel de santé doit :
- former le patient et évaluer sa capacité à s'auto-administrer correctement ce médicament.
- former l'observateur à reconnaître les signes et symptômes d'une réaction d'hypersensibilité systémique aiguë, à utiliser correctement le dispositif d'injection d'adrénaline (stylo auto-injecteur ou seringue/stylo prérempli(e)) et à demander immédiatement une assistance médicale d'urgence en cas de réaction.
Réadministration après des réactions d'hypersensibilité systémique aiguë : le médecin prescripteur doit tenir compte des risques et des bénéfices d'une réadministration du médicament après la résolution de la première réaction d'hypersensibilité systémique aiguë légère à modérée (voir rubriques 4.3 et 4.4). La réadministration de la première dose doit se faire sous la surveillance d'un professionnel de santé capable de prendre en charge les réactions d'hypersensibilité systémique aiguë.
Les sites d'injection recommandés sur le corps sont : le tiers médian de l'avant des cuisses et la partie basse de l'abdomen, à l'exception d'une zone de 5 cm autour de l'ombilic. Si la personne qui aide le patient administre l'injection, le haut des fesses et le dos des bras sont également des sites d'injection possibles.
Palynziq ne doit pas être injecté dans des grains de beauté, cicatrices, angiomes, bleus, éruptions cutanées ou dans des zones où la peau est dure, sensible, rouge, lésée, brûlée, inflammée ou tatouée. S'assurer que le site d'injection n'est pas rougi, tuméfié ou sensible au toucher.
Il convient d'avertir le patient et la personne qui l’aide qu'ils doivent alterner les sites d'injection sous-cutanée. Si plusieurs injections sont nécessaires pour une même dose, chaque site d'injection doit être espacé d'au moins 5 cm.
Palynziq est une solution incolore à jaune pâle, transparente à légèrement opalescente. La solution ne doit pas être utilisée si elle est colorée ou trouble ou si des particules visibles sont présentes.
4.3 Contre-indications
Réaction d'hypersensibilité systémique sévère ou récidive de réaction d'hypersensibilité systémique aiguë légère à modérée au pegvaliase, à l'un des excipients mentionnés à la rubrique 6.1 ou à un autre médicament pégylé (voir rubrique 4.4).
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d'améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Réactions d'hypersensibilité
Les réactions d'hypersensibilité recouvrent un ensemble de termes, parmi lesquels des réactions d'hypersensibilité systémique aiguë, d’autres réactions d’hypersensibilité telles qu’un angiœdème et une maladie sérique, aigus ou chroniques, ainsi que des réactions d’hypersensibilité locales telles que des réactions au site d’injection ou d’autres réactions cutanées. Des réactions d’hypersensibilité, dont l’anaphylaxie, ont été rapportées chez des patients traités par Palynziq et peuvent survenir à tout moment durant le traitement. Palynziq peut aussi augmenter l'hypersensibilité à d'autres médicaments pégylés injectables (voir Effet de Palynziq sur d'autres médicaments pégylés injectables). Le risque de survenue d’une réaction d’hypersensibilité est 2,6 fois plus élevé dans les phases d’induction/de titration que dans la phase d’entretien.
Le traitement des réactions d'hypersensibilité doit être fonction de la sévérité de la réaction ; dans les essais cliniques, il a consisté en des ajustements de dose, une interruption ou un arrêt du traitement, l'administration d'autres antihistaminiques, d'antipyrétiques, de corticostéroïdes, d’adrénaline et/ou d’oxygène (voir rubriques 4.2 Mode d’administration et 4.8).
Réactions d’hypersensibilité systémique aiguë (type III)
Le mécanisme sous-jacent des réactions d'hypersensibilité systémique aiguë observées dans les essais cliniques était l'hypersensibilité de type III non médiée par les IgE (médiée par les complexes immuns) (voir rubriques 4.3 et 4.8).
Les manifestations de réactions d’hypersensibilité systémique aiguë incluaient une combinaison des signes et symptômes aigus suivants : syncope, hypotension, hypoxie, dyspnée, sibilances, gêne thoracique/oppression thoracique, tachycardie, angiœdème (gonflement du visage, des lèvres, des yeux et de la langue), bouffées de chaleur, rash, urticaire, prurit et symptômes gastro-intestinaux (vomissements, nausées et diarrhées). Les réactions d’hypersensibilité systémique aiguë ont été considérées comme sévères en cas de cyanose ou de saturation en oxygène (SpO2) inférieure ou égale à 92 %, d’hypotension (pression artérielle systolique inférieure à 90 mm Hg chez l’adulte) ou de syncope. Quatre des 16 patients (1 % ; 4/285) ont connu un total de 5 épisodes de réactions d'hypersensibilité systémique aiguë considérés comme sévères. Le risque de survenue d'une réaction d'hypersensibilité systémique aiguë est 6 fois plus élevé dans les phases d'induction/de titration que dans la phase d'entretien.
Les réactions d'hypersensibilité systémique aiguë nécessitent un traitement par adrénaline et des soins médicaux d'urgence. Un dispositif d'injection d'adrénaline (stylo auto-injecteur ou seringue/stylo prérempli(e)) doit être prescrit aux patients recevant ce médicament. Les patients doivent recevoir la consigne de toujours avoir avec eux un dispositif d'injection d'adrénaline pendant le traitement par Palynziq. Les patients et l'observateur doivent être formés à la reconnaissance des signes et symptômes de réaction d'hypersensibilité systémique aiguë, à l'utilisation correcte en urgence du dispositif d'injection d'adrénaline et à la nécessité de demander immédiatement une assistance médicale d'urgence. Les risques liés à l'utilisation d'adrénaline doivent de nouveau être évalués lors de la prescription de Palynziq. Pour obtenir des renseignements complets sur l'adrénaline, consulter les informations sur ce produit. En cas de récidive d'une réaction d'hypersensibilité systémique aiguë légère à modérée, les patients doivent demander immédiatement une assistance médicale et Palynziq doit être définitivement arrêté (voir rubrique 4.3).
Des réactions d'hypersensibilité systémique aiguë étant possibles, une prémédication est nécessaire avant chaque dose pendant l'induction et la titration (voir rubrique 4.2, Mode d'administration). Les patients doivent recevoir comme consigne de prendre une prémédication par un antihistaminique H1, un antihistaminique H2 et un antipyrétique. Pendant la phase d'entretien, la prémédication peut être envisagée pour les injections suivantes, en fonction de la tolérance du patient à Palynziq. Pendant les 6 premiers mois au minimum où le patient s'auto-injecte le traitement de manière autonome (c'est-à-dire à partir du moment où l'administration ne se fait plus sous la supervision d'un professionnel de santé), un observateur doit être présent pendant chaque administration et pendant au minimum les 60 minutes qui suivent (voir rubrique 4.2, Mode d'administration).
Autres réactions d’hypersensibilité systémique
En cas d’autres réactions d'hypersensibilité systémique sévère (p.ex., anaphylaxie, angiœdème sévère, maladie sérique sévère), les patients doivent demander immédiatement une assistance médicale et Palynziq doit être définitivement arrêté (voir rubrique 4.3).
Réadministration après une réaction d’hypersensibilité systémique aiguë
Le médecin prescripteur doit tenir compte des risques et des bénéfices d'une réadministration du médicament après la résolution de la première réaction d'hypersensibilité systémique aiguë légère à modérée. Au moment de la réadministration, la première dose doit être administrée avec une prémédication, sous la supervision d'un professionnel de santé capable de traiter des réactions d'hypersensibilité systémique aiguë. Le médecin prescripteur doit poursuivre la prémédication ou envisager une reprise de celle-ci.
Titration de la dose et délai d'obtention d'une réponse
Le délai d'obtention d'une réponse (taux sanguins de phénylalanine ≤ 600 micromol/L) varie d'un patient à un autre. Le délai d'obtention d'une réponse allait de 0,5 à 54 mois. La majorité des patients (67 %) ont obtenu une réponse en 18 mois de traitement total. 8 % de patients supplémentaires ont répondu à Palynziq après 18 mois de traitement. Si après 18 mois de traitement, le taux sanguin de phénylalanine d'un patient n'a pas atteint une diminution cliniquement pertinente, il convient de reconsidérer la poursuite du traitement. Le médecin peut décider, en accord avec le patient, de poursuivre le traitement par Palynziq s'il a d'autres effets bénéfiques (p.ex., capacité à augmenter l'apport en protéines par des aliments intacts ou amélioration des symptômes neurocognitifs).
Effet de Palynziq sur d'autres médicaments pégylés injectables
Les protéines pégylées sont susceptibles de provoquer une réponse immunitaire. Les anticorps se liant à la portion PEG du pegvaliase, ils peuvent se lier à d'autres médicaments pégylés et entraîner une hypersensibilité à d'autres médicaments injectables pégylés. Dans une étude d'une dose unique de Palynziq chez des patients adultes atteints de PKU, deux patients recevant des injections concomitantes d'une suspension d'acétate de médroxyprogestérone pégylé ont présenté des réactions d'hypersensibilité. Un des deux patients a présenté une réaction d'hypersensibilité 15 jours après l'injection d'une dose unique de Palynziq, dans les 15 minutes qui ont suivi l'administration d'acétate de médroxyprogestérone, puis une réaction d'hypersensibilité systémique aiguë le jour 89, dans les 30 minutes qui ont suivi l'administration de la dose suivante de la suspension injectable d'acétate de médroxyprogestérone. Le deuxième patient a présenté une réaction d'hypersensibilité 40 jours après une dose unique de Palynziq, dans les 10 minutes qui ont suivi l'administration de la suspension injectable d'acétate de médroxyprogestérone. Dans les essais cliniques sur Palynziq, la majorité des patients ont développé des IgM et des IgG anti-PEG après un traitement par Palynziq (voir rubrique 4.8). L'impact des anticorps anti-PEG sur les effets cliniques d'autres médicaments contenant des PEG n'est pas connu.
Hypophénylalaninémie
Dans les essais cliniques, 46 % des patients ont développé une hypophénylalaninémie (taux sanguins de phénylalanine inférieurs à 30 micromol/L lors de deux mesures consécutives). Le risque de survenue d’une hypophénylalaninémie est 2,1 fois plus élevé dans la phase d’entretien que dans les phases d’induction/de titration (voir rubrique 4.8).
Il est recommandé de surveiller le taux sanguin de phénylalanine une fois par mois. En cas d’hypophénylalaninémie, l'apport alimentaire en protéines doit être augmenté à des niveaux appropriés et, si nécessaire, la dose de Palynziq doit être réduite (voir rubrique 4.2). Chez les patients présentant une hypophénylalaninémie malgré un apport en protéines approprié, les réductions de dose devraient être plus efficaces pour traiter l'hypophénylalaninémie. Les patients qui présentent une hypophénylalaninémie doivent être surveillés toutes les 2 semaines jusqu’à ce que le taux sanguin de phénylalanine se situe dans une plage cliniquement acceptable. Les conséquences cliniques à long terme d’une hypophénylalaninémie chronique ne sont pas connues.
Les études effectuées chez l'animal révèlent que l'hypophénylalaninémie chez la femme enceinte présentant une PKU traitée par Palynziq peut avoir des répercussions négatives sur le fœtus (voir rubriques 4.6 et 5.3). Les taux sanguins de phénylalanine doivent être surveillés plus fréquemment avant et pendant la grossesse.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par seringue préremplie, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l'utilisation de Palynziq chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction maternelle associée à des diminutions des concentrations sanguines de phénylalanine au-dessous des taux normaux (voir rubrique 5.3).
Des taux sanguins de phénylalanine non contrôlés (hyperphénylalaninémie) avant et pendant la grossesse sont associés à un plus grand risque de fausse couche, de malformations congénitales majeures (telles qu'une microcéphalie et des malformations cardiaques majeures), de retards de croissance fœtale intra-utérine et de handicap intellectuel ultérieur avec QI faible. En cas d'hypophénylalaninémie pendant la grossesse, il existe un risque de retard de croissance fœtale intra-utérine. Il n'a pas été établi d'autres risques liés à une hypophénylalaninémie pour l'enfant à naître.
Les taux sanguins maternels de phénylalanine doivent rester strictement entre 120 et 360 micromol/L, aussi bien avant que pendant la grossesse. Palynziq n'est pas recommandé pendant la grossesse, sauf si l'état clinique de la femme nécessite un traitement par pegvaliase et si les autres stratégies de contrôle des taux sanguins de phénylalanine ont échoué.
Allaitement
On ne sait pas si le pegvaliase est excrété dans le lait maternel. Les données toxicologiques disponibles chez l’animal ont mis en évidence l’excrétion de pegvaliase dans le lait. Chez les petits de ces animaux, il n'a pas été détecté d'exposition systémique. Un risque pour les nourrissons ne peut être exclu. Du fait de l'absence de données chez l'être humain, Palynziq ne doit être administré aux femmes qui allaitent que si le bénéfice potentiel pour la mère est considéré comme l'emportant sur le risque potentiel pour le nourrisson.
Fertilité
Aucune donnée n’est disponible chez l'être humain. Après administration de Palynziq, une baisse des implantations a été observée chez des rates normales (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Palynziq a une influence mineure sur l'aptitude à conduire des véhicules et à utiliser des machines. Les réactions d'hypersensibilité qui incluent des symptômes tels que des sensations vertigineuses ou une syncope peuvent affecter l'aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Dans les essais cliniques, la majorité des patients ont présenté des réactions au site d'injection (93 %), une arthralgie (86 %) et des réactions d'hypersensibilité (75 %). Les réactions d'hypersensibilité les plus cliniquement significatives ont été la réaction d'hypersensibilité systémique aiguë (6 %), l'angiœdème (7 %), et la maladie sérique (2 %) (voir rubriques 4.3 et 4.4).
Dans les essais cliniques, les taux des effets indésirables ont été plus élevés pendant les phases d'induction et de titration (période avant d'atteindre des taux sanguins de phénylalanine inférieurs à 600 micromol/L sous une dose stable), ce qui correspondait à la période durant laquelle les titres d'IgM et d'anticorps anti-PEG étaient les plus élevés. Les taux ont diminué dans le temps, au fur et à mesure de la maturation de la réponse immunitaire (voir la rubrique Description de certains effets indésirables).
Tableau récapitulatif des effets indésirables
Le tableau 2 présente les effets indésirables survenus chez les patients traités par Palynziq pendant les essais cliniques.
Les fréquences sont définies comme suit : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés du plus grave au moins grave.
Tableau 2 : Effets indésirables chez les patients traités par Palynziq
Classe de systèmes d'organes | Effet(s) indésirable(e) | Induction/titration1 | Entretien |
| Affections hématologiques et du système lymphatique | Lymphadénopathie | Fréquent (9,8 %) | Très fréquent (16 %) |
| Affections du système immunitaire | Réaction d'hypersensibilité2 | Très fréquent (65 %) | Très fréquent (60 %) |
Réaction d'hypersensibilité systémique aiguë³ | Fréquent (4,6 %) | Fréquent (1,7 %) | |
| Angiœdème³ | Fréquent (5,6 %) | Fréquent (2,8 %) | |
| Maladie sérique³ | Fréquent (2,1 %) | Peu fréquent (0,6 %) | |
| Anaphylaxie4 | Fréquence indéterminée | Fréquence indéterminée | |
| Affections du système nerveux | Céphalée | Très fréquent (42 %) | Très fréquent (47 %) |
| Affections respiratoires, thoraciques et médiastinales | Toux2 | Très fréquent (19 %) | Très fréquent (24 %) |
| Dyspnée2 | Fréquent (4,2 %) | Fréquent (7,3 %) |
Classe de systèmes d'organes | Effet(s) indésirable(e) | Induction/titration1 | Entretien |
Affections gastro-intestinales | Douleur abdominale2,5 | Très fréquent (19 %) | Très fréquent (30 %) |
| Nausée | Très fréquent (25 %) | Très fréquent (28 %) | |
| Vomissement | Très fréquent (19 %) | Très fréquent (27 %) | |
| Diarrhées | Très fréquent (13 %) | Très fréquent (28 %) | |
| Affections de la peau et du tissu sous-cutané | Alopécie | Fréquent (6,7 %) | Très fréquent (21 %) |
| Urticaire | Très fréquent (25 %) | Très fréquent (24 %) | |
| Rash | Très fréquent (33 %) | Très fréquent (24 %) | |
| Prurit | Très fréquent (25 %) | Très fréquent (23 %) | |
| Érythème | Très fréquent (11 %) | Fréquent (6,7 %) | |
| Exfoliation cutanée | Peu fréquent (0,4 %) | Fréquent (1,7 %) | |
| Rash maculopapuleux | Fréquent (3,5 %) | Fréquent (1,79 %) | |
Affections musculo-squelettiques et systémiques | Arthralgie³ | Très fréquent (79 %) | Très fréquent (67 %) |
| Myalgie | Très fréquent (11 %) | Très fréquent (12 %) | |
| Tuméfaction articulaire | Fréquent (6,0 %) | Fréquent (3,9 %) | |
Raideur musculosquelettique | Fréquent (4,2 %) | Fréquent (5,6 %) | |
| Raideur articulaire | Fréquent (6,3 %) | Fréquent (2,2 %) | |
| Troubles généraux et anomalies au site d'administration | Réaction au site d'injection³ | Très fréquent (90 %) | Très fréquent (66 %) |
| Fatigue | Très fréquent (16 %) | Très fréquent (24 %) | |
| Investigations | Hypophénylalaninémie | Très fréquent (15 %) | Très fréquent (65 %) |
Facteur C3 du complément diminué6 | Très fréquent (66 %) | Très fréquent (73 %) | |
Facteur C4 du complément diminué6 | Très fréquent (64 %) | Très fréquent (39 %) | |
Taux de CRP ultrasensible augmentés7 | Très fréquent (17 %) | Très fréquent (13 %) |
1 Les phases d'induction et de titration reflètent le délai écoulé avant d'atteindre des taux sanguins de phénylalanine inférieurs à 600 micromol/L sous une dose stable. Lorsque la phénylalaninémie a atteint un niveau inférieur à 600 micromol/L sous une dose stable, les patients ont été considérés comme étant entrés dans la phase d'entretien.
2 Les réactions d'hypersensibilité recouvrent un ensemble de termes, parmi lesquels les réactions d'hypersensibilité systémique aiguë, et peuvent se manifester sous forme de divers symptômes incluant l'angiœdème, la sensation vertigineuse, la dyspnée, le rash, la maladie sérique et l'urticaire. ³ Consulter la rubrique Mises en garde spéciales et précautions d’emploi
4 La fréquence de l’anaphylaxie après commercialisation ne peut être déterminée. 5 La douleur abdominale fait référence aux termes suivants : douleur abdominale, douleur abdominale haute et gêne abdominale.
6 Une diminution du facteur C3/C4 du complément est définie par le passage d'une valeur du complément normale ou élevée à l'inclusion à une valeur faible après l'inclusion. 7 Indique des taux de CRP ultrasensible (CRPus) supérieurs à la limite supérieure de la normale (supérieurs à 0,287 mg/dL) sur une période de 6 mois.
Description de certains effets indésirables
Arthralgie et autres signes et symptômes articulaires
Dans les essais cliniques, des arthralgies (dorsalgie, douleur musculosquelettique, extrémités douloureuses et cervicalgie) sont survenues chez 86 % des patients. L'arthralgie est survenue dès la première dose mais peut apparaître à tout moment durant le traitement. Le risque de survenue d'une arthralgie est 3,1 fois plus élevé dans les phases d'induction/de titration que dans la phase d'entretien.
Une arthralgie sévère (douleur intense limitant les activités de soins personnels de la vie quotidienne) est survenue chez 5 % des patients. Les arthralgies ont été traitées par l’administration de médicaments (par ex., anti-inflammatoires non stéroïdiens, glucocorticoïdes et/ou antipyrétiques), par une réduction de la dose, par une interruption du traitement ou par un arrêt du traitement et 97 % des épisodes d’arthralgie avaient disparu à la fin de l’étude.
Une arthralgie persistante (ayant duré au moins 6 mois) est survenue chez 7 % des patients. La dose n'a pas été modifiée pour 96 % des épisodes et tous les épisodes d'arthralgie persistante ont disparu sans séquelles.
Réactions au site d'injection
Des réactions au site d'injection ont été rapportées chez 93 % des patients. Les réactions au site d'injection les plus fréquentes (survenues chez au moins 10 % des patients) ont été un érythème, des bleus, un prurit, une douleur, un gonflement, un rash, une induration et une urticaire. Le risque de survenue d'une réaction au site d'injection est 5,2 fois plus élevé dans les phases d'induction/de titration que dans la phase d'entretien.
Des réactions au site d'injection sont survenues dès la première dose et peuvent apparaître à tout moment durant le traitement. La durée moyenne des réactions au site d'injection a été de 10 jours et 99 % avaient disparu à la fin de l’étude.
Trois réactions au site d'injection correspondant à des lésions granulomateuses de la peau ont été rapportées (chaque réaction est survenue chez un patient) : dermite granulomateuse (survenue 15 mois après le traitement par Palynziq et ayant duré 16 jours), xanthogranulome (survenu 12 mois après le traitement par Palynziq et ayant duré 21 mois) et nécrose lipoïdique des diabétiques (survenue 9 mois après le traitement par Palynziq et ayant duré 9 mois). La nécrose lipoïdique des diabétiques, traitée par des injections de stéroïdes, s’est compliquée d'une infection à Pseudomonas. Toutes ces réactions au site d'injection ont disparu. Un patient a signalé une infection du tissu mou associée à une panniculite mésentérique, qui a conduit à un arrêt du traitement.
Réactions cutanées (non limitées au site d'injection) durant ≥ 14 jours
Dans les essais cliniques, des réactions cutanées (non limitées au site d'injection) ayant duré au moins 14 jours sont survenues chez 47 % des patients traités par Palynziq. Le risque de survenue de réactions cutanées durant au moins 14 jours est 1,5 fois plus élevé dans les phases d'induction/de titration que dans la phase d'entretien.
Les réactions cutanées les plus fréquemment rapportées (survenues chez au moins 5 % des patients) ont été le prurit, le rash), l'érythème et l'urticaire. Les autres réactions signalées comprenaient l'exfoliation cutanée, le rash généralisé, le rash érythémateux, le rash maculopapuleux et le rash prurigineux. La durée médiane (ÉT) de ces réactions était de 63 (76) jours et 86 % d'entre elles avaient disparu à la fin de l’étude.
Immunogénicité
Tous les patients traités par Palynziq ont développé une réponse immunitaire totale durable (AcT - anticorps totaux) avec production d'anticorps anti-pegvaliase, qui, pour presque tous les patients, est apparue avant la semaine 4. Les titres moyens d'AcT ont persisté pendant le traitement à long terme (plus de 3 ans après le début du traitement). Des IgM anti-phénylalanine ammonia-lyase (PAL) ont été détectées chez presque tous les patients traités, environ 2 mois après le début du traitement, et l’incidence et les titres moyens ont progressivement diminué dans le temps. Des IgG anti-PAL ont été détectées chez presque tous les patients vers 4 mois et les titres moyens sont restés relativement stables pendant le traitement à long terme. Des IgM et des IgG anti-PEG induites par le pegvaliase ont été détectées chez presque tous les patients et les titres ont atteint un pic 1 à 3 mois après l'instauration du traitement, et sont revenus aux niveaux initiaux chez la plupart des patients 6 à 9 mois environ après le début du traitement. Des anticorps neutralisants (AcN) capables d'inhiber l'activité de l'enzyme PAL ont été détectés chez la majorité des patients un an après l'instauration du traitement et les titres moyens sont restés relativement stables pendant le traitement à long terme.
Chez les 16 patients ayant développé des réactions d'hypersensibilité systémique aiguë, les tests de dépistage d'IgE spécifiques du pegvaliase étaient négatifs au moment de l'épisode de réaction d'hypersensibilité systémique aiguë, ou peu de temps avant ou après celui-ci. Ces réactions correspondaient à un mécanisme d'hypersensibilité médiée par des complexes immuns de type III et ont été plus fréquentes dans les phases précoces de traitement (pendant les périodes d'induction et de titration), quand la réponse immunitaire précoce reposait principalement sur des IgM anti-PEG, des IgG anti-PEG et des IgM anti-PAL et que les taux de C3/C4 étaient au plus bas. Les réactions d'hypersensibilité ont diminué dans le temps dans la phase d'entretien, lorsque l'incidence de ces anticorps a diminué et que les taux de C3/C4 sont revenus à leurs valeurs initiales. La présence de titres d'anticorps ne permettait pas de prédire les réactions d'hypersensibilité.
Dans les essais cliniques, une corrélation directe a été observée entre l'exposition plasmatique au pegvaliase et la diminution des taux sanguins de phénylalanine. L'exposition plasmatique au pegvaliase était principalement due à la réponse immunitaire au pegvaliase. Chez les patients dont les titres d'anticorps, quels qu'ils soient (y compris les AcN), étaient plus faibles, les concentrations de pegvaliase étaient plus élevées du fait d'une moindre clairance à médiation immunitaire du pegvaliase. Par conséquent, ces patients étaient plus susceptibles de développer une hypophénylalaninémie. Les patients dont les titres d'anticorps étaient plus élevés ont nécessité des doses plus fortes pour compenser la clairance et parvenir à une réduction des taux sanguins de phénylalanine. Toutefois, en raison de la variabilité substantielle des titres d'anticorps entre les patients, aucun titre d'anticorps spécifique ne permettait de prédire la dose de pegvaliase requise pour atteindre une réduction substantielle des taux sanguins de phénylalanine ou le développement d'une hypophénylalaninémie. En début de traitement (moins de 6 mois après l'administration de Palynziq), alors que la clairance à médiation immunitaire était importante et les doses faibles, les patients dont les titres d'anticorps étaient plus élevés sont parvenus à une moindre réduction des taux sanguins de phénylalanine. Après maturation de la réponse immunitaire précoce (plus de 6 mois après l'administration de Palynziq) et ajustement de la dose pour le contrôle de la phénylalaninémie dans le traitement à long terme, les taux sanguins moyens de phénylalanine ont continué à diminuer chez les patients qui ont poursuivi le traitement (voir rubrique 5.1). Les titres d'anticorps étaient stables avec le traitement à long terme et les augmentations de la dose n'ont pas été associées à des élévations des titres d'anticorps. Par conséquent, les doses moyennes se sont également stabilisées avec le traitement à long terme, avec un effet thérapeutique durable.
Population pédiatrique
Aucune donnée n'est disponible pour les patients pédiatriques âgés de moins de 16 ans.
Douze patients (11 patients de l'étude 301) âgés de 16 à 18 ans ont reçu le traitement par Palynziq. Les types et fréquences des effets indésirables étaient similaires à ceux des patients adultes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Dans les essais cliniques, des doses de pegvaliase allant jusqu'à 150 mg/jour ont été étudiées et aucun signe ni symptôme spécifique n'a été identifié après l'administration de ces doses plus élevées. Aucune différence du profil de sécurité n'a été observée. Pour la prise en charge des effets indésirables, voir rubriques 4.4 et 4.8.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : autres produits liés au tractus digestif et au métabolisme, Enzymes, code ATC : A16AB19
Le pegvaliase est une protéine rAvPAL conjuguée au NHS-PEG linéaire de 20 kDa à un degré de substitution de 28 à 44 moles en polymère/mole de protéine. La masse moléculaire moyenne est d'environ 1 000 kDa, dont le fragment de protéine représente environ 248 kDa.
Mécanisme d’action
Le pegvaliase est une enzyme phénylalanine ammonia-lyase recombinante pégylée qui convertit la phénylalanine en ammoniaque et acide trans-cinnamique, principalement éliminés par métabolisme hépatique.
Efficacité et sécurité cliniques
Les effets de Palynziq dans le traitement de la PKU ont été démontrés chez des patients présentant une phénylcétonurie dans l'étude 301 en ouvert destinée à instaurer le traitement par Palynziq et l'étude 302 de suivi destinée à évaluer l'efficacité de ce traitement.
Étude 301 : instauration du traitement (induction et titration)
L'étude 301 multicentrique, randomisée (selon un rapport 1:1), en ouvert conduite chez des patients atteints de PKU évaluait la tolérance et la sécurité d'utilisation de Palynziq auto-administré selon un schéma thérapeutique d'induction/de titration/d'entretien. Les 261 patients recrutés étaient âgés de 16 à 55 ans (moyenne : 29 ans) et leur taux sanguin moyen de phénylalanine à l'inclusion était de 1 233 micromol/L. Au moment de l'instauration du traitement, le taux sanguin de phénylalanine de 253 patients (97 %) était non contrôlé (taux sanguin de phénylalanine supérieur à 600 micromol/L) et pour 8 patients, ce taux était inférieur ou égal à 600 micromol/L. Les patients traités précédemment par saproptérine devaient arrêter le traitement au moins 14 jours avant l'administration de la première dose de Palynziq. À l'inclusion, 149 patients (57 %) recevaient une partie de leur apport protéique total sous forme de substituts protidiques et 41 patients sur 261 (16 %) avaient un régime pauvre en phénylalanine (défini comme plus de 75 % de l'apport protéique total sous forme de substituts protidiques). Les patients ont débuté le traitement par Palynziq par une posologie d'induction (2,5 mg une fois par semaine pendant 4 semaines), qui a été augmentée par paliers (dose et fréquence augmentées) pour atteindre une dose cible randomisée de 20 mg ou 40 mg une fois par jour. La durée de la titration variait d'un patient à l'autre et était basée sur la tolérance du traitement par le patient (jusqu'à 30 semaines). Pour cette étude, la période d'entretien était définie comme au moins 3 semaines d'administration à une dose randomisée de 20 mg ou 40 mg une fois par jour.
Sur les 261 patients recrutés, 195 (75 %) ont atteint leur dose randomisée d'entretien (103 patients dans le groupe 20 mg une fois par jour, 92 patients dans le groupe 40 mg une fois par jour). Les patients du groupe randomisé pour recevoir 20 mg une fois par jour ont atteint leur dose d'entretien dans un délai médian de 10 semaines (plage : 9 à 29 semaines) et les patients du groupe 40 mg une fois par jour l'ont atteinte dans un délai médian de 11 semaines (plage : 10 à 33 semaines). Sur les 261 patients recrutés dans l'étude 301, 152 sont entrés dans la période d'admissibilité de l'étude 302, et 51 sont passés directement de l'étude 301 à la période d'extension à long terme de l'étude 302.
Étude 302 : évaluation de l'efficacité
L'étude 302 était une étude de suivi (de l'étude 301) et comprenait : une période d'admissibilité en ouvert ; une période d'essai d'interruption randomisé (EIR), en double aveugle, contrôlé par placebo et une période d'extension à long terme en ouvert.
Période d'admissibilité
Au total, 164 patients déjà traités par Palynziq (152 patients de l'étude 301 et 12 patients d'autres essais sur Palynziq) ont continué le traitement pendant 13 semaines au maximum.
Sur les 164 patients entrés dans la période d'admissibilité de l'étude 302, 86 répondaient au critère d'admissibilité (réduction d'au moins 20 % par rapport à la valeur avant traitement du taux sanguin de phénylalanine en 13 semaines, à leur dose randomisée) et ont poursuivi dans l'EIR, 12 patients ont arrêté le traitement et 57 ne sont pas entrés dans la période d'EIR et ont continué le traitement par Palynziq dans la période d'extension à long terme de l'étude 302, où leur dose pouvait être augmentée.
Période d'essai d'interruption randomisé (EIR)
Dans l'EIR, en double aveugle, contrôlé par placebo, les patients ont été randomisés selon un rapport 2:1 pour continuer l'administration randomisée du traitement (20 mg/jour ou 40 mg/jour) ou pour recevoir un placebo correspondant pendant 8 semaines.
Le critère d'évaluation principal était la variation des taux sanguins de phénylalanine entre l'inclusion et la semaine 8 de l'EIR. Les patients traités par Palynziq parvenaient à maintenir les réductions de leur taux sanguin de phénylalanine par rapport à ceux recevant le placebo, dont les taux revenaient à leur valeur d'inclusion prétraitement après 8 semaines (p < 0,0001, voir Tableau 3).
Tableau 3 : Variation moyenne des MC de la concentration (micromol/L) sanguine de phénylalanine entre l'inclusion et la semaine 8 de l'EIR chez des patients atteints de PKU (étude 302)
| Groupe de l'étude randomisée | Concentration sanguine de phénylalanine (micromol/L) Moyenne (ÉT) | Variation moyenne des MC entre l'inclusion et la semaine 8 de l'EIR de l'étude 302 (IC à 95 %) | Différence de variation moyenne des MC entre les traitements (IC à 95 %) Valeur P2 | ||
Valeur d'inclusion prétraitement1 | Étude 302 Inclusion EIR | Étude 302 Semaine 8 EIR | |||
Palynziq 20 mg 1 x/jour³ | 1 450,2 (310,5) n = 29 | 596,8 (582,8) n = 29 | 553,0 (582,4) n = 26 | −23,3 (−156,2 ; 109,7) | −973,0 (−1 204,2 ; −741,9) p < 0,0001 |
Placebo 20 mg 1 x/jour4 | 1 459,1 (354,7) n = 14 | 563,9 (504,6) n = 14 | 1 509,0 (372,6) n = 13 | 949,8 (760,4 ; 1 139,1) | |
Palynziq 40 mg 1 x/jour³ | 1 185,8 (344,0) n = 29 | 410,9 (440,0) n = 29 | 566,3 (567,5) n = 23 | 76,3 (−60,2 ; 212,8) | −588,5 (−830,1 ; −346,9) p < 0,0001 |
Placebo 40 mg 1 x/jour4 | 1 108,9 (266,8) n = 14 | 508,2 (363,7) n = 14 | 1 164,4 (343,3) n = 10 | 664,8 (465,5 ; 864,1) | |
1 Taux sanguin de phénylalanine avant l'instauration du traitement par Palynziq. 2 Basée sur la méthode du modèle mixte de mesures répétées (MMMR), avec comme facteurs d'ajustement de la concentration sanguine de phénylalanine à l'inclusion, le groupe de traitement, la visite et l'interaction groupe/visite (le profil du délai de variations de la phénylalanine est évalué séparément pour chaque groupe de traitement).
³ Neuf patients des groupes de traitement par Palynziq (20 mg/jour ou 40 mg/jour) ont été exclus de l'analyse de la semaine 8 : 4 patients n'ont pas terminé l'EIR du fait de la survenue d'événements indésirables (1 patient a arrêté le traitement et les 3 autres sont passés dans la période d'extension à long terme) et les 5 autres n'ont pas effectué l'évaluation de la phénylalanine dans le délai imparti pour la semaine 8 (jour 43 à 56).
4 Cinq patients des groupes placebo (20 mg/jour ou 40 mg/jour) ont été exclus de l'analyse de la semaine 8 :
1 patient n'a pas terminé l'EIR du fait de la survenue d'un événement indésirable et il est passé dans la période d'extension à long terme et les 4 autres patients n'ont pas effectué l'évaluation de la phénylalanine dans le délai imparti pour la semaine 8 (jour 43 à 56).
Les symptômes d'inattention et d'humeur ont également été évalués pendant cette période. Aucune différence d'inattention et d'humeur n'a été observée entre les patients randomisés pour recevoir le placebo et ceux randomisés pour recevoir Palynziq pendant cette période de 8 semaines.
Période d'extension à long terme
Les patients ont continué le traitement par Palynziq dans la période d'extension à long terme en ouvert et la dose a été ajustée (5, 10, 20, 40 et 60 mg/jour) par le médecin pour parvenir à des réductions supplémentaires des taux sanguins de phénylalanine et maintenir les taux de phénylalanine déjà atteints.
Expérience globale du traitement dans les études 301 et 302
Au moment de la clôture des études, 188 des 261 patients avaient reçu le traitement pendant au moins 1 an, 4 patients l'avaient terminé et 69 l'avaient arrêté dans la première année. Sur ces 188 patients, 165 ont reçu le traitement pendant au moins 2 ans, 22 patients l'ont arrêté dans la deuxième année et 9 l'ont arrêté après 2 ans de traitement. Sur les 100 patients qui ont arrêté le traitement, 40 l'ont arrêté du fait de la survenue d'un événement indésirable, 29 patients l'ont arrêté de leur propre chef, 10 l'ont arrêté sur décision du médecin et 21 pour d'autres raisons (par ex. patients perdus de vue, grossesse ou non-respect du protocole).
Les résultats de l'efficacité sont présentés dans le Tableau 4 et la Figure 1.
Taux de phénylalanine dans le temps
Les taux sanguins moyens de phénylalanine ont diminué de 1 233 micromol/L à l'inclusion à 565 micromol/L au mois 12 (n = 164) et à 333 micromol/L au mois 24 (n = 89), et ces diminutions des taux sanguins moyens de phénylalanine se sont maintenues jusqu'au mois 36 (371 micromol/L ; n = 84) (voir Tableau 4 et Figure 1). La variation moyenne par rapport à l'inclusion était de −634 micromol/L au mois 12, de −968 micromol/L au mois 24 et de −895 micromol/L au mois 36.
Inattention sur l'échelle ADHD et confusion mentale sur l'échelle PKU-POMS dans le temps Les symptômes d'inattention ont été évalués sur la sous-échelle d'inattention de l'échelle de cotation du trouble du déficit de l'attention avec hyperactivité évaluée par l'investigateur (ADHD-RS IV). Les scores de la sous-échelle d'inattention sur l'échelle ADHD-RS IV vont de 0 à 27, les scores les plus élevés témoignent d'un plus fort degré de déficit et un score inférieur à 9 indique que le patient est asymptomatique (son score est dans la plage normale). Les résultats dans le temps de la sous-échelle d'inattention ADHD sont présentés dans le Tableau 4. La réduction moyenne par rapport à l'inclusion (suggérant une amélioration) de l'inattention sur l'échelle ADHD-RS était supérieure à la différence minimale cliniquement importante (DMCI) pour des adultes atteints de TDAH (définie comme une réduction d'au moins 5,2) au mois 18 (n = 168 ; réduction de 5,3), au mois 24 (n = 159 ; réduction de 5,9) et au mois 36 (n = 142 ; réduction de 6,6). Chez les patients dont les scores d'inattention sur l'échelle ADHD étaient > 9 à l'inclusion (suggérant des symptômes d'inattention à l'inclusion), la réduction moyenne par rapport à l'inclusion (suggérant une amélioration) du score d'inattention sur l'échelle ADHD était supérieure à la DMCI estimée pour des adultes atteints de TDAH au mois 12 (n = 80 ; réduction de 7,8), au mois 18 (n = 78 ; réduction de 8,9), au mois 24 (n = 76 ; réduction de 9,6) et au mois 36 (n = 66 ; réduction de 10,7).
Les symptômes liés à l'humeur (confusion mentale, fatigue, dépression, tension-anxiété, vigueur et colère) ont été évalués par l'outil « Profile of Mood States » (POMS), qui a été modifié pour l'adapter à la PKU (PKU-POMS). La sous-échelle évaluant la confusion mentale PKU-POMS (qui va de 0 à 12 points, les scores les plus élevés indiquant un plus fort degré de trouble) a été considérée comme la plus sensible aux variations des taux sanguins de phénylalanine. Les résultats dans le temps de la sous-échelle de confusion mentale PKU-POMS sont présentés dans le Tableau 4. La variation moyenne de la sous-échelle de confusion mentale PKU-POMS (suggérant une amélioration) était supérieure à la DMCI (définie comme une réduction d'au moins 1) au mois 12 (n = 130 ; réduction de 1,6), au mois 18 (n = 123 ; réduction de 2), au mois 24 (n = 116 ; réduction de 2,2) et au mois 36 (n = 103 ; réduction de 2,2).
Variations dans le temps de l'apport en protéines par des aliments intacts
L'apport en protéines médian par des aliments intacts a augmenté au mois 12 (augmentation de 4 g par rapport à l'inclusion), au mois 24 (augmentation de 14 g par rapport à l'inclusion) et au mois 36 (augmentation de 20 g par rapport à l'inclusion).
Figure 1 : Taux moyens (ÉT) de phénylalanine dans le temps
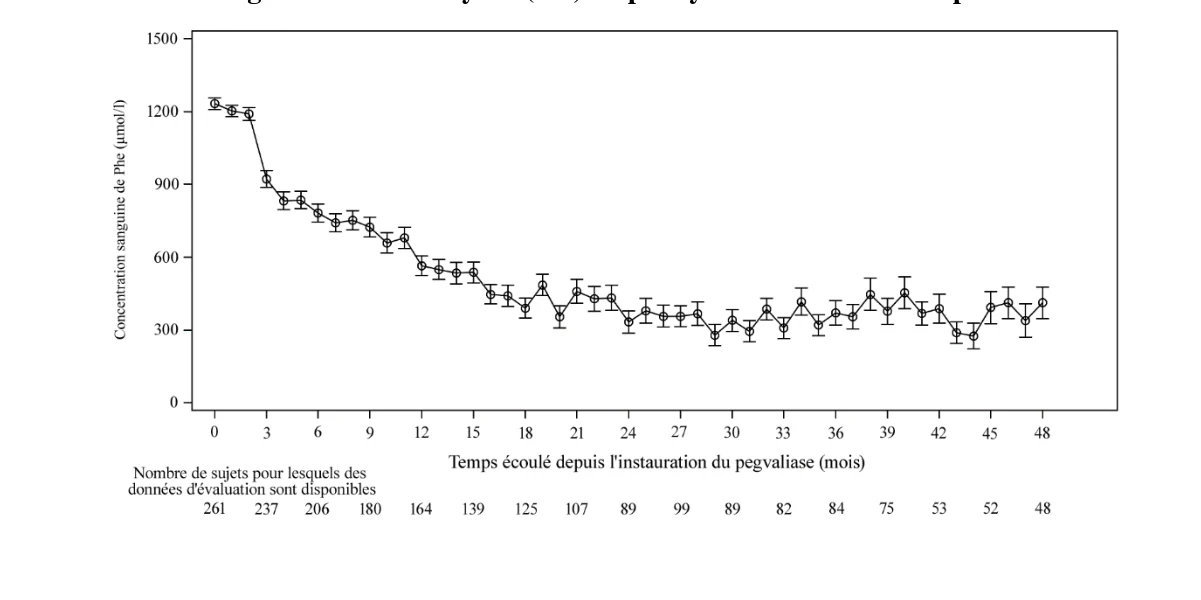
Tableau 4 : Résultats de l'efficacité aux mois 12, 18, 24 et 36 chez les patients traités par Palynziq
| Inclusion | Mois 12 | Mois 18 | Mois 24 | Mois 36 | |
| Phénylalaninémie1 | |||||
| N | 261 | 1642 | 1252 | 892 | 842 |
| Phénylalaninémie moyenne (ÉT) (micromol/L) | 1 233 (386) | 565 (531) | 390 (469) | 333 (441) | 371 (459) |
Variation par rapport à l'inclusion (micromol/L) Moyenne (ÉT) Médiane | - | −662 (588) −634 | −883 (565) −920 | −882 (563) −968 | −911 (563) −895 |
| Sous-échelle de l'inattention³ ADHD (évaluée par l'investigateur) | |||||
| N | 253 | 178 | 175 | 166 | 147 |
| Score moyen (ÉT) d'inattention | 9,8 (6,1) | 5 (4,9) | 4,6 (4,7) | 4,3 (4,6) | 3,4 (4,5) |
Variation du score d'inattention par rapport à l'inclusion (n)4 Moyenne (ÉT) Médiane | - | n = 172 −4,7 (5,6) −4 | n = 168 −5,3 (5,9) −5 | n = 159 −5,9 (6,1) −5 | n = 142 −6,6 (6,1) −5 |
| Sous-échelle de l'inattention³ ADHD (évaluée par l'investigateur) avec un score à l'inclusion > 9 | |||||
| N | 116 | 80 | 78 | 76 | 66 |
| Score moyen (ÉT) d'inattention | 15,3 (4,1) | 7,6 (4,9) | 6,6 (5) | 5,9 (4,9) | 4,9 (5,3) |
Variation du score d'inattention par rapport à l'inclusion (n)4 Moyenne (ÉT) Médiane | - | n = 80 −7,8 (5,5) −7 | n = 78 −8,9 (5,8) −9 | n = 76 −9,6 (5,9) −10 | n = 66 −10,7 (6,0) −12 |
| Inclusion | Mois 12 | Mois 18 | Mois 24 | Mois 36 | |
| Sous-échelle de confusion mentale³ PKU-POMS (auto-évaluation) | |||||
| N | 170 | 181 | 178 | 168 | 152 |
| Score moyen (ÉT) de confusion mentale | 4 (2,7) | 2,4 (2,1) | 2,1 (2,2) | 2 (2,1) | 1,9 (2,1) |
Variation du score de confusion mentale par rapport à l'inclusion (n)4 Moyenne (ÉT) Médiane | - | n = 130 −1,6 (2,5) −1 | n = 123 −2 (2,8) −2 | n = 116 −2,2 (2,7) −2 | n = 103 −2,2 (3,0) −2 |
| Apport en protéines par des aliments intacts (g) | |||||
| N | 250 | 160 | 111 | 83 | 80 |
| Moyenne (ÉT) | 39 (28) | 47 (29) | 50 (27) | 55 (27) | 66 (27) |
Variation de l'apport en protéines par rapport à l'inclusion (n)4 Moyenne (ÉT) Médiane | - | n = 154 9 (25) 4 | n = 106 12 (25) 9 | n = 80 16 (27) 14 | n = 78 24 (31) 20 |
1 Les valeurs de la phénylalanine après l'inclusion étaient affectées à la visite mensuelle la plus proche (dans une fenêtre d'1 mois).
2 Reflète le nombre de patients qui ont atteint le point temporel (mois 12/mois 18/mois 24/mois 36) du traitement au moment de la clôture du recueil des données et qui avaient une évaluation programmée de la phénylalanine à ce point temporel.
³ Les valeurs des scores d'inattention de l'échelle ADHD/de confusion mentale de l'échelle PKU-POMS après l'inclusion étaient affectées à la visite trimestrielle la plus proche (dans une fenêtre de 3 mois).
4 La variation par rapport à l'inclusion était basée sur les sujets pour lesquels des mesures avaient été effectuées aux deux points de mesure. Les sujets ne disposaient pas tous d'un score d'inattention ADHD et d'un score de confusion mentale POMS d'inclusion relevé au début de l'étude.
Sur les 253 patients dont la phénylalaninémie n'était pas contrôlée (taux sanguins de phénylalanine supérieurs à 600 micromol/L) lors de l'inclusion dans l'étude 301 :
- 54 %, 69 % et 72 % des patients ont atteint un taux sanguin de phénylalanine ≤ 600 micromol/L en 12, 24 et 36 mois, respectivement ;
- 44 %, 62 % et 67 % des patients ont atteint un taux sanguin de phénylalanine ≤ 360 micromol/L en 12, 24 et 36 mois, respectivement ;
Impact de la réduction de la phénylalaninémie sur les scores d'inattention de l'échelle ADHD et de confusion mentale de l'échelle PKU-POMS
Une analyse de la variation des sous-échelles d'inattention ADHD et de confusion mentale PKU-POMS comparativement à la variation de la phénylalaninémie par rapport aux quartiles d'inclusion a montré une corrélation entre les réductions de la phénylalanine les plus fortes et les améliorations les plus importantes des sous-échelles d'inattention ADHD et de confusion mentale PKU-POMS.
Population pédiatrique
Aucune donnée n'est disponible pour les patients pédiatriques âgés de moins de 16 ans.
Sur les 261 patients de l'étude 301, 11 étaient âgés de 16 à 18 ans au moment de leur recrutement. Les 11 patients avaient tous une phénylalaninémie qui n'était pas contrôlée (taux sanguins de phénylalanine supérieurs à 600 micromol/L) à l'inclusion. Dans cette étude, les patients ont reçu le même schéma posologique d'induction/titration/entretien que les patients âgés de 18 ans ou plus. La variation moyenne (ÉT) par rapport à l'inclusion était de 20 (323) micromol/L au mois 12 (n = 9), de −460 (685) micromol/L au mois 24 (n = 5) et de −783 (406) micromol/L au mois 36 (n = 5). Sur les 11 patients initialement recrutés dans l'étude 301, 3 ont atteint des taux sanguins de phénylalanine ≤ 600 micromol/L en 12 mois, 7 ont atteint ce seuil en 24 mois et 8 l'ont atteint en 36 mois.
L'Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Palynziq dans un ou plusieurs sous-groupes de la population pédiatrique pour le traitement de l'hyperphénylalaninémie (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Le pegvaliase est une phénylalanine ammonia-lyase recombinante (rAvPAL) pégylée, dérivée de cyanobacterium Anabaena variabilis exprimée dans Escherichia coli. L'objectif de la pégylation de rAvPAL est de réduire la reconnaissance immunitaire de la protéine bactérienne de la rAvPAL et d'augmenter sa demi-vie.
La pharmacocinétique du pegvaliase révèle une importante variabilité inter- et intra-patient liée à l'hétérogénéité de la réponse immunitaire chez les patients adultes atteints d'une PKU. La réponse immunitaire affecte la clairance et le temps nécessaire pour atteindre l'état d'équilibre. La réponse immunitaire se stabilise en 6 à 9 mois de traitement total.
Absorption
Après administration d'une dose sous-cutanée unique (0,01, 0,03 ou 0,1 mg/kg), le pegvaliase est lentement absorbé, en un tmax médian de 3,5 à 4 jours (plage individuelle de 2,5 à 7 jours). La biodisponibilité n'est pas affectée par les différents sites d'injection sur le corps (voir rubrique 4.2). La biodisponibilité absolue n'est pas connue chez l'homme.
Distribution
Le volume apparent de distribution (Vz/F) moyen (ÉT) à l'état d'équilibre après des doses de 20 mg et 40 mg était de 26,4 L (64,8 L) et de 22,2 L (19,7 L), respectivement.
Biotransformation
Après absorption cellulaire, on peut s'attendre à ce que la phénylalanine ammonia-lyase (PAL) soit métabolisée par des voies cataboliques et dégradée en petits peptides et acides aminés ; la molécule PEG est métaboliquement stable et on peut s'attendre à ce qu'elle se sépare de la protéine PAL et soit principalement éliminée par filtration rénale.
Élimination
Le pegvaliase est principalement éliminé par des mécanismes à médiation immunitaire après administrations répétées. Dans les essais cliniques, des anticorps anti-PAL, anti-PEG et anti-pegvaliase ont été identifiés, principalement des IgG et des IgM. Des titres relativement bas d'IgE ont également été observés. Dans la phase d'entretien du traitement, l'état d'équilibre devrait être atteint 4 à 24 semaines après la première dose d'entretien. La demi-vie moyenne (ÉT) aux doses de 20 mg et 40 mg était respectivement de 47,3 heures (41,6 heures) et de 60,2 heures (44,6 heures). Les valeurs individuelles pour la demi-vie étaient comprises entre 14 et 132 heures. On peut s'attendre à ce que la molécule PEG soit principalement éliminée par filtration rénale.
Linéarité/non-linéarité
Pendant l'augmentation progressive de la dose de 20 mg/jour à 40 mg/jour et de 40 mg/jour à 60 mg/jour, une augmentation proportionnelle à la dose plus importante de l'exposition a été observée.
Populations particulières
L'analyse des données cliniques de concentration du pegvaliase a indiqué que le poids corporel, le sexe et l'âge n'ont pas eu d'effet notable sur la pharmacocinétique du pegvaliase. Aucun essai clinique n'a été conduit pour évaluer l'effet d'une atteinte de la fonction rénale ou d'une déficience hépatique sur la pharmacocinétique du pegvaliase.
Exposition-effet
Une analyse PK/PD des données des études de phase III a démontré une relation inverse entre l’exposition au pegvaliase et la réponse de la phénylalanine, qui pourrait être influencée par les apports alimentaires en phénylalanine. Aux concentrations plasmatiques minimales (Cmin) de pegvaliase inférieures à 10 000 ng/mL, les patients dont les apports alimentaires en phénylalanine sont plus importants tendent à avoir des taux sanguins de phénylalanine plus élevés que les patients ayant une Cmin identique, mais dont les apports alimentaires en phénylalanine sont plus faibles, ce qui suggère une saturation de l'enzyme (rAvPAL). Aux concentrations Cmin de pegvaliase élevées ≥ 10 000 ng/mL, la majorité des taux sanguins de phénylalanine (97 %) est ≤ 30 micromol/L, même lorsque les apports alimentaires en phénylalanine sont élevés. Par conséquent, une réduction de la dose de pegvaliase doit être envisagée chez les patients présentant une hypophénilalanémie en dépit d’un apport en protéines adéquat (voir rubrique 4.2).
5.3 Données de sécurité préclinique
Dans des études de toxicité en administrations uniques et répétées ainsi que dans des études de toxicité sur le développement et la reproduction avec pegvaliase, on a pu observer des diminutions dose-dépendantes du gain pondéral attribuées à des taux plasmatiques de phénylalanine inférieurs aux taux normaux chez des animaux normaux (singes, rats et lapins). La diminution des taux plasmatiques de phénylalanine et du gain pondéral ont été réversibles après l'arrêt du traitement.
Chez les singes cynomolgus, l'incidence et la sévérité de l'inflammation artérielle étaient dose-dépendantes et ont été observées dans divers organes et tissus, à des expositions cliniquement pertinentes dans les études de toxicité en administrations répétées de 4 et 39 semaines. L'inflammation artérielle observée dans ces études touchait de petites artères et des artérioles de divers organes et tissus, et au niveau des sites d'injection sous-cutanée. L'artérite a été attribuée à la réponse immunitaire associée à l'administration chronique de protéines étrangères aux animaux. L'inflammation vasculaire observée dans ces études était réversible après l'arrêt du traitement.
La vacuolisation dose-dépendante de divers organes et tissus attribuée au traitement par pegvaliase a été observée chez les rats, mais pas chez les singes cynomolgus, à des expositions cliniquement pertinentes dans les études de toxicité en administrations répétées d'une durée de 4 et 26 semaines. Aucune vacuolisation n'a été observée dans le cerveau. Des vacuoles observées dans tous les tissus, à l'exception des reins, avaient disparu ou diminué à la fin de la période de récupération, suggérant une réversibilité partielle. La vacuolisation observée dans ces études n'était pas associée à une toxicité touchant des organes, comme l'ont montré les analyses de biochimie clinique/d'urine et d’histopathologie. La signification clinique de ces observations et les conséquences fonctionnelles ne sont pas connues.
Les effets nocifs du pegvaliase sur le développement et la reproduction des rats et des lapins étaient dose-dépendants et incluaient une diminution du taux d'implantation, de la taille des portées et du poids fœtal, et une augmentation des altérations fœtales. De plus chez le lapin, une augmentation des avortements, des malformations fœtales et de la létalité embryonnaire/fœtale a été observée. Ces observations sont survenues en présence d'une toxicité maternelle (diminution du poids corporel, du poids ovarien et de la consommation de nourriture) et étaient associées à des taux sanguins maternels de phénylalanine nettement inférieurs aux taux normaux chez les animaux non atteints de PKU. Le lien entre la déplétion de la phénylalanine maternelle et l'incidence des effets sur le développement embryo-fœtal n'a pas été évalué.
Dans l'étude péri/post-natale chez le rat, le pegvaliase a entraîné une diminution du poids des petits, de la taille des portées et du taux de survie des progénitures durant l'allaitement, ainsi qu'un retard de maturation sexuelle des progénitures lors d'administrations à la dose de 20 mg/kg/j par voie sous-cutanée. Les effets sur les progénitures étaient associés à une toxicité maternelle.
Aucune étude à long terme évaluant le potentiel cancérigène chez l'animal, ni d'étude évaluant le potentiel mutagène du pegvaliase, n'a été réalisée. En raison de son mécanisme d'action, le pegvaliase ne devrait pas être tumorigène.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Trométamol
Chlorhydrate de trométamol
Chlorure de sodium
Acide trans-cinnamique
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
2 ans
Palynziq peut être conservé en dehors du réfrigérateur (à une température ne dépassant pas 25 °C) dans sa barquette scellée pendant une seule période de 30 jours au maximum, à l'abri de sources de chaleur. Après retrait du réfrigérateur, le médicament ne doit pas y être replacé.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
Voir la rubrique 6.3 pour obtenir davantage d'informations sur la conservation en dehors du réfrigérateur (à une température ne dépassant pas 25 °C).
6.5 Nature et contenu de l’emballage extérieur
Seringue préremplie de 1 mL en verre borosilicate de type I, équipée d'une aiguille 26 G en acier inoxydable, d'un dispositif de protection d'aiguille, d'un piston en polypropylène et d'un bouchon de seringue en caoutchouc chlorobutyle ou bromobutyle avec revêtement en fluoropolymère. La protection automatique de l'aiguille se compose d'une protection d'aiguille en polycarbonate transparent et d'un ressort en acier inoxydable à l'intérieur de la protection. Après l'injection, le ressort se détend pour que la protection recouvre l'aiguille.
Seringue préremplie de 2,5 mg (piston blanc)
Chaque boîte contient 1 seringue préremplie.
Seringue préremplie de 10 mg (piston vert)
Chaque boîte contient 1 seringue préremplie.
Seringue préremplie de 20 mg (piston bleu)
Chaque boîte contient 1 ou 10 seringue(s) préremplie(s).
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur. Après l'injection, l'aiguille se rétracte automatiquement dans la protection pour que cette dernière la recouvre en toute sécurité.
Les instructions pour la préparation et l'administration de Palynziq sont fournies dans la notice du médicament.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
BioMarin International Limited
Shanbally, Ringaskiddy
County Cork
Irlande
P43 R298
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1362/001 1 seringue préremplie de 2,5 mg
EU/1/19/1362/002 1 seringue préremplie de 10 mg
EU/1/19/1362/003 1 seringue préremplie de 20 mg
EU/1/19/1362/004 10 seringues préremplies de 20 mg
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 3 mai 2019
Date du dernier renouvellement :
10. DATE DE MISE À JOUR DU TEXTE
MM/YYYY
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa/.