


Résumé des caractéristiques - Piasky
1 DÉNOMINATION DU MÉDICAMENT
Piasky 340 mg solution injectable/pour perfusion
2 COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon de 2 mL contient 340 mg de crovalimab.
Chaque mL de solution injectable/pour perfusion contient 170 mg de crovalimab.
Le crovalimab est un anticorps monoclonal humanisé produit sur cellules ovariennes de hamster chinois (CHO) par la technique de l’ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3 FORME PHARMACEUTIQUE
Solution injectable/pour perfusion (injection/perfusion).
Solution limpide à fortement opalescente et presque incolore à jaune brunâtre. La solution a un pH d’environ 5,8 et une osmolalité d’environ 297 mOsm/kg.
4 INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Piasky est indiqué en monothérapie pour le traitement des patients adultes et pédiatriques âgés de 12 ans et plus, pesant 40 kg et plus, atteints d’hémoglobinurie paroxystique nocturne (HPN) :
- Chez les patients présentant une hémolyse avec un ou des symptômes cliniques indiquant une forte activité de la maladie.
- Chez les patients qui sont cliniquement stables après avoir été traités par un inhibiteur de la fraction C5 du complément pendant au moins les 6 derniers mois.
4.2 Posologie et mode d’administration
Le traitement doit être instauré sous la surveillance d’un médecin expérimenté dans le traitement des troubles hématologiques.
Posologie
Le schéma posologique recommandé consiste en une dose de charge administrée par perfusion intraveineuse (le jour 1), suivie de quatre doses de charge hebdomadaires supplémentaires administrées par injection sous‑cutanée (les jours 2, 8, 15 et 22). La dose d’entretien commence le jour 29 et est ensuite administrée toutes les 4 semaines par injection sous‑cutanée. Les doses à administrer sont basées sur le poids corporel du patient, comme indiqué dans le Tableau 1.
Pour les patients précédemment traités par un autre inhibiteur du complément, la première dose de charge intraveineuse de Piasky doit être administrée au moment de l’administration suivante prévue de l’inhibiteur du complément (voir rubrique 4.4 pour des informations supplémentaires concernant le passage à un autre inhibiteur de la fraction C5 du complément). L’administration par voie sous‑cutanée des doses de charge supplémentaires et des doses d’entretien de Piasky se fera selon le schéma présenté dans le Tableau 1.
Tableau 1 : Schéma posologique de Piasky en fonction du poids corporel
Poids corporel ≥ 40 kg à < 100 kg ≥ 100 kg Dose de charge
Jour 1
Jour 2, 8, 15, 22
1 000 mg (voie intraveineuse)
340 mg (voie sous‑cutanée)
1 500 mg (voie intraveineuse)
340 mg (voie sous‑cutanée) Dose d’entretien
Jour 29 et puis toutes les 4 semaines
680 mg (voie sous‑cutanée)
1 020 mg (voie sous‑cutanée)
Le schéma d’administration peut occasionnellement varier de ± 2 jours par rapport au jour d’administration prévu (sauf le jour 1 et le jour 2). Dans ce cas, la dose suivante doit être administrée selon le schéma habituel.
Durée du traitement
Piasky est destiné à un traitement au long cours, sauf si l’arrêt de ce médicament est cliniquement indiqué (voir rubrique 4.4).
Retard ou omission de prise
En cas d’oubli d’une dose entière ou partielle prévue de Piasky, la dose oubliée ou le restant de la dose prévue doit être administrée le plus tôt possible avant le jour de la prochaine dose programmée. La dose suivante doit ensuite être administrée le jour prévu. Ne prenez pas deux doses ou n’administrez pas plus que la dose prescrite le même jour pour compenser la dose manquée.
Modifications de la posologie
Une modification de la dose d’entretien est nécessaire si le poids corporel du patient change de 10 % ou plus et se stabilise au-dessus ou en dessous de 100 kg au cours du traitement (voir Tableau 1 pour la dose recommandée). En conséquence, le poids corporel du patient doit être surveillé périodiquement et de façon continue, le cas échéant.
Populations particulières
Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans et plus, bien que l’expérience avec crovalimab chez les patients âgés dans les études cliniques soit limitée (voir rubrique 5.2).
Insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients présentant une insuffisance rénale légère, modérée ou sévère (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère. Crovalimab n’a pas été étudié chez les patients présentant une insuffisance hépatique modérée à sévère et aucune recommandation sur la posologie ne peut être donnée (voir rubrique 5.2).
Population pédiatrique
Aucun ajustement posologique de crovalimab n’est nécessaire chez les patients pédiatriques âgés de 12 ans et plus, ayant un poids corporel ≥ 40 kg. La tolérance et l’efficacité de crovalimab chez les enfants âgés de moins de 12 ans et chez les enfants pesant < 40 kg n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration
Piasky est administré en perfusion intraveineuse (première dose) et en injection sous‑cutanée (doses suivantes).
Administration intraveineuse
Piasky doit être préparé pour une administration intraveineuse en utilisant une technique aseptique appropriée. Piasky doit être dilué et administré par un professionnel de santé par perfusion intraveineuse pendant 60 minutes ± 10 minutes (1 000 mg) ou 90 minutes ± 10 minutes (1 500 mg). Piasky ne doit pas être administré en injection rapide ou bolus intraveineux.
Pour les instructions concernant la dilution du médicament avant administration, voir la rubrique 6.6.
La perfusion de crovalimab peut être ralentie ou interrompue si le patient développe une réaction liée à la perfusion. La perfusion doit être immédiatement interrompue si le patient présente une réaction d’hypersensibilité grave (voir rubrique 4.4).
Administration sous‑cutanée
Piasky doit être utilisé non dilué et doit être préparé en utilisant une technique aseptique appropriée. Il est recommandé d’injecter Piasky dans l’abdomen. Dans l’abdomen, les sites d’injection doivent être alternés à chaque injection. Les injections ne doivent jamais être réalisées dans des grains de beauté, des cicatrices ou des zones où la peau est sensible, contusionnée, rouge, durcie ou lésée.
Administration par le patient et/ou un aidant
Après avoir reçu une formation appropriée à la technique d’injection sous‑cutanée, le patient peut s’auto-administrer Piasky ou l’aidant peut administrer Piasky sans la supervision d’un professionnel de santé, si le médecin prescripteur estime que cela est approprié.
Des instructions détaillées sur l’administration de Piasky sont fournies à la fin de la Notice.
4.3 Contre-indications
- Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
- Patients présentant une infection à Neisseria meningitidis non résolue.
- Patients qui ne sont pas actuellement vaccinés contre Neisseria meningitidis, à moins qu’ils ne reçoivent une antibioprophylaxie appropriée jusqu’à 2 semaines après la vaccination (voir rubrique 4.4).
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Infection méningococcique grave
En raison de son mécanisme d’action, l’utilisation de crovalimab peut augmenter la sensibilité du patient aux infections méningococciques (septicémie et/ou méningite). Des cas graves ou fatals d’infections méningococciques/de septicémie ont été rapportés chez des patients traités par des inhibiteurs de la voie terminale du complément, ce qui est un effet de classe connu.
L’infection méningococcique peut rapidement engager le pronostic vital ou être fatale si elle n’est pas diagnostiquée et traitée à temps. Afin de réduire le risque d’infection, tous les patients doivent être vaccinés avec un vaccin méningococcique tétravalent au moins 2 semaines avant de recevoir la première dose de crovalimab. Si un traitement immédiat par crovalimab est indiqué chez un patient non vacciné, le vaccin requis doit être administré dès que possible et les patients doivent recevoir une antibioprophylaxie dès le début du traitement par crovalimab et jusqu’à 2 semaines après la vaccination. Les vaccins contre les sérogroupes A, C, Y, W, et B lorsqu’il est disponible, sont recommandés pour prévenir les infections causées par les sérogroupes méningococciques couramment pathogènes. Les patients doivent être à jour dans leurs vaccinations, conformément aux recommandations locales de vaccination en vigueur. En cas de passage à un autre inhibiteur de la voie terminale du complément, les médecins doivent vérifier que la vaccination antiméningococcique du patient est conforme aux recommandations locales de vaccination en vigueur. La vaccination peut activer davantage le système du complément. Par conséquent, les patients atteints de maladies médiées par le complément, dont l’HPN, peuvent présenter une aggravation transitoire des signes et symptômes de leur maladie sous‑jacente, tels qu’une hémolyse. Les patients doivent donc être étroitement suivis pour surveiller les symptômes de leur maladie, après avoir reçu la vaccination recommandée.
La vaccination peut ne pas être suffisante pour prévenir une infection méningococcique. L’administration prophylactique d’agents antibactériens doit être envisagée selon les recommandations locales. Tous les patients doivent être surveillés afin de détecter les signes précoces d’une infection méningococcique, évalués immédiatement en cas de suspicion d’infection et traités par des antibiotiques appropriés si nécessaire. Les patients doivent être informés de ces signes et symptômes et des actions à mettre en œuvre pour bénéficier d’une prise en charge médicale immédiate. Les médecins doivent discuter avec les patients des bénéfices et des risques du traitement par Piasky et leur remettre un guide patient/aidant ainsi qu’une carte patient (voir ci-dessous, « Matériel éducationnel »). Conformément aux instructions des rappels annuels, les professionnels de santé doivent s’assurer que la vaccination des patients est à jour.
Autres infections systémiques
En raison de son mécanisme d’action, le crovalimab doit être administré avec prudence chez les patients présentant des infections systémiques actives. Les patients peuvent présenter une prédisposition accrue aux infections, notamment celles causées par Neisseria spp. et par d’autres bactéries encapsulées. Les vaccinations pour la prévention des infections à Streptococcus pneumoniae et à Haemophilus influenzae de type b (Hib) doivent être administrées conformément aux recommandations locales.
Si les recommandations locales imposent la vaccination pour la prévention des infections à Streptococcus pneumoniae et à Haemophilus influenzae de type b (Hib), celle-ci doit être réalisée au moins 2 semaines avant de recevoir la première dose de crovalimab. Si un traitement immédiat par crovalimab est indiqué chez un patient non vacciné, le vaccin requis doit être administré dès que possible et le patient doit recevoir une antibioprophylaxie dès le début du traitement par crovalimab et jusqu’à 2 semaines après la vaccination ou selon le traitement de référence local, selon la durée la plus longue.
Si Piasky est administré à des patients présentant des infections systémiques actives, les patients doivent être étroitement surveillés afin de détecter tout signe et symptôme d’aggravation de l’infection. Les patients ont été exclus des études cliniques avec le crovalimab s’ils présentaient une infection bactérienne, virale ou fongique systémique active dans les 14 jours précédant le début du traitement.
Les patients doivent recevoir les informations figurant dans la notice afin de les sensibiliser aux signes et symptômes de potentielles infections graves.
Réactions à complexes immuns de type III
Des complexes immuns se forment chez les patients passant d’un inhibiteur du complément à un autre, chacun se liant à différents épitopes (voir rubrique 4.5). Chez certains patients, la formation de ces complexes peut entraîner des réactions médiées par des complexes immuns de type III, également appelées réactions à complexes immuns de type III. Les patients n’ayant jamais été traités auparavant par un inhibiteur de C5 ou les patients chez lesquels un traitement antérieur par un inhibiteur de C5 a été éliminé de l’organisme (c’est-à-dire qu’au moins 5,5 demi-vies du traitement précédent se sont écoulées depuis la dernière dose) ne présentent pas de risque de réactions à complexes immuns de type III. Les études cliniques menées avec le crovalimab ont rapporté des événements indésirables de réactions à complexes immuns de type III (voir rubrique 4.8).
Les signes et symptômes des réactions à complexes immuns de type III observés dans les études cliniques étaient les suivants : arthralgies et autres troubles musculosquelettiques et du tissu conjonctif, éruption cutanée et autres troubles cutanés et sous‑cutanés, fièvre, asthénie/fatigue, trouble gastro-intestinal, céphalées et neuropathie axonale. Des réactions à complexes immuns de type III peuvent également se manifester sous la forme d’anomalies rénales, mais cela n’a pas été observé au cours des études cliniques avec le crovalimab.
Compte tenu du délai d’apparition des réactions à complexes immuns de type III observé dans les études cliniques, il est recommandé de surveiller les patients durant les 30 premiers jours suivants le passage d’eculizumab ou ravulizumab à crovalimab (ou inversement) afin de détecter l’apparition des symptômes de réactions à complexes immuns de type III. En cas de réactions à complexes immuns de type III légères ou modérées, l’administration d’un traitement symptomatique (par exemple corticoïdes topiques, antihistaminiques, antipyrétiques et/ou antalgiques) peut être envisagée. En cas de réactions sévères, un traitement par corticoïdes oraux ou parentéraux peut être instauré et puis diminué progressivement selon l’évaluation clinique du patient.
Réactions liées à la perfusion et à l’injection
L’administration de crovalimab peut provoquer des réactions liées à la perfusion ou des réactions systémiques liées à l’injection, selon la voie d’administration. Il peut s’agir de réactions allergiques ou d’hypersensibilité (y compris des réactions anaphylactiques), mais aussi de toute une série d’autres symptômes tels que des céphalées ou des douleurs musculaires.
En cas de réaction sévère liée à la perfusion après l’administration intraveineuse de Piasky, le traitement doit être interrompu et un traitement médical approprié doit être administré. En cas de réaction sévère liée à l’injection après une administration sous‑cutanée ou de réaction allergique grave après une administration intraveineuse ou sous‑cutanée, les patients/aidants doivent consulter immédiatement un médecin et un traitement médical approprié doit être administré. Les patients doivent confirmer avec leur professionnel de santé si le traitement par Piasky peut être poursuivi.
Hémolyse grave après l’arrêt du traitement chez les patients atteints d’HPN
En cas d’arrêt de Piasky, les patients ne recevant pas un autre traitement pour l’HPN doivent être étroitement surveillés afin de détecter les signes et symptômes d’une hémolyse intravasculaire grave, identifiée par des taux élevés de lactate déshydrogénase (LDH), ainsi que par une diminution soudaine de la taille du clone HPN ou du taux d’hémoglobine, ou la réapparition de symptômes tels que fatigue, hémoglobinurie, douleurs abdominales, essoufflement (dyspnée), événements vasculaires indésirables majeurs (y compris thrombose), dysphagie ou dysfonction érectile. Si des signes et symptômes d’hémolyse apparaissent après l’arrêt du traitement, y compris une élévation des taux de LDH, il convient d’envisager la reprise d’un traitement approprié.
Immunogénicité entraînant une exposition moindre voire une perte d’efficacité
Les patients peuvent développer des anticorps anti-médicament (ADA) qui peuvent interférer avec l’exposition au crovalimab. Le développement d’ADA peut entraîner une diminution d’exposition au crovalimab, ce qui peut par la suite entraîner une perte d’efficacité de crovalimab. Une perte d’efficacité et une exposition moindre résultant du développement d’ADA ont été observées chez des patients traités par crovalimab dans les études cliniques. Les patients doivent être surveillés régulièrement pour détecter des signes cliniques indiquant une moindre exposition et une perte d’efficacité, y compris une hémolyse intravasculaire grave. En cas d’hémolyse intravasculaire grave persistante malgré une bonne observance au traitement par crovalimab, les patients doivent être rapidement contrôlés afin d’en évaluer l’étiologie et la possibilité de développement d’ADA entraînant une exposition moindre et une perte d’efficacité doit être envisagée. Une évaluation des bénéfices par rapport aux risques de la poursuite du traitement par crovalimab doit être réalisée et le passage à une alternative thérapeutique doit être envisagé. Les patients/aidants doivent être informés de consulter immédiatement un médecin si le patient développe des signes d’aggravation de l’HPN. Voir rubriques 4.8 et 5.1.
Matériel éducationnel
Tous les professionnels de santé qui sont susceptibles de prescrire, d’utiliser ou de superviser l’administration de Piasky doivent s’assurer d’avoir reçu et de connaître le guide destiné aux professionnels de santé. Les professionnels de santé recevront un rappel chaque année pour s’assurer que la vaccination des patients est à jour. Les prescripteurs doivent expliquer et discuter des bénéfices et des risques du traitement par Piasky avec le patient et/ou leurs aidants, et s’assurer que le guide du patient/aidant et la carte patient sont fournis.
Les professionnels de santé doivent demander aux patients et/ou à leurs aidants de toujours porter sur eux la carte patient contenant des informations sur les signes et symptômes clés des infections à méningocoques et des réactions allergiques sévères, et de consulter un médecin en urgence s’ils présentent des symptômes d’infections à méningocoques et/ou de réactions allergiques sévères.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Le crovalimab et les autres inhibiteurs de C5 se lient à différents épitopes du C5 de sorte que des complexes immuns constitués d’anticorps liés (en formant un pont) à différents épitopes du C5 peuvent se former lorsque les deux sont présents dans la circulation. Ces complexes immuns, également appelés complexes médicament-cible-médicament (DTDC, drug target drug complexes), peuvent comprendre une ou plusieurs unités de C5 liées à la fois au crovalimab et à un autre inhibiteur de C5. Ils devraient être éliminés dans un délai d’environ 8 semaines (dans le cas d’eculizumab). Les complexes immuns peuvent être éliminés après une durée plus longue en cas de relais d’inhibiteurs de C5 à demi-vie prolongée tels que le ravulizumab. Chez certains patients, la formation de ces complexes entraîne des réactions à complexes immuns de type III (voir rubriques 4.4 et 4.8). Chez les patients précédemment traités par un autre inhibiteur de C5, une augmentation transitoire de la clairance est observée en raison de la formation de complexes immuns, ce qui entraîne une élimination plus rapide de crovalimab. Toutefois, cette augmentation transitoire de la clairance n’est pas cliniquement pertinente et ne nécessite pas d’ajustement de la dose chez les patients passant d’un autre inhibiteur de C5 au crovalimab.
Aucune étude d’interaction spécifique n’a été réalisée.
Crovalimab ne devrait pas présenter d’interactions pharmacocinétiques avec d’autres médicaments interférant avec les enzymes du cytochrome P450 (CYP) impliquées dans le métabolisme, étant donné que les voies de clairance des immunoglobulines G (IgG) diffèrent de celles des petites molécules.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l’utilisation du crovalimab chez la femme enceinte.
Les études chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la reproduction (voir rubrique 5.3). Les IgG humaines sont connues pour traverser le placenta après le premier trimestre de la grossesse. Du fait de son mécanisme d’action, le crovalimab est susceptible de provoquer une inhibition de la voie terminale du complément au niveau de la circulation fœtale.
Par conséquent, l’utilisation de Piasky peut être envisagée chez la femme enceinte si l’état clinique de la femme nécessite un traitement par crovalimab.
Allaitement
On ne sait pas si le crovalimab est excrété dans le lait maternel. Les IgG1 humaines sont connues pour être excrétées dans le lait maternel. Un risque pour le nourrisson allaité ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre le traitement avec Piasky en prenant en compte le bénéfice de l’allaitement pour le nourrisson au regard du bénéfice du traitement pour la mère.
Fertilité
Aucune donnée clinique n’est disponible concernant l’effet de crovalimab sur la fertilité humaine. Les données chez l’animal issues des études de toxicité à doses répétées n’ont montré aucun effet sur les organes reproducteurs mâles ou femelles (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Piasky n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de tolérance
Les effets indésirables les plus fréquents observés étaient les réactions à complexes immuns de type III (18,9 % chez les patients qui sont passés d’un traitement avec un autre inhibiteur du C5 à crovalimab) les infections des voies aériennes supérieures (18,6 %), la fièvre (13,5 %), les céphalées (10,9 %) et les réactions liées à la perfusion (10,2 %). Les effets indésirables graves les plus fréquents observés étaient des réactions à complexes immuns de type III (4,0 % chez les patients qui sont passés d’un traitement avec un autre inhibiteur de C5 à crovalimab) et des pneumonies (1,5 %).
Les données de tolérance issues des 44 patients de l’étude COMPOSER, chez lesquels la durée médiane de traitement était de 4,69 ans (intervalle : 0,4 – 6,3 ans), n’ont pas révélé de problèmes de sécurité supplémentaires liés à l’utilisation prolongée de crovalimab.
Tableau des effets indésirables
La tolérance de crovalimab chez les patients atteints d’HPN a été évaluée dans trois études de phase III, COMMODORE 2 (BO42162), COMMODORE 3 (YO42311) et COMMODORE 1 (BO42161), ainsi que dans une étude de phase I/II, COMPOSER (BP39144).
Le Tableau 2 liste les effets indésirables qui ont été rapportés lors de l’utilisation de crovalimab dans une analyse groupée des 393 patients inclus dans les études de phase III, sauf mention contraire. La durée médiane du traitement par crovalimab basée sur l’analyse groupée des 393 patients était de 64 semaines (intervalle : 0,1 – 136,4 semaines).
Les effets indésirables sont présentés par classes de systèmes d’organes MedDRA. La catégorie de fréquence correspondante pour chaque effet indésirable est basée sur la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000). Dans chaque catégorie de fréquence, les effets indésirables sont présentés par ordre de gravité décroissante.
Tableau 2 : Résumé des effets indésirables survenus chez les patients traités par Piasky
Classe de systèmes d’organes MedDRA | Effets indésirables (MedDRA) | Catégorie de fréquence |
| Infections et infestations | Infection des voies aériennes supérieures | Très fréquent |
| Pneumonie | Fréquent | |
| Infection des voies aériennes | ||
| Infection urinaire | ||
| Rhinopharyngite | ||
| Septicémie | Peu fréquent | |
| Choc septique | ||
| Bactériémie | ||
| Pyélonéphrite | ||
Affections du système immunitaire | Réaction à complexes immuns de type III* | Très fréquent |
| Hypersensibilité | Fréquent | |
| Affections du système nerveux | Céphalées | Très fréquent |
| Affections gastro-intestinales | Douleur abdominale | Fréquent |
| Diarrhée | ||
Affections de la peau et du tissu sous-cutané | Éruption cutanée | Fréquent |
Affections musculo-squelettiques et du tissu conjonctif | Arthralgies | Fréquent |
Troubles généraux et anomalies au site d’administration | Fièvre | Très fréquent |
| Asthénie | Fréquent | |
| Fatigue | ||
| Réaction au site d’injection | Peu fréquent | |
Lésions, intoxications et complications liées aux procédures | Réaction liée à la perfusion | Très fréquent |
| Réaction liée à l’injection | Fréquent |
*La réaction à complexes immuns de type III (également appelée réaction à complexes immuns de type III) est limitée aux patients qui passent d’un autre inhibiteur de C5 au crovalimab ou de crovalimab à un autre inhibiteur de C5. La fréquence des réactions à complexes immuns de type III est rapportée pour un sous‑groupe de N = 201 patients qui sont passés d’un traitement avec un autre inhibiteur de C5 au crovalimab, avec des taux d’incidence calculés en prenant ces N = 201 patients comme dénominateur. Voir ci-dessous.
Description de certains effets indésirables
Réactions à complexes immuns de type III (voir rubriques 4.4 et 4.5)
Dans les études de phase III, 19,4 % (39 sur 201) des patients qui sont passés d’un traitement par eculizumab ou ravulizumab à crovalimab ont présenté une réaction à complexes immuns de type III (rapportée comme une réaction médiée par complexes immuns de type III). Parmi ces 39 patients, 2 patients ont présenté une seconde réaction à complexes immuns de type III après l’arrêt de crovalimab et le passage au ravulizumab. Les signes et symptômes les plus fréquemment rapportés étaient des arthralgies et des éruptions cutanées, et les autres symptômes rapportés comprennent : fièvre, céphalées, myalgies, douleurs abdominales, asthénie/fatigue et neuropathie axonale. Le délai médian de survenue d’une réaction à complexes immuns de type III chez les patients qui sont passés d’un traitement par eculizumab ou ravulizumab à crovalimab a été de 1,6 semaine (intervalle : 0,7 – 4,4 semaines), et 5,1 % des patients (2 sur 39) ont présenté une réaction à complexes immuns de type III avec un délai de survenue supérieur à 4 semaines. La plupart des cas de réaction à complexes immuns de type III étaient transitoires et d’une durée médiane de 1,7 semaine (intervalle : 0,4 – 34,1 semaines). Parmi les patients traités par crovalimab précédemment traités par eculizumab ou ravulizumab, la majorité a présenté un événement de grade 1 ou 2 (23 sur 39 patients), 8 % (16 sur
- 39) ont présenté des événements de grade 3. La plupart des événements ont été résolus sans modification du traitement par crovalimab.
Dans l’étude COMPOSER, parmi les 26 patients passés d’eculizumab au crovalimab, 2 patients ont rapporté chacun 1 événement indésirable de réaction à complexes immuns de type III. Ces événements étaient légers/modérés et non graves. Un autre patient a développé une légère réaction à complexes immuns de type III après avoir arrêté crovalimab et être passé à un autre inhibiteur de C5.
Immunogénicité
Dans deux études randomisées de phase III (COMMODORE 1 et COMMODORE 2) et une étude de phase III à un seul bras (COMMODORE 3), le statut d’ADA était évaluable chez 392 patients. Sur ces 392 patients, 118 (30,1 %) étaient ADA-positifs. Aucune différence n’a été observée au niveau des taux d’effets indésirables généralement associés à l’immunogénicité (telles que les réactions liées à la perfusion, les réactions au site d’injection ou l’hypersensibilité) entre les patients ADA-positifs et les patients ADA-négatifs (voir rubrique 5.1).
Immunogénicité entraînant une exposition moindre et une perte d’efficacité
Les patients peuvent développer des ADA susceptibles d’interférer avec l’exposition au crovalimab. Sur les 392 patients dont le statut ADA a été évalué, une diminution partielle ou totale de l’exposition associée à l’apparition des ADA a été observée chez 23 patients (5,9 %) ; parmi eux, 17 (4,3 %) ont présenté une perte d’activité pharmacologique coïncidant avec une diminution d’exposition et une perte d’efficacité, se manifestant par une perte durable du contrôle de l’hémolyse chez 7 patients (1,8 %).
En cas de signes cliniques de perte d’efficacité, une évaluation rapide par un professionnel de santé doit être envisagée (voir rubrique 4.4).
Réactions aux sites de perfusion et d’injection
Dans les études de phase III, 10,2 % des patients traités par crovalimab ont présenté une réaction liée à la perfusion. Les signes et symptômes les plus fréquemment rapportés étaient les suivants : céphalées (7,1 %), éruption cutanée (0,8 %), sensation vertigineuse (0,8 %), douleur abdominale (0,5 %), érythème (0,5 %), nausée (0,5 %), fièvre (0,5 %) et paresthésie (0,3 %). Tous les événements rapportés étaient de grade 1 à 2.
Dans les études de phase III, 8,4 % des patients traités par crovalimab ont présenté une réaction liée à l’injection. Les signes et symptômes les plus fréquemment rapportés étaient les suivants : céphalées (2,5 %), érythème au site d’injection (1,0 %), douleur au site d’injection (1,0 %) et éruption cutanée au site d’injection (1,0 %). La majorité des événements était de grade 1 ou 2.
Infections par des bactéries encapsulées
Compte tenu de son mécanisme d’action, l’utilisation de crovalimab pourrait augmenter le risque d’infections, en particulier les infections causées par des bactéries encapsulées dont Streptococcus pneumoniae, Neisseria meningitidis de types A, C, W, Y et B et Haemophilus influenzae (voir rubrique 4.4).
Dans les études de phase III, les infections à bactéries encapsulées qui ont été rapportées étaient Klebsiella pneumoniae, Klebsiella (non spécifié), Haemophilus influenzae et Neisseria subflava, cette dernière ayant entraîné un événement indésirable de bactériémie chez un patient.
Population pédiatrique
Chez 12 patients pédiatriques atteints d’HPN avec un poids corporel ≥ 40 kg (âgés de 13 à 17 ans) inclus dans les études COMMODORE 1, COMMODORE 2 et COMMODORE 3, la tolérance est apparue similaire à celle observée chez les patients adultes atteints d’HPN. Les effets indésirables associés au crovalimab qui ont été rapportés chez les patients pédiatriques atteints d’HPN sont les suivants : infection des voies aériennes supérieures (16,7 %), infection urinaire (16,7 %), fatigue (16,7 %), fièvre (16,7 %), céphalées (8,3 %), réaction liée à la perfusion (8,3 %) et réaction liée à l’injection (8,3 %).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V
4.9 Surdosage
En cas de surdosage, les patients doivent être étroitement surveillés à la recherche de signes ou symptômes évocateurs d’effets indésirables et un traitement symptomatique approprié doit être instauré.
5 PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Immunosuppresseurs, inhibiteurs du complément, Code ATC : L04AJ07
Mécanisme d’action
Le crovalimab est un anticorps monoclonal humanisé recombinant à base d’immunoglobuline G1 (IgG1) qui se lie spécifiquement avec une haute affinité à la fraction C5 du système du complément, inhibant son clivage en C5a et C5b et empêchant ainsi la formation du complexe d’attaque membranaire (CAM). Le crovalimab inhibe l’activité de la voie terminale du complément. Chez les patients atteints d’HPN, le crovalimab inhibe l’hémolyse intravasculaire médiée par la voie terminale du complément.
Effets pharmacodynamiques
Dans les études cliniques menées chez des patients atteints d’HPN, une inhibition concentration-dépendante de l’activité de la voie terminale du complément après traitement par crovalimab a été observée. L’inhibition de l’activité de la voie terminale du complément (CH50 mesurée par le test immunologique liposomal [TIL]) a été obtenue immédiatement à la fin de la perfusion initiale de crovalimab et s’est généralement maintenue pendant toute la durée du traitement par crovalimab. De même, les concentrations moyennes de C5 libre ont diminué jusqu’à de faibles valeurs (< 0,0001 g/L) par rapport à la valeur initiale et sont restées faibles tout au long de la période de traitement.
Les taux de C5 libre et de CH50 étaient similaires entre les patients pédiatriques et les patients adultes traités par crovalimab.
Efficacité et sécurité clinique
La tolérance et l’efficacité de crovalimab chez les patients atteints d’HPN ont été évaluées dans le cadre d’une étude de non-infériorité de phase III (COMMODORE 2, BO42162) et soutenues par les données cliniques issues de deux autres études de phase III (COMMODORE 3, YO42311 et COMMODORE 1, BO42161).
Dans toutes les études de phase III, les patients devaient être vaccinés contre Neisseria meningitidis, soit dans les 3 ans précédant le début du traitement, soit dans les 7 jours suivant le début du traitement par crovalimab. Les patients vaccinés dans les 2 semaines précédant le début du traitement par crovalimab ou après le début du traitement à l’étude ont reçu une antibioprophylaxie appropriée dès qu’ils ont commencé à prendre Piasky et jusqu’à au moins 2 semaines après la vaccination (voir rubrique 4.4 pour les mises en garde et précautions relatives aux infections méningococciques graves). Les patients ayant des antécédents d’infection à Neisseria meningitidis au cours des 6 mois précédant la sélection et jusqu’à la première administration du médicament à l’étude ont été exclus.
Les patients étaient également exclus s’ils avaient des antécédents de greffe allogénique de moelle osseuse.
Crovalimab a été administré dans les études de phase III conformément à la posologie recommandée décrite à la rubrique 4.2. Des doses de secours de 340 mg de crovalimab administrées par voie intraveineuse étaient autorisées, selon l’appréciation de l’investigateur, si un patient présentait des signes et symptômes d’HPN. Toutefois, ces études n’avaient pas pour but d’évaluer l’impact des doses de secours sur l’efficacité de crovalimab. L’eculizumab a été administré selon les informations de prescription locales, ou dans un pays n’ayant pas accès à l’eculizumab commercial (COMMODORE 2), puis 600 mg d’eculizumab ont été administrés par voie intraveineuse une fois par semaine pendant les 4 premières semaines, suivis de 900 mg toutes les 2 semaines. Les doses de secours d’eculizumab n’étaient pas autorisées dans cette étude.
Les études de phase III consistaient en une période initiale de traitement de 24 semaines, après laquelle les patients avaient la possibilité de continuer/passer au crovalimab dans le cadre d’une période d’extension.
Étude chez les patients atteints d’HPN naïfs d’inhibiteurs du complément
COMMODORE 2 (étude BO42162)
COMMODORE 2 était une étude clinique de phase III, multicentrique, randomisée, en ouvert et contrôlée par un comparateur actif, conçue pour évaluer l’efficacité et la tolérance de crovalimab par rapport à l’eculizumab chez des patients atteints d’HPN n’ayant pas été précédemment traités par un inhibiteur du complément. 204 patients (ayant un poids corporel ≥ 40 kg) ont été randomisés selon un rapport 2:1 pour recevoir soit le crovalimab (n = 135) soit l’eculizumab (n = 69). L’étude comptait 6 patients pédiatriques (âgés de < 18 ans et pesant ≥ 40 kg) inclus dans un bras descriptif pour recevoir le crovalimab (voir rubrique 5.1). Les patients éligibles présentaient une forte activité de la maladie lors de la sélection, démontrée par un taux de LDH ≥ 2 × la limite supérieure de la normale (LSN) et par la présence d’un ou plusieurs signes ou symptômes liés à l’HPN au cours des 3 derniers mois : fatigue, hémoglobinurie, douleur abdominale, essoufflement (dyspnée), anémie (hémoglobine < 10 g/dL), antécédent d’événement vasculaire majeur (y compris thrombose), dysphagie ou dysfonction érectile ; ou antécédent de transfusion de culot globulaire en raison de l’HPN.
La randomisation était stratifiée en fonction de la valeur la plus récente de LDH (≥ 2 à ≤ 4 × LSN ou > 4 × LSN) et des antécédents de transfusion (0, > 0 à ≤ 6 ou > 6 unités de culots globulaires administrées dans les 6 mois précédant la randomisation). Les catégories de stratification respectives étaient équilibrées entre les bras de traitement.
Les données démographiques et les caractéristiques à l’inclusion de la population de l’étude randomisée étaient généralement équilibrées entre les bras de traitement et sont présentées dans le Tableau 3.
Tableau 3 : Données démographiques et caractéristiques à l’inclusion pour COMMODORE 2
(population randomisée)
| Paramètres | Crovalimab (N = 135) | Eculizumab (N = 69) |
Âge (ans) au moment du diagnostic d’HPN Moyenne (écart type) Médiane (Intervalle) 35,8 (15,5) 31,0 (11,5–74,7) 37,4 (16,4) 32,1 (11,2–76,8) | ||
Âge (ans) lors de la première administration du traitement à l’étude* Moyenne (écart type) Médiane (Intervalle) < 18 ans (n, %) 18–64 ans (n, %) ≥ 65 ans (n, %) Poids 40 – < 100 kg (n, %) ≥ 100 kg (n, %) | 40,5 (15,2) 36,0 (18–76) 0 122 (90,4 %) 13 (9,6 %) 131 (97,0 %) 4 (3,0 %) | 41,9 (16,0) 38,0 (17–78) 2 (2,9 %) 58 (84,1 %) 9 (13,0 %) 66 (95,7 %) 3 (4,3 %) |
Sexe Masculin (n, %) Féminin (n, %) | 77 (57,0 %) 58 (43,0 %) | 35 (50,7 %) 34 (49,3 %) |
Taux de LDH à l’inclusion (x LSN) Médiane (Intervalle) | 7,0 (2,0–16,3) | 7,7 (2,0–20,3) |
Antécédents de transfusions de culots globulaires au cours des 12 mois précédant la sélection Oui (n, %) | 103 (77,4 %) | 50 (73,5 %) |
Unités de culots globulaires transfusés au cours des 12 mois précédant la sélection Médiane (Intervalle) | 3,8 (0–43,5) | 3,0 (0–41,0) |
Taille totale du clone HPN granulocytaire (%) Médiane (Intervalle) | 91,4 (5,8–100) | 93,6 (6,8–99,9) |
Taille totale du clone HPN monocytaire (%) Médiane (Intervalle) | 90,9 (42,5–99,9) | 95,1 (41,5–99,9) |
Taille totale du clone HPN érythrocytaire (%) Médiane (Intervalle) | 25,3 (3,5–96,0) | 44,6 (0,1–88,9) |
Taux d’hémoglobine à l’inclusion (g/L) Médiane (EI) | 85,0 (77,0–93,0) | 87,0 (81,0–97,0) |
Antécédents d’anémie aplasique Oui (n, %) | 53 (39,3 %) | 26 (37,7 %) |
Antécédents de syndrome myélodysplasique Oui (n, %) | 6 (4,4 %) | 6 (8,7 %) |
Antécédents d’événements indésirables vasculaires majeurs (EIVM) Oui (n, %) | 21 (15,6 %) | 10 (14,5 %) |
Médicaments à l’inclusion** Anticoagulants (n, %) Corticoïdes (n, %) Traitement immunosuppresseur (n, %) | 35 (25,9 %) 46 (34,1 %) 23 (17,0 %) | 17 (24,6 %) 25 (36,2 %) 13 (18,8 %) |
| Paramètres | Crovalimab (N = 135) | Eculizumab (N = 69) |
Signes ou symptômes liés à l’HPN dans les 3 mois précédant la sélection Douleur abdominale Anémie Dysphagie Dysfonction érectile Fatigue Hémoglobinurie | 21 (15,6 %) 109 (80,7 %) 8 (5,9 %) 13 (9,6 %) 113 (83,7 %) 79 (58,5 %) | 11 (15,9 %) 57 (82,6 %) 2 (2,9 %) 4 (5,8 %) 63 (91,3 %) 45 (65,2 %) |
| EIVM (y compris thrombose) Essoufflement (dyspnée) | 9 (6,7 %) 29 (21,5 %) | 5 (7,2 %) 14 (20,3 %) |
Remarque : EI = écart interquartile.
* Deux patients adolescents (tous deux âgés de 17 ans) ont été randomisés dans le bras eculizumab avant l’ouverture du bras pédiatrique descriptif distinct. Les deux patients sont passés au crovalimab dans la période d’extension après avoir terminé la période initiale de traitement : un patient avait encore < 18 ans, tandis que l’autre patient avait atteint l’âge de 18 ans au moment du premier traitement par crovalimab. Voir ci-dessous « Population pédiatrique ».
** Comprend les médicaments qui ont été débutés avant l’instauration du traitement à l’étude et qui ont été arrêtés avant ou qui étaient en cours au moment de l’instauration du traitement à l’étude.
L’objectif principal de l’étude était d’évaluer l’efficacité de crovalimab par rapport à l’eculizumab, sur la base de l’évaluation de non-infériorité (NI) des co-critères principaux d’évaluation suivants : contrôle de l’hémolyse, mesuré par la proportion moyenne de patients ayant un taux de LDH ≤ 1,5 x LSN de la semaine 5 à la semaine 25 et la proportion de patients ayant évité la transfusion, définie par la proportion de patients n’ayant reçu aucune transfusion de culot globulaire entre l’inclusion et la semaine 25. Les critères d’évaluation secondaires de l’efficacité incluaient la proportion de patients présentant un épisode hémolytique intercurrent, la proportion de patients présentant une hémoglobine stabilisée et la variation de la fatigue (mesurée à l’aide de l’échelle FACIT [Functional Assessment of Chronic Illness Therapy]-Fatigue) entre l’inclusion et la semaine 25.
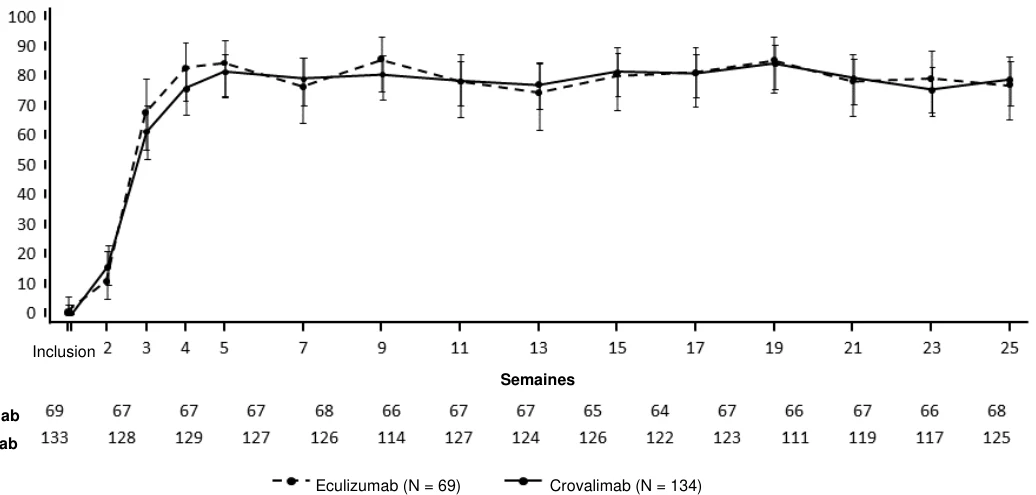
Le crovalimab s’est avéré non inférieur à eculizumab pour les deux co-critères principaux d’évaluation, à savoir le contrôle de l’hémolyse et l’absence de recours à la transfusion, et pour les critères d’évaluation secondaires, à savoir la stabilisation du taux d’hémoglobine et la présence d’épisodes hémolytiques intercurrents (Figure 1). La Figure 2 montre la proportion de patients présentant un taux de LDH ≤ 1,5 × LSN entre l’inclusion et la semaine 25.
Figure 1 : Résultats des co-critères principaux d’évaluation et des critères secondaires d’évaluation dans l’étude COMMODORE 2 (population de l’analyse principale)
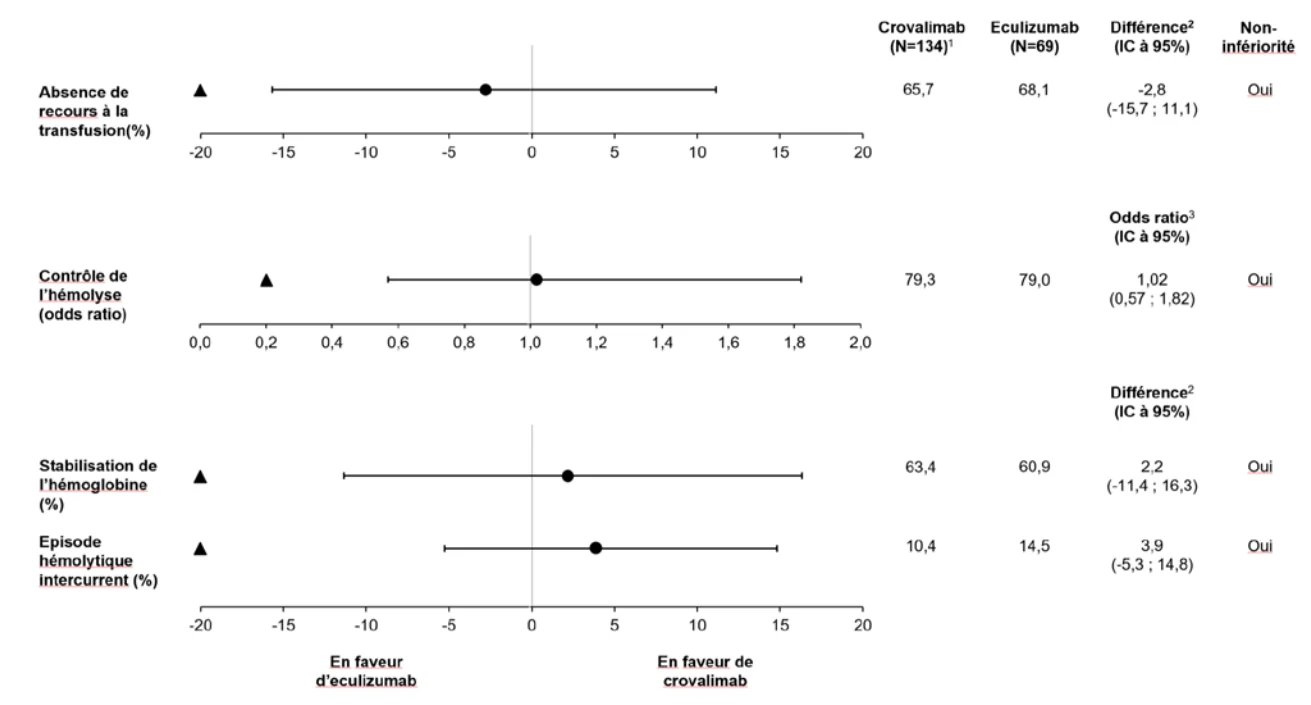
Remarque : les triangles indiquent les marges de non-infériorité et les cercles indiquent les estimations ponctuelles. IC = intervalle de confiance.
1 Un patient randomisé pour recevoir le crovalimab n’a pas présenté de LDH après l’inclusion et n’a pas été inclus dans l’analyse primaire d’efficacité.
2 Pour l'absence de recours à la transfusion et la stabilisation du taux d’hémoglobine, la différence est calculée comme la différence pondérée de crovalimab moins eculizumab. Pour un épisode hémolytique intercurrent, la différence est calculée comme la différence pondérée d’eculizumab moins crovalimab.
3 Odds ratio calculé comme la probabilité pour crovalimab divisée par la probabilité pour eculizumab
Figure 2 : Proportion de patients présentant un taux de LDH ≤ 1,5 x LSN entre l’inclusion et la semaine 25, avec des IC à 95 % (COMMODORE 2, population de l’analyse primaire)
Eculizumab
Crovalimab
Études chez les patients atteints d’HPN précédemment traités par un inhibiteur de la fraction C5 du complément
COMMODORE 1 (étude BO42161) – patients randomisés sous eculizumab changeant de traitement
COMMODORE 1 était une étude clinique de phase III, multicentrique, randomisée, en ouvert et contrôlée par un comparateur actif, évaluant la tolérance, la pharmacodynamie, la pharmacocinétique et l’efficacité exploratoire de crovalimab chez des patients sous traitement par un autre inhibiteur de la fraction C5 du complément. L’objectif principal de cette étude était d’évaluer la tolérance (voir rubrique 4.8). Quatre-vingt-neuf patients ont été randomisés selon un rapport 1:1 pour recevoir crovalimab (n = 45) ou eculizumab (n = 44). Les patients étaient éligibles à l’inclusion dans les bras randomisés s’ils passaient d’une dose approuvée d’eculizumab à une autre et qu’ils présentaient un contrôle de l’hémolyse, défini par un taux de LDH ≤ 1,5 ✕ LSN, au moment de la sélection. Les patients étaient exclus s’ils avaient présenté un événement indésirable vasculaire majeur (EIVM) au cours des 6 mois précédant la première administration du médicament à l’étude. La randomisation était stratifiée en fonction des antécédents de transfusion du patient (si le patient avait reçu une transfusion de culot globulaire au cours des 12 mois précédant la randomisation).
Les données démographiques et les caractéristiques à l’inclusion de la population randomisée de l’étude étaient équilibrées entre les bras de traitement. À l’inclusion, la valeur médiane de LDH était de 1,01 x LSN (intervalle : 0,6–1,7) pour le crovalimab et de 0,96 ✕ LSN (intervalle : 0,7–1,9) pour l’eculizumab. La proportion de patients ayant des antécédents de transfusions au cours des 12 derniers mois précédant la sélection était de 22,7 % dans le bras crovalimab et de 25 % dans le bras eculizumab, avec une moyenne de 1,6 (écart-type, ET : 3,7) et 2,3 (ET : 5,4) culots globulaires transfusés dans les bras crovalimab et eculizumab, respectivement. Les tailles totales médianes (intervalles) du clone HPN érythrocytaire, monocytaire et granulocytaire pour les bras crovalimab vs eculizumab sont respectivement de : 44,6 % (2,6–100) vs 54,2 % (1,3–100), 88,6 % (13,8–100) vs 96,4 % (7,6–99,9) et 88,1 % (5,2–100) vs 95,7 % (7,9–99,9).
Parmi les 89 patients randomisés, l’efficacité a été évaluée de manière exploratoire chez 76 d’entre eux (n = 39 pour crovalimab et n = 37 pour eculizumab), qui ont été inclus au moins 24 semaines avant la date limite de l’analyse principale. Dans l’ensemble, les résultats des critères d’évaluation exploratoires de l’efficacité ont montré que les patients passés d’eculizumab à crovalimab ont maintenu un contrôle de leur maladie. La proportion moyenne de patients maintenant le contrôle de l’hémolyse entre l’inclusion et la semaine 25 était de 92,9 % [IC à 95 % : 86,6 ; 96,4] pour les patients randomisés dans le groupe crovalimab et de 93,7 % [IC à 95 % : 87,3 ; 97,0] pour les patients randomisés dans le groupe eculizumab. L’absence de recours à la transfusion a été observée chez 79,5 % [IC à 95 % : 63,1 ; 90,1] des patients randomisés dans le groupe crovalimab et 78,4 % [IC à 95 % : 61,3 ; 89,6] des patients randomisés dans le groupe eculizumab.
COMMODORE 1 (étude BO42161) et COMMODORE 2 (étude BO42162) – patients cliniquement stables changeant de traitement
Des données complémentaires chez des patients cliniquement stables préalablement traités par eculizumab ont été obtenues à partir des patients de l’étude COMMODORE 1 (25 patients évaluables pour l’efficacité) et de l’étude COMMODORE 2 (29 patients évaluables pour l’efficacité) qui avaient été traités par eculizumab pendant au moins 24 semaines au cours de la période de traitement principale et dont les taux de LDH étaient ≤ 1,5 × LSN au moment du passage au crovalimab.
L’efficacité a été évaluée chez les patients qui ont été exposés au crovalimab pendant au moins 24 semaines (ou qui ont arrêté le traitement avant d’avoir atteint 24 semaines de traitement). Dans les études COMMODORE 1 et COMMODORE 2, la proportion moyenne de patients cliniquement stables ayant changé de traitement et ayant maintenu un contrôle de l’hémolyse depuis le début du changement jusqu’à la semaine 25 était respectivement de 98,7 % [IC à 95 % : 96,2 ; 99,5] et de 95,3 % [IC à 95 % : 89,5 ; 97,9]. L’absence de recours à la transfusion a été observée chez 80,0 % [IC à 95 % : 58,70 ; 92,39] et 86,2 % [IC à 95 % : 67,43 ; 95,49] des patients cliniquement stables changeant de traitement, respectivement. Ces résultats chez les patients cliniquement stables passant d’un traitement par eculizumab au crovalimab étaient cohérents avec les résultats obtenus chez les patients randomisés passant d’un traitement par eculizumab au crovalimab pendant la période de traitement principale de l’étude COMMODORE 1.
De plus, dans le bras non randomisé de l’étude COMMODORE 1, sur les 19 patients cliniquement stables préalablement traités par ravulizumab, 95,8 % [IC à 95 % : 89,11 ; 98,43] ont maintenu le contrôle de l’hémolyse et 57,9 % [IC à 95 % : 33,97 ; 78,88] des patients n’ont pas eu recours à une transfusion entre l’inclusion et la semaine 25.
Immunogénicité
Comme avec tout traitement par une protéine thérapeutique, une réponse immunitaire au crovalimab peut être induite.
Les résultats des tests d’immunogénicité dépendent fortement de plusieurs facteurs, dont la sensibilité et la spécificité du test, la méthodologie du test, la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants et la maladie sous‑jacente. C’est pourquoi la comparaison de l’incidence des anticorps dirigés contre crovalimab avec l’incidence des anticorps dirigés contre d’autres produits peut être mal interprétée.
Dans l’étude de phase III COMMODORE 2, des anticorps anti-médicament (ADA) apparus sous traitement ont été observés chez 35,0 % (49/140) des patients naïfs de traitement ayant reçu crovalimab et chez 38,2 % (26/68) des patients ayant changé de traitement pour crovalimab après un autre inhibiteur de la fraction C5. Le délai médian jusqu’au développement des premiers ADA après l’inclusion était respectivement de 16,1 semaines (intervalle : 1,1 à 72,3 semaines) chez les patients naïfs de traitement et de 16,6 semaines (intervalle : 2,1 à 36,3 semaines) chez les patients ayant été précédemment traités par un autre inhibiteur de C5. Dans les études de phase III, l’incidence des ADA apparus sous traitement était respectivement de 35,1 % (67 patients sur 191) et 25,4 % (51 patients sur 201) chez les patients naïfs de traitement et les patients précédemment traités par un autre inhibiteur de la fraction C5 au crovalimab.
Dans les études de phase III, les concentrations médianes dans le temps chez les patients dont le test ADA était positif étaient légèrement inférieures à celles observées chez les patients ADA-négatifs. Malgré cet effet, les concentrations sont restées supérieures à 100 μg/mL (seuil d’inhibition complète de la voie terminale du complément) chez plus de 80 % des patients ADA-positifs. La présence d’ADA n’a pas été associée à un impact cliniquement significatif sur la pharmacocinétique, la pharmacodynamie et l’efficacité chez la plupart des patients. Cependant, parmi les 392 patients dont le statut ADA a été évalué, une perte partielle ou complète de l’exposition associée à l’apparition des ADA a été observée chez 23 patients (5,9 %) ; parmi eux, 17 (4,3 %) patients ADA positifs ont présenté une perte d’activité pharmacologique (selon les mesures de CH50 ou de C5 libre) coïncidant avec une perte d’exposition, et une perte d’efficacité se manifestant par une perte durable du contrôle de l’hémolyse chez 7 patients (1,8 %). Aucun effet clinique attribuable au statut ADA n’a été observé sur la tolérance de Piasky (voir rubriques 4.4 et 4.8).
Population pédiatrique
Dix patients pédiatriques (ayant un poids corporel ≥ 40 kg) traités par crovalimab dans l’étude COMMODORE 2 (n = 7 ; 13 – 17 ans) et dans l’étude COMMODORE 3 (n = 3 ; 15 – 17 ans) étaient évaluables en termes d’efficacité.
Neuf patients étaient naïfs de traitement et 1 patient est passé d’eculizumab à crovalimab dans la période d’extension. Tous les patients pédiatriques ont reçu la même dose que les patients adultes en fonction du poids corporel. Les 9 patients naïfs de traitement ont atteint un contrôle de l’hémolyse (défini par un taux de LDH ≤ 1,5 x LSN) dès la semaine 4, qui s’est maintenu chez 7 patients à chaque visite entre l’inclusion dans l’étude et la semaine 25. Le patient qui est passé d’eculizumab à crovalimab a maintenu un contrôle de l’hémolyse pendant les 24 semaines de traitement de la période d’extension. Sept des 10 patients pédiatriques n’ont pas eu recours à la transfusion et ont présenté une stabilisation du taux d’hémoglobine, et aucun patient n’a présenté d’épisode hémolytique intercurrent au cours de la période de traitement de 24 semaines.
Globalement, l’effet du traitement par crovalimab chez les patients pédiatriques atteints d’HPN était similaire à celui observé chez les patients adultes atteints d’HPN.
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Piasky dans un ou plusieurs sous‑groupes de la population pédiatrique présentant une HPN (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique de crovalimab a été caractérisée à la fois chez des volontaires sains et chez des patients atteints d’HPN. Les propriétés pharmacocinétiques ont été déterminées en utilisant des méthodes d’analyse pharmacocinétique non linéaires à effets mixtes, s’appuyant sur une base de données groupées incluant 9 volontaires sains, 210 patients naïfs de traitement et 211 patients étant passés d’un précédent traitement par un autre inhibiteur de C5 à crovalimab.
L’évolution de la concentration en fonction du temps de crovalimab est mieux décrite à l’aide d’un modèle ouvert à deux compartiments avec une élimination de premier ordre et une constante d’absorption sous‑cutanée de premier ordre. Pour décrire l’augmentation transitoire de la clairance résultant de la formation de complexes immuns observée chez les patients qui sont passés d’un traitement par un autre inhibiteur de C5 à crovalimab, un paramètre supplémentaire de clairance diminuant exponentiellement avec le temps, a été intégré. À l’état d’équilibre, l’exposition devrait être similaire entre les patients naïfs de traitement et les patients ayant changé de traitement.
Absorption
La constante de vitesse d’absorption a été estimée à 0,126 jour-1 [%CV : 38,3]. Après administration sous‑cutanée, la biodisponibilité a été estimée à 83,0 % [%CV : 116].
Distribution
Le volume de distribution central a été estimé à 3,23 L [%CV : 22,4], tandis que le volume de distribution périphérique a été estimé à 2,32 L [%CV% : 70,6].
Le faible volume de distribution indique que crovalimab est susceptible d’être principalement distribué dans le sérum et/ou dans les tissus fortement vascularisés.
Biotransformation
Le métabolisme de crovalimab n’a pas été directement étudié. Les anticorps IgG sont principalement catabolisés par protéolyse lysosomale, puis sont éliminés ou réutilisés par l’organisme.
Élimination
La clairance a été estimée à 0,0791 L/jour [%CV : 20,6]. La demi-vie terminale de crovalimab a été estimée à 53,1 jours [%CV : 39,9], ce qui est plus long que pour les autres anticorps IgG humanisés. Cette longue demi-vie est conforme aux propriétés de recyclage de crovalimab.
Populations particulières
Aucune étude pharmacocinétique n’a été réalisée avec crovalimab dans des populations particulières. Le poids corporel s’est avéré être une covariable significative, les clairances et les volumes de distribution augmentant et l’exposition au crovalimab diminuant avec l’augmentation du poids corporel. Par conséquent, la posologie de crovalimab est calculée en fonction du poids corporel du patient (voir rubrique 4.2).
Après inclusion du poids corporel dans le modèle, les analyses pharmacocinétiques de population chez les patients atteints d’HPN ont montré que l’âge (13 – 85 ans) et le sexe n’avaient pas d’influence significative sur la pharmacocinétique de crovalimab. Aucun ajustement posologique supplémentaire n’est nécessaire.
Il a été également démontré que l’origine ethnique n’avait pas d’impact sur la pharmacocinétique de crovalimab. Cependant, les données sont limitées chez les patients africains et ne sont donc pas considérées comme concluantes dans cette population.
Personnes âgées
Aucune étude spécifique n’a été menée pour évaluer la pharmacocinétique de crovalimab chez les patients âgés de ≥ 65 ans. Cependant, 46 (10,9 %) patients âgés atteints d’HPN ont été inclus dans des études cliniques, dont 35 patients âgés de 65 à 74 ans, 10 patients âgés de 75 à 84 ans et 1 patient âgé de ≥ 85 ans. Les données obtenues dans les études cliniques sur l’HPN indiquent que l’exposition chez les patients âgés de ≥ 65 ans est comparable à celle des patients plus jeunes des autres groupes d’âge. Cependant, en raison des données limitées chez les patients âgés de ≥ 85 ans, la pharmacocinétique de crovalimab chez ces patients n’est pas connue.
Insuffisance rénale
Aucune étude spécifique n’a été menée pour évaluer la pharmacocinétique de crovalimab chez les patients présentant une insuffisance rénale. Cependant, les données obtenues dans les études cliniques sur l’HPN (62 patients [14,7 %] présentant une insuffisance rénale légère, 38 patients [9 %] présentant une insuffisance rénale modérée et 4 patients [1 %] présentant une insuffisance rénale sévère) indiquent que l’exposition chez les patients ayant une insuffisance rénale légère, modérée ou sévère est comparable à celle des patients sans insuffisance rénale. Les données obtenues chez les patients ayant une insuffisance rénale sévère dans les études cliniques sur l’HPN sont néanmoins limitées.
Insuffisance hépatique
Aucune étude spécifique n’a été menée chez les patients présentant une insuffisance hépatique. Cependant les données obtenues dans les études cliniques sur l’HPN indiquent que l’exposition chez les patients présentant une insuffisance hépatique légère (46 [11 %], classée en fonction des taux d’alanine aminotransférase) est comparable à celle des patients sans insuffisance hépatique. Les données pharmacocinétiques disponibles chez les patients atteints d’HPN présentant une insuffisance hépatique modérée (0 [0 %]) à sévère (1 [0,23 %]) sont limitées. Par conséquent, l’impact d’une insuffisance hépatique modérée ou sévère sur la pharmacocinétique de crovalimab n’est pas connu et aucune recommandation posologique ne peut être fournie (voir rubrique 4.2).
Population pédiatrique
D’après les données obtenues chez 12 patients pédiatriques (âgés de 13 à 17 ans) dans les études cliniques sur l’HPN, l’exposition chez les patients pédiatriques âgés de 12 ans ou plus ayant un poids de 40 kg et plus s’est révélée comparable à celle des patients adultes.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de toxicologie en administration répétée (incluant les critères d’évaluation pharmacologiques de sécurité) et sur les fonctions de reproduction et de développement n’ont pas révélé de risque particulier lié au traitement par crovalimab chez l’Homme.
Génotoxicité
Aucune étude spécifique n’a été réalisée pour établir le potentiel génotoxique de crovalimab.
Les anticorps monoclonaux ne devraient pas interagir directement avec l’ADN ou d’autres matériels chromosomiques.
Carcinogénicité
Aucune étude n’a été réalisée pour établir le potentiel carcinogène de crovalimab. L’évaluation des données disponibles relatives aux effets pharmacodynamiques et aux études de toxicologie réalisées chez l’animal n’indique pas de potentiel carcinogène de crovalimab.
Toxicité sur la reproduction et le développement
L’administration répétée de crovalimab à des singes cynomolgus gravides pendant la période de gestation n’a induit aucune toxicité maternelle et n’a pas affecté l’issue de la gestation. Aucun effet sur la viabilité, la croissance et le développement des nourrissons n’a été observé au cours de la période postnatale de 6 mois.
Fertilité
Aucun effet sur les organes reproducteurs féminins ou masculins n’a été observé chez le singe cynomolgus après administration répétée de crovalimab pendant une durée allant jusqu’à 6 mois. Aucune étude distincte sur la fertilité chez l’animal n’a été menée avec le crovalimab.
6 DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Histidine
Acide aspartique
Chlorhydrate d’arginine
Poloxamère 188
Eau pour préparations injectables
6.2 Incompatibilités
Ce médicament ne doit pas être mélangé avec d’autres médicaments à l’exception de ceux mentionnés dans la rubrique 6.6.
6.3 Durée de conservation
Flacon non ouvert
3 ans.
Avant l’administration, les flacons non ouverts de Piasky peuvent être conservés hors du réfrigérateur à température ambiante si nécessaire, puis remis au réfrigérateur. Pour les excursions de température en dehors de 2 °C à 8 °C, le flacon non ouvert peut être conservé à température ambiante (à une température ne dépassant pas 30 °C) dans son emballage extérieur pendant une durée cumulée maximale ne dépassant pas 7 jours. Le flacon doit être jeté en cas de conservation hors du réfrigérateur à température ambiante pendant plus de 7 jours.
Solution diluée pour perfusion intraveineuse
D’un point de vue microbiologique, la solution diluée pour perfusion intraveineuse doit être utilisée immédiatement, à moins que la méthode de dilution n’exclue un risque de contamination microbienne. En cas d’utilisation non immédiate, les durées et conditions de conservation en cours d’utilisation relèvent de la responsabilité de l’utilisateur.
Si la solution diluée est préparée dans des conditions d’asepsie contrôlées et validées, le médicament peut être conservé au réfrigérateur entre 2 °C et 8 °C et à température ambiante (jusqu’à 30 °C). Les conditions détaillées de conservation de la solution pour perfusion préparée en fonction du type de poche de perfusion utilisé sont présentées dans le Tableau 4.
Tableau 4 : Conditions de conservation de la solution pour perfusion préparée dans des conditions d’asepsie
| Poches de perfusion | Conditions de stockage |
| PO/PE/PP | Jusqu’à 30 jours à une température comprise entre 2 °C et 8 °C, à l’abri de la lumière, et jusqu’à 24 heures à température ambiante (à une température ne dépassant pas 30 °C) dans des conditions de lumière ambiante. Protéger de la lumière directe du soleil. |
| PVC | Jusqu’à 12 heures à une température comprise entre 2 °C et 8 °C, à l’abri de la lumière, et jusqu’à 12 heures à température ambiante (à une température ne dépassant pas 30 °C) dans des conditions de lumière ambiante. Protéger de la lumière directe du soleil. |
polyoléfines (PO), polyéthylène (PE), polypropylène (PP), polychlorure de vinyle (PVC)
Solution pour injection sous‑cutanée non diluée
D’un point de vue microbiologique, le produit doit être utilisé immédiatement. En cas d’utilisation non immédiate, les durées et conditions de conservation en cours d’utilisation et jusqu’à l’administration relèvent de la responsabilité de l’utilisateur et ne devraient pas dépasser 24 heures à une température comprise entre 2 °C et 8 °C sauf en cas de préparation réalisée dans des conditions d’asepsie dûment contrôlées et validées.
Si Piasky est transféré du flacon dans la seringue dans des conditions d’asepsie contrôlées et validées, le médicament contenu dans la seringue munie de son capuchon peut être conservé au réfrigérateur entre 2 °C et 8 °C pendant 14 jours maximum, à l’abri de la lumière, et à température ambiante (à une température ne dépassant pas 30 °C) pendant 24 heures maximum, à la lumière ambiante.
La solution de Piasky doit être protégée de la lumière directe du soleil.
6.4 Précautions particulières de conservation
Flacon non ouvert
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Conserver le flacon dans l’emballage extérieur à l’abri de la lumière.
Pour les conditions de conservation de la solution diluée pour perfusion intraveineuse et de la solution non diluée pour injection sous‑cutanée, voir rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Solution injectable/pour perfusion en flacon à usage unique de 2 mL (verre de type I) muni d’un bouchon (caoutchouc) et d’un opercule (aluminium).
Chaque boîte contient un flacon.
6.6 Précautions particulières d’élimination et manipulation
Le flacon de Piasky est exclusivement à usage unique.
Piasky est utilisé dilué pour perfusion intraveineuse ou non dilué pour injection sous‑cutanée.
Piasky doit être inspecté visuellement pour s’assurer de l’absence de particules ou de décoloration avant l’administration. Piasky est une solution limpide à fortement opalescente, et presque incolore à jaune brunâtre. Piasky doit être éliminé si le médicament semble trouble, décoloré ou contient des particules.
Administration intraveineuse
Piasky doit être préparé par un professionnel de santé avec une technique aseptique. La solution de Piasky doit être diluée dans une solution de chlorure de sodium à 9 mg/mL (0,9 %) pour perfusion avant administration. Un filtre en ligne de 0,2 μm doit être utilisé avec le set de perfusion pendant l’administration.
Une ligne de perfusion dédiée doit être utilisée pendant l’administration intraveineuse.
Dilution
- 1. Prélever le volume requis de Piasky du flacon (voir Tableau 5) à l’aide d’une seringue stérile et le diluer dans la poche de perfusion. Plusieurs flacons doivent être utilisés pour atteindre le volume requis de Piasky à ajouter à la poche de perfusion. Éliminer toute quantité inutilisée restant dans le flacon.
La dilution de Piasky dans des poches de perfusion contenant une solution de chlorure de sodium à 9 mg/mL (0,9 %) pour perfusion doit être comprise entre 4 et 15 mg/mL (concentration finale après dilution).
Des poches de perfusion intraveineuse d’un volume de 100 mL ou 250 mL peuvent être utilisées.
Tableau 5 : Exemple de dose et détermination du volume
Dose
(mg)
Concentration dans
la poche
(mg/mL)
Volume de Piasky dans une
solution de chlorure de sodium à 0,9 %* (mL)
Taille des poches de perfusion
(mL)
1 000 4 5,9 250 1 500 6 8,8 250 1 000 10 5,9 100 1 500 15 8,8 100 * Chaque flacon de 340 mg contient un volume de remplissage nominal de 2,0 mL
- 2. Mélanger doucement la poche de perfusion en la retournant lentement. Ne pas agiter.
- 3. Inspecter la poche de perfusion pour détecter la présence de particules et la jeter si des particules sont présentes.
- 4. Le rinçage de la ligne de perfusion est nécessaire afin d’assurer l’administration complète de la totalité de la dose.
Aucune incompatibilité n’a été observée entre Piasky et les poches de perfusion intraveineuse en chlorure de polyvinyle (PVC) ou polyoléfines (PO) telles que polyéthylène (PE) et polypropylène (PP) en contact avec le produit. De plus, aucune incompatibilité n’a été observée avec des kits de perfusion ou des aides à la perfusion contenant comme matériaux en contact avec le produit du PVC, PE, polyuréthane (PU), polybutadiène (PBD), acrylonitrile butadiène styrène (ABS), polycarbonate (PC) ou polytétrafluoréthylène (PTFE).
Pour les conditions de conservation des poches de perfusion, voir rubrique 6.3.
Administration sous‑cutanée
Piasky doit être utilisé non dilué et doit être préparé en utilisant une technique aseptique. Une seringue, une aiguille de transfert et une aiguille d’injection sont nécessaires pour prélever la solution de Piasky du flacon et l’injecter par voie sous‑cutanée.
Chaque injection a un volume de 2 mL, correspondant à 340 mg. Une seringue de 2 mL ou de 3 mL doit être utilisée pour chaque injection. Une dose de 680 mg est obtenue en effectuant deux injections sous‑cutanées consécutives de 340 mg. Une dose de 1 020 mg est obtenue en effectuant trois injections sous‑cutanées consécutives de 340 mg.
Seringue de 2 mL ou 3 mL
Critères : seringue en polypropylène ou en polycarbonate transparente munie d’un embout Luer-Lock (en l’absence de disponibilité locale, une seringue munie d’un embout Luer-Slip peut être utilisée), stérile, à usage unique, sans latex et apyrogène.
Aiguille de transfert
Critères : aiguille en acier inoxydable stérile, de préférence de calibre 18 G avec un biseau unique à environ 45 degrés pour réduire le risque de blessure par piqûre d’aiguille, ou aiguille standard de calibre 21 G comme alternative, à usage unique, sans latex et apyrogène. Une aiguille de transfert sans filtre est recommandée.
Aiguille d’injection
Critères : aiguille hypodermique, en acier inoxydable, stérile, de calibre 25 G, 26 G ou 27 G, d’une longueur de 9 à 13 mm, à usage unique, sans latex et apyrogène, de préférence avec dispositif de sécurité.
Veuillez vous reporter à la rubrique 4.2 pour plus d’informations sur l’administration.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
Il convient de respecter strictement les points suivants concernant l’utilisation et l’élimination des seringues et autres objets médicaux piquants, coupants ou tranchants :
- Les aiguilles et les seringues ne doivent jamais être réutilisées ni partagées avec d’autres personnes.
- Placer toutes les aiguilles et les seringues usagées dans un collecteur pour objets piquants, coupants ou tranchants (collecteur jetable résistant aux perforations).
7 TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Allemagne
8 NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/24/1848/001
9 DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 22 Août 2024
10 DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu