


Résumé des caractéristiques - Pyrukynd
Pyrukynd 5 mg comprimés pelliculésPyrukynd 20 mg comprimés pelliculésPyrukynd 50 mg comprimés pelliculés
1. DÉNOMINATION DU MÉDICAMENT
Pyrukynd 5 mg comprimés pelliculés
Pyrukynd 20 mg comprimés pelliculés
Pyrukynd 50 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Pyrukynd 5 mg comprimés pelliculés
Chaque comprimé pelliculé contient 5 mg de mitapivat (sous forme de sulfate).
Excipient à effet notoire
Chaque comprimé pelliculé contient 0,3 mg de lactose (sous forme de monohydrate).
Pyrukynd 20 mg comprimés pelliculés
Chaque comprimé pelliculé contient 20 mg de mitapivat (sous forme de sulfate).
Excipient à effet notoire
Chaque comprimé pelliculé contient 1,4 mg de lactose (sous forme de monohydrate).
Pyrukynd 50 mg comprimés pelliculés
Chaque comprimé pelliculé contient 50 mg de mitapivat (sous forme de sulfate).
Excipient à effet notoire
Chaque comprimé pelliculé contient 3,4 mg de lactose (sous forme de monohydrate).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé.
Pyrukynd 5 mg comprimés pelliculés
Comprimés pelliculés ronds de couleur bleue mesurant environ 5 mm de diamètre, portant la mention « M5 » imprimée à l’encre noire sur une face et unis sur l’autre face.
Pyrukynd 20 mg comprimés pelliculés
Comprimés pelliculés ronds de couleur bleue mesurant environ 8 mm de diamètre, portant la mention « M20 » imprimée à l’encre noire sur une face et unis sur l’autre face.
Pyrukynd 50 mg comprimés pelliculés
Comprimés pelliculés oblongs de couleur bleue mesurant environ 16 mm x 6,8 mm, portant la mention « M50 » imprimée à l’encre noire sur une face et unis sur l’autre face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Pyrukynd est indiqué dans le traitement du déficit en pyruvate kinase (déficit en PK) chez les patients adultes (voir rubrique 4.4).
4.2 Posologie et mode d’administration
Le traitement doit être instauré par un médecin expérimenté dans le traitement des pathologies hématologiques.
Posologie
La dose initiale recommandée est de 5 mg par voie orale deux fois par jour.
Pour augmenter progressivement le taux d’hémoglobine (Hb) et maximiser l’effet, un ajustement de la dose de Pyrukynd doit être effectuée toutes les quatre semaines, de 5 mg deux fois par jour à 20 mg deux fois par jour puis 50 mg deux fois par jour (voir tableau 1). Le taux d’Hb et le besoin de transfusions doivent être évalués avant l’augmentation au palier de dose suivant car chez certains patients, des taux d’Hb normaux peuvent être obtenus et maintenus à la dose de 5 mg deux fois par jour ou 20 mg deux fois par jour. La dose maximale recommandée est de 50 mg deux fois par jour.
Le traitement par Pyrukynd est destiné à être un traitement au long cours. Le traitement par Pyrukynd doit être arrêté si un patient ne présente pas d’amélioration de l’anémie hémolytique à la dose maximale recommandée, selon l’ensemble des résultats de laboratoire et l’état clinique du patient, sauf s’il existe une autre explication à l’absence de réponse (par exemple saignements, chirurgie, autres maladies concomitantes).
Tableau 1 : Schéma d’ajustement de la dose et dose d’entretien
| Période | Ajustement de dose et dose d’entretien |
| Jour 1 à semaine 4 | Chez tous les patients :
|
| Semaine 5 à semaine 8 | Si le taux d’Hb est inférieur aux valeurs normales ou si le patient a eu besoin d’une transfusion au cours des 8 semaines précédentes :
Si le taux d’Hb est dans les valeurs normales et que le patient n’a pas eu besoin d’une transfusion au cours des 8 semaines précédentes :
|
Semaine 9 à semaine 12 • | Si le taux d’Hb est inférieur aux valeurs normales ou si le patient a eu besoin d’une transfusion au cours des 8 semaines précédentes :
Si le taux d’Hb est dans les valeurs normales et que le patient n’a pas eu besoin d’une transfusion au cours des 8 semaines précédentes : Maintenir la dose actuelle (5 mg deux fois par jour ou 20 mg deux fois par jour). |
| Entretien | Si le taux d’Hb diminue, envisager d’augmenter la dose jusqu’à la dose maximale de 50 mg deux fois par jour conformément au schéma ci-dessus. |
Interruption ou arrêt du traitement
L’interruption soudaine ou l’arrêt brutal du traitement par Pyrukynd doivent être évités pour minimiser le risque d’hémolyse aiguë. Pour l’arrêt du traitement, la dose doit être réduite progressivement sur une période d’une ou deux semaines (voir tableau 2). Les patients doivent être surveillés afin que des signes d’hémolyse aiguë et d’aggravation de l’anémie puissent être détectés (voir rubriques 4.4 et 4.8).
Tableau 2 : Schéma de réduction progressive de la dose
| Dose actuelle | Schéma de réduction progressive de la dose | ||
| Jours 1 à 7 | Jours 8 à 14 | Jour 15 | |
| 5 mg deux fois par jour | 5 mg une fois par jour | Arrêter | S/O |
| 20 mg deux fois par jour | 20 mg une fois par jour | 5 mg une fois par jour | Arrêter |
| 50 mg deux fois par jour | 50 mg une fois par jour | 20 mg une fois par jour | Arrêter |
S/O : sans objet.
Oubli d’une dose
En cas d’oubli d’une dose de Pyrukynd, s’il s’est écoulé 4 heures au maximum depuis l’heure de prise habituelle, la dose doit être administrée dès que possible. Si le délai est de plus 4 heures, le patient ne doit pas prendre une dose de remplacement, mais doit attendre et prendre la dose suivante au moment habituel. Le patient doit reprendre ensuite son schéma d’administration habituel.
Ajustements de la dose en raison d’effets indésirables
Si une réduction de dose est nécessaire pour la prise en charge d’un effet indésirable et/ou pour des raisons de tolérance, la dose peut être diminuée au palier immédiatement inférieur, 20 mg deux fois par jour ou 5 mg deux fois par jour.
Si un patient doit arrêter de prendre le médicament en raison d’un effet indésirable, le schéma de réduction progressive de la dose (tableau 2) doit être suivi. Si le risque pour le patient lié à la survenue d’un événement indésirable est supérieur au risque d’hémolyse aiguë dû à l’arrêt brutal du médicament, le traitement peut être arrêté sans réduction progressive de la dose et le patient doit être surveillé afin que des signes d’hémolyse aiguë et d’aggravation de l’anémie puissent être détectés.
Populations particulières
Sujets âgés
Il existe des données limitées chez les patients âgés. Aucune modification posologique n’est recommandée chez les patients âgés (voir rubriques 5.1 et 5.2).
Insuffisance hépatique
La pharmacocinétique du mitapivat a été étudiée chez des patients adultes atteints d’insuffisance hépatique modérée. Aucune modification de la posologie n’est recommandée chez les patients atteints d’insuffisance hépatique légère ou modérée. Le mitapivat n’a pas été étudié chez les patients atteints d’insuffisance hépatique sévère.
Insuffisance rénale
Il existe des données limitées chez les patients présentant une insuffisance rénale légère ou modérée. Aucune modification posologique n’est recommandée chez les patients atteints d’insuffisance rénale légère ou modérée (voir rubrique 5.2).
Il n’existe pas de données chez les patients présentant une insuffisance rénale sévère. Aucune recommandation sur la posologie ne peut être faite.
Population pédiatrique
La sécurité et l’efficacité de Pyrukynd chez les enfants et adolescents âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible. Des études précliniques ont été effectuées chez des animaux juvéniles (voir rubrique 5.3).
Mode d’administration
Voie orale.
Pyrukynd peut être pris au cours ou en dehors des repas. Les comprimés doivent être avalés entiers. Ils ne doivent pas être fractionnés, écrasés, croqués ou dissous car il n’existe pas actuellement de données documentant ces modes d’administration.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Hémolyse aiguë
Des cas d’hémolyse aiguë suivie d’une anémie ont été observés après l’interruption soudaine ou l’arrêt brutal de Pyrukynd (voir rubrique 4.8). L’interruption soudaine ou l’arrêt brutal du traitement par Pyrukynd doivent être évités. Il est recommandé de réduire progressivement la dose plutôt que d’arrêter brutalement le traitement (voir rubrique 4.2). En cas d’arrêt brutal du traitement, les patients doivent être surveillés afin de détecter les signes et symptômes d’hémolyse aiguë et d’anémie qui peuvent inclure entre autres : un ictère, un ictère scléral (jaunissement du blanc des yeux) et des urines foncées.
Efficacité en fonction des types de mutation
Les deux essais cliniques de phase 3 ACTIVATE et ACTIVATE-T ont exclu les patients homozygotes pour la mutation R479H ou ceux porteurs de deux mutations n’étant pas des mutations faux-sens (sans présence d’une autre mutation faux-sens) du gène PKLR. Dans l’étude clinique de phase 2, 10 sujets étaient porteurs de deux mutations n’étant pas des mutations faux-sens (sans présence d’une autre mutation faux-sens) du gène PKLR et 5 sujets étaient homozygotes pour la mutation R479H. Les patients porteurs de ces mutations sont moins susceptibles de répondre au traitement par Pyrukynd (voir rubrique 5.1). Si aucun bénéfice clinique n’est observé chez ces patients, le traitement devra être arrêté (voir rubrique 4.2).
Interactions avec d’autres médicaments
Contraceptifs hormonaux
Le mitapivat peut diminuer l’exposition systémique des contraceptifs hormonaux qui sont des substrats sensible de l’isoenzyme 3A4 du cytochrome P450 (CYP3A4) (par exemple éthinylestradiol) (voir rubrique 4.5). Les femmes en âge de procréer doivent être conseillées sur l’utilisation de méthodes contraceptives supplémentaires ou alternatives (voir rubrique 4.6).
Administration concomitante d’autres médicaments
L’administration concomitante de certains médicaments avec le mitapivat peut entraîner un risque accru de réactions indésirables ou modifier l’efficacité du mitapivat ou des médicaments co-administrés (voir rubrique 4.5). Les interactions médicamenteuses potentielles doivent être prises en compte lors de l’instauration ou de l’arrêt du traitement par le mitapivat ou par d’autres médicaments administrés de façon concomitante avec le mitapivat.
Lactose
Ce médicament contient du lactose. Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé, c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Le mitapivat est métabolisé principalement par le CYP3A4 et est un substrat de la glycoprotéine P (P-gp). Le mitapivat est un inducteur du CYP3A4 et peut également être un inducteur des CYP2B6, CYP2C8, CYP2C9, CYP2C19 et de l’uridine diphosphate glucuronosyltransférase 1A1 (UGT1A1). Le mitapivat peut être un inhibiteur du CYP3A4. Le mitapivat peut être un inducteur et un inhibiteur de la P-gp (voir rubrique 5.2).
Effet d’autres médicaments sur le mitapivat
Inhibiteurs du CYP3A4
L’effet de l’itraconazole (un inhibiteur puissant du CYP3A4) sur la pharmacocinétique du mitapivat administré en dose unique a été évalué dans une étude de phase I. L’itraconazole a augmenté de respectivement 4,7 fois, 4,9 fois et 1,7 fois l’ASC0-t, l’ASC∞ et la Cmax du mitapivat. Une exposition plasmatique plus élevée du mitapivat peut augmenter le risque de réactions indésirables. L’utilisation concomitante d’inhibiteurs du CYP3A4 et du mitapivat doit être évitée (voir rubrique 4.4). Si l’administration concomitante d’un inhibiteur du CYP3A4 ne peut être évitée, les patients doivent être surveillés afin de détecter une augmentation du risque de réactions indésirables (voir rubrique 4.2).
Inducteurs du CYP3A4
L’effet de la rifampicine (un inducteur puissant du CYP3A4) sur la pharmacocinétique du mitapivat administré en dose unique a été évalué dans une étude de phase I. La rifampicine a diminué de respectivement 91 %, 91 % et 77 % l’ASC0-t, l’ASC∞ et la Cmax du mitapivat. La diminution de l’exposition plasmatique du mitapivat peut diminuer l’efficacité du mitapivat. L’utilisation concomitante d’inducteurs du CYP3A4 et du mitapivat doit être évitée (voir rubrique 4.4). Si l’administration concomitante d’un inducteur du CYP3A4 ne peut être évitée, les patients doivent être surveillés afin de détecter une diminution de l’efficacité du mitapivat.
Agents réducteurs de l’acidité gastrique
Le mitapivat présente une solubilité dépendante du pH (voir rubrique 5.2) et son absorption peut être diminuée en cas d’administration concomitante avec des agents réducteurs de l’acidité gastrique (par exemple famotidine) (voir rubrique 4.4). L’utilisation concomitante du mitapivat avec des médicaments qui augmentent le pH gastrique n’a pas été évaluée dans une étude clinique d’interactions. Si l’administration concomitante d’agents réducteurs de l’acidité gastrique ne peut être évitée, les patients doivent être surveillés afin de détecter une diminution de l’efficacité du mitapivat.
Effet du mitapivat sur d’autres médicaments
Substrats du CYP3A4
L’effet du mitapivat (100 mg deux fois par jour) sur la pharmacocinétique d’une dose unique de midazolam (un substrat sensible du CYP3A4) a été évaluée dans une étude de phase 1. Le mitapivat à l’état d’équilibre a diminué les ASC (ASC0-t, ASC∞) et la Cmax du midazolam respectivement de 53 % et 37 %. L’utilisation d’autres médicaments qui ne sont pas des substrats sensible du CYP3A4 doit être envisagée pendant le traitement par mitapivat (voir rubrique 4.4). Si l’administration concomitante de mitapivat avec des substrats sensible du CYP3A4 ne peut être évitée, les patients doivent être étroitement surveillés, en particulier en cas d’utilisation de substrats à marge thérapeutique étroite (par exemple alfentanil, carbamazépine, ciclosporine, ergotamine, fentanyl, pimozide, quinidine, sirolimus, tacrolimus).
Contraceptifs hormonaux
Le mitapivat peut modifier l’exposition systémique des contraceptifs hormonaux qui sont des substrats sensible du CYP3A4 (par exemple éthinylestradiol) (voir rubrique 4.4) et peut affecter leur efficacité (voir rubrique 4.6).
Substrats de l’UGT1A1, du CYP2B6 et des CYP2C
Selon les données in vitro, le mitapivat peut être un inducteur de l’UGT1A1 et des CYP2B6, CYP2C8, CYP2C9 et CYP2C19 (voir rubrique 5.2) et diminuer l’exposition systémique des substrats de ces enzymes (par exemple irinotécan [UGT1A1], bupropion [CYP2B6], oméprazole [CYP2C19], répaglinide [CYP2C8] warfarine [CYP2C9]). L’utilisation concomitante du mitapivat avec des substrats de ces enzymes n’a pas été évaluée dans une étude clinique d’interactions. L’utilisation d’autres médicaments qui ne sont pas des substrats de l’UGT1A1 ou des substrats sensible du CYP2B6 ou des CYP2C doit être envisagée pendant le traitement par mitapivat (voir rubrique 4.4). Si l’administration concomitante ne peut être évitée, les patients doivent être surveillés afin de détecter une perte d’effet thérapeutique des substrats de ces enzymes, en particulier ceux à marge thérapeutique étroite (par exemple irinotécan [UGT1A1], cyclophosphamide [CYP2B6], acide valproïque [CYP2C19], paclitaxel [CYP2C8], warfarine, phénytoïne [CYP2C9]).
Substrats de la P-gp
Selon les données in vitro, le mitapivat peut être un inducteur et un inhibiteur de la P-gp (voir rubrique 5.2) et peut modifier l’exposition systémique des substrats de ce transporteur (par exemple dabigatran étexilate). L’utilisation concomitante du mitapivat avec des substrats de la P-gp n’a pas été évaluée dans une étude clinique d’interactions. L’utilisation d’autres médicaments qui ne sont pas des substrats de la P-gp doit être envisagée pendant le traitement par mitapivat (voir rubrique 4.4). Si l’administration concomitante du mitapivat avec des substrats de la P-gp ne peut être évitée, les patients doivent être étroitement surveillés, en particulier en cas d’utilisation de substrats à marge thérapeutique étroite (par exemple colchicine, digoxine).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/Contraception chez les femmes
Les femmes en âge de procréer doivent éviter une grossesse pendant le traitement par Pyrukynd.
Les femmes en âge de procréer doivent utiliser une contraception pendant le traitement par Pyrukynd et pendant au moins un mois après l’arrêt du traitement. Le mitapivat peut diminuer l’exposition systémique des contraceptifs hormonaux qui sont des substrats sensible du CYP3A4 (voir rubriques 4.4 et 4.5). L’utilisation d’autres méthodes contraceptives ou de méthodes supplémentaires doit être envisagée.
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation du mitapivat chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3).
Pyrukynd n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
On ne sait pas si le mitapivat et/ou ses métabolites sont excrétés dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec Pyrukynd en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Il n’existe pas de données concernant l’effet du mitapivat sur la fertilité humaine. Les études effectuées chez l’animal ont mis en évidence des effets réversibles sur les organes reproducteurs chez les mâles et les femelles (voir rubrique 5.3). Le traitement par le mitapivat peut avoir un effet sur l’aptitude à concevoir chez les hommes et les femmes.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Pyrukynd a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients doivent être avertis qu’ils doivent faire preuve de prudence lors de la conduite de véhicules ou de l’utilisation de machines s’ils présentent une insomnie pendant le traitement par Pyrukynd (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
L’évaluation de la sécurité de Pyrukynd repose sur les données d’une étude clinique randomisée en double aveugle, contrôlée contre placebo, menée chez des patients adultes atteints d’un déficit en PK qui ne recevaient pas de transfusions régulières (ACTIVATE) et d’une étude clinique en un seul bras menée chez des patients adultes atteints d’un déficit en PK qui recevaient des transfusions régulières (ACTIVATE-T).
L’effet indésirable le plus fréquent observé dans les deux études était l’insomnie (19,4 %), et les anomalies des paramètres biologiques les plus fréquentes étaient une diminution du taux d’œstrone (chez les hommes) (43,5 %) et du taux d’œstradiol (chez les hommes) (8,7 %).
Liste tabulée des effets indésirables
Les effets indésirables associés à Pyrukynd identifiés dans les études cliniques menées chez des patients atteints d’un déficit en PK sont présentés dans le tableau ci-dessous.
Les effets indésirables sont présentés par classe de systèmes d’organes MedDRA et fréquence : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000 ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 3 : Effets indésirables
| Classe de systèmes d’organes | Très fréquent | Fréquent |
| Affections psychiatriques | Insomnie | |
| Affections gastro-intestinales | Nausées | |
| Troubles généraux et anomalies au site d’administration | Bouffées de chaleur | |
| Investigations | Diminution du taux d’œstrone (chez les hommes) | Augmentation de la testostéronémie (chez les hommes) Diminution du taux d’œstradiol (chez les hommes) |
Description de certains effets indésirables
| Hémolyse aiguë | |||
| L’interruption soudaine ou l’arrêt brutal du traitement par Pyrukynd peuvent entraîner une hémolyse | |||
| aiguë (voir rubrique 4.4). Pour les recommandations sur les modalités d’interruption ou d’arrêt du | |||
| traitement, voir rubrique 4.2. | |||
Dans une étude de phase II, 2 patients sur 52 (3,8 %) ont présenté une hémolyse après l’arrêt brutal du traitement par Pyrukynd, dont un patient ayant présenté un événement indésirable grave d’hémolyse aiguë. Chez les deux patients qui recevaient une dose initiale de Pyrukynd de 300 mg deux fois par jour, il avait été observé une augmentation rapide et importante du taux d’Hb au cours des trois premières semaines de traitement. Elle a été suivie de l’arrêt brutal de Pyrukynd sans réduction progressive de la dose, ce qui a provoqué une hémolyse aiguë avec anémie. Les patients qui avaient omis de prendre quelques doses de Pyrukynd ultérieurement au cours du traitement ou chez lesquels la dose était réduite progressivement n’ont pas présenté d’événements d’hémolyse aiguë.
Modifications des taux d’hormones sexuelles
Le mitapivat est un inhibiteur faible de l’aromatase in vitro. Dans l’étude ACTIVATE, 1 homme sur 16 (6,3 %) a présenté des augmentations du taux de testostérone au-dessus des valeurs normales et des diminutions des taux d’œstradiol et d’œstrone en dessous de la limite inférieure de la normale ont été observées chez respectivement 2 hommes sur 16 (12,5 %) et 9 hommes sur 16 (56,3 %). Dans l’étude ACTIVATE-T, 1 homme sur 7 (14,3 %) a présenté une diminution du taux d’œstrone en dessous de la limite inférieure de la normale. Ces modifications des taux d’hormones se sont maintenues pendant toute la période d’étude. Chez les patients ayant arrêté le traitement par Pyrukynd à la fin de la période principale, les modifications des taux d’hormones ont été réversibles. L’analyse des hormones sexuelles chez les patientes était limitée en raison des variations physiologiques des taux d’hormones prévisibles pendant le cycle menstruel normal et des différents types de contraceptifs hormonaux utilisés par les patientes.
Insomnie
Dans l’étude ACTIVATE, l’incidence de l’insomnie était comparable chez les patients recevant Pyrukynd et chez ceux qui recevaient le placebo et une insomnie a été rapportée chez 6 patients sur 27 (22,2 %) dans l’étude ACTIVATE-T. Dans une étude de phase II, 5 patients sur 27 (18,5 %) traités à la dose de 50 mg deux fois par jour et 16 patients sur 25 (64 %) traités à la dose de 300 mg deux fois par jour ont présenté une insomnie pendant la période principale.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Des doses de mitapivat allant jusqu’à 300 mg deux fois par jour ont été évaluées dans les études cliniques menées chez des patients atteints d’un déficit en PK. Des volontaires sains ont reçu des doses uniques allant jusqu’à 2 500 mg et des doses allant jusqu’à 700 mg deux fois par jour pendant 14 jours. Dans une étude clinique, un patient a pris une dose de 150 mg deux fois par jour, supérieure à la dose recommandée dans cette étude (50 mg deux fois par jour) et n’a présenté aucun événement indésirable.
Dans les études cliniques, les patients qui recevaient une dose plus élevée que la dose maximale recommandée de 50 mg deux fois par jour ont signalé des événements indésirables concordant avec le profil de sécurité du mitapivat chez l’ensemble des patients.
En cas de surdosage, les patients doivent recevoir un traitement symptomatique et des mesures de soutien appropriées doivent être mises en place si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Autres médicaments utilisés en hématologie, Code ATC : B06AX04
Mécanisme d’action
Le mitapivat est un activateur de la pyruvate kinase qui agit en se liant directement au tétramère de pyruvate kinase. Dans le déficit en PK, la forme érythrocytaire de pyruvate kinase (PKE) est mutée, ce qui entraîne une diminution du taux d’adénosine triphosphate (ATP), une réduction de la durée de vie des érythrocytes et une hémolyse chronique. Le mitapivat améliore l’homéostasie énergétique des érythrocytes en augmentant l’activité de la PKE.
Effets pharmacodynamiques
Chez des volontaires sains, des diminutions du taux d’acide 2,3-biphosphoglycérique et des augmentations du taux d’ATP ont été observées après l’administration de mitapivat à l’état d’équilibre. Les variations de ces marqueurs pharmacodynamiques ne sont pas considérées comme pertinentes pour l’évaluation de l’activité chez les patients présentant un déficit en PK, celle-ci ne devant reposer que sur les paramètres cliniques.
Efficacité et sécurité cliniques
L’efficacité de Pyrukynd a été évaluée dans deux études cliniques de phase III internationales menées chez des patients atteints d’un déficit en PK : ACTIVATE et ACTIVATE-T.
Patients atteints d’un déficit en PK ne recevant pas de transfusions régulières (ACTIVATE) L’efficacité de Pyrukynd a été évaluée dans une étude clinique internationale randomisée, en double aveugle, contrôlée contre placebo (ACTIVATE), menée chez 80 patients adultes atteints d’un déficit en PK qui ne recevaient pas de transfusions régulières, définis comme les patients n’ayant pas reçu plus de quatre transfusions au cours de la période de 52 semaines précédant le traitement et n’ayant pas reçu de transfusion pendant la période de 3 mois précédant le traitement. Les critères d’inclusion étaient notamment la présence documentée d’au moins deux allèles mutés du gène PKLR, dont au moins une mutation faux-sens, et un taux d’Hb ≤ 100 g/L (10 g/dL ; 6,2 mmol/L). Les patients homozygotes pour la mutation R479H ou porteurs de deux mutations n’étant pas des mutations faux-sens (sans présence d’une autre mutation faux-sens) du gène PKLR étaient exclus car ces patients n’avaient pas obtenu de réponse en termes d’Hb (variation du taux d’Hb ≥ 15 g/L ou ≥ 1,5 g/dL ou ≥ 0,9 mmol/L par rapport à la valeur initiale lors de plus de 50 % des dosages) dans l’étude de phase II de recherche de dose. La randomisation était stratifiée en fonction du taux moyen d’Hb lors de la sélection (< 85 g/L vs ≥ 85 g/L ; < 8,5 vs ≥ 8,5 g/dL ; < 5,3 vs ≥ 5,3 mmol/L) et de la catégorie de mutation du gène PKLR (faux-sens/faux-sens versus faux-sens/non faux-sens). Après une période d’ajustement de dose en deux étapes destinée à augmenter la dose jusqu’à 50 mg deux fois par jour, les patients ont poursuivi le traitement à une dose fixe de Pyrukynd pendant 12 semaines.
Sur les 80 patients présentant un déficit en PK, 40 ont été randomisés pour recevoir Pyrukynd. Trente-cinq des 40 patients (87,5 %) traités par Pyrukynd ont reçu une dose optimisée de 50 mg deux fois par jour après la période d’ajustement de dose. La durée médiane de traitement par Pyrukynd était de 24,1 semaines (intervalle : 23,6 à 27,4 semaines). Au total, 30 patients (75 %) ont été exposés à Pyrukynd pendant plus de 24 semaines. Chez les 80 patients randomisés, l’âge médian était de 32,5 ans (intervalle : 18 à 78 ans) et 40 % étaient des hommes ; le groupe ethnique était rapporté pour 87,5 % des patients ; 75 % des patients étaient blancs, 10 % asiatiques, 1,3 % étaient des autochtones d’Hawaï ou d’autres îles du Pacifique et 1,3 % des patients appartenaient à d’autres groupes ethniques.
Les caractéristiques cliniques initiales sont présentées dans le tableau 4.
Tableau 4 : Caractéristiques cliniques initiales chez les patients atteints d’un déficit en PK ne recevant pas de transfusions régulières (ACTIVATE)
| Caractéristique clinique initiale1 | Total N = 80 |
Hémoglobine (g/L)2, n Médiane (min, max) | 80 85,08 (64,0, 102,3) |
| Génotype PKLR, n (%) Faux-sens/faux-sens Faux-sens/non faux-sens | 55 (68,8) 25 (31,3) |
Réticulocytes (fraction de 1), n Médiane (min, max) | 80 0,4009 (0,038, 0,827) |
Bilirubine indirecte (µmol/L), n Médiane (min, max) | 76 74,647 (11,03, 294,7) |
LDH (U/L), n Médiane (min, max) | 79 223,5 (101,0, 1 190,5) |
Haptoglobine (g/L), n Médiane (min, max) | 80 0,030 (0,03, 0,70) |
Ferritine (µg/L), n Médiane (min, max) | 77 479,420 (21,36, 5 890,25) |
Catégorie de T-score au col fémoral par DXA, n (%) ≤ -2,5 > -2,5 à < -1,0 ≥ -1,0 Données manquantes | 5 (6,3) 36 (45,0) 38 (47,5) 1 (1,3) |
| Antécédents de splénectomie, n (%) | 58 (72,5) |
| Antécédents de cholécystectomie, n (%) | 58 (72,5) |
| Antécédents de traitement chélateur, n (%) | 15 (18,8) |
DXA : ostéodensitométrie, LDH : lactate déshydrogénase.
1 n : nombre de patients sans données manquantes.
2 Taux initial d’Hb en g/dL : médian 8,51 (intervalle : 6,4 à 10,2). Taux initial d’Hb en mmol/L : médian 5,28 (intervalle : 4,0 à 6,3).
Le critère d’évaluation principal, la réponse en termes d’Hb, était défini comme une augmentation ≥ 15 g/L (≥ 1,5 g/dL ; ≥ 0,9 mmol/L) du taux d’Hb par rapport à la valeur initiale, maintenue sans transfusions lors d’au moins deux des dosages planifiés (aux semaines 16, 20 et 24) pendant la période à dose fixe. Les résultats d’efficacité sont présentés dans le tableau 5.
Tableau 5 Résultats d’efficacité chez les patients atteints d’un déficit en PK ne recevant pas de transfusions régulières (ACTIVATE)
| Pyrukynd1 N = 40 | Placebo1 N = 40 | Différence1 | ||
| Critère principal | n (%) | n (%) | Différence ajustée2 (IC à 95 %) | Valeur p |
| Réponse en termes d’Hb | 16 (40 %) | 0 | 39,3 (24,1 ; 54,6) | < 0,0001 |
Critères secondaires3 | Moyenne des MC IC à 95 % | Moyenne des MC IC à 95 % | Différence de la moyenne des MC (IC à 95 %) | Valeur p |
| Hémoglobine (g/L)4 | 16,73 (12,60 ; 20,86) | -1,48 (-5,63 ; 2,67) | 18,21 (12,41 ; 24,01) | < 0,0001 |
| Bilirubine indirecte (µmol/L) | -21,16 (-29,59 ; -12,72) | 5,10 (-3,00 ; 13,21) | -26,26 (-37,82 ; -14,70) | < 0,0001 |
| Réticulocytes (fraction de 1) | -0,0973 (-0,1252 ; -0,0694) | 0,0038 (-0,0239 ; 0,0315) | -0,1011 (-0,1391 ; -0,0632) | < 0,0001 |
| LDH (U/L) | -91,99 (-124,47 ; -59,50) | -21,18 (-53,30 ; 10,94) | -70,81 (-115,88 ; -25,74) | 0,0027 |
| Haptoglobine (g/L) | 0,169 (0,088 ; 0,251) | 0,012 (-0,070 ; 0,094) | 0,158 (0,043 ; 0,273) | 0,0079 |
IC : intervalle de confiance, Hb : hémoglobine, LDH : lactate déshydrogénase, MC, moindre carrés. 1 Toutes les valeurs p sont bilatérales.
2 Différence ajustée en fonction des facteurs de stratification lors de la randomisation. 3 Les critères secondaires sont la variation moyenne de l’Hb, de la bilirubine indirecte, des réticulocytes, de la LDH et de l’haptoglobine aux semaines 16, 20 et 24 par rapport aux valeurs initiales. 4 La différence ajustée en g/dL est de 1,82 (IC à 95 % : 1,24 à 2,40). La différence ajustée en mmol/L est de 1,13 (IC à 95 % : 0,77 à 1,49).
Pendant l’étude, 2 patients (5,0 %) dans le bras Pyrukynd et 7 patients (17,5 %) dans le bras placebo ont reçu des transfusions.
Quinze des 16 patients présentant une réponse en termes d’Hb dans l’étude ACTIVATE ont poursuivi dans une étude d’extension à long terme et le maintien de la réponse était évaluable chez ces patients. Chez 13 patients, les augmentations du taux d’Hb supérieures au seuil de réponse, c’est-à-dire une augmentation ≥ 15 g/L (≥ 1,5 g/dL ; ≥ 0,9 mmol/L) par rapport à la valeur initiale sans nécessité de transfusions, étaient maintenues lors du dernier dosage de l’Hb disponible. La durée de réponse médiane chez les 16 patients présentant une augmentation de l’Hb était de 6,9 mois (intervalle : 3,3 à 18,4+ mois).
Patients atteints d’un déficit en PK recevant des transfusions régulières (ACTIVATE-T) L’efficacité de Pyrukynd a été évaluée dans une étude clinique internationale, simple bras (ACTIVATE-T) menée chez 27 patients adultes atteints d’un déficit en PK qui recevaient des transfusions régulières, définis comme les patients ayant des antécédents d’au moins 6 épisodes de transfusions administrées à une fréquence maximale moyenne de toutes les trois semaines pendant la période de 52 semaines précédant le recueil du consentement éclairé. Le nombre d’unités de concentré de GR administrées pendant la période de 52 semaines précédant le recueil du consentement éclairé n’était pas limité. Les critères d’inclusion étaient notamment la présence documentée d’au moins deux allèles mutés du gène PKLR, avec au moins une mutation faux-sens. Les patients homozygotes pour la mutation R479H ou porteurs de deux mutations n’étant pas des mutations faux-sens (sans présence d’une autre mutation faux-sens) du gène PKLR étaient exclus car ces patients n’avaient pas obtenu de réponse en termes d’Hb (variation du taux d’Hb ≥ 15 g/L ou ≥ 1,5 g/dL ou ≥ 0,9 mmol/L par rapport à la valeur initiale lors de plus de 50 % des dosages) dans l’étude de phase II de recherche de dose. Après une période d’ajustement de dose en deux étapes destinée à augmenter la dose jusqu’à 50 mg deux fois par jour, les patients ont poursuivi le traitement à une dose fixe de Pyrukynd pendant 24 semaines.
Chez les 27 patients traités, la durée médiane de traitement par Pyrukynd était de 40,3 semaines (intervalle : 16,3 à 46,3 semaines). Au total, 20 patients (74,1 %) ont été exposés à Pyrukynd pendant plus de 40 semaines. Vingt-cinq des 27 patients (92,6 %) traités par Pyrukynd ont reçu une dose optimisée de 50 mg deux fois par jour après la période d’ajustement de dose. L’âge médian était de 36 ans (intervalle : 18 à 68 ans) et 25,9 % des patients étaient des hommes ; le groupe ethnique était rapporté pour 85,2 % des patients ; 74,1 % étaient blancs et 11,1 % Asiatiques. Les caractéristiques cliniques initiales sont présentées dans le tableau 6.
Tableau 6 : Caractéristiques cliniques initiales chez les patients atteints d’un déficit en PK recevant des transfusions régulières (ACTIVATE-T)
| Caractéristique clinique initiale1 | Pyrukynd N = 27 |
Hémoglobine (g/L)2, n Médiane (min, max) | 27 91,0 (74, 109) |
| Génotype PKLR, n (%) Faux-sens/faux-sens Faux-sens/non faux-sens | 20 (74,1) 7 (25,9) |
Ferritine (µg/L), n Médiane (min, max) | 18 748,445 (163,42, 5 357,04) |
Besoins transfusionnels Nombre d’épisodes de transfusions normalisé à 24 semaines, n Médiane (min, max) Nombre d’unités de concentré de GR transfusées normalisé à 24 semaines, n Médiane (min, max) | 27 4,15 (2,8, 7,8) 27 6,92 (2,8, 20,3) |
Catégorie de T-score au col fémoral par DXA, n (%) ≤ -2,5 > -2,5 à < -1,0 ≥ -1,0 Données manquantes | 1 (3,7) 15 (55,6) 10 (37,0) 1 (3,7) |
| Antécédents de splénectomie, n (%) | 21 (77,8) |
| Antécédents de cholécystectomie, n (%) | 23 (85,2) |
| Antécédents de traitement chélateur, n (%) | 24 (88,9) |
DXA : ostéodensitométrie, GR : globules rouges.
1 n : nombre de patients sans données manquantes.
2 Taux initial d’Hb en g/dL : médian 9,10 (intervalle : 7,4 à 10,9). Taux initial d’Hb en mmol/L : médian 5,64 (intervalle : 4,6 à 6,8).
Le critère d’évaluation principal, la réponse en termes de diminution des besoins transfusionnels, était défini comme une réduction ≥ 33 % du nombre d’unités de concentré de GR transfusées pendant la période à dose fixe par rapport aux besoins transfusionnels antérieurs normalisés à 24 semaines.
Les résultats d’efficacité chez les patients atteints d’un déficit en PK recevant des transfusions régulières sont présentés dans le tableau 7.
Tableau 7 : Résultats d’efficacité chez les patients atteints d’un déficit en PK recevant des transfusions régulières (ACTIVATE-T)
| Critère d’évaluation | Pyrukynd N = 27 |
Patients présentant une réponse en termes de diminution des besoins transfusionnels, n (%) IC à 95 % | 10 (37,0) (19,4 ; 57,6) |
Réduction relative du nombre d’unités de concentré de GR par rapport à la valeur initiale1 ≥ 33 à < 50 %, n (%) ≥ 50 %, n (%)2 | 1 (3,7) 10 (37,0) |
| Patients avec indépendance transfusionnelle, n (%) IC à 95 % | 6 (22,2) (8,6 ; 42,3) |
IC : intervalle de confiance, GR : globules rouges.
1 Calculée comme le nombre total d’unités de concentré de GR transfusées pendant la période de 52 semaines précédant le recueil du consentement éclairé, normalisé à 24 semaines.
2 Un patient ayant obtenu une réduction ≥ 50 % du nombre d’unités de concentré de GR par rapport à la valeur initiale a été considéré comme non-répondeur dans l’analyse du critère principal (réponse en termes de diminution des besoins transfusionnels) car il avait reçu le traitement pendant moins de 12 semaines pendant la période à dose fixe.
Chez les 6 patients (22,2 %) qui étaient indépendants des transfusions dans l’étude ACTIVATE-T, l’indépendance transfusionnelle a été maintenue dans une étude d’extension à long terme. La durée de réponse médiane chez les 6 patients était de 17,0 mois (intervalle : 11,5+ à 21,8+ mois).
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Pyrukynd dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement du déficit en PK (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Sujets âgés
Le nombre de patients âgés de 65 ans et plus inclus dans les études cliniques de Pyrukynd n’était pas suffisant pour permettre de déterminer si ces patients répondent différemment des patients plus jeunes.
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du mitapivat a été caractérisée chez des adultes volontaires sains et des patients présentant un déficit en PK. Après administration orale, le mitapivat est rapidement absorbé, fortement distribué et présente une clairance faible.
Une auto-induction de la clairance du mitapivat a été observée après des administrations répétées.
Il a été observé une variabilité faible à modérée de la pharmacocinétique du mitapivat chez les adultes volontaires sains.
Absorption
Le mitapivat était rapidement absorbé après administration de doses uniques et répétées chez des volontaires sains et des patients atteints d’un déficit en PK. Les valeurs médianes du Tmax à l’état d’équilibre étaient de 0,5 à 1 heure post-dose dans l’intervalle de doses étudiées (5 mg à 700 mg deux fois par jour).
La biodisponibilité absolue après administration d’une dose unique était d’environ 73 %.
La solubilité du mitapivat est dépendante du pH. Elle est élevée jusqu’à un pH de 5,5 et diminue avec l’augmentation du pH, ce qui peut diminuer l’absorption du mitapivat.
Effet des aliments
Après administration d’une dose unique avec un repas hyperlipidique (environ 900 à 1 000 calories au total, dont 500 à 600 calories provenant de lipides, 250 calories de glucides et 150 calories de protéines) chez des volontaires sains, il n’a pas été observé de modification de l’ASCinf du mitapivat, tandis que la Cmax a diminué de 42 %. L’administration du mitapivat avec un repas hyperlipidique n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique du mitapivat.
Distribution
La liaison du mitapivat aux protéines plasmatiques est élevée (97,7 %), avec une faible distribution dans les érythrocytes. Le volume de distribution (Vz) moyen est de 135 litres.
Biotransformation
Les études in vitro ont montré que le mitapivat est métabolisé principalement par le CYP3A4. Après administration orale d’une dose unique de 120 mg de mitapivat radiomarqué chez des volontaires sains, le mitapivat sous forme inchangée était le principal composant en circulation.
Études d’interactions in vitro
Voies métaboliques
Le mitapivat est un inducteur du CYP3A4 et peut également être un inducteur des CYP2B6, CYP2C8, CYP2C9, CYP2C19 et de l’UGT1A1. Le mitapivat peut être un inhibiteur du CYP3A4.
Transporteurs
Le mitapivat est un substrat de la P-Gp et peut être un inducteur et un inhibiteur de celle-ci.
Élimination
Après administration à jeun d’une dose orale unique de mitapivat (5 à 2 500 mg) chez des volontaires sains, la demi-vie d’élimination (t1/2) moyenne est de 16,2 à 79,3 heures. Les valeurs médianes de la clairance apparente (CL/F) à l’état d’équilibre issues d’une analyse pharmacocinétique de population étaient de respectivement 11,5 L/h 12,7 L/h et 14,4 L/h pour les doses de 5 mg deux fois par jour, 20 mg deux fois par jour et 50 mg deux fois par jour.
Après administration d’une dose orale unique de mitapivat radiomarqué chez des volontaires sains, la fraction totale de récupération de la dose radioactive administrée était de 89,1 %, dont 49,6 % dans les urines (2,6 % sous forme inchangée) et 39,6 % dans les fèces (moins de 1 % sous forme inchangée).
Linéarité/non-linéarité
Chez les volontaires sains et les patients atteints d’un déficit en PK, l’ASC et la Cmax du mitapivat augmentent de façon proportionnelle à la dose sur l’intervalle de doses thérapeutiques allant de 5 à 50 mg deux fois par jour.
Populations particulières
Il n’a pas été observé d’effets cliniquement pertinents de l’âge, du sexe, du groupe ethnique ou du poids sur la pharmacocinétique du mitapivat.
Sujets âgés
Cinq patients âgés de 65 ans et plus ont reçu le mitapivat dans les études cliniques ACTIVATE et ACTIVATE-T. Il n’a pas été observé de différences de la pharmacocinétique chez ces patients par rapport aux patients plus jeunes.
Insuffisance hépatique
La pharmacocinétique du mitapivat a été étudiée chez des patients adultes atteints d’insuffisance hépatique modérée (classe B de Child-Pugh). Après une administration orale unique de 50 mg de mitapivat, l’exposition au mitapivat (ASC∞) chez des patients présentant une insuffisance hépatique modérée était supérieure de 36 % par rapport à celle des patients ayant une fonction hépatique normale. Cette différence d’exposition n’est pas considérée comme cliniquement significative. Les valeurs des moyennes géométriques de la Cmax étaient similaires dans les groupes. Aucune modification majeure de la liaison aux protéines plasmatiques ni de la demi-vie d’élimination n’a été observée chez les patients présentant une insuffisance hépatique modérée par rapport aux témoins en bonne santé. Le mitapivat n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh).
Insuffisance rénale
Les effets de l’insuffisance rénale sur la pharmacocinétique du mitapivat ont été évalués dans les analyses pharmacocinétiques de population. Elles incluaient 24 patients présentant une insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] ≥ 60 et < 90 mL/min/1,73 m2) et 4 patients présentant une insuffisance rénale modérée (DFGe ≥ 30 et < 60 mL/min/1,73 m2). L’ASC à l’état d’équilibre était comparable chez les patients atteints d’insuffisance rénale légère et chez les patients ayant une fonction rénale normale. La moyenne géométrique des ASC à l’état d’équilibre chez le faible nombre de patients présentant une insuffisance rénale modérée était plus élevée que chez les patients ayant une fonction rénale normale, mais dans l’intervalle des ASC à l’état d’équilibre observées chez ces derniers (voir rubrique 4.2). Il n’existe pas de données chez les patients présentant une insuffisance rénale sévère.
Population pédiatrique
La pharmacocinétique du mitapivat chez les enfants et adolescents âgés de moins de 18 ans n’a pas été étudiée.
5.3 Données de sécurité préclinique
Le mitapivat n’a pas été cancérogène chez la souris transgénique rasH2 après administration deux fois par jour pendant au moins 26 semaines à des doses allant jusqu’à une dose quotidienne totale maximale de 500 mg/kg/jour chez les mâles (différence de 6,4 fois par rapport à l’exposition chez l’homme) et de 250 mg/kg/jour chez les femelles (différence de 2,6 fois par rapport à l’exposition chez l’homme).
Dans l’étude de cancérogenèse de deux ans chez le rat, des lésions prolifératives et néoplasiques ont été observées dans le foie, la thyroïde, les ovaires et le pancréas. Les anomalies dans le foie et la thyroïde ont été imputées à l’induction des enzymes du CYP et considérées comme spécifiques aux rongeurs. Dans les ovaires, une augmentation de l’incidence et/ou de la sévérité des hyperplasies de la granulosa et/ou des cellules lutéales ou granuleuses a été constatée à des valeurs de l’ASC0-12 h supérieures de plus de 100 fois aux valeurs observées en clinique à la dose maximale recommandée chez l’homme (DMRH) de 50 mg deux fois par jour. Une augmentation de l’incidence et/ou de la sévérité des hyperplasies et adénomes acineux bénins dans le pancréas exocrine a été observée chez les mâles de tous les groupes de dose (30, 100 et 300 mg/kg/jour) : il n’a pas été établi de dose sans effet. L’incidence des anomalies pancréatiques était juste en dehors de l’intervalle observé dans le passé à la dose de 300 mg/kg/jour (correspondant à 47 fois l’ASC0-12 h chez l’homme à la DMRH) chez l’espèce étudiée. La pertinence chez l’homme de l’observation d’anomalies pancréatiques n’est pas connue.
Le mitapivat n’a pas été mutagène dans un essai in vitro de mutation reverse sur bactéries (test d’Ames). Le mitapivat n’a pas été clastogène dans un essai in vitro des micronoyaux sur lymphocytes humains ni dans un essai in vivo des micronoyaux dans la moelle osseuse chez le rat.
Dans les études du développement embryonnaire et fœtal, des effets indésirables ont été observés chez les fœtus à des valeurs de l’ASC0-12 h représentant 63 fois (chez le rat) et 3,1 fois (chez le lapin) la valeur de l’ASC0-12 h chez l’homme à la DMRH.
Dans une étude de toxicité embryonnaire et fœtale chez le rat, l’administration orale de mitapivat a entraîné des effets indésirables chez les fœtus, incluant une diminution du nombre et du pourcentage moyens de fœtus viables dans la portée, une diminution du poids moyen des fœtus et des malformations externes, des tissus mous et squelettiques liées au produit étudié. La dose sans effet nocif observé (DSENO) maternelle et fœtale a été établie à 50 mg/kg/jour (correspondant à 13 fois l’ASC0-12 h chez l’homme à la DMRH).
Dans une étude de toxicité embryonnaire et fœtale chez le lapin, l’administration orale de mitapivat a entraîné une diminution du poids moyen des fœtus. Il n’a pas été observé d’effet sur la morphologie des fœtus. La DSENO maternelle et fœtale a été établie à 60 mg/kg/jour (correspondant à 1,5 fois l’ASC0-12 h chez l’homme à la DMRH).
Dans les études de toxicité sur le développement pré- et post-natal et de toxicologie chez les animaux juvéniles effectuées chez le rat, le mitapivat a entraîné une mortalité périnatale liée à une dystocie ou à un allongement de la mise bas induits par le médicament aux doses ≥ 50 mg/kg/jour (correspondant à ≥ 20 fois l’ASC0-12 h chez l’homme à la DMRH).
Dans une étude de la fertilité et du développement embryonnaire précoce chez le rat, l’administration orale de mitapivat deux fois par jour à des doses allant jusqu’à 300 mg/kg/jour chez les mâles et 200 mg/kg/jour chez les femelles avant et pendant l’accouplement, et poursuivie chez les femelles pendant la période d’organogenèse, n’a pas entraîné d’effet indésirable sur la fertilité mâle ou femelle. Des anomalies réversibles des organes reproducteurs chez les mâles et les femelles, considérées comme étant liées à l’inhibition de l’aromatase, ont été observées. Chez les mâles, des anomalies microscopiques réversibles (dégénérescence des tubes séminifères, rétention des spermatides, corps résiduels atypiques dans les testicules et augmentation de l’incidence des débris cellulaires dans les épididymes) corrélées à des anomalies du spermogramme (diminution de la motilité et de la densité des spermatozoïdes, augmentation du nombre de spermatozoïdes anormaux) ont été observées à des valeurs de l’ASC0-12 h représentant ≥ 23 fois l’exposition chez l’homme à la DMRH. Chez les femelles, il a été observé une diminution du nombre de phases d’œstrus avant la cohabitation à des valeurs de l’ASC0-12 h représentant 49 fois l’exposition chez l’homme à la DMRH ; cette modification s’est résolue après l’arrêt de l’administration.
Dans les études de toxicologie en administration répétée effectuées chez des rats mâles et femelles, des modifications des organes reproducteurs qui étaient imputables à l’inhibition de l’aromatase ont été constatées. Chez les mâles, il a été observé une diminution du poids des glandes annexes et une augmentation du poids des testicules ainsi que des anomalies microscopiques dans les testicules et les glandes annexes à des valeurs de l’ASC0-12 h représentant ≥ 4,7 fois l’exposition chez l’homme à la DMRH. Chez les femelles, une augmentation du poids des ovaires et une diminution du poids de l’utérus et des anomalies microscopiques dans les ovaires et le vagin ont été constatées à des valeurs de l’ASC0-12 h représentant 3 fois l’exposition chez l’homme à la DMRH. Toutes les anomalies ont été réversibles.
Dans une étude de toxicologie chez des animaux juvéniles débutée chez des rats âgés de 7 jours traités jusqu’à la maturité sexuelle, la majorité des anomalies liées au traitement ont été considérées comme étant liées à l’inhibition de l’aromatase. Chez les mâles, des anomalies microscopiques dans les testicules ont été observées à partir de la dose faible de 30 mg/kg/jour (correspondant à 1,5 fois l’ASC0-12 h chez l’homme à la DMRH) et un retard de la maturité sexuelle, des anomalies du spermogramme et des modifications du comportement d’accouplement et de la fertilité ont été observés à des doses ≥ 150 mg/kg/jour (correspondant à ≥ 22 fois l’ASC0-12 h chez l’homme à la DMRH). Chez les femelles, des modifications du cycle œstral ont été constatées à la dose élevée de 200 mg/kg/jour (correspondant à 60 fois l’ASC0-12 h chez l’homme à la DMRH). Toutes les modifications des organes reproducteurs qui étaient évaluables ont été réversibles totalement ou en partie. Des diminutions (chez les mâles) et des augmentations (chez les femelles) du poids liées au traitement ont été observées aux doses correspondant à ≥ 20 fois l’ASC0-12 h chez l’homme à la DMRH ; elles n’ont pas été réversibles chez les femelles. Des anomalies osseuses, incluant une diminution de la masse et de la densité osseuses, ont été observées à des expositions représentant ≥ 1,5 fois (chez les mâles) et ≥ 20 fois (chez les femelles) l’exposition chez l’homme. Ces anomalies ont été totalement réversibles chez les femelles ; chez les mâles, elles ont été totalement réversibles à une exposition représentant 1,5 fois l’exposition chez l’homme et partiellement réversibles aux expositions plus élevées.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Cellulose microcristalline
Croscarmellose sodique
Mannitol (E421)
Fumarate de stéaryle sodique
Pelliculage
Hypromellose (E464)
Dioxyde de titane (E171)
Lactose monohydraté
Triacétine
Laque aluminique d’indigotine (E132)
Encre d’impression
Gomme laque (E904)
Oxyde de fer noir (E172)
Hydroxyde d’ammonium (E527)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
2 ans.
6.4 Précautions particulières de conservation
À conserver à une température ne dépassant pas 25 °C.
6.5 Nature et contenu de l’emballage extérieur
Les comprimés de mitapivat sont présentés en étuis portefeuilles en PVC/PCTFE/Al emballés dans des boîtes.
Boîtes d’ajustement de dose et d’entretien :
Pyrukynd 5 mg comprimés pelliculés
Boîte contenant 56 comprimés pelliculés dans quatre étuis portefeuilles contenant chacun 14 comprimés pelliculés.
Pyrukynd 20 mg comprimés pelliculés
Boîte contenant 56 comprimés pelliculés dans quatre étuis portefeuilles contenant chacun 14 comprimés pelliculés.
Pyrukynd 50 mg comprimés pelliculés
Boîte contenant 56 comprimés pelliculés dans quatre étuis portefeuilles contenant chacun 14 comprimés pelliculés.
Boîtes de réduction progressive de la dose :
Pyrukynd 5 mg comprimés pelliculés
Boîte contenant 7 comprimés pelliculés dans un étui portefeuille.
Pyrukynd 20 mg comprimés pelliculés + Pyrukynd 5 mg comprimés pelliculés
Chaque boîte de 14 comprimés pelliculés contient :
7 comprimés pelliculés de Pyrukynd 20 mg
7 comprimés pelliculés de Pyrukynd 5 mg
Pyrukynd 50 mg comprimés pelliculés + Pyrukynd 20 mg comprimés pelliculés
Chaque boîte de 14 comprimés pelliculés contient :
7 comprimés pelliculés de Pyrukynd 50 mg
7 comprimés pelliculés de Pyrukynd 20 mg
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Amsterdam
Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1662/001
EU/1/22/1662/002
EU/1/22/1662/003
EU/1/22/1662/004
EU/1/22/1662/005
EU/1/22/1662/006
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 9 novembre 2022
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
Pyrukynd 100 mg comprimés pelliculés
1. DÉNOMINATION DU MÉDICAMENT
Pyrukynd 100 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque comprimé pelliculé contient 100 mg de mitapivat (sous forme de sulfate).
Excipient à effet notoire
Chaque comprimé pelliculé contient 2,99 mg de lactose (sous forme de monohydrate).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé.
Comprimés pelliculés oblongs, de couleur bleue, mesurant environ 16 mm x 6,8 mm, portant la mention « M100 » imprimée à l’encre bleue sur les deux faces.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Pyrukynd est indiqué chez les adultes dans le traitement de l’anémie associée à l’alpha- ou la bêta-thalassémie dépendante et non dépendante des transfusions (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Le traitement doit être instauré par un médecin expérimenté dans le traitement des pathologies hématologiques.
Posologie
La dose recommandée est de 100 mg par voie orale deux fois par jour.
Le traitement par Pyrukynd est destiné à être un traitement au long cours. Le traitement par Pyrukynd doit être arrêté si un patient ne présente pas d’amélioration de l’anémie hémolytique après 6 mois chez les patients atteints d’une thalassémie non dépendante des transfusions ou après 1 an chez les patients atteints d’une thalassémie dépendante des transfusions, selon l’ensemble des résultats de laboratoire et l’état clinique du patient, sauf s’il existe une autre explication à l’absence de réponse (par exemple saignements, chirurgie, autres maladies concomitantes).
Ajustement de la dose, interruption ou arrêt du traitement
Si un patient doit interrompre ou arrêter le traitement par Pyrukynd pour une raison quelconque, une réduction de la dose à 100 mg une fois par jour avant l’interruption ou l’arrêt peut être envisagée.
Si le taux d’Hb est supérieur à la limite supérieure de la normale (LSN), la réduction de la dose à 100 mg une fois par jour peut être envisagée jusqu’à ce que le taux d’Hb du patient diminue jusqu’à une valeur égale à la LSN ou inférieure.
Pour obtenir des conseils concernant l’interruption ou l’arrêt de Pyrukynd en raison d’une « hypertransaminasémie », voir rubrique 4.4.
Oubli d’une dose
En cas d’oubli d’une dose de Pyrukynd, s’il s’est écoulé 4 heures au maximum depuis l’heure de prise habituelle, la dose doit être administrée dès que possible. Si le délai est de plus 4 heures, le patient ne doit pas prendre une dose de remplacement, mais doit attendre et prendre la dose suivante au moment habituel. Le patient doit reprendre ensuite son schéma d’administration habituel.
Populations particulières
Sujets âgés
Il existe des données limitées chez les patients âgés. Aucune modification posologique n’est recommandée chez les patients âgés (voir rubriques 5.1 et 5.2).
Insuffisance hépatique
La pharmacocinétique du mitapivat a été étudiée chez des patients adultes atteints d’insuffisance hépatique modérée. Aucune modification de la posologie n’est recommandée chez les patients atteints d’insuffisance hépatique légère ou modérée. Le mitapivat n’a pas été étudié chez les patients atteints d’insuffisance hépatique sévère.
Insuffisance rénale
Il existe des données limitées chez les patients présentant une insuffisance rénale légère ou modérée. Aucune modification posologique n’est recommandée chez les patients atteints d’insuffisance rénale légère ou modérée (voir rubrique 5.2).
Il n’existe pas de données chez les patients présentant une insuffisance rénale sévère. Aucune recommandation sur la posologie ne peut être faite.
Population pédiatrique
La sécurité et l’efficacité de Pyrukynd chez les enfants et adolescents âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible. Des études précliniques ont été effectuées chez des animaux juvéniles (voir rubrique 5.3).
Mode d’administration
Voie orale.
Pyrukynd peut être pris au cours ou en dehors des repas. Les comprimés doivent être avalés entiers. Ils ne doivent pas être fractionnés, écrasés, croqués ou dissous car il n’existe pas actuellement de données documentant ces modes d’administration.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Hypertransaminasémie
Des lésions hépatiques ont été observées chez des patients atteints de thalassémie traités par mitapivat au cours des 6 premiers mois d’exposition (voir rubrique 4.8). Des tests de la fonction hépatique doivent être réalisés avant l’instauration de Pyrukynd puis chaque mois pendant les 6 premiers mois et selon le tableau clinique. Le traitement par Pyrukynd doit être interrompu si des augmentations cliniquement significatives des résultats des tests de la fonction hépatique sont observées ou si le taux d’alanine aminotransférase est > 5 fois la limite supérieure de la normale (LSN). Le traitement par Pyrukynd doit être arrêté en cas de suspicion de lésion hépatique due à ce médicament.
Interactions avec d’autres médicaments
Contraceptifs hormonaux
Le mitapivat peut diminuer l’exposition systémique des contraceptifs hormonaux qui sont des substrats sensible de l’isoenzyme 3A4 du cytochrome P450 (CYP3A4) (par exemple éthinylestradiol) (voir rubrique 4.5). Les femmes en âge de procréer doivent être conseillées sur l’utilisation de méthodes contraceptives supplémentaires ou alternatives (voir rubrique 4.6).
Administration concomitante d’autres médicaments
L’administration concomitante de certains médicaments avec le mitapivat peut entraîner un risque accru de réactions indésirables ou modifier l’efficacité du mitapivat ou des médicaments co-administrés (voir rubrique 4.5). Les interactions médicamenteuses potentielles doivent être prises en compte lors de l’instauration ou de l’arrêt du traitement par le mitapivat ou par d’autres médicaments administrés de façon concomitante avec le mitapivat.
Lactose
Ce médicament contient du lactose. Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé, c’est-à-dire qu’il est essentiellement « sans sodium ».
Limites des données cliniques
Les patients atteints d’une maladie cardiaque ou pulmonaire active et/ou non contrôlée n’étaient pas inclus dans les études cliniques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Le mitapivat est métabolisé principalement par le CYP3A4 et est un substrat de la glycoprotéine P (P-gp). Le mitapivat est un inducteur du CYP3A4 et peut également être un inducteur des CYP2B6, CYP2C8, CYP2C9, CYP2C19 et de l’uridine diphosphate glucuronosyltransférase 1A1 (UGT1A1). Le mitapivat peut être un inhibiteur du CYP3A4. Le mitapivat peut être un inducteur et un inhibiteur de la P-gp (voir rubrique 5.2).
Effets d’autres médicaments sur le mitapivat
Inhibiteurs du CYP3A4
L’effet de l’itraconazole (un inhibiteur puissant du CYP3A4) sur la pharmacocinétique du mitapivat administré en dose unique a été évalué dans une étude de phase I. L’itraconazole a augmenté de respectivement 4,7 fois, 4,9 fois et 1,7 fois l’ASC0-t, l’ASC∞ et la Cmax du mitapivat. Une exposition plasmatique plus élevée du mitapivat peut augmenter le risque de réactions indésirables. L’utilisation concomitante d’inhibiteurs du CYP3A4 et de mitapivat doit être évitée (voir rubrique 4.4). Si l’administration concomitante d’un inhibiteur modéré du CYP3A4 ne peut être évitée, la dose de mitapivat doit être de 100 mg une fois par jour et les patients doivent être surveillés afin de déceler une augmentation du risque d’effets indésirables. En cas d’utilisation avec un inhibiteur modéré du CYP3A, les patients ne doivent pas dépasser une dose de 100 mg une fois par jour.
Inducteurs du CYP3A4
L’effet de la rifampicine (un inducteur puissant du CYP3A4) sur la pharmacocinétique du mitapivat administré en dose unique a été évalué dans une étude de phase I. La rifampicine a diminué de respectivement 91 %, 91 % et 77 % l’ASC0-t, l’ASC∞ et la Cmax du mitapivat. La diminution de l’exposition plasmatique du mitapivat peut diminuer l’efficacité du mitapivat. L’utilisation concomitante d’inducteurs du CYP3A4 et du mitapivat doit être évitée (voir rubrique 4.4). Si l’administration concomitante d’un inducteur du CYP3A4 ne peut être évitée, les patients doivent être surveillés afin de détecter une diminution de l’efficacité du mitapivat. Les patients ne doivent pas dépasser la dose recommandée de 100 mg deux fois par jour.
Agents réducteurs de l’acidité gastrique
L’utilisation concomitante du mitapivat avec des médicaments qui augmentent le pH gastrique n’a pas été évaluée dans une étude clinique d’interactions médicamenteuses ; cependant, aucune variation cliniquement significative de l’ASC et de la Cmax à l’état d’équilibre n’a été observée avec l’administration concomitante d’inhibiteurs de la pompe à protons chez les patients atteints de thalassémie, d’après l’analyse de la PK de population.
Effet du mitapivat sur d’autres médicaments
Substrats du CYP3A4
L’effet du mitapivat (100 mg deux fois par jour) sur la pharmacocinétique d’une dose unique de midazolam (un substrat sensible du CYP3A4) a été évaluée dans une étude de phase 1. Le mitapivat à l’état d’équilibre a diminué les ASC (ASC0-t, ASC∞) et la Cmax du midazolam respectivement de 53 % et 37 %. L’utilisation d’autres médicaments qui ne sont pas des substrats sensible du CYP3A4 doit être envisagée pendant le traitement par mitapivat (voir rubrique 4.4). Si l’administration concomitante du mitapivat avec des substrats sensible du CYP3A4 ne peut être évitée, les patients doivent être étroitement surveillés, en particulier en cas d’utilisation de substrats à marge thérapeutique étroite (par exemple alfentanil, carbamazépine, ciclosporine, ergotamine, fentanyl, pimozide, quinidine, sirolimus, tacrolimus).
Contraceptifs hormonaux
Le mitapivat peut modifier l’exposition systémique des contraceptifs hormonaux qui sont des substrats sensible du CYP3A4 (par exemple éthinylestradiol) (voir rubrique 4.4) et peut affecter leur efficacité (voir rubrique 4.6).
Substrats de l’UGT1A1, du CYP2B6 et des CYP2C
Selon les données in vitro, le mitapivat peut être un inducteur de l’UGT1A1 et des CYP2B6, CYP2C8, CYP2C9 et CYP2C19 (voir rubrique 5.2) et diminuer l’exposition systémique des substrats de ces enzymes (par exemple irinotécan [UGT1A1], bupropion [CYP2B6], oméprazole [CYP2C19], répaglinide [CYP2C8] warfarine [CYP2C9]). L’utilisation concomitante du mitapivat avec des substrats de ces enzymes n’a pas été évaluée dans une étude clinique d’interactions. L’utilisation d’autres médicaments qui ne sont pas des substrats de l’UGT1A1 ou des substrats sensible du CYP2B6 ou des CYP2C doit être envisagée pendant le traitement par mitapivat (voir rubrique 4.4). Si l’administration concomitante ne peut être évitée, les patients doivent être surveillés afin de détecter une perte d’effet thérapeutique des substrats de ces enzymes, en particulier ceux à marge thérapeutique étroite (par exemple irinotécan [UGT1A1], cyclophosphamide [CYP2B6], acide valproïque [CYP2C19], paclitaxel [CYP2C8], warfarine, phénytoïne [CYP2C9]).
Substrats de la P-gp
Selon les données in vitro, le mitapivat peut être un inducteur et un inhibiteur de la P-gp (voir rubrique 5.2) et peut modifier l’exposition systémique des substrats de ce transporteur (par exemple dabigatran étexilate). L’utilisation concomitante du mitapivat avec des substrats de la P-gp n’a pas été évaluée dans une étude clinique d’interactions. L’utilisation d’autres médicaments qui ne sont pas des substrats de la P-gp doit être envisagée pendant le traitement par mitapivat (voir rubrique 4.4). Si l’administration concomitante du mitapivat avec des substrats de la P-gp ne peut être évitée, les patients doivent être étroitement surveillés, en particulier en cas d’utilisation de substrats à marge thérapeutique étroite (par exemple colchicine, digoxine).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/Contraception chez les femmes
Les femmes en âge de procréer doivent éviter une grossesse pendant le traitement par Pyrukynd.
Les femmes en âge de procréer doivent utiliser une contraception pendant le traitement par Pyrukynd et pendant au moins un mois après l’arrêt du traitement. Le mitapivat peut diminuer l’exposition systémique des contraceptifs hormonaux qui sont des substrats sensible du CYP3A4 (voir rubriques 4.4 et 4.5). L’utilisation d’autres méthodes contraceptives ou de méthodes supplémentaires doit être envisagée.
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation du mitapivat chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3).
Pyrukynd n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
On ne sait pas si le mitapivat et/ou ses métabolites sont excrétés dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec Pyrukynd en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Il n’existe pas de données concernant l’effet du mitapivat sur la fertilité humaine. Les études effectuées chez l’animal ont mis en évidence des effets réversibles sur les organes reproducteurs chez les mâles et les femelles (voir rubrique 5.3). Le traitement par le mitapivat peut avoir un effet sur l’aptitude à concevoir chez les hommes et les femmes.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Pyrukynd a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients doivent être avertis qu’ils doivent faire preuve de prudence lors de la conduite de véhicules ou de l’utilisation de machines s’ils présentent une insomnie pendant le traitement par Pyrukynd (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
L’évaluation de la sécurité de Pyrukynd repose sur les données de deux études cliniques randomisées, en double aveugle, contrôlées par placebo : une chez des patients adultes atteints d’alpha ou de bêta-thalassémie non dépendante des transfusions (ENERGIZE) et une chez des patients adultes atteints d’alpha ou de bêta-thalassémie dépendante des transfusions (ENERGIZE-T). Dans les deux études, 301 patients ont reçu Pyrukynd au cours de la période en double aveugle et 292 patients avaient une exposition à Pyrukynd > 12 mois grâce à la poursuite de l’exposition pendant la période d’extension en ouvert. Le profil de sécurité de Pyrukynd a été déterminé en prenant en compte les données issues des périodes en double aveugle et d’extension en ouvert.
Les effets indésirables les plus fréquents dans les deux études étaient les céphalées (24,9 %) et l’insomnie (24,3 %), et les anomalies des paramètres biologiques les plus fréquentes étaient : diminution du taux d’œstrone (hommes) (57,8 %), augmentation du taux de testostérone libre (hommes) (57,4 %), augmentation du taux sanguin de testostérone (hommes) (40,2 %) et diminution du taux d’œstradiol (hommes) (15,6 %).
Liste tabulée des effets indésirables
Les effets indésirables associés à Pyrukynd, identifiés dans les études cliniques menées chez des patients atteints de thalassémie, sont présentés ci-dessous.
Les effets indésirables sont présentés par classe de systèmes d’organes MedDRA et fréquence : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000 ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 1 : Effets indésirables
| Classe de systèmes d’organes | Très fréquent | Fréquent | Peu fréquent |
Affections psychiatriques | Insomnie | ||
| Affections du système nerveux | Céphalée | Vertiges | |
| Affections cardiaques | Palpitations | ||
Affections hépatobiliaires | Hypertransaminasémie | ||
| Affections de la peau et du tissu sous-cutané | Prurit Éruption cutanée | ||
| Affections musculo-squelettiques et du tissu conjonctif | Arthralgie Douleur dans les extrémités | ||
| Affections du rein et des voies urinaires | Protéinurie | ||
| Investigations | Diminution du taux d’œstrone (hommes) Augmentation du taux de testostérone libre (hommes) |
| Classe de systèmes d’organes | Très fréquent | Fréquent | Peu fréquent |
Augmentation du taux sanguin de testostérone (hommes) Diminution du taux d’œstradiol (hommes) |
Description de certains effets indésirables
Hypertransaminasémie
Dans les études ENERGIZE et ENERGIZE-T, 2 des 301 patients (0,66 %) traités par Pyrukynd ont présenté des effets indésirables évocateurs de lésions hépatocellulaires pendant la période en double aveugle. Trois autres patients ont présenté des effets indésirables évocateurs de lésions hépatocellulaires pendant les périodes d’extension en ouvert après le passage du placebo à Pyrukynd. Pour 2 des 5 patients, les effets étaient graves (nécessitant une hospitalisation) et pour les 3 autres, les effets n’étaient pas graves. Ces effets ont été caractérisés par une apparition dans les 6 premiers mois de traitement, avec des augmentations maximales du taux d’alanine aminotransférase > 5 × LSN. Tous les patients ont arrêté le traitement par Pyrukynd, et ces effets se sont améliorés à l’arrêt du traitement. Aucun des effets n’a entraîné d’insuffisance hépatique, de transplantation hépatique ou le décès.
Modifications des taux d’hormones sexuelles
Le mitapivat est un inhibiteur faible de l’aromatase in vitro. Dans l’étude ENERGIZE, 15 hommes sur 46 (32,6 %) ont présenté des augmentations du taux de testostérone au-dessus des valeurs normales et des diminutions des taux d’œstrone et d’œstradiol en dessous de la limite inférieure de la normale ont été observées chez 18 hommes sur 46 (39,1 %) et chez 2 hommes sur 46 (4,3 %), respectivement. Dans l’étude ENERGIZE-T, 25 hommes sur 79 (31,6 %) ont présenté des augmentations du taux de testostérone au-dessus des valeurs normales et des diminutions des taux d’œstrone et d’œstradiol en dessous de la limite inférieure de la normale ont été observées chez 46 hommes sur 79 (58,2 %) et 15 hommes sur 79 (19,0 %), respectivement. Ces modifications des taux d’hormones se sont maintenues pendant le traitement par Pyrukynd. Chez les patients ayant arrêté le traitement par Pyrukynd, les modifications des taux d’hormones étaient réversibles. L’analyse des hormones sexuelles chez les patientes était limitée en raison des variations physiologiques des taux d’hormones prévisibles pendant le cycle menstruel normal et des différents types de contraceptifs hormonaux utilisés par les patientes.
Insomnie
Dans l’étude ENERGIZE, une insomnie a été rapportée chez 35 des 129 (27,1 %) patients qui recevaient Pyrukynd et 5 des 63 (7,9 %) patients qui recevaient le placebo. Dans l’étude ENERGIZE-T, une insomnie a été rapportée chez 38 des 172 (22,1 %) patients qui recevaient Pyrukynd et chez 8 des 85 (9,4 %) patients qui recevaient le placebo.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n’existe aucune donnée sur le surdosage pour le mitapivat.
En cas de surdosage, les patients doivent recevoir un traitement symptomatique et des mesures de soutien appropriées doivent être mises en place si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Autres médicaments utilisés en hématologie, Code ATC : B06AX04
Mécanisme d’action
Le mitapivat est un activateur de la pyruvate kinase qui agit en se liant directement au tétramère de pyruvate kinase.
Dans la thalassémie, les déséquilibres de la production de la chaîne de globine pendant l’érythropoïèse provoquent une augmentation du stress oxydatif, ce qui entraîne une érythropoïèse et une hémolyse inefficaces. Le mitapivat améliore l’homéostasie énergétique, la longévité des globules rouges, l’érythropoïèse inefficace et l’hémolyse en augmentant l’activité de la pyruvate kinase.
Effets pharmacodynamiques
Chez les volontaires en bonne santé et les patients atteints de thalassémie, des diminutions des taux de 2,3-diphosphoglycérate et des augmentations du taux d’ATP ont été observées après l’administration de mitapivat à l’état d’équilibre.
Efficacité et sécurité cliniques
L’efficacité de Pyrukynd a été évaluée dans deux études cliniques de phase III internationales menées chez des patients atteints d’alpha- et de bêta-thalassémie : études ENERGIZE et ENERGIZE-T.
Patients atteints de thalassémie non dépendante des transfusions (ENERGIZE) L’efficacité de Pyrukynd a été évaluée dans une étude clinique internationale, randomisée, en double aveugle, contrôlée par placebo (ENERGIZE) menée auprès de 194 patients adultes atteints d’alpha- ou de bêta-thalassémie non dépendante des transfusions, définis comme n’ayant pas reçu plus de 5 unités de GR transfusées au cours de la période de 24 semaines précédant la randomisation et aucune transfusion de GR dans les 8 semaines précédant le consentement éclairé et pendant la période de sélection. Les patients étaient inclus s’ils présentaient un diagnostic documenté de thalassémie (bêta-thalassémie avec ou sans mutations du gène de l’alpha-globine, HbE/bêta-thalassémie, ou alpha-thalassémie/hémoglobinose H) et une concentration d’Hb initiale ≤ 100 g/l (≤ 10 g/dl ; ≤ 6,2 mmol/l). Les patients étaient exclus s’ils présentaient une maladie cardiaque ou pulmonaire active et/ou non contrôlée. La randomisation a été stratifiée en fonction du taux initial d’Hb (≤ 90 g/l versus 91-100 g/l ; ≤ 9 g/dl vs 9,1-10 g/dl ; ≤ 5,6 mmol/l vs > 5,6-6,2 mmol/l) et du génotype de la thalassémie (alpha-thalassémie/hémoglobinose H versus bêta-thalassémie).
Parmi les 194 patients présentant une alpha- ou bêta-thalassémie non dépendante des transfusions, 130 patients ont été randomisés pour recevoir 100 mg de Pyrukynd deux fois par jour pendant la période en double aveugle de 24 semaines. La durée médiane du traitement par Pyrukynd était de 24,1 semaines (intervalle : 1,1 à 28,1 semaines). Au total, 97 (75 %) patients ont été exposés à Pyrukynd pendant > 24 semaines. Parmi les 194 patients randomisés, l’âge médian était de 41,0 ans (tranche d’âge : 18 à 69 ans) et 36,6 % étaient des hommes ; l’origine ethnique a été rapportée chez 99 % des patients : 56,2 % étaient caucasiens, 39,2 % asiatiques, 1,0 % noirs ou afro-américains, 0,5 % d’origine multiraciale et 2,1 % d’origine inconnue.
Les caractéristiques cliniques initiales sont présentées dans le tableau 2.
Tableau 2 : Caractéristiques initiales de la maladie chez les patients atteints de thalassémie non dépendante des transfusions (ENERGIZE)
| Caractéristiques initiales de la maladie1 | Pyrukynd N = 130 | Placebo N = 64 | Total N = 194 |
Hémoglobine (g/l)2, n Médiane (min, max) | 130 83,88 (53,0 ; 104,0) | 64 84,17 (58,5 ; 107,0) | 194 84,00 (53,0 ; 107,0) |
| Génotype de la thalassémie, n (%) alpha-thalassémie/hémoglobinose H bêta-thalassémie | 42 (32,3) 88 (67,7) | 20 (31,3) 44 (68,8) | 62 (32,0) 132 (68,0) |
Fardeau transfusionnel (unités de GR)3, n (%) 0 1-2 3-5 | 114 (87,7) 10 (7,7) 6 (4,6) | 54 (84,4) 7 (10,9) 3 (4,7) | 168 (86,6) 17 (8,8) 9 (4,6) |
Réticulocyte (fraction de 1), n Médiane (min, max) | 122 0,05 (0,003 ; 0,298) | 58 0,04 (0,000 ; 0,219) | 180 0,05 (0,000 ; 0,298) |
Bilirubine indirecte (µmol/l), n Médiane (min, max) | 130 23,38 (2,2 ; 155,8) | 62 22,63 (2,7 ; 81,6) | 192 23,00 (2,2 ; 155,8) |
LDH (U/L), n Médiane (min, max) | 130 263,50 (107,5 ; 1 207,5) | 64 267,25 (110,0 ; 1 009,0) | 194 265,00 (107,5 ; 1 207,5) |
Concentration hépatique en fer (mg/g), n Médiane (min, max) | 98 3,93 (0,75 ; 27,19) | 52 2,76 (0,75 ; 18,53) | 150 3,64 (0,75 ; 27,19) |
| Antécédents de splénectomie, n (%) | 47 (36,2) | 25 (39,1) | 72 (37,1) |
| Antécédents de cholécystectomie, n (%) | 45 (34,6) | 16 (25,0) | 61 (31,4) |
| Antécédents de traitement chélateur du fer, n (%) | 46 (35,4) | 22 (34,4) | 68 (35,1) |
Hb : hémoglobine, LDH : lactate déshydrogénase, GR : globules rouges
1 n est le nombre de patients sans données manquantes.
2 Taux initial d’Hb en g/dl : médian 8,40 (intervalle : 5,3 à 10,7). Taux initial d’Hb en mmol/l : médian 5,21 (intervalle : 3,3 à 6,6).
3 Nombre total d’unités de GR transfusées au cours de la période de 24 semaines précédant la randomisation.
Parmi les 62 patients randomisés présentant une alpha-thalassémie non dépendante des transfusions, l’âge médian était de 39,0 ans (tranche d’âge : 18 à 67 ans) et 17,7 % étaient des hommes ; l’origine ethnique a été rapportée chez 98,4 % des patients : 59,7 % étaient asiatiques, 35,5 % caucasiens, et 3,2 % d’origine inconnue. Au cours de la période de 24 semaines précédant la randomisation, 95,2 % des patients n’avaient reçu aucune transfusion de GR, 3,2% avaient reçu 1 à 2 unités de GR et 1,6 % 3 à 5 unités de GR. À l’entrée dans l’étude, le taux médian d’Hb était de 87,00 g/l (intervalle : 53,0 à 103,0) ou de 8,70 g/dl (intervalle : 5,3 à 10,3) ou de 5,39 mmol/l (intervalle : 3,3 à 6,4), le taux médian de réticulocytes (fraction de 1) était de 0,04 (intervalle : 0,010 à 0,221), le taux médian de bilirubine indirecte était de 17,74 µmol/l (intervalle : 2,7 à 155,8), le taux médian de LDH était de 242,75 U/l (intervalle : 110,0 à 886,0), et la concentration hépatique médiane en fer était de 2,57 mg/g (intervalle : 0,75 à 14,14) ; 16,1 % des patients avaient des antécédents de splénectomie, 22,6% des antécédents de cholécystectomie et 19,4 % des antécédents de traitement par chélateurs du fer.
Le critère d’évaluation principal, la réponse en termes d’Hb, était défini comme une augmentation ≥ 10 g/l (≥ 1 g/dl ; ≥ 0,62 mmol/l) du taux moyen d’Hb entre la semaine 12 et la semaine 24, par rapport à la valeur initiale. Les résultats d’efficacité sont présentés dans le tableau 3.
Tableau 3 : Résultats d’efficacité chez les patients atteints de thalassémie non dépendante des transfusions (ENERGIZE)
| Pyrukynd N = 130 | Placebo N = 64 | Différence | ||
| Critère principal | n (%) | n (%) | Différence ajustée (%) (IC à 95 %) | Valeur p1 |
| Réponse en termes d’Hb2 | 55 (42,3) | 1 (1,6) | 40,9 (32,0 ; 49,8) | < 0,0001 |
| Critères secondaires | Moyenne des MC (IC à 95 %) | Moyenne des MC (IC à 95 %) | Différence de la moyenne des MC (IC à 95 %) | Valeur p1 |
| Hémoglobine (g/l)3 | 8,57 (7,26 ; 9,88) | -1,06 (-2,77 ; 0,65) | 9,63 (7,80 ; 11,46) | < 0,0001 |
| FACIT-Fatigue4 | 4,85 (3,41 ; 6,30) | 1,46 (-0,43 ; 3,34) | 3,40 (1,21 ; 5,59) | 0,0026 |
IC : intervalle de confiance, Hb : hémoglobine, MC : moindres carrés
1 Toutes les valeurs p sont bilatérales et tous les résultats sont statistiquement significatifs. 2 Pour la réponse en termes d’Hb, la différence est ajustée en fonction des facteurs de stratification de la randomisation, qui comprenaient les taux d’Hb (≤ 9,0 g/dL versus 9,1 à 10,0 g/dL) et le génotype de la thalassémie (alpha-thalassémie/hémoglobinose H versus bêta-thalassémie). La valeur p bilatérale est basée sur la méthode pondérée stratifiée de Mantel-Haenszel avec ajustement pour les facteurs de stratification de la randomisation.
3 Variation par rapport à la valeur initiale du taux moyen d’Hb entre la semaine 12 et la semaine 24. La différence ajustée en g/dl est de 0,96 (IC à 95 % : 0,78 à 1,15). La différence ajustée en mmol/l est de 0,60 (IC à 95 % : 0,48 à 0,71).
4 Variation par rapport à la valeur initiale du score moyen de l’échelle d’évaluation fonctionnelle du traitement des maladies chroniques (Functional Assessment of Chronic Illness Therapy, FACIT)-Fatigue entre la semaine 12 et la semaine 24. Le score total FACIT-Fatigue varie de 0 à 52, un score plus élevé indiquant une meilleure qualité de vie liée à la santé.
Remarque : pour les critères d’évaluation de la variation du taux moyen d’Hb entre la semaine 12 et la semaine 24 par rapport à la valeur initiale et de la variation du score FACIT-Fatigue moyen entre la semaine 12 et la semaine 24, les IC à 95 % et les valeurs p bilatérales sont basés sur un modèle d’analyse de covariance (ANCOVA), qui comprenait la variation par rapport à la valeur initiale comme variable dépendante, le groupe de traitement comme variable indépendante et la valeur initiale et les facteurs de stratification de la randomisation comme covariables.
La majorité des patients du bras Pyrukynd a présenté une augmentation du taux moyen d’Hb par rapport à la valeur initiale entre les semaines 12 et 24 (Figure 1). L’administration de Pyrukynd a entraîné des augmentations précoces et durables du taux d’Hb (Figure 2). Avec la poursuite de l’exposition à Pyrukynd pendant la période d’extension en ouvert, les augmentations des taux d’Hb se sont maintenues avec, à la semaine 48, une variation moyenne par rapport à la valeur initiale de 9,3 g/l (IC à 95 % : 7,67 à 10,97) ou 0,9 g/dl (IC à 95 % : 0,77 à 1,10) ou 0,6 mmol/l (IC à 95 % : 0,48 à 0,68).
Figure 1 : Variation moyenne par rapport à la valeur initiale du taux d’hémoglobine entre la semaine 12 et la semaine 24 par patient - tous les patients randomisés (ENERGIZE)
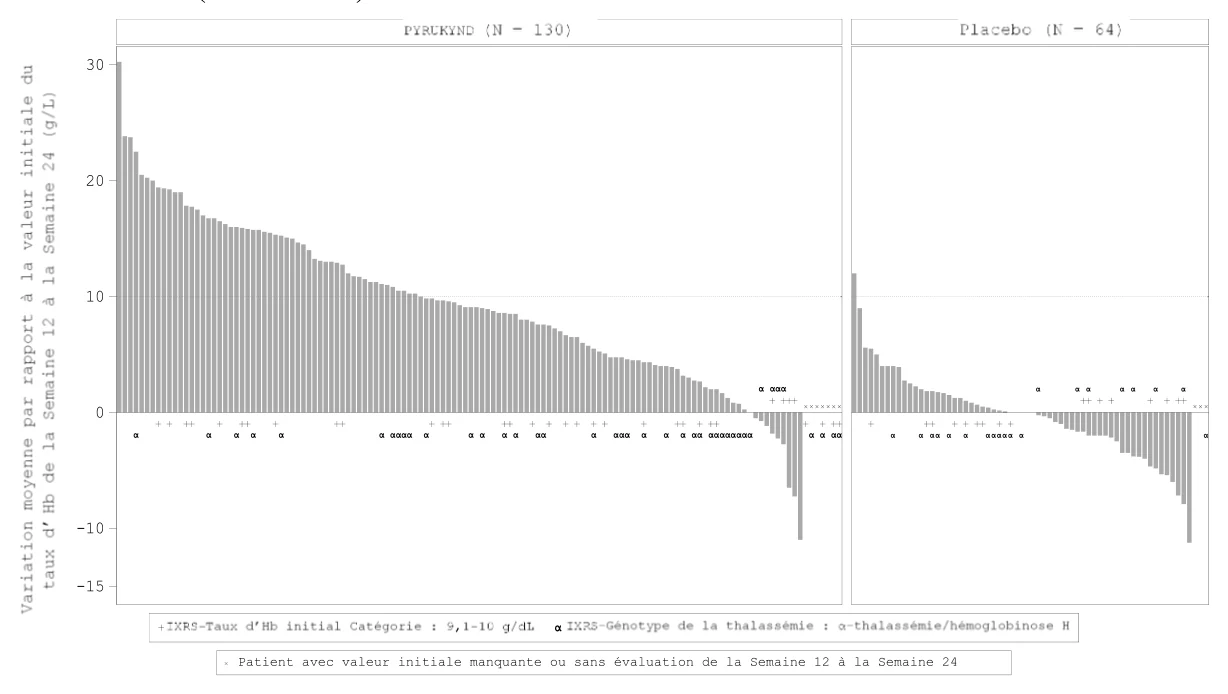
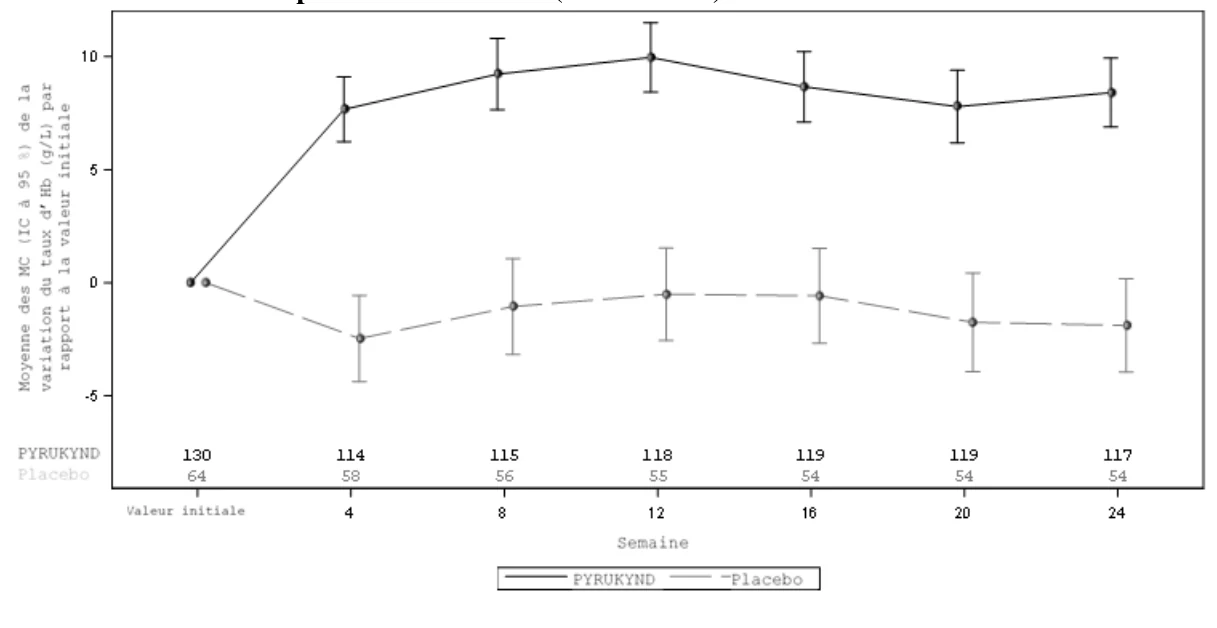
Figure 2 : Variation par rapport à la valeur initiale du taux d’hémoglobine au fil du temps - tous les patients randomisés (ENERGIZE)
Sur les 55 patients présentant une réponse en termes d’Hb dans le bras Pyrukynd, l’augmentation moyenne du taux d’Hb était de 15,55 g/l (1,56 g/dl ou 0,96 mmol/l) et la durée médiane de la réponse était de 19,6 semaines (intervalle : 4,0 à 23,4+ semaines) pendant la période en double aveugle de 24 semaines. Avec la poursuite de l’exposition à Pyrukynd pendant la période d’extension en ouvert jusqu’à 126,1 semaines au total, la durée médiane de la réponse était de 32,9 semaines (intervalle : 15,4 à 99,3+ semaines).
Les patients du bras Pyrukynd ont présenté une amélioration par rapport au placebo de la variation entre l’inclusion et la semaine 24 pour 2 marqueurs de l’hémolyse (taux de bilirubine indirecte [-10,62 µmol/l (IC à 95 % : -13,74 à -7,50)] et taux de lactate déshydrogénase [-24,28 U/l (IC à 95 % : -45,40 à -3,15]) et 1 marqueur de l’érythropoïèse (rapport réticulocytes/érythrocytes [-0,0135 (IC à 95 % : -0,0217 à -0,0053)]) ; aucune amélioration pour les patients du bras Pyrukynd par rapport au placebo n’a été observée pour le taux d’haptoglobine ou d’érythropoïétine.
Au cours du traitement par Pyrukynd, la concentration hépatique en fer a été évaluée uniquement pendant la période d’extension en ouvert. Les patients traités par Pyrukynd ont présenté une amélioration de la variation moyenne de la concentration hépatique en fer à la semaine 48 pendant la période d’extension en ouvert par rapport à la valeur initiale de -0,84 mg/g (IC à 95 % : -1,33 à -0,36).
Les patients étaient fatigués au moment de l’inclusion, ce qui se traduisait par un score FACIT-Fatigue moyen d’environ 36 dans les bras Pyrukynd et placebo. Une proportion plus élevée de patients dans le bras Pyrukynd que dans le bras placebo a présenté un seuil de variation intra-patient significatif pour le score FACIT-Fatigue, défini comme une amélioration ≥ 4,5 points par rapport à la valeur initiale du score FACIT-Fatigue moyen entre la semaine 12 et la semaine 24 [14,2 % (IC à 95 % : 1,1 à 27,2)] (Figure 3).
Figure 3 : Variation moyenne par rapport à la valeur initiale du score FACIT-Fatigue entre la semaine 12 et la semaine 24 - tous les patients randomisés (ENERGIZE)
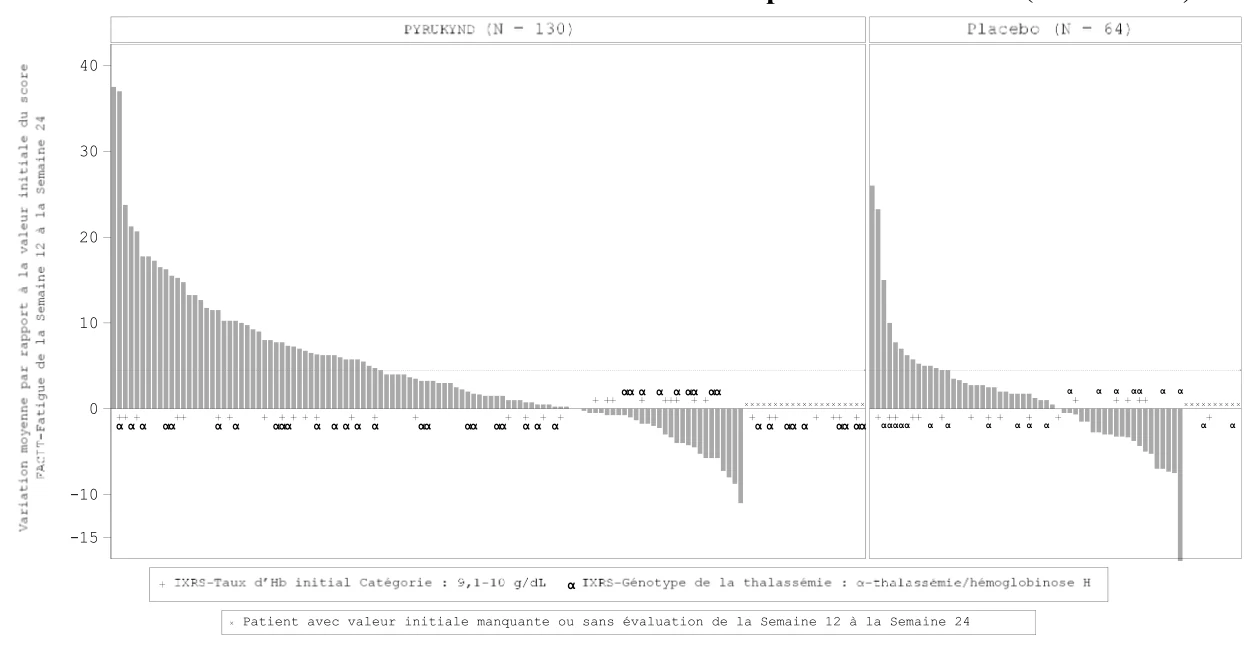
Remarque : la ligne en pointillés représente le seuil de variation intra-patient significatif pour le score FACIT-Fatigue.
À l’inclusion, la distance moyenne au test de marche de 6 minutes (TDM6) était de 422 mètres dans le bras Pyrukynd et de 412 mètres dans le bras placebo. Les patients du bras Pyrukynd ont présenté une amélioration de la capacité de marche par rapport à ceux du bras placebo, telle qu’évaluée par la variation de la distance parcourue au test TDM6 entre l’inclusion et la semaine 24. La variation moyenne des MC (ET) était de 30,48 mètres (5,651) dans le bras Pyrukynd et de 7,11 mètres (7,346) dans le bras placebo. La différence moyenne des MC (ET) était de 23,36 mètres (8,337) (IC à 95 % : 6,90 à 39,83).
Patients atteints d’une thalassémie dépendante des transfusions (ENERGIZE-T) L’efficacité de Pyrukynd a été étudiée dans une étude clinique internationale, randomisée, en double aveugle, contrôlée par placebo (ENERGIZE-T) menée auprès de 258 patients adultes atteints d’alpha- ou de bêta-thalassémie dépendante des transfusions, définie comme des patients ayant reçu 6 à 20 unités de GR transfusés et avec au maximum une période de 6 semaines sans transfusion au cours des 24 semaines précédant la randomisation. Les patients étaient inclus s’ils présentaient un diagnostic documenté de thalassémie (bêta-thalassémie avec ou sans mutations du gène de l’alpha-globine, HbE/bêta-thalassémie ou alpha-thalassémie/hémoglobinose H). Les patients étaient exclus s’ils présentaient une maladie cardiaque ou pulmonaire active et/ou non contrôlée. La randomisation a été stratifiée par région géographique (Amérique du Nord et Europe vs Asie-Pacifique vs Reste du monde) et génotype de la thalassémie (β0/β0 vs non-β0/β0).
Parmi les 258 patients présentant une alpha- ou bêta-thalassémie dépendante des transfusions, 171 patients ont été randomisés pour recevoir 100 mg de Pyrukynd deux fois par jour pendant la période en double aveugle de 48 semaines. La durée médiane du traitement par Pyrukynd était de 48,1 semaines (intervalle : 0,3 à 59,9 semaines). Au total, 104 (60,5 %) patients ont été exposés à Pyrukynd pendant > 48 semaines. Parmi les 258 patients randomisés, l’âge médian était de 33,5 ans (tranche d’âge : 18 à 67 ans) et 47,3 % étaient des hommes ; 62,0 % étaient originaires d’Amérique du Nord et d’Europe, 18,2 % d’Asie-Pacifique et 19,8 % du reste du monde ; l’origine ethnique a été rapportée chez 95,7 % des patients : 60,1 % étaient caucasiens, 30,2 % asiatiques, 0,8 % noirs ou afro-américains, 0,8 % d’origine multiraciale et 3,9 % d’origine inconnue.
Les caractéristiques initiales de la maladie sont présentées dans le Tableau 4.
Tableau 4 : Caractéristiques initiales de la maladie chez les patients atteints de thalassémie dépendante des transfusions (ENERGIZE-T)
| Caractéristiques initiales de la maladie1 | Pyrukynd N = 171 | Placebo N = 87 | Total N = 258 |
Hémoglobine (g/l), n1 Médiane (min, max) | 171 89,60 (51,0 ; 118,4) | 87 89,20 (51,2 ; 109,1) | 258 89,35 (51,0 ; 118,4) |
Génotype de la thalassémie, n (%) bêta0/bêta0 non-bêta0/bêta0 alpha-thalassémie/hémoglobinose H bêta-thalassémie | 75 (43,9) 96 (56,1) 9 (5,3) 162 (94,7) | 39 (44,8) 48 (55,2) 3 (3,4) 84 (96,6) | 114 (44,2) 144 (55,8) 12 (4,7) 246 (95,3) |
Fardeau transfusionnel (unités de GR), n (%)2 ≤ 12 > 12 | 54 (31,6) 117 (68,4) | 21 (24,1) 66 (75,9) | 75 (29,1) 183 (70,9) |
Concentration hépatique en fer (mg/g), n Médiane (min, max) | 133 4,58 (0,37 ; 28,21) | 74 4,43 (0,37 ; 20,47) | 207 4,55 (0,37 ; 28,21) |
| Antécédents de splénectomie, n (%) | 92 (53,8) | 49 (56,3) | 141 (54,7) |
| Antécédents de cholécystectomie, n (%) | 42 (24,6) | 24 (27,6) | 66 (25,6) |
| Antécédents de traitement chélateur du fer, n (%) | 165 (96,5) | 87 (100) | 252 (97,7) |
Hb : hémoglobine, GR : globules rouges
1 n est le nombre de patients sans données manquantes.
2 Le seuil d’Hb avant transfusion est la moyenne de tous les taux d’Hb avant transfusion pour les transfusions de GR administrées pendant la période de 24 semaines précédant la randomisation. Seuil d’Hb avant transfusion en g/dl : médian 8,94 (intervalle : 5,1 à 11,8). Seuil d’Hb avant transfusion en mmol/l : médian 5,54 (intervalle : 3,2 à 7,3).
3 Nombre total d’unités de GR transfusées au cours des 24 semaines précédant la randomisation.
Parmi les 12 patients randomisés présentant une alpha-thalassémie dépendante des transfusions, l’âge médian était de 42,0 ans (tranche d’âge : 25 à 62 ans) et 41,7 % étaient des hommes ; l’origine ethnique a été rapportée chez 100 % des patient s : 58,3% étaient asiatiques, 25,0% caucasiens, et 16,7 % d’origine inconnue ; 66,7 % étaient originaires d’Amérique du Nord et d’Europe et 33,3 % originaires d’Asie-Pacifique. Au cours de la période de 24 semaines précédant la randomisation, 75,0 % des patients ont reçu ≤ 12 unités de GR transfusés et 25,0 % > 12 unités de GR transfusés. À l’entrée dans l’étude, le seuil médian d’Hb avant transfusion était de 79,90 g/l (intervalle : 58,7 à 91,9) ou 7,99 g/dl (intervalle : 5,9 à 9,2) ou 4,95 mmol/l (intervalle : 3,6 à 5,7) et la concentration hépatique médiane en fer était de 6,3 mg/g (intervalle : 1,22 à 16,11) ; 25,0 % des patients avaient des antécédents de splénectomie, 16,7 % des antécédents de cholécystectomie et 100 % des antécédents de traitement par chélateurs du fer.
Les résultats d’efficacité, y compris les critères d’évaluation principaux et secondaires qui caractérisent la durabilité de l’effet de Pyrukynd par rapport au placebo sur la charge transfusionnelle, sont présentés dans le Tableau 5.
Tableau 5 : Résultats d’efficacité chez les patients atteints de thalassémie dépendante des transfusions (ENERGIZE-T)
| Pyrukynd N = 171 | Placebo N = 87 | Différence | ||
| Critère principal | n (%) | n (%) | Différence ajustée2 (%) (IC à 95 %) | Valeur p1 |
TRR : réduction ≥ 50 % des unités de GR transfusées avec une réduction ≥ 2 unités de GR transfusées, pendant toute période consécutive de 12 semaines jusqu’à la semaine 48 par rapport à l’inclusion | 52 (30,4) | 11 (12,6) | 17,6 (8,0 ; 27,2) | 0,0003 |
| Critères secondaires | n (%) | n (%) | Différence ajustée2 (%) (IC à 95 %) | Valeur p1 |
| Réduction ≥ 50 % par rapport à l’inclusion des unités de GR transfusées pendant toute période consécutive de 24 semaines | 23 (13,5) | 2 (2,3) | 11,1 (5,1 ; 17,0) | 0,0003 |
| Réduction ≥ 33 % par rapport à l’inclusion des unités de GR entre la semaine 13 et la semaine 48 | 25 (14,6) | 1 (1,1) | 13,4 (7,7 ; 19,1) | < 0,0001 |
| Réduction ≥ 50 % par rapport à l’inclusion des unités de GR entre la semaine 13 et la semaine 48 | 13 (7,6) | 1 (1,1) | 6,4 (1,9 ; 10,9) | 0,0056 |
IC : intervalle de confiance, GR : globules rouges, TRR : réponse en termes de réduction des transfusions (transfusion reduction response)
1 Toutes les valeurs p sont bilatérales et tous les résultats sont statistiquement significatifs. 2 La différence est ajustée en fonction des facteurs de stratification de randomisation, qui comprenaient la région géographique (Amérique du Nord et Europe contre Asie-Pacifique contre reste du monde) et le génotype de la thalassémie (β0/β0 contre non-β0/β0). La valeur p bilatérale est basée sur la méthode pondérée stratifiée de Mantel-Haenszel avec ajustement pour les facteurs de stratification de la randomisation.
Pendant la période en double aveugle, 17 (9,9 %) patients du bras Pyrukynd et 1 (1,1 %) patient du bras placebo ont obtenu une indépendance transfusionnelle, définie comme une absence de transfusion pendant au moins 8 semaines consécutives jusqu’à la semaine 48. Trois patients du bras Pyrukynd n’ont pas reçu de transfusions pendant la période en double aveugle de 48 semaines. À la fin de la période en double aveugle, 4 patients du bras Pyrukynd étaient restés sans transfusion pendant > 40 semaines, dont 1 patient pendant 59,9 semaines. Avec la poursuite de l’exposition à Pyrukynd pendant la période d’extension en ouvert jusqu’à 99,3 semaines au total, 3 patients du bras Pyrukynd n’ont reçu aucune transfusion pendant 64,3, 75,0 et 77,1 semaines.
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Pyrukynd dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement des alpha- et bêta-thalassémies non dépendantes ou dépendantes de transfusions (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Sujets âgés
Le nombre de patients âgés de 65 ans et plus inclus dans les études cliniques de Pyrukynd n’était pas suffisant pour permettre de déterminer si ces patients répondent différemment des patients plus jeunes.
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du mitapivat a été caractérisée chez des adultes volontaires sains et des patients atteints de thalassémie. Après administration orale, le mitapivat est rapidement absorbé, fortement distribué et présente une clairance faible.
Une auto-induction de la clairance du mitapivat a été observée après des administrations répétées.
Il a été observé une variabilité faible à modérée de la pharmacocinétique du mitapivat chez les adultes volontaires sains.
Absorption
Le mitapivat était rapidement absorbé après administration de doses uniques et répétées chez des volontaires sains et des patients atteints de thalassémie. Les valeurs médianes du Tmax à l’état d’équilibre étaient de 0,5 à 1 heure post-dose dans l’intervalle de doses étudiées (5 mg à 700 mg deux fois par jour).
La biodisponibilité absolue après administration d’une dose unique était d’environ 73 %.
Effet des aliments
Après administration d’une dose unique avec un repas hyperlipidique (environ 900 à 1 000 calories au total, dont 500 à 600 calories provenant de lipides, 250 calories de glucides et 150 calories de protéines) chez des volontaires sains, il n’a pas été observé de modification de l’ASCinf du mitapivat, tandis que la Cmax a diminué de 42 %. L’administration du mitapivat avec un repas hyperlipidique n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique du mitapivat.
Distribution
La liaison du mitapivat aux protéines plasmatiques est élevée (97,7 %), avec une faible distribution dans les érythrocytes. Le volume de distribution (Vz) moyen est de 135 litres.
Biotransformation
Les études in vitro ont montré que le mitapivat est métabolisé principalement par le CYP3A4. Après administration orale d’une dose unique de 120 mg de mitapivat radiomarqué chez des volontaires sains, le mitapivat sous forme inchangée était le principal composant en circulation.
Études d’interactions in vitro
Voies métaboliques
Le mitapivat est un inducteur du CYP3A4 et peut également être un inducteur des CYP2B6, CYP2C8, CYP2C9, CYP2C19 et de l’UGT1A1. Le mitapivat peut être un inhibiteur du CYP3A4.
Transporteurs
Le mitapivat est un substrat de la P-Gp et peut être un inducteur et un inhibiteur de celle-ci.
Élimination
Après administration à jeun d’une dose orale unique de mitapivat (5 à 2 500 mg) chez des volontaires sains, la demi-vie d’élimination (t1/2) moyenne est de 16,2 à 79,3 heures.
Après administration d’une dose orale unique de mitapivat radiomarqué chez des volontaires sains, la fraction totale de récupération de la dose radioactive administrée était de 89,1 %, dont 49,6 % dans les urines (2,6 % sous forme inchangée) et 39,6 % dans les fèces (moins de 1 % sous forme inchangée).
Populations particulières
Il n’a pas été observé d’effets cliniquement pertinents de l’âge, du sexe, du groupe ethnique ou du poids sur la pharmacocinétique du mitapivat.
Sujets âgés
Sept patients âgés de 65 ans et plus ont reçu le mitapivat dans les études cliniques ENERGIZE et ENERGIZE-T. Il n’a pas été observé de différences de la pharmacocinétique chez ces patients par rapport aux patients plus jeunes.
Insuffisance hépatique
La pharmacocinétique du mitapivat a été étudiée chez des patients adultes atteints d’insuffisance hépatique (classe B de Child-Pugh). Après une administration orale unique de 50 mg de mitapivat, l’exposition au mitapivat (ASC∞) chez des patients présentant une insuffisance hépatique modérée était supérieure de 36 % par rapport à celle des patients ayant une fonction hépatique normale. Cette différence d’exposition n’est pas considérée comme cliniquement significative. Les valeurs des moyennes géométriques de la Cmax étaient similaires dans les groupes. Aucune modification majeure de la liaison aux protéines plasmatiques ni de la demi-vie d’élimination n’a été observée chez les patients présentant une insuffisance hépatique modérée par rapport aux témoins en bonne santé. Le mitapivat n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh).
Insuffisance rénale
Les effets de l’insuffisance rénale sur la pharmacocinétique du mitapivat ont été évalués dans les analyses pharmacocinétiques de population. Elles incluaient 12 patients présentant une insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] ≥ 60 et < 90 mL/min/1,73 m2) et 5 patients présentant une insuffisance rénale modérée (DFGe ≥ 30 et < 60 mL/min/1,73 m2). L’ASC à l’état d’équilibre était comparable chez les patients atteints d’insuffisance rénale légère et chez les patients ayant une fonction rénale normale. La moyenne géométrique des ASC à l’état d’équilibre chez le faible nombre de patients présentant une insuffisance rénale modérée était plus élevée que chez les patients ayant une fonction rénale normale, mais dans l’intervalle des ASC à l’état d’équilibre observées chez ces derniers (voir rubrique 4.2). Il n’existe pas de données chez les patients présentant une insuffisance rénale sévère.
Population pédiatrique
La pharmacocinétique du mitapivat chez les enfants et adolescents âgés de moins de 18 ans n’a pas été étudiée.
5.3 Données de sécurité préclinique
Le mitapivat n’a pas été cancérogène chez la souris transgénique rasH2 après administration deux fois par jour pendant au moins 26 semaines à des doses allant jusqu’à une dose quotidienne totale maximale de 500 mg/kg/jour chez les mâles (différence de 4,8 fois par rapport à l’exposition chez l’homme) et de 250 mg/kg/jour chez les femelles (différence de 1,9 fois par rapport à l’exposition chez l’homme).
Dans l’étude de cancérogenèse de deux ans chez le rat, des lésions prolifératives et néoplasiques ont été observées dans le foie, la thyroïde, les ovaires et le pancréas. Les anomalies dans le foie et la thyroïde ont été imputées à l’induction des enzymes du CYP et considérées comme spécifiques aux rongeurs. Dans les ovaires, une augmentation de l’incidence et/ou de la sévérité des hyperplasies de la granulosa et/ou des cellules lutéales ou granuleuses a été constatée à des valeurs de l’ASC0-12 h supérieures de plus de 86 fois aux valeurs observées en clinique à la dose maximale recommandée chez l’homme (DMRH) de 100 mg deux fois par jour. Une augmentation de l’incidence et/ou de la sévérité des hyperplasies et adénomes acineux bénins dans le pancréas exocrine a été observée chez les mâles de tous les groupes de dose (30, 100 et 300 mg/kg/jour) : il n’a pas été établi de dose sans effet. L’incidence des anomalies pancréatiques était juste en dehors de l’intervalle observé dans le passé à la dose de 300 mg/kg/jour (correspondant à 35 fois l’ASC0-12 h chez l’homme à la DMRH) chez l’espèce étudiée. La pertinence chez l’homme de l’observation d’anomalies pancréatiques n’est pas connue.
Le mitapivat n’a pas été mutagène dans un essai in vitro de mutation reverse sur bactéries (test d’Ames). Le mitapivat n’a pas été clastogène dans un essai in vitro des micronoyaux sur lymphocytes humains ni dans un essai in vivo des micronoyaux dans la moelle osseuse chez le rat.
Dans les études du développement embryonnaire et fœtal, des effets indésirables ont été observés chez les fœtus à des valeurs de l’ASC0-12 h représentant 48 fois (chez le rat) et 2,4 fois (chez le lapin) la valeur de l’ASC0-12 h chez l’homme à la DMRH.
Dans une étude de toxicité embryonnaire et fœtale chez le rat, l’administration orale de mitapivat a entraîné des effets indésirables chez les fœtus, incluant une diminution du nombre et du pourcentage moyens de fœtus viables dans la portée, une diminution du poids moyen des fœtus et des malformations externes, des tissus mous et squelettiques liées au produit étudié. La dose sans effet nocif observé (DSENO) maternelle et fœtale a été établie à 50 mg/kg/jour (correspondant à 10 fois l’ASC0-12 h chez l’homme à la DMRH).
Dans une étude de toxicité embryonnaire et fœtale chez le lapin, l’administration orale de mitapivat a entraîné une diminution du poids moyen des fœtus. Il n’a pas été observé d’effet sur la morphologie des fœtus. La DSENO maternelle et fœtale a été établie à 60 mg/kg/jour (correspondant à 1,1 fois l’ASC0-12 h chez l’homme à la DMRH).
Dans les études de toxicité sur le développement pré- et post-natal et de toxicologie chez les animaux juvéniles effectuées chez le rat, le mitapivat a entraîné une mortalité périnatale liée à une dystocie ou à un allongement de la mise bas induits par le médicament aux doses ≥ 50 mg/kg/jour (correspondant à ≥ 15 fois l’ASC0-12 h chez l’homme à la DMRH).
Dans une étude de la fertilité et du développement embryonnaire précoce chez le rat, l’administration orale de mitapivat deux fois par jour à des doses allant jusqu’à 300 mg/kg/jour chez les mâles et 200 mg/kg/jour chez les femelles avant et pendant l’accouplement, et poursuivie chez les femelles pendant la période d’organogenèse, n’a pas entraîné d’effet indésirable sur la fertilité mâle ou femelle. Des anomalies réversibles des organes reproducteurs chez les mâles et les femelles, considérées comme étant liées à l’inhibition de l’aromatase, ont été observées. Chez les mâles, des anomalies microscopiques réversibles (dégénérescence des tubes séminifères, rétention des spermatides, corps résiduels atypiques dans les testicules et augmentation de l’incidence des débris cellulaires dans les épididymes) corrélées à des anomalies du spermogramme (diminution de la motilité et de la densité des spermatozoïdes, augmentation du nombre de spermatozoïdes anormaux) ont été observées à des valeurs de l’ASC0-12 h représentant ≥ 18 fois l’exposition chez l’homme à la DMRH. Chez les femelles, il a été observé une diminution du nombre de phases d’œstrus avant la cohabitation à des valeurs de l’ASC0-12 h représentant 37 fois l’exposition chez l’homme à la DMRH ; cette modification s’est résolue après l’arrêt de l’administration.
Dans les études de toxicologie en administration répétée effectuées chez des rats mâles et femelles, des modifications des organes reproducteurs qui étaient imputables à l’inhibition de l’aromatase ont été constatées. Chez les mâles, il a été observé une diminution du poids des glandes annexes et une augmentation du poids des testicules ainsi que des anomalies microscopiques dans les testicules et les glandes annexes à des valeurs de l’ASC0-12 h représentant ≥ 3,5 fois l’exposition chez l’homme à la DMRH. Chez les femelles, une augmentation du poids des ovaires et une diminution du poids de l’utérus et des anomalies microscopiques dans les ovaires et le vagin ont été constatées à des valeurs de l’ASC0-12 h représentant 2,3 fois l’exposition chez l’homme à la DMRH. Toutes les anomalies ont été réversibles.
Dans une étude de toxicologie chez des animaux juvéniles débutée chez des rats âgés de 7 jours traités jusqu’à la maturité sexuelle, la majorité des anomalies liées au traitement ont été considérées comme étant liées à l’inhibition de l’aromatase. Chez les mâles, des anomalies microscopiques dans les testicules ont été observées à partir de la dose faible de 30 mg/kg/jour (correspondant à 1,1 fois l’ASC0-12 h chez l’homme à la DMRH) et un retard de la maturité sexuelle, des anomalies du spermogramme et des modifications du comportement d’accouplement et de la fertilité ont été observés à des doses ≥ 150 mg/kg/jour (correspondant à ≥ 17 fois l’ASC0-12 h chez l’homme à la DMRH). Chez les femelles, des modifications du cycle œstral ont été constatées à la dose élevée de 200 mg/kg/jour (correspondant à 45 fois l’ASC0-12 h chez l’homme à la DMRH). Toutes les modifications des organes reproducteurs qui étaient évaluables ont été réversibles totalement ou en partie. Des diminutions (chez les mâles) et des augmentations (chez les femelles) du poids liées au traitement ont été observées aux doses correspondant à ≥ 15 fois l’ASC0-12 h chez l’homme à la DMRH ; elles n’ont pas été réversibles chez les femelles. Des anomalies osseuses, incluant une diminution de la masse et de la densité osseuses, ont été observées à des expositions représentant ≥ 1,1 fois (chez les mâles) et ≥ 15 fois (chez les femelles) l’exposition chez l’homme. Ces anomalies ont été totalement réversibles chez les femelles ; chez les mâles, elles ont été totalement réversibles à une exposition représentant 1,1 fois l’exposition chez l’homme et partiellement réversibles aux expositions plus élevées.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Cellulose microcristalline
Croscarmellose sodique
Mannitol (E421)
Fumarate de stéaryle sodique
Pelliculage
Hypromellose (E464)
Dioxyde de titane (E171)
Lactose monohydraté
Triacétine
Laque aluminique d’indigotine (E132)
Macrogol (polyéthylène glycol) (E1521)
Encre d’impression
Gomme laque (E904)
FD&C Bleu n° 1/Laque d’aluminium bleu brillant FCF (E133)
Dioxyde de titane (E171)
Hydroxyde d’ammonium (E527)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Peut être conservé à une température ambiante (ne dépassant pas 25 °C), pendant une période unique maximale de 3 mois, après quoi il doit être jeté.
6.5 Nature et contenu de l’emballage extérieur
Les comprimés pelliculés de Pyrukynd sont présentés en étuis portefeuilles en PVC/PCTFE/Al emballés dans des boîtes.
Boîte contenant 56 comprimés pelliculés dans quatre étuis portefeuilles contenant chacun 14 comprimés pelliculés.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Amsterdam
Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1662/007
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 9 novembre 2022
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.