


Résumé des caractéristiques - Redemplo
1. DÉNOMINATION DU MÉDICAMENT
Redemplo 25 mg solution injectable en seringue préremplie
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque seringue préremplie unidose contient du plozasiran sodium équivalent à 25 mg de plozasiran dans 0,5 mL de solution.
Chaque mL de solution contient 50 mg de plozasiran.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection)
Solution limpide, incolore à jaune, ayant un pH d’environ 4,7-5,6 et une osmolalité de 320-380 mOsm/kg.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Redemplo est indiqué en complément d’un régime alimentaire adapté pour réduire le taux de triglycérides chez les patients adultes présentant un syndrome de chylomicronémie familiale (SCF) (voir la rubrique 4.2 pour les critères de sélection des patients).
4.2 Posologie et mode d’administration
Le traitement doit être instauré et surveillé par un médecin expérimenté dans le traitement de patients présentant un SCF.
Sélection des patients
Avant d’envisager l’utilisation de Redemplo, il est important que le diagnostic de SCF d’un patient soit confirmé soit par un test génétique, soit par la présence des critères cliniques suivants : taux de triglycérides (TG) à jeun ≥ 10 mmol/L (≥ 880 mg/dL) réfractaires à un traitement hypolipidémiant standard et au moins l’un des éléments suivants : antécédents de pancréatite aiguë non liée à l’alcool ou à une lithiase biliaire, antécédents d’hospitalisations répétées pour des douleurs abdominales sévères sans autre cause explicative, antécédents de pancréatite dans l’enfance, ou antécédents familiaux de pancréatite induite par une hypertriglycéridémie.
Posologie
La dose recommandée de plozasiran est de 25 mg, administrée par injection sous-cutanée unique tous les 3 mois.
Dose oubliée
En cas d’oubli d’une dose, le plozasiran doit être administré dès que possible. Par la suite, l’administration doit être reprise tous les 3 mois à partir de la dernière dose administrée.
Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans et plus (voir la rubrique 5.2).
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] ≥ 60 et ˂ 90 mL/min) ou modérée (DFGe ≥ 30 et ˂ 60 mL/min). Le plozasiran n’a pas été étudié chez les patients présentant une insuffisance rénale sévère ou une insuffisance rénale terminale (DFGe ˂ 30 mL/min) et doit uniquement être administré à ces patients si le bénéfice clinique attendu l’emporte sur le risque potentiel (voir la rubrique 5.2).
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients présentant un taux d’aspartate aminotransférase (ASAT) dépassant la limite supérieure de la normale (LSN) et un taux de bilirubine totale inférieur ou égal à la LSN, ou un taux de bilirubine totale supérieur à 1 à 1,5 fois la LSN et tout taux d’ASAT. Le plozasiran n’a pas été étudié chez les patients présentant une insuffisance hépatique modérée ou sévère et doit uniquement être administré à ces patients si le bénéfice clinique attendu l’emporte sur le risque potentiel (voir la rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité de ce médicament chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Ce médicament est destiné à être administré par voie sous-cutanée uniquement. Il ne doit pas être administré par voie intramusculaire ou intraveineuse.
Chaque seringue préremplie est à usage unique.
La première injection administrée par le patient ou l’aidant doit être réalisée sous la supervision d’un professionnel de santé qualifié.
Les sites d’injection comprennent le haut du bras (en cas d’administration par un aidant), la cuisse et l’abdomen (en évitant une zone de 5 cm autour du nombril). Ce médicament ne doit pas être injecté dans une zone où la peau est douloureuse, ecchymotique, rouge, indurée, lésée ou présentant des cicatrices ou des vergetures. Ce médicament ne doit pas être injecté dans une zone où d’autres médicaments sont injectés.
Pour les instructions concernant la manipulation du médicament avant administration, voir la rubrique 6.6.
Des instructions détaillées d’utilisation sont fournies à la fin de la notice.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Hyperglycémie
Des données indiquent que le plozasiran peut augmenter la glycémie chez certains patients. Une hyperglycémie est survenue chez davantage de patients sous plozasiran que de patients sous placebo au cours des études contrôlées par placebo (voir la rubrique 4.8). Certains patients atteints de diabète ou présentant un risque accru de développer un diabète peuvent développer un degré d’hyperglycémie nécessitant un traitement prescrit pour le diabète. Ces patients doivent faire l’objet d’une surveillance clinique et biochimique conformément aux recommandations nationales.
Teneur en sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude clinique d’interaction n’a été réalisée.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l’utilisation du plozasiran chez la femme enceinte. Les études effectuées chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la reproduction (voir la rubrique 5.3).
Par mesure de précaution, il est préférable d’éviter l’utilisation du plozasiran pendant la grossesse.
Allaitement
On ne sait pas si le plozasiran ou ses métabolites sont excrétés dans le lait maternel. Il n’existe pas de données sur l’excrétion du plozasiran ou de ses métabolites dans le lait animal. Un risque pour les nouveau-nés et les nourrissons ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec le plozasiran en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Il n’existe pas de données cliniques sur l’effet de ce médicament sur la fertilité humaine. Le plozasiran n’a pas eu d’effet sur la fertilité chez le rat. L’ensemble des données obtenues chez le singe et le rat indique qu’il est peu probable que les poids inférieurs des organes reproducteurs observés dans un sous-ensemble de singes mâles aient une pertinence clinique et le risque pour la fertilité masculine et le développement des organes reproducteurs mâles chez l’humain est faible (voir la rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le plozasiran n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquents étaient l’hyperglycémie (12,8 %), la céphalée (6,8 %), la nausée (4,7 %) et la réaction au site d’injection (4,7 %).
Les événements indésirables ayant entraîné l’arrêt du traitement étaient l’hyperglycémie (0,7 %) et l’urticaire (0,7 %).
Liste tabulée des effets indésirables
Le Tableau 1 présente les effets indésirables signalés chez les patients traités par 25 mg de plozasiran dans le cadre de trois études cliniques contrôlées par placebo (deux études de phase II menées chez des patients présentant une hypertriglycéridémie sévère et une hypertriglycéridémie modérée et une étude de phase III menée chez des patients présentant un SCF).
Les effets indésirables sont présentés par classe de systèmes d’organes MedDRA et par fréquence. Les catégories de fréquence sont définies de la manière suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 1. Effets indésirables
| Classe de systèmes d’organes | Effet indésirable | Fréquence |
| Troubles du métabolisme et de la nutrition | Hyperglycémiea | Très fréquent |
| Affections du système nerveux | Céphalée | Fréquent |
| Affections gastro-intestinales | Nausée | Fréquent |
| Affections hépatobiliaires | Trouble hépatique (ALAT augmentée, ASAT augmentée) | Peu fréquent |
| Troubles généraux et anomalies au site d’administration | Réaction au site d’injectiona | Fréquent |
ALAT = alanine aminotransférase ; ASAT = aspartate aminotransférase
a Voir la rubrique « Description de certains effets indésirables »
Description de certains effets indésirables
Hyperglycémie
Dans les études contrôlées par placebo, une hyperglycémie est survenue chez 12,8 % des patients recevant le plozasiran et 9,8 % des patients recevant le placebo. Le pourcentage de patients de chaque groupe qui ont arrêté le traitement en raison d’une hyperglycémie était respectivement de 1,4 % et 0 % pour le plozasiran et le placebo. Chez les patients traités par plozasiran, les événements d’hyperglycémie comprenaient : glucose sanguin augmenté (1,4 %), diabète (1,4 %), hémoglobine glycosylée augmentée (4,1 %), hyperglycémie (1,4 %) et diabète sucré de type 2 (5,4 %) (voir la rubrique 4.4).
Réaction au site d’injection
Dans les études contrôlées par placebo, des réactions au site d’injection sont survenues chez 4,7 % des patients recevant le plozasiran et 1,2 % des patients recevant le placebo. Tous ces effets indésirables étaient de sévérité légère. Aucun patient n’a arrêté le traitement, ni eu besoin d’ajustements ou de report de l’administration en raison d’une réaction au site d’injection. Chez les patients traités par plozasiran, les événements de réaction au site d’injection comprenaient : érythème au site d’injection (0,7 %), douleur au site d’injection (2,7 %) et réaction au site d’injection (1,4 %). L’incidence des événements de réaction au site d’injection était la plus élevée après la première dose et diminuait avec les doses suivantes.
Valeurs biologiques
Transaminases hépatiques augmentées
Dans les études cliniques de phase II et de phase III, les élévations supérieures à la LSN des transaminases hépatiques étaient plus fréquentes chez les patients sous plozasiran que chez les patients sous placebo. Des élévations transitoires asymptomatiques des taux d’ALAT et d’ASAT supérieures à 3 fois la LSN sont survenues respectivement chez 1,5 % et 0,7 % des participants traités par plozasiran. Ces élévations n’ont pas progressé jusqu’à dépasser le seuil de 5 fois la LSN et n’ont pas nécessité d’ajustement posologique ou d’arrêt du traitement.
Taux de LDL-C
Le traitement par plozasiran peut augmenter le taux de cholestérol à lipoprotéines de basse densité (LDL-C). Dans les études cliniques, le taux de LDL-C médian a augmenté d’environ 0,55 mm/L par rapport à la valeur initiale pour atteindre 1,0-1,1 mmol/L au mois 10, les taux se stabilisant généralement par la suite.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Des doses atteignant 100 mg de plozasiran (4 fois la dose recommandée) ont été administrées dans des études de phase I et n’ont pas entraîné de problème de sécurité. Il n’existe pas de traitement spécifique pour un surdosage de plozasiran. En cas de surdosage, le patient doit faire l’objet d’un traitement symptomatique, et des mesures de soutien doivent être mises en place, au besoin.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : agents modifiant les lipides, autres agents modifiant les lipides, code ATC : non encore attribué
Mécanisme d’action
Le plozasiran est un petit ARN interférent (siRNA ou pARNi, oligonucléotide double brin) conjugué à la N-acétylgalactosamine afin de faciliter son acheminement et son absorption par les hépatocytes. Dans les hépatocytes, le plozasiran dégrade de façon sélective l’ARNm de l’apolipoprotéine C3 (APOC3) par le mécanisme d’interférence ARN, ce qui aboutit à une réduction des taux de protéine APOC3 hépatique et sérique. En conséquence, cela augmente l’activité de la lipoprotéine lipase et la captation par les hépatocytes des résidus de lipoprotéines riches en TG, ce qui entraîne une diminution des TG sériques.
Effets pharmacodynamiques
Dans l’étude PALISADE, l’administration de 25 mg de plozasiran tous les 3 mois chez des patients présentant un SCF a diminué les taux d’APOC3, de TG, de cholestérol non-HDL lipoprotéines autres que de haute densité (non-HDL-C) et de cholestérol à lipoprotéines de très basse densité (VLDL-C) (voir également « Efficacité clinique » ci-dessous) et a augmenté les taux de HDL-C et de LDL-C. Les taux de LDL-C sont restés dans les limtes normales chez la plupart des patients. Les réductions médianes des taux sériques à jeun de protéine APOC3 et de TG au mois 1 étaient respectivement de 95 % et 85 %, ce qui suggère que l’état d’équilibre pharmacodynamique est atteint après la première dose.
Électrophysiologie cardiaque
Des doses de 100 mg de plozasiran (4 fois la dose recommandée) n’ont pas entraîné d’allongement cliniquement significatif de l’intervalle QT.
Efficacité clinique
Étude PALISADE menée auprès de patients présentant un SCF
PALISADE est une étude clinique randomisée, en double aveugle, contrôlée par placebo menée auprès de 75 patients adultes présentant un SCF qui suivaient un régime pauvre en graisses. Les patients âgés de 18 ans et plus ont reçu 4 injections sous-cutanées uniques de 25 mg de plozasiran (N=23), 50 mg de plozasiran (N=22) ou un placebo (N=19), administrées tous les 3 mois. Les patients inclus ayant reçu un diagnostic de SCF avec un taux de TG à jeun supérieur ou égal à 10 mmol/L (≥ 880 mg/dL), réfractaires à un traitement hypolipidémiant standard.
Un diagnostic de SCF était défini par des antécédents de taux de TG à jeun supérieur à 11,3 mmol/L (˃ 1 000 mg/dL) et :
- Soit un test génétique confirmant le diagnostic (N=41 [54,7 %]) ou des preuves d’une activité réduite de la lipoprotéine lipase (LPL) ;
- Soit un diagnostic clinique de SCF (N=34 [45,3 %]) avec des antécédents de pancréatite aiguë non liée à l’alcool ou une lithiase biliaire, des antécédents d’hospitalisations répétées pour des douleurs abdominales sévères sans cause identifiable, des antécédents de pancréatite dans l’enfance, ou des antécédents familiaux de pancréatite induite par une hypertriglycéridémie.
L’âge moyen était de 46 ans, avec une proportion plus élevée de patientsde moins de 50 ans dans le groupe plozasiran 50 mg (83,3 %) que dans les groupes plozasiran 25 mg (57,7%) ou placebo (56 %). L’étude a inclus 9 patients âgés de 65 ans et plus (12 %) et 2 patients âgés de 75 ans et plus (3 %). Environ la moitié des patients dans chaque groupe de traitement étaient des hommes. La plupart des patients étaient d’origine caucasienne (73,3 %) ou Asiatiques (21,3 %). L’indice de masse corporelle (IMC) moyen était de 25,5 kg/m2 ; 53,3 % des participants étaient en surpoids (IMC ≥ 25 kg/m2). L’étude a inclus 41 patients dont le diagnostic de SCF était confirmé génétiquement et 34 patients dont le diagnostic de SCF n’était pas confirmé génétiquement. Chez les patients qui ont reçu le plozasiran, cinq variants étaient représentés : APOA5 - 2,3 %, APOC2 - 2,3 %, GPIHBP1 - 9,1 %, LMF1 - 6,8 %, LPL - 81,8 %. Au total, 89,3 % des patients avaient présenté un épisode antérieur de pancréatite. Les pourcentages de patients recevant un traitement de réduction des TG à l’inclusion étaient les suivants : 66,7 % prenaient des fibrates, 29,3 % prenaient de l’icosapent éthyl, des acides gras oméga-3 ou de l’huile de poisson et 45,3 % prenaient des statines.
La majorité des patients ont reçu les 4 doses prévues ; 24 patients (92,3 %) du groupe plozasiran 25 mg, 22 patients (91,7 %) du groupe plozasiran 50 mg et 19 patients (76,0 %) du groupe placebo.
Le critère d’évaluation principal d’efficacité était la variation médiane en pourcentage du taux de TG à jeun au mois 10 par rapport à la valeur initiale. A 10 mois, le plozasiran a réduit de façon statistiquement significative les taux médians de TG à jeun à la dose recommandée de 25 mg (voir le Tableau 2). Les effets réducteurs des TG de a dose de 50 mg de plozasiran n’a pas apporté de bénéfique thérapeutique supplémentaire par rapport à la dose recommandée de 25 mg.
Dans l’étude PALISADE, l’administration de 25 mg de plozasiran tous les 3 mois chez des patients présentant un SCF a réduit significativement le taux médian de protéine APOC3 sérique à jeun de 93 % (p < 0,0001).
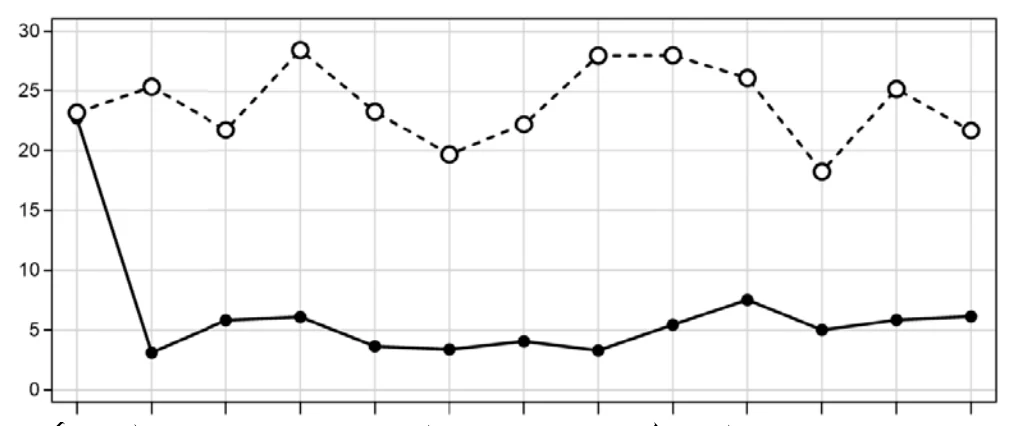
Les réductions des taux de TG observées chez les patients traités par plozasiran étaient visibles au mois 1 (première mesure post-inclusion) et sont restées stables tout au long des 12 mois de l’étude PALISADE et n’ont connu que de petites fluctuations entre les valeurs maximales et minimales (voir la Figure 1). Les taux médians de TG mesurés à différents moments au cours de la période de traitement étaient en dessous du seuil reconnu de 5,7 mmol/L (500 mg/dL) associé à un risque accru de pancréatite aiguë (voir la Figure 1).
Tableau 2. Différence médiane de la variation en pourcentage par rapport à la valeur initiale des taux de TG et d’APOC3 à jeun chez les patients présentant un SCF au mois 10 dans l’étude PALISADE
| Groupe de traitement | Placebo | Plozasiran 25 mg |
| Taux initial de TG (mmol/L) | ||
| N | 25 | 26 |
| Médiane | 23,2 | 22,7 |
| Taux de TG au mois 10 (mmol/L) | ||
| N | 19 | 24 |
| Médiane | 18,2 | 5,0 |
| Variation médiane en pourcentage du taux de TG à jeun au mois 10 par rapport à la valeur initiale | -17 | -80 |
| Différence par rapport au placebo | -58,7 | |
| IC À 95 % | -89,6 ; -27,9 | |
| Valeur p | p < 0,0001 | |
| Variation médiane en pourcentage du taux d’APOC3 à jeun au mois 10 par rapport à la valeur initiale | -1,3 | -93,0 |
| Différence par rapport au placebo | -90,5 | |
| IC À 95 % | -108,3 ; -72,7 | |
| Valeur p | p < 0,0001 | |
APOC3 = apolipoprotéine C3 ; IC = intervalle de confiance ; SCF = syndrome de chylomicronémie familiale ; TG = triglycéride.
Figure 1: Taux absolus médians de triglycérides à jeun chez les patients présentant un SCF au cours de l’étude PALISADE
Visite
Placebo (combinés) Plozasiran 25 mg
Nombre de sujets lors de la visite
Placebo
(combinés)
Plozasiran 25 mg
* Représente le calendrier d’administration dans l’étude PALISADE. 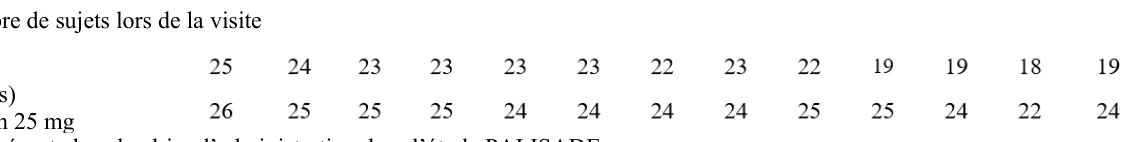
 Une analyse de sous-groupes des patients présentant un SCF confirmé génétiquement par rapport aux patients présentant un SCF diagnostiqué cliniquement a montré que les patients présentaient une réponse au plozasiran sur les TG similaire indépendamment de leurs caractéristiques génétiques confirmées.
Chez les patients ayant des mesures de TG à jeun au mois 10, tous les patients du groupe plozasiran 25 mg ont présenté une diminution par rapport à l’inclusion et environ 80 % des patients ont présenté une réduction d’au moins 50 % par rapport à l’inclusion. Par ailleurs, par rapport au placebo, les doses combinées de 25 mg et 50 mg de plozasiran ont significativement réduit l’incidence de la pancréatite aiguë (rapport de cotes ou odds ratio OR, 0,169 ; p = 0,0292). Le risque de pancréatite aiguë était réduit de 83 % dans les groupes plozasiran combinés par rapport au groupe placebo, 7 événements de pancréatite étant survenus chez 5 patients (20 %) du groupe placebo et 2 événements de pancréatite étant survenus chez 2 patients (4 %) dans les groupes plozasiran combinés.
Étude d’extension en ouvert (EEO) PALISADE menée auprès de patients présentant un SCF Sur les 64 patients qui ont terminé les 12 mois de traitement de l’étude randomisée, 62 (97 %) ont intégré la période d’EEO. Parmi ces patients, 18 (29 %) avaient reçu le placebo (groupe placebo/plozasiran) et 44 (71 %) avaient reçu le plozasiran (groupe plozasiran/plozasiran) pendant la période randomisée.
Comme attendu, les valeurs médianes absolues de TG à jeun lors de l’inclusion dans l’EEO (mois 12) étaient supérieures chez les patients qui avaient reçu le placebo pendant la période randomisée (groupe placebo/plozasiran ; 23,76 mmol/L [2 103 mg/dL]) par rapport au groupe plozasiran/plozasiran (6,31 mmol/L [558 mg/dL]). Il convient de noter que chez les patients du groupe placebo/plozasiran, les taux médians de TG étaient déjà descendus à un niveau similaire à ceux du groupe plozasiran/plozasiran après un mois de traitement par plozasiran (mois 13 ; 3,67 mmol/L [325 mg/dL; -87,96 %] et 6,0 mmol/L [531 mg/dL ; -75,23 %] dans les groupes placebo/plozasiran et plozasiran/plozasiran respectivement). En tenant compte de la variabilité attendue des taux de TG à jeun et des mesures prises au nadir, ces réductions se sont maintenues jusqu’au mois 18 de la période d’EEO.
Immunogénicité
Dans l’étude PALISADE, aucun des 50 patients présentant un SCF traités par plozasiran sur une période de 12 mois n’a développé d’anticorps anti-médicament (AAM) induits ou stimulés par le traitement. Il n’y avait aucune donnée indiquant que la pharmacodynamique ou l’efficacité du plozasiran changeaient au fil du temps à la suite de plusieurs administrations de plozasiran. Aucun effet indésirable lié à une réaction immunitaire systémique n’a été observé chez les patients traités par plozasiran.
Population pédiatrique
L’agence européenne des médicaments a reporté l’obligation de soumettre les résultats d’études réalisées avec le plozasiran dans un ou plusieurs sous-groupes de la population pédiatrique pour le traitement du syndrome de chylomicronémie familiale (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Aprèsune injection sous cutanée unique de 25 mg de plozasiran, la concentration plasmatique maximale (Cmax) était de 68,5 ng/mL. Le temps médian pour atteindre la Cmax (Tmax) était de 6 heures.
Le plozasiran n’a pas été administré par voie intraveineuse dans les études cliniques, il n’existe donc pas de données de biodisponibilité absolue chez l’humain. À la suite d’une administration sous-cutanée chez le singe cynomolgus, la biodisponibilité absolue du plozasiran a été estimée à 40 %.
Distribution
Après des injections sous cutanées répétées de 25 mg de plozasiran, le plozasiran est distribué dans le plasma et l’eau extracellulaire de l’organisme avec un volume de distribution apparent (Vz/F) de 146 L dans la phase terminale d’élimination. Une fois dans la circulation systémique, le plozasiran est distribué principalement vers le foie. Dans le plasma, le plozasiran a une fraction non liée de 22 %.
Les études in vitro suggèrent que le plozasiran n’est pas un substrat, un inhibiteur ou un inducteur de transporteurs. Il ne devrait donc pas provoquer ou être affecté par des interactions médiées par des transporteurs.
Biotransformation
Le plozasiran est principalement métabolisé par des nucléases dans le foie en oligonucléotides plus courts de longueurs variées. Les études in vitro suggèrent que le plozasiran n’est pas un substrat des enzymes du cytochrome P450 (CYP450).
Les études in vitro suggèrent que le plozasiran n’est pas un substrat, un inhibiteur ou un inducteur des enzymes du CYP450. Il ne devrait donc pas provoquer ou être affecté par des interactions médiées par les enzymes du CYP450.
Élimination
La demi-vie d’élimination terminale du plozasiran dans le plasma est d’environ 3-4 heures. La clairance systémique apparente moyenne est de 33,8 L/heure. Environ 16-19 % de la dose de plozasiran sont excrétés dans l’urine.
Linéarité/non-linéarité
Le plozasiran a présenté une pharmacocinétique indépendante du temps à la suite d’injections sous-cutanées répétées. Après plusieurs administrations, les taux plasmatiques de plozasiran (Cmax, AUC0-t et AUC0-inf) ont augmenté proportionnellement à la dose dans la plage de doses de 10 à 50 mg.
Relations pharmacocinétique/pharmacodynamique
Le plozasiran est actif à l’intérieur des hépatocytes avec une activité pharmacodynamique prolongée qui n’est pas liée à son profil pharmacocinétique dans le compartiment plasmatique. La longue durée d’action dépasse la demi-vie d’élimination plasmatique de 3-4 heures. La réponse pharmacodynamique est probablement saturée à la dose recommandée de 25 mg de plozasiran tous les 3 mois.
Immunogénicité
Dans l’étude PALISADE, aucun des 50 patients présentant un SCF traités par plozasiran sur une période de 12 mois n’a développé d’anticorps anti-médicament (AAM) induits ou stimulés par le traitement. Il n’y avait aucune donnée indiquant que la pharmacocinétique du plozasiran évoluait au fil du temps après plusieurs administrations de plozasiran.
Populations particulières
Personnes âgées
Aucune différence cliniquement significative de la pharmacocinétique du plozasiran n’a été observée en fonction de l’âge dans une analyse pharmacocinétique de population sur des données obtenues chez des sujets adultes sains et des patients (N=146) ; 65-74 ans (N=16) ; 75-85 ans (N=4) (voir la rubrique 4.2).
Insuffisance rénale
Aucune différence cliniquement significative de la pharmacocinétique du plozasiran n’a été observée en fonction de la présence d’une insuffisance rénale légère (DFGe ≥ 60 et ˂ 90 mL/min) ou modérée (DFGe ≥ 30 et ˂ 60 mL/min) dans une analyse pharmacocinétique de population sur des données de 23 et 4 patients présentant respectivement une insuffisance rénale légère et modérée. Le plozasiran n’a pas été étudié chez les patients présentant une insuffisance rénale sévère ou une insuffisance rénale terminale (DFGe ˂ 30 mL/min) (voir la rubrique 4.2).
Insuffisance hépatique
Aucune différence cliniquement significative de la pharmacocinétique du plozasiran n’a été observée dans une analyse pharmacocinétique de population de 4 patients présentant une élévation de l’ASAT dépassant la LSN et un taux de bilirubine totale inférieur ou égal à la LSN, ou un taux de bilirubine total supérieur à 1 à 1,5 fois la LSN et tout taux d’ASAT. Le plozasiran n’a pas été étudié chez les patients présentant une insuffisance hépatique modérée ou sévère (voir la rubrique 4.2).
Poids, IMC
Les expositions plasmatiques au plozasiran (Cmax et ASC) sont généralement inférieures chez les patients ayant un poids ou un IMC plus élevé sans que l’efficacité du traitement soit réduite, et aucun ajustement posologique n’est donc recommandé chez les patients présentant un poids plus élevé.
Sexe, origine ethnique
Aucune différence cliniquement significative de la pharmacocinétique du plozasiran n’a été observée en fonction du sexe ou de l’origine ethnique dans une analyse pharmacocinétique de population qui incluait des données provenant de 65 (44,5 %) femmes et 81 (55,5 %) hommes de diverses origines ethniques (67,1 % d’origine caucasienne, 11,0 % d’origine africaine ou afro-américaine, 9,6 % d’Asiatiques, 2,1 % de natifs d’Hawaï ou des îles du Pacifique et 10,3 % d’origine multi-ethnique ou inconnue).
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, de toxicologie en administration répétée, de génotoxicité, de cancérogenèse, et des fonctions de reproduction et de développement, n’ont pas révélé de risque particulier pour l’Homme.
Dans une étude de développement pré et postnatal réalisée chez l’animal, un nombre accru de mort-nés et une réduction de l’indice de naissances vivantes ont été observés à la dose élevée, avec une marge de sécurité ajustée à la surface corporelle de 3,1 à 31 fois la dose sans effet nocif observé (DSENO) maternelle/postnatale.
Il n’existe pas de données sur l’excrétion du plozasiran ou de ses métabolites dans le lait chez l’animal.
Dans une étude de cancérogénicité de 2 ans chez le rat, des adénomes hépatocellulaires bénins et une faible incidence de carcinomes ont été observés à la dose élevée. Les marges de sécurité à la DSENO sont de 10 à 16 fois selon la surface corporelle, et de 60 à 53 fois selon l’ASC pour les mâles et les femelles, respectivement. Bien que la pertinence de ces observations chez l‘Homme soit inconnue, le risque est probablement faible en raison des marges de sécurité élevées.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Chlorure de sodium
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
2 ans
6.4 Précautions particulières de conservation
Conserver au réfrigérateur (2 °C - 8 °C). Ne pas congeler.
Le produit peut être conservé à température ambiante (15 °C - 25 °C) pendant une période unique de 30 jours maximum.
La date d’élimination doit être inscrite sur l’emballage extérieur (c.-à-d. 30 jours maximum après la date à laquelle le produit a été retiré du réfrigérateur).
Le produit doit être jeté s’il n’est pas utilisé dans le délai de 30 jours de conservation à température ambiante ou à la date de péremption imprimée sur l’emballage extérieur, selon la première éventualité.
6.5 Nature et contenu de l’emballage extérieur
Seringue préremplie unidose en verre de type I dotée d’un bouchon-piston en bromobutyle et d’une aiguille munie d’un capuchon. Chaque seringue préremplie contient 0,5 mL de solution injectable.
Boîte de 1 seringue préremplie.
6.6 Précautions particulières d’élimination et de manipulation
Ce médicament doit être inspecté visuellement avant administration. La solution doit être limpide et incolore à jaune. Si la solution est trouble ou contient des particules visibles, le contenu ne doit pas être injecté et le médicament doit être rapporté à la pharmacie.
Il est important de laisser la seringue préremplie revenir à température ambiante (15 °C - 25 °C) avant l’injection. La seringue doit être sortie du réfrigérateur (2 °C - 8 °C) au moins 30 minutes avant utilisation. Aucune autre méthode ne doit être utilisée pour réchauffer la seringue (par exemple eau chaude ou four à micro-ondes).
Chaque seringue préremplie ne doit être utilisée qu’une seule fois, puis doit être placée dans un collecteur d’aiguilles afin de l’éliminer conformément aux recommandations locales.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Arrowhead Pharmaceuticals Ireland Limited
One Spencer Dock
North Wall Quay
Dublin 1
D01 X9R7
Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/26/2041/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation :
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.