


Résumé des caractéristiques - Rybelsus
Rybelsus 1,5 mg comprimésRybelsus 4 mg comprimésRybelsus 9 mg comprimés
1. DÉNOMINATION DU MÉDICAMENT
Rybelsus 1,5 mg comprimés
Rybelsus 4 mg comprimés
Rybelsus 9 mg comprimés
Rybelsus 25 mg comprimés
Rybelsus 50 mg comprimés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Rybelsus 1,5 mg comprimés
Chaque comprimé contient 1,5 mg de sémaglutide*.
Rybelsus 4 mg comprimés
Chaque comprimé contient 4 mg de sémaglutide*.
Rybelsus 9 mg comprimés
Chaque comprimé contient 9 mg de sémaglutide*.
Rybelsus 25 mg comprimés
Chaque comprimé contient 25 mg de sémaglutide*.
Rybelsus 50 mg comprimés
Chaque comprimé contient 50 mg de sémaglutide*.
*analogue du glucagon-like peptide-1 humain (GLP-1) produit dans des cellules Saccharomyces cerevisiae par la technique de l’ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé
Rybelsus 1,5 mg comprimés
Comprimé rond, blanc à jaune pâle (6,5 mm de diamètre), gravé « 1,5 » sur une face et « novo » sur l’autre face.
Rybelsus 4 mg comprimés
Comprimé rond, blanc à jaune pâle (6,5 mm de diamètre), gravé « 4 » sur une face et « novo » sur l’autre face.
Rybelsus 9 mg comprimés
Comprimé rond, blanc à jaune pâle (6,5 mm de diamètre), gravé « 9 » sur une face et « novo » sur l’autre face.
Rybelsus 25 mg comprimés
Comprimé ovale, blanc à jaune pâle (6,8 mm x 12 mm), gravé « 25 » sur une face et « novo » sur l’autre face.
Rybelsus 50 mg comprimés
Comprimé ovale, blanc à jaune pâle (6,8 mm x 12 mm), gravé « 50 » sur une face et « novo » sur l’autre face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Rybelsus est indiqué chez les adultes pour le traitement du diabète de type 2 insuffisamment contrôlé en complément d’un régime alimentaire et d’une activité physique afin d'améliorer le contrôle glycémique :
- en monothérapie, quand l’utilisation de la metformine est considérée comme inappropriée
- en association avec d’autres médicaments destinés au traitement du diabète.
Pour les résultats des études concernant les associations, les effets sur le contrôle glycémique et les événements cardiovasculaires, ainsi que sur les populations étudiées, voir les rubriques 4.4, 4.5 et 5.1.
4.2 Posologie et mode d’administration
Posologie
La dose initiale de sémaglutide est de 1,5 mg une fois par jour pendant un mois. Après un mois de traitement, la dose devra être augmentée à une dose d’entretien de 4 mg une fois par jour. Si nécessaire, la dose peut être augmentée au palier supérieur après au moins un mois de traitement à la dose actuelle. La dose d’entretien quotidienne unique recommandée est de 4 mg, 9 mg, 25 mg et 50 mg.
La dose quotidienne unique maximum recommandée de sémaglutide est de 50 mg. Rybelsus doit toujours être utilisé à raison d’un comprimé par jour. Ne pas prendre plus d’un comprimé par jour pour obtenir l’effet d’une dose plus importante.
Transition entre l'administration orale et sous-cutanée
L'effet du passage du sémaglutide oral à sous cutané n'est pas facilement prévisible car le sémaglutide oral présente une variabilité pharmacocinétique en termes d’absorption plus importante que celle du sémaglutide sous cutané.
Les patients traités par 0,5 mg de sémaglutide sous cutané une fois par semaine peuvent effectuer la transition vers le sémaglutide oral 4 mg ou 9 mg une fois par jour.
Les patients traités par 1 mg de sémaglutide sous cutané une fois par semaine peuvent effectuer la transition vers le sémaglutide oral 9 mg ou 25 mg une fois par jour.
Les patients traités par 2 mg de sémaglutide sous cutané une fois par semaine peuvent effectuer la transition vers le sémaglutide oral 25 mg ou 50 mg une fois par jour.
Les patients peuvent débuter le sémaglutide oral (Rybelsus) une semaine après leur dernière dose de sémaglutide sous cutané.
Lorsque le sémaglutide est utilisé en association à la metformine et/ou à un inhibiteur du co-transporteur de sodium-glucose de type 2 (iSGLT2) ou à la thiazolidinedione, le traitement par metformine et/ou iSGLT2 ou thiazolidinedione peut être poursuivi à la même dose.
Lorsque le sémaglutide est utilisé en association à un traitement par sulfamide hypoglycémiant ou par insuline, une diminution de la dose du sulfamide hypoglycémiant ou de l’insuline pourra être envisagée afin de réduire le risque d’hypoglycémie (voir rubriques 4.4 et 4.8).
Il n’est pas nécessaire de réaliser une auto-surveillance glycémique pour ajuster la dose du sémaglutide. Une autosurveillance glycémique est nécessaire afin d’ajuster la dose du sulfamide hypoglycémiant et de l’insuline, particulièrement au moment de l’instauration par le sémaglutide et de la réduction de la dose d’insuline. Il est recommandé que cette diminution d’insuline soit réalisée de manière progressive.
Oubli de dose
Si une dose est oubliée, elle ne doit pas être prise, et la dose suivante doit être prise le lendemain.
Sujets âgés
Aucun ajustement de la dose n’est nécessaire en fonction de l’âge.
Insuffisance rénale
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère. L’expérience relative à l’utilisation du sémaglutide chez des patients présentant une insuffisance rénale au stade terminal est limitée. Il convient d’être prudent lors du traitement de ces patients avec le sémaglutide oral (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance hépatique. L’expérience relative à l’utilisation du sémaglutide chez des patients présentant une insuffisance hépatique sévère est limitée. Il convient d’être prudent lors du traitement de ces patients avec le sémaglutide (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité de Rybelsus chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Rybelsus est un comprimé pour administration par voie orale une fois par jour.
Ce médicament doit être pris à jeun après une période de jeûne recommandée d’au moins
8 heures (voir rubrique 5.2).
Il doit être avalé entier avec une gorgée d'eau (jusqu’à un demi-verre d’eau équivalent à
120 ml). Les comprimés ne doivent pas être divisés, écrasés ni mâchés, car l’impact sur l’absorption du sémaglutide est inconnu.
- Les patients doivent attendre au moins 30 minutes avant de manger, de boire ou de prendre d’autres médicaments. Si le délai est inférieur à 30 minutes, l’absorption de sémaglutide est diminuée (voir rubriques 4.5 et 5.2).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Générales
Le sémaglutide ne doit pas être utilisé pour le traitement d’une acidocétose diabétique. Des cas d’acidocétose diabétique ont été rapportés chez les patients insulino-dépendants ayant eu un arrêt rapide de leur insuline ou ayant eu une réduction de la dose de leur insuline au moment de l’initiation d’un agoniste des récepteurs du GLP-1 (voir rubrique 4.2).
Il n’y a pas d’expérience clinique chez les patients présentant une insuffisance cardiaque congestive de classe IV New York Heart Association (NYHA), le sémaglutide n’est donc pas recommandé chez ces patients.
Il n’y a pas d’expérience clinique du sémaglutide chez les patients ayant eu une chirurgie bariatrique.
Pneumopathies d’inhalation en association avec une anesthésie générale ou une sédation profonde
Des cas de pneumopathies d’inhalation ont été signalés chez des patients recevant des agonistes des récepteurs du GLP-1 subissant une anesthésie générale ou une sédation profonde. Par conséquent, le risque accru de contenu gastrique résiduel en raison du retard de vidange gastrique (voir rubrique 4.8) doit être pris en considération avant de réaliser des procédures impliquant une anesthésie générale ou une sédation profonde.
Effets gastro-intestinaux et déshydratation
L’utilisation d’agonistes des récepteurs du GLP-1 peut être associée à des réactions indésirables gastro-intestinales. Cela doit être pris en compte lors du traitement de patients présentant une insuffisance rénale, car des nausées, des vomissements et des diarrhées peuvent entraîner une déshydratation qui, dans de rares cas, est susceptible de détériorer la fonction rénale (voir rubrique 4.8). Les patients traités avec le sémaglutide doivent être informés du risque potentiel de déshydratation lié aux effets indésirables gastro-intestinaux et prendre des précautions pour éviter une perte hydrique.
Pancréatite aiguë
Des cas de pancréatite aiguë ont été observés lors de l’utilisation d’agonistes des récepteurs du GLP-1. Les patients doivent être informés des symptômes caractéristiques de la pancréatite aiguë. En cas de suspicion de pancréatite, le sémaglutide devra être arrêté ; si la pancréatite est confirmée, le sémaglutide ne devra pas être réadministré.
Hypoglycémie
Les patients traités par le sémaglutide en association à un sulfamide hypoglycémiant ou à une insuline peuvent présenter une augmentation du risque d’hypoglycémie (voir rubrique 4.8). Le risque d’hypoglycémie peut être diminué en réduisant la dose du sulfamide hypoglycémiant ou de l’insuline lors de l’instauration du traitement par sémaglutide (voir rubrique 4.2).
Rétinopathie diabétique
Un risque accru de complications liées à la rétinopathie diabétique a été observé chez les patients présentant une rétinopathie diabétique et traités par insuline et sémaglutide sous-cutané. Ce risque ne peut donc pas être exclu lors de l'administration du sémaglutide par voie orale (voir rubrique 4.8). Il convient d’être prudent lors de l’utilisation du sémaglutide chez des patients présentant une rétinopathie diabétique. Ces patients doivent faire l’objet d’un suivi attentif et doivent être traités selon les recommandations cliniques. Une amélioration rapide du contrôle glycémique a été associée à une aggravation provisoire de la rétinopathie diabétique, cependant d’autres mécanismes ne peuvent pas être exclus. Un contrôle glycémique à long terme réduit le risque de rétinopathie diabétique.
Il n’y a pas d’expérience avec le sémaglutide oral 25 mg et 50 mg chez les patients présentant un diabète de type 2 et une rétinopathie diabétique non contrôlée ou potentiellement instable.
Neuropathie optique ischémique antérieure non artéritique (NOIAN)
Les données issues d’études épidémiologiques indiquent un risque accru de neuropathie optique ischémique antérieure non artéritique (NOIAN) pendant le traitement par sémaglutide. Aucun délai n’a été identifié vis-à-vis de l’apparition d’une NOIAN après le début du traitement. Une perte soudaine de la vision doit conduire à une consultation ophtalmologique et le traitement par sémaglutide doit être interrompu si le diagnostic de NOIAN est confirmé (voir rubrique 4.8).
Patients avec une gastroparésie
Les patients atteints de gastroparésie traités par le sémaglutide peuvent présenter des effets indésirables gastro-intestinaux plus graves ou plus sévères. Le sémaglutide doit être utilisé avec prudence chez ces patients, et le sémaglutide n’est pas recommandé en cas de gastroparésie sévère (voir rubrique 4.8).
Réponse au traitement
Le respect du schéma posologique est recommandé pour un effet optimal du sémaglutide. Si la réponse au traitement par le sémaglutide est plus faible que prévu, le médecin doit garder à l'esprit que l'absorption du sémaglutide est hautement variable et peut être faible (2 à 4 % des patients ne seront pas exposés) et que la biodisponibilité absolue du sémaglutide est faible.
Teneur en sodium
Comprimés à 1,5 mg, 4 mg et 9 mg : Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé, c’est-à-dire qu’il est essentiellement « sans sodium ».
Comprimés à 25 mg et 50 mg : Ce médicament contient 23 mg de sodium par comprimé, ce qui équivaut à 1 % de l’apport quotidien maximum recommandé par l’OMS de 2 g de sodium pour un adulte.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Le sémaglutide retarde la vidange gastrique, ce qui est susceptible d’influencer l’absorption d’autres médicaments administrés par voie orale.
Effets du sémaglutide sur d’autres médicaments
Thyroxine
L’exposition totale (ASC) à la thyroxine (ajustée en fonction des taux endogènes) a été augmentée de 33 % après administration d’une dose unique de lévothyroxine. L’exposition maximale (Cmax) était inchangée. La surveillance des paramètres thyroïdiens doit être envisagée lors d’un traitement concomitant des patients par sémaglutide et lévothyroxine.
Warfarine et autres dérivés de la coumarine
Le sémaglutide n’a pas modifié l’ASC ou la Cmax de la R- et S-warfarine après une dose unique de warfarine, et l’effet pharmacodynamique de la warfarine tel que mesuré par le rapport normalisé international (INR) n’a pas été affecté de manière cliniquement significative. Toutefois, des cas de diminution de l'INR ont été rapportés lors de l'utilisation concomitante d'acénocoumarol et de sémaglutide. Lors de l’instauration du traitement par le sémaglutide chez des patients sous warfarine ou autres dérivés de la coumarine, il est recommandé de surveiller fréquemment l’INR.
Rosuvastatine
L’ASC de la rosuvastatine a été augmentée de 41 % [IC 90 % : 24 ; 60] lors d’une administration concomitante avec le sémaglutide. Étant donné la large marge thérapeutique de la rosuvastatine, l’importance des modifications de l’exposition n’est pas considérée comme cliniquement significative.
Digoxine, contraceptifs oraux, metformine, furosémide
Aucune modification cliniquement significative de l’ASC ou de la Cmax de la digoxine, des contraceptifs oraux (contenant de l’éthinylestradiol et du lévonorgestrel), de la metformine ou du furosémide n’a été observée lors d’une administration concomitante avec le sémaglutide.
Les interactions avec des médicaments à très faible biodisponibilité (1 %) n'ont pas été évaluées.
Effets d’autres médicaments sur le sémaglutide
Oméprazole
Aucune modification cliniquement significative de l’ASC ou de la Cmax du sémaglutide n’a été observée lors d’une prise avec de l’oméprazole.
Dans un essai évaluant le profil pharmacocinétique du sémaglutide co-administré avec cinq autres comprimés, l’ASC du sémaglutide a diminué de 34 % et la Cmax de 32 %. Ces observations suggèrent que la présence de plusieurs comprimés dans l’estomac influence l’absorption du sémaglutide s’il est administré en même temps. Les patients doivent attendre 30 minutes après l'administration du sémaglutide pour prendre d'autres médicaments par voie orale (voir rubrique 4.2).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception adéquate pendant le traitement par le sémaglutide.
Grossesse
Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3). Il existe des données limitées sur l’utilisation du sémaglutide chez la femme enceinte. Le sémaglutide ne doit donc pas être utilisé pendant la grossesse. En cas de projet de grossesse ou en cas de grossesse, le traitement par sémaglutide doit être interrompu. Le sémaglutide doit être arrêté au moins 2 mois avant un projet de grossesse en raison de sa longue demi-vie (voir rubrique 5.2).
Allaitement
Aucune concentration mesurable de sémaglutide n'a été trouvée dans le lait maternel des femmes qui allaitent. Le salcaprozate de sodium était présent dans le lait maternel et certains de ses métabolites ont été excrétés dans le lait maternel à de faibles concentrations. Un risque pour l’enfant allaité ne pouvant être exclu, Rybelsus ne doit pas être utilisé pendant l’allaitement.
Fertilité
L’effet du sémaglutide sur la fertilité humaine est inconnu. Le sémaglutide n’a pas affecté la fertilité des rats mâles. Chez le rat femelle, une prolongation de la durée de l’œstrus et une légère réduction du nombre d’ovulations ont été observées à des doses associées à une réduction du poids maternel (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le sémaglutide n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines. Cependant, des vertiges peuvent être ressentis, principalement lors de la période d’augmentation de dose. La conduite de véhicules ou l’utilisation de machines doivent être effectuées avec prudence en cas de survenue de vertiges.
Lorsqu’il est utilisé en association à un sulfamide hypoglycémiant ou à une insuline, les patients doivent être informés qu’ils doivent prendre des précautions pour éviter une hypoglycémie lors de la conduite de véhicules ou de l’utilisation de machines (voir rubrique 4.4).
4.8 Effets indésirables
Résumé du profil de sécurité
Lors de 10 essais de phase 3a, 5 707 patients ont été exposés au sémaglutide seul ou en association à d’autres hypoglycémiants. La durée du traitement allait de 26 à 78 semaines. Les effets indésirables les plus fréquemment rapportés pendant les essais cliniques étaient les affections gastro-intestinales, incluant les nausées (très fréquentes), les diarrhées (très fréquentes) et les vomissements (fréquents).
Liste tabulée des effets indésirables
Le tableau 1 répertorie les effets indésirables rapportés lors des essais de phase 3 (décrits plus en détail à la rubrique 5.1) et dans les rapports post-commercialisation chez les patients diabétiques de type 2. La fréquence des effets indésirables (excepté les complications de la rétinopathie diabétique, et la dysesthésie, voir notes du tableau 1) repose sur un ensemble d’essais de phase 3a, excluant l’essai d’évaluation des résultats cardiovasculaires.
Les effets indésirables sont indiqués ci-dessous par classe de systèmes d’organes et par fréquence absolue. Les fréquences sont définies comme suit : très fréquent : (≥ 1/10) ; fréquent : (≥ 1/100, < 1/10) ; peu fréquent : (≥ 1/1 000, < 1/100) ; rare : (≥ 1/10 000, < 1/1 000) ; très rare : (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 1 Fréquence des effets indésirables du sémaglutide oral
| Classe de systèmes d’organes MedDRA | Très fréquent | Fréquent | Peu fréquent | Rare | Très rare | Fréquenc e indétermi née |
Affections du système immunitaire | Hypersensibi litéc | Réaction anaphylacti que | ||||
Troubles du métabolisme et de la nutrition | Hypoglycém ie en cas d’utilisation avec de l’insuline ou un sulfamide hypoglycémi anta | Hypoglycé mie en cas d’utilisatio n avec d’autres antidiabétiq ues orauxa Diminution de l’appétit | ||||
Affections du système nerveux | Vertiges Dysesthésie e Maux de tête | Dysgueusie |
| Classe de systèmes d’organes MedDRA | Très fréquent | Fréquent | Peu fréquent | Rare | Très rare | Fréquenc e indétermi née |
| Affections oculaires | Complicati ons de la rétinopathie diabétiqueb | Neuropat hie optique ischémiq ue antérieur e non artéritiqu e (NOIAN) | ||||
| Affections cardiaques | Augmentatio n de la fréquence cardiaque | |||||
Affections gastro- intestinales | Nausées Diarrhées | Vomisseme nts Douleur abdominale Distension abdominale Constipatio n Dyspepsie Gastrite Reflux gastro- œsophagien Flatulence | Éructation Retard de la vidange gastrique | Pancréatite aiguë | Occlusion intestinaled ,f | |
| Affections hépatobiliair es | Lithiase biliaire | |||||
Troubles généraux et anomalies au site d’administra tion | Fatigue | |||||
| Investigation s | Lipase augmentée Amylase augmentée | Perte de poids |
- a) Hypoglycémie définie comme une glycémie < 3,0 mmol/l ou < 54 mg/dl.
- b) Les complications de la rétinopathie diabétique comprennent : photo-coagulation rétinienne, traitement par des médicaments intravitréens, hémorragie intravitréenne et cécité diabétique (peu fréquent). La fréquence est basée sur l’essai d’évaluation de la sécurité cardiovasculaire conduit sur le sémaglutide sous-cutané, mais on ne peut exclure que le risque de complications de la rétinopathie diabétique identifié s’applique également à Rybelsus.
- c) Terme groupé couvrant également les effets indésirables liés à l'hypersensibilité tels que les éruptions cutanées et l'urticaire.
- d) D’après les rapports post-commercialisation.
- e) La fréquence est basée sur les résultats de l’essai PIONEER PLUS pour les dosages de à 25 mg et 50 mg. Veuillez-vous référer à la rubrique « Dysesthésie » ci-dessous pour plus d’informations. Il n’a pas été observé d’augmentation des événements de dysesthésie avec Rybelsus® 3 mg, 7 mg et 14 mg (bioéquivalents respectivement à 1,5 mg, 4 mg et 9 mg) dans les essais de phase 3a ; cependant, des cas ont été rapportés en post-commercialisation.
- f) Terme regroupant les PT (Preferred Terms) « occlusion intestinale », « iléus », « occlusion de l’intestin grêle ».
Description de certains effets indésirables
Hypoglycémie
Les hypoglycémies sévères ont principalement été observées lorsque le sémaglutide était associé à un sulfamide hypoglycémiant (< 0,1 % des patients ; < 0,001 événement/patient-année) ou à l’insuline (1,1 % des patients ; 0,013 événement/patient-année). Peu d’épisodes d’hypoglycémie (0,1 % des patients ; 0,001 événement/patient-année) ont été observés lors de l’administration du sémaglutide en association à des antidiabétiques oraux autres que les sulfamides hypoglycémiants.
Réactions indésirables gastro-intestinales
Des nausées sont survenues chez 15 % des patients, des diarrhées chez 10 % et des vomissements chez 7 % des patients lorsqu’ils étaient traités avec du sémaglutide. La plupart de ces événements étaient de sévérité légère à modérée et de courte durée. Les événements ont entraîné un arrêt du traitement chez 4 % des sujets. Les événements étaient plus fréquemment rapportés pendant les premiers mois de traitement.
Dans PIONEER PLUS, lors du traitement par sémaglutide 25 mg et 50 mg, des nausées sont survenues respectivement chez 27 % et 27 % des patients, des diarrhées chez 13 % et 14 % des patients et des vomissements chez 17 % et 18 % des patients. Ces événements ont entraîné un arrêt du traitement chez respectivement 6 % et 8 % des patients.
La plupart de ces événements étaient de sévérité légère à modérée et de courte durée. Les événements étaient plus fréquemment rapportés lors de l'augmentation de dose pendant les premiers mois de traitement.
Les patients atteints de gastroparésie peuvent présenter des effets gastro-intestinaux plus graves ou plus sévères lorsqu’ils sont traités par le sémaglutide.
Des cas de pancréatites aiguës confirmées par adjudication ont été rapportés dans les essais cliniques de phase 3a pour le sémaglutide (< 0,1 %) et le comparateur (0,2 %). Dans l'essai d’évaluation des résultats cardiovasculaires PIONEER 6, la fréquence des pancréatites aiguës confirmées par adjudication était de 0,1 % pour le sémaglutide et de 0,2 % pour le placebo (voir rubrique 4.4). Dans l’essai de phase 3b d’évaluation des résultats cardiovasculaires SOUL, la fréquence des pancréatites aiguës confirmées par adjudication était de 0,4 % pour le sémaglutide et de 0,4 % pour le placebo.
Complications liées à la rétinopathie diabétique
Un essai clinique sur 2 ans du sémaglutide sous-cutané a étudié 3 297 patients diabétiques de type 2, avec un risque cardiovasculaire élevé, un diabète ancien et un contrôle glycémique insatisfaisant. Lors de cet essai, des événements de complications de la rétinopathie diabétique confirmés par adjudication sont survenus chez plus de patients traités avec sémaglutide sous-cutané (3,0 %) comparé à ceux sous placebo (1,8 %). Cela a été observé chez des patients insulino-traités avec une rétinopathie diabétique connue. La différence entre les traitements est apparue rapidement et a persisté tout au long de l’essai. L’évaluation systématique des complications de la rétinopathie diabétique n’a été réalisée que dans l’essai d’évaluation des résultats cardiovasculaires avec le sémaglutide sous-cutané. Lors d’essais cliniques avec Rybelsus d’une durée allant jusqu’à 18 mois et portant sur 6 352 patients diabétiques de type 2, les événements indésirables liés à la rétinopathie diabétique ont été rapportés dans des proportions similaires chez des patients traités par sémaglutide (4,2 %) et par les comparateurs (3,8 %).
Neuropathie optique ischémique antérieure non artéritique (NOIAN)
Les résultats de plusieurs grandes études épidémiologiques suggèrent que l’exposition au sémaglutide chez les adultes diabétiques de type 2 est associée à une augmentation d’environ deux fois du risque relatif de développer une NOIAN ce qui correspond à environ un cas supplémentaire pour 10 000 patients-années de traitement.
Immunogénicité
Compte tenu des propriétés immunogènes potentielles des médicaments contenant des protéines ou des peptides, les patients traités par le sémaglutide peuvent développer des anticorps. La proportion de sujets testés positifs aux anticorps anti-sémaglutide à tout moment après l’inclusion était faible (0,5 %) et aucun sujet ne présentait d’anticorps neutralisants anti-sémaglutide ni d’anticorps anti-sémaglutide avec un effet neutralisant sur le GLP-1 endogène à la fin de l’essai.
Augmentation de la fréquence cardiaque
Une augmentation de la fréquence cardiaque a été observée avec les agonistes des récepteurs du GLP-
- 1. Dans les essais de phase 3a, des augmentations moyennes de 0 à 4 battements par minute (bpm) par rapport à une valeur initiale de 69 à 76 bpm ont été observées chez les patients traités avec Rybelsus.
Dysesthésie
Des événements liés à une altération de la sensation cutanée tels qu’une paresthésie, des douleurs cutanées, une sensibilité de la peau, une dysesthésie et une sensation de brûlure cutanée ont été rapportées chez respectivement 2,1 % et 5,2 % des patients traités par sémaglutide oral 25 mg et 50 mg. Les événements étaient de sévérité légère à modérée et la plupart des patients se sont rétablis lors de la poursuite du traitement
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Les effets d’un surdosage de sémaglutide observés dans les études cliniques peuvent être associés à des troubles gastro-intestinaux. En cas de surdosage, un traitement de soutien approprié doit être initié en fonction des signes cliniques et des symptômes du patient. Une période d’observation prolongée et un traitement des symptômes peuvent être nécessaires, en tenant compte de la longue demi-vie du sémaglutide d’environ 1 semaine (voir rubrique 5.2). Il n’existe aucun antidote spécifique à un surdosage de sémaglutide.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Médicaments utilisés dans le diabète, analogue du glucagon-like peptide 1 (GLP-1), Code ATC : A10BJ06
Mécanisme d’action
Le sémaglutide est un analogue du GLP-1 présentant 94 % d’homologie avec le GLP-1 humain. Le sémaglutide agit comme agoniste des récepteurs du GLP-1, qui se lie sélectivement et active le récepteur du GLP-1, la cible du GLP-1 natif.
Le GLP-1 est une hormone physiologique exerçant plusieurs effets sur la régulation du glucose et de l’appétit, ainsi que sur le système cardiovasculaire. Les effets sur le glucose et l’appétit sont spécifiquement liés aux récepteurs du GLP-1 dans le pancréas et le cerveau.
Le sémaglutide réduit la glycémie de façon glucose-dépendante en stimulant la sécrétion d’insuline et en réduisant la sécrétion de glucagon lorsque la glycémie est élevée. Le mécanisme de réduction de la glycémie entraîne également un léger retard de la vidange gastrique en début de phase postprandiale. Lors d’une hypoglycémie, le sémaglutide diminue la sécrétion d’insuline sans altérer la sécrétion du glucagon. Le mécanisme d’action du sémaglutide ne dépend pas de la voie d’administration.
Le sémaglutide réduit le poids corporel et la masse grasse en diminuant les apports énergétiques ; entrainant une réduction générale de l’appétit. En outre, le sémaglutide réduit la préférence pour les aliments à forte teneur en graisse.
Les récepteurs du GLP-1 sont exprimés dans le cœur, le système vasculaire, le système immunitaire et les reins. Le sémaglutide exerce un effet bénéfique sur les lipides plasmatiques, abaisse la pression artérielle systolique et réduit l’inflammation dans les études cliniques. Lors d’études réalisées chez l’animal, le sémaglutide atténue le développement de l’athérosclérose en empêchant la progression de la plaque aortique et en réduisant l’inflammation dans la plaque.
Le mécanisme d’action du sémaglutide dans la réduction du risque cardiovasculaire est probablement multifactoriel, en partie dû à la réduction de l’HbA1c et à ses effets sur les facteurs de risque cardio-rénaux et métaboliques connus, incluant la réduction de la pression artérielle et du poids corporel, les améliorations du profil lipidique et de la fonction rénale et les effets anti-inflammatoires mis en évidence par la réduction de la CRPus. Le mécanisme exact de réduction du risque cardiovasculaire n’a pas été établi.
Effets pharmacodynamiques
Les évaluations pharmacodynamiques décrites ci-dessous ont été effectuées au bout de 12 semaines de traitement avec le sémaglutide administré par voie orale.
Glycémie à jeun et postprandiale
Le sémaglutide réduit les concentrations à jeun et postprandiales de glucose. Chez les patients diabétiques de type 2, le traitement par sémaglutide a entraîné une réduction relative de 22 % [13 ; 30] de la glycémie à jeun et de 29 % [19 ; 37] de la glycémie postprandiale, en comparaison avec le placebo.
Sécrétion de glucagon
Le sémaglutide réduit les concentrations postprandiales de glucagon. Chez les patients diabétiques de type 2, le sémaglutide a entraîné les réductions relatives suivantes du glucagon en comparaison avec le placebo : réponse postprandiale du glucagon de 29 % [15 ; 41].
Vidange gastrique
Le sémaglutide entraîne un léger retard de la vidange gastrique au début de la phase postprandiale, avec une exposition au paracétamol (ASC0-1h) diminuée de 31 % [13 ; 46] dans la première heure suivant le repas, réduisant ainsi la vitesse à laquelle le glucose apparaît dans la circulation en postprandial.
Lipides à jeun et postprandiaux
En comparaison avec le placebo, le sémaglutide a diminué les concentrations de triglycérides et de cholestérol VLDL (lipoprotéines de très basse densité) à jeun de 19 % [8 ; 28] et 20 % [5 ; 33], respectivement. La réponse postprandiale des triglycérides et du cholestérol VLDL à un repas à haute teneur en graisse a été réduite de 24 % [9 ; 36] et 21 % [7 ; 32], respectivement. L’apoB48 a été réduite de 25 % [2 ; 42] et 30 % [15 ; 43], respectivement à jeun et après un repas.
Efficacité et sécurité clinique
L’efficacité et la sécurité de Rybelsus ont été évaluées lors de huit essais randomisés contrôlés internationaux de phase 3a. Les études de phase 3a ont été menées avec des comprimés contenant 3 mg, 7 mg et 14 mg de sémaglutide qui sont respectivement bioéquivalents à 1,5 mg, 4 mg et 9 mg de sémaglutide. Dans sept essais, l’objectif principal était l’évaluation de l’efficacité glycémique et dans un essai (PIONEER 6), l’objectif principal était l’évaluation des événements cardiovasculaires.
Les essais incluaient 8 842 patients diabétiques de type 2 randomisés (5 169 étaient traités avec le sémaglutide), parmi lesquels 1 165 présentaient une insuffisance rénale modérée. Les patients avaient 61 ans en moyenne (entre 18 et 92 ans), 40 % d’entre eux étant âgés d’au moins 65 ans et 8 % d’au moins 75 ans. L’efficacité du sémaglutide était comparée à celle d’un placebo ou d’un traitement actif de contrôle (sitagliptine, empagliflozine et liraglutide).
L’efficacité et la sécurité du sémaglutide 25 mg et 50 mg une fois par jour a été évaluée lors d’un essai de phase 3b (PIONEER PLUS) incluant 1 606 patients randomisés.
Un essai de phase 3b d’évaluation des résultats cardiovasculaires (SOUL) incluant 9 650 patients a été conduit pour démontrer que le sémaglutide oral réduit le risque d’événements cardiovasculaires majeurs (MACE) par rapport à un placebo, en association au traitement standard, chez des patients diabétiques de type 2 présentant une maladie cardiovasculaire établie et/ou une maladie rénale chronique.
L’efficacité du sémaglutide n’a pas été influencée par l’âge, le genre, l’origine ethnique, le poids corporel, l’IMC, l’ancienneté du diabète, la maladie des voies gastro-intestinales hautes ni le niveau d’atteinte de la fonction rénale à l’inclusion.
PIONEER 1 – Monothérapie
Lors d’un essai clinique en double aveugle de 26 semaines, 703 patients diabétiques de type 2 insuffisamment contrôlés par le régime alimentaire et l’activité physique ont été randomisés dans des groupes recevant 3 mg, 7 mg ou 14 mg de sémaglutide ou un placebo une fois par jour.
Tableau 2 Résultats de l’essai de 26 semaines comparant une monothérapie par sémaglutide à un placebo (PIONEER 1)
Sémaglutide 7 mg2 (Bioéquivalent à 4 mg) | Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Placebo | |
| Échantillon complet d’analyse (N) | 175 | 175 | 178 |
| HbA1c (%) | |||
| Inclusion | 8,0 | 8,0 | 7,9 |
| Variation par rapport à l’inclusion1 | -1,2 | -1,4 | -0,3 |
| Différence par rapport au placebo1 [IC à 95 %] | -0,9 [-1,1 ; -0,6]* | -1,1 [-1,3 ; -0,9]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 69§ | 77§ | 31 |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 9,0 | 8,8 | 8,9 |
| Variation par rapport à l’inclusion1 | -1,5 | -1,8 | -0,2 |
| Différence par rapport au placebo1 [IC à 95 %] | -1,4 [-1,9 ; -0,8]§ | -1,6 [-2,1 ; -1,2]§ | - |
| Poids corporel (kg) | |||
| Inclusion | 89,0 | 88,1 | 88,6 |
| Variation par rapport à l’inclusion1 | -2,3 | -3,7 | -1,4 |
| Différence par rapport au placebo1 [IC à 95 %] | -0,9 [-1,9 ; 0,1] | -2,3 [-3,1 ; -1,5]* | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité. § p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p correspond à l’odds ratio (rapport des cotes). 2 La bioéquivalence a été confirmée entre les doses de 4 mg et 7 mg et entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
PIONEER 2 – Sémaglutide versus empagliflozine, respectivement en association avec metformine Lors d’un essai clinique en ouvert de 52 semaines, 822 patients diabétiques de type 2 ont été randomisés dans des groupes recevant 14 mg de sémaglutide une fois par jour ou 25 mg d’empagliflozine une fois par jour, tous les deux en association à la metformine.
Tableau 3 Résultats de l’essai de 52 semaines comparant le sémaglutide à l’empagliflozine (PIONEER 2)
Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Empagliflozine 25 mg | |
| Échantillon complet d’analyse (N) | 411 | 410 |
| Semaine 26 | ||
| HbA1c (%) | ||
| Inclusion | 8,1 | 8,1 |
| Variation par rapport à l’inclusion1 | -1,3 | -0,9 |
Différence par rapport à l’empagliflozine1 [IC à 95 %] | -0,4 [-0,6 ; -0,3]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 67§ | 40 |
| Glycémie à jeun (mmol/l) | ||
| Inclusion | 9,5 | 9,7 |
| Variation par rapport à l’inclusion1 | -2,0 | -2,0 |
| Différence par rapport à l’empagliflozine1 [IC à 95 %] | 0,0 [-0,2 ; 0,3] | - |
| Poids corporel (kg) | ||
| Inclusion | 91,9 | 91,3 |
| Variation par rapport à l’inclusion1 | -3,8 | -3,7 |
| Différence par rapport à l’empagliflozine1 [IC à 95 %] | -0,1 [-0,7 ; 0,5] | - |
| Semaine 52 | ||
| HbA1c (%) | ||
| Variation par rapport à l’inclusion1 | -1,3 | -0,9 |
Différence par rapport à l’empagliflozine1 [IC à 95 %] | -0,4 [-0,5 ; -0,3]§ | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 66§ | 43 |
| Poids corporel (kg) | ||
| Variation par rapport à l’inclusion1 | -3,8 | -3,6 |
| Différence par rapport à l’empagliflozine1 [IC à 95 %] | -0,2 [-0,9 ; 0,5] | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité. § p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p correspond à l’odds ratio (rapport des cotes). 2 La bioéquivalence a été confirmée entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
PIONEER 3 – Sémaglutide versus sitagliptine, respectivement en association avec metformine ou metformine plus sulfamide hypoglycémiant
Lors d’un essai clinique en double aveugle et double placebo de 78 semaines, 1 864 patients diabétiques de type 2 ont été randomisés dans des groupes recevant 3 mg, 7 mg ou 14 mg de sémaglutide ou 100 mg de sitagliptine une fois par jour, tous en association avec la metformine seule ou avec la metformine plus un sulfamide hypoglycémiant. Les réductions de l’HbA1c et du poids corporel se sont maintenues pendant toute la durée de l’étude de 78 semaines.
Tableau 4 Résultats de l’essai de 78 semaines comparant le sémaglutide à la sitagliptine (PIONEER 3)
Sémaglutide 7 mg2 (Bioéquivalent à 4 mg) | Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Sitagliptine 100 mg | |
| Échantillon complet d’analyse (N) | 465 | 465 | 467 |
| Semaine 26 | |||
| HbA1c (%) | |||
| Inclusion | 8,4 | 8,3 | 8,3 |
Sémaglutide 7 mg2 (Bioéquivalent à 4 mg) | Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Sitagliptine 100 mg | |
| Variation par rapport à l’inclusion1 | -1,0 | -1,3 | -0,8 |
| Différence par rapport à la sitagliptine1 [IC à 95 %] | -0,3 [-0,4 ; -0,1]* | -0,5 [-0,6 ; -0,4]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 44§ | 56§ | 32 |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 9,4 | 9,3 | 9,5 |
| Variation par rapport à l’inclusion1 | -1,2 | -1,7 | -0,9 |
| Différence par rapport à la sitagliptine1 [IC à 95 %] | -0,3 [-0,6 ; 0,0]§ | -0,8 [-1,1 ; -0,5]§ | - |
| Poids corporel (kg) | |||
| Inclusion | 91,3 | 91,2 | 90,9 |
| Variation par rapport à l’inclusion1 | -2,2 | -3,1 | -0,6 |
| Différence par rapport à la sitagliptine1 [IC à 95 %] | -1,6 [-2,0 ; -1,1]* | -2,5 [-3,0 ; -2,0]* | - |
| Semaine 78 | |||
| HbA1c (%) | |||
| Variation par rapport à l’inclusion1 | -0,8 | -1,1 | -0,7 |
| Différence par rapport à la sitagliptine1 [IC à 95 %] | -0,1 [-0,3 ; 0,0] | -0,4 [-0,6 ; -0,3]§ | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 39§ | 45§ | 29 |
| Poids corporel (kg) | |||
| Variation par rapport à l’inclusion1 | -2,7 | -3,2 | -1,0 |
| Différence par rapport à la sitagliptine1 [IC à 95 %] | -1,7 [-2,3 ; -1,0]§ | -2,1 [-2,8 ; -1,5]§ | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité. § p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p correspond à l’odds ratio (rapport des cotes). 2 La bioéquivalence a été confirmée entre les doses de 4 mg et 7 mg et entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
PIONEER 4 – Sémaglutide versus liraglutide et placebo, respectivement en association avec metformine ou metformine plus inhibiteur du SGLT2
Lors d’un essai clinique en double aveugle et double placebo de 52 semaines, 711 patients diabétiques de type 2 ont été randomisés dans des groupes recevant 14 mg de sémaglutide, 1,8 mg de liraglutide en injection sous-cutanée ou un placebo une fois par jour, tous en association avec la metformine ou avec la metformine plus un inhibiteur du SGLT2.
Tableau 5 Résultats de l’essai de 52 semaines comparant le sémaglutide au liraglutide et à un placebo (PIONEER 4)
Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Liraglutide 1,8 mg | Placebo | |
| Échantillon complet d’analyse (N) | 285 | 284 | 142 |
| Semaine 26 | |||
| HbA1c (%) | |||
| Inclusion | 8,0 | 8,0 | 7,9 |
| Variation par rapport à l’inclusion1 | -1,2 | -1,1 | -0,2 |
| Différence par rapport au liraglutide1 [IC à 95 %] | -0,1 [-0,3 ; 0,0] | - | - |
| Différence par rapport au placebo1 [IC à 95 %] | -1,1 [-1,2 ; -0,9]* | - | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 68§,a | 62 | 14 |
| Glycémie à jeun (mmol/l) |
Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Liraglutide 1,8 mg | Placebo | |
| Inclusion | 9,3 | 9,3 | 9,2 |
| Variation par rapport à l’inclusion1 | -2,0 | -1,9 | -0,4 |
| Différence par rapport au liraglutide1 [IC à 95 %] | -0,1 [-0,4 ; 0,1] | - | - |
| Différence par rapport au placebo1 [IC à 95 %] | -1,6 [-2,0 ; -1,3]§ | - | - |
| Poids corporel (kg) | |||
| Inclusion | 92,9 | 95,5 | 93,2 |
| Variation par rapport à l’inclusion1 | -4,4 | -3,1 | -0,5 |
| Différence par rapport au liraglutide1 [IC à 95 %] | -1,2 [-1,9 ; -0,6]* | - | - |
| Différence par rapport au placebo1 [IC à 95 %] | -3,8 [-4,7 ; -3,0]* | - | - |
| Semaine 52 | |||
| HbA1c (%) | |||
| Variation par rapport à l’inclusion1 | -1,2 | -0,9 | -0,2 |
| Différence par rapport au liraglutide1 [IC à 95 %] | -0,3 [-0,5 ; -0,1]§ | - | - |
| Différence par rapport au placebo1 [IC à 95 %] | -1,0 [-1,2 ; -0,8]§ | - | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 61§,a | 55 | 15 |
| Poids corporel (kg) | |||
| Variation par rapport à l’inclusion1 | -4,3 | -3,0 | -1,0 |
| Différence par rapport au liraglutide1 [IC à 95 %] | -1,3 [-2,1 ; -0,5]§ | - | - |
| Différence par rapport au placebo1 [IC à 95 %] | -3,3 [-4,3 ; -2,4]§ | - | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité. § p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p correspond à l’odds ratio (rapport des cotes). a Par rapport au placebo. 2 La bioéquivalence a été confirmée entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
PIONEER 5 – Sémaglutide versus placebo, respectivement en association avec une insuline basale seule, la metformine plus une insuline basale ou la metformine et/ou un sulfamide hypoglycémiant, chez des patients présentant une insuffisance rénale modérée
Lors d’un essai clinique en double aveugle de 26 semaines, 324 patients diabétiques de type 2 et présentant une insuffisance rénale modérée (Débit de Filtration Glomérulaire estimé 30-59 ml/min/1,73 m2) ont été randomisés dans des groupes recevant 14 mg de sémaglutide ou un placebo une fois par jour. Le produit de l’essai était ajouté au traitement antidiabétique stable que le patient recevait avant l’essai.
Tableau 6 Résultats de l’essai de 26 semaines comparant le sémaglutide à un placebo chez des patients diabétiques de type 2 présentant une insuffisance rénale modérée (PIONEER 5)
Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Placebo | |
| Échantillon complet d’analyse (N) | 163 | 161 |
| HbA1c (%) | ||
| Inclusion | 8,0 | 7,9 |
| Variation par rapport à l’inclusion1 | -1,0 | -0,2 |
| Différence par rapport au placebo1 [IC à 95 %] | -0,8 [-1,0 ; -0,6]* | - |
Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Placebo | |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 58§ | 23 |
| Glycémie à jeun (mmol/l) | ||
| Inclusion | 9,1 | 9,1 |
| Variation par rapport à l’inclusion1 | -1,5 | -0,4 |
| Différence par rapport au placebo1 [IC à 95 %] | -1,2 [-1,7 ; -0,6]§ | - |
| Poids corporel (kg) | ||
| Inclusion | 91,3 | 90,4 |
| Variation par rapport à l’inclusion1 | -3,4 | -0,9 |
| Différence par rapport au placebo1 [IC à 95 %] | -2,5 [-3,2 ; -1,8]* | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité. § p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p correspond à l’odds ratio (rapport des cotes). 2 La bioéquivalence a été confirmée entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
PIONEER 7 – Sémaglutide versus sitagliptine, respectivement en association avec metformine, des inhibiteurs du SGLT2, un sulfamide hypoglycémiant ou des thiazolidinediones. Essai d’ajustement à dose flexible
Lors d’un essai clinique en ouvert de 52 semaines, 504 patients diabétiques de type 2 ont été randomisés dans des groupes recevant le sémaglutide (ajustement à dose flexible de 3 mg, 7 mg et 14 mg une fois par jour) ou 100 mg de sitagliptine une fois par jour, tous en association avec 1 ou 2 hypoglycémiants oraux (metformine, inhibiteurs du SGLT2, sulfamides hypoglycémiants ou thiazolidinediones). La dose de sémaglutide était ajustée toutes les 8 semaines en fonction de la réponse glycémique et de la tolérance du patient. La dose de 100 mg de sitagliptine était fixe. L’efficacité et la sécurité du sémaglutide étaient évaluées à la semaine 52.
À la semaine 52, la proportion de patients traités par sémaglutide 3 mg, 7 mg et 14 mg était respectivement d’environ 10 %, 30 % et 60 %.
Tableau 7 Résultats de l’essai d’ajustement à dose flexible de 52 semaines comparant le sémaglutide à la sitagliptine (PIONEER 7)
| Sémaglutide Dose flexible2 | Sitagliptine 100 mg | |
| Échantillon complet d’analyse (N) | 253 | 251 |
| HbA1c (%) | ||
| Inclusion | 8,3 | 8,3 |
| Patients (%) ayant atteint une HbA1c < 7,0 %1 | 58* | 25 |
| Poids corporel (kg) | ||
| Inclusion | 88,9 | 88,4 |
| Variation par rapport à l’inclusion1 | -2,6 | -0,7 |
| Différence par rapport à la sitagliptine1 [IC à 95 %] | -1,9 [-2,6 ; -1,2]* | - |
1 Indépendamment de l’arrêt du traitement (16,6 % des patients sous dose flexible de sémaglutide et 9,2 % sous sitagliptine, avec respectivement 8,7 % et 4,0 % des arrêts du traitement étant dus à des EI) ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité (pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p correspond à l’odds ratio (rapport des cotes)). 2La bioéquivalence a été confirmée entre les doses de 1,5 mg et 3 mg, entre les doses de 4 mg et 7 mg et entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
PIONEER 8 – Sémaglutide versus placebo, respectivement en association avec une insuline avec ou sans metformine
Lors d’un essai clinique en double aveugle de 52 semaines, 731 patients diabétiques de type 2 insuffisamment contrôlés sous insuline (basale, basale/en bolus ou prémélangée) avec ou sans metformine, ont été randomisés dans des groupes recevant 3 mg, 7 mg ou 14 mg de sémaglutide ou un placebo une fois par jour.
Tableau 8 Résultats de l’essai de 52 semaines comparant le sémaglutide à un placebo en association à une insuline (PIONEER 8)
Sémaglutide 7 mg2 (Bioéquivalent à 4 mg) | Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Placebo | |
| Échantillon complet d’analyse (N) | 182 | 181 | 184 |
| Semaine 26 (dose d’insuline plafonnée à la dose à l’inclusion) | |||
| HbA1c (%) | |||
| Inclusion | 8,2 | 8,2 | 8,2 |
| Variation par rapport à l’inclusion1 | -0,9 | -1,3 | -0,1 |
Différence par rapport au placebo1 [IC à 95 %] | -0,9 [-1,1 ; -0,7]* | -1,2 [-1,4 ; -1,0]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 43§ | 58§ | 7 |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 8,5 | 8,3 | 8,3 |
| Variation par rapport à l’inclusion1 | -1,1 | -1,3 | 0,3 |
Différence par rapport au placebo1 [IC à 95 %] | -1,4 [-1,9 ; -0,8]§ | -1,6 [-2,2 ; -1,1]§ | - |
| Poids corporel (kg) | |||
| Inclusion | 87,1 | 84,6 | 86,0 |
| Variation par rapport à l’inclusion1 | -2,4 | -3,7 | -0,4 |
Différence par rapport au placebo1 [IC à 95 %] | -2,0 [-3,0 ; -1,0]* | -3,3 [-4,2 ; -2,3]* | - |
| Semaine 52 (dose d’insuline non plafonnée)+ | |||
| HbA1c (%) | |||
| Variation par rapport à l’inclusion1 | -0,8 | -1,2 | -0,2 |
| Différence par rapport au placebo1 [IC à 95 %] | -0,6 [-0,8 ; -0,4]§ | -0,9 [-1,1 ; -0,7]§ | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 40§ | 54§ | 9 |
| Poids corporel (kg) | |||
| Variation par rapport à l’inclusion1 | -2,0 | -3,7 | 0,5 |
| Différence par rapport au placebo1 [IC à 95 %] | -2,5 [-3,6 ; -1,4]§ | -4,3 [-5,3 ; -3,2]§ | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité. § p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p représente l’odds ratio (rapport des cotes). + La dose quotidienne totale d’insuline était statistiquement significativement plus faible avec le sémaglutide qu’avec le placebo à la semaine 52. 2 La bioéquivalence a été confirmée entre les doses de 4 mg et 7 mg et entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
PIONEER PLUS – Efficacité et sécurité du sémaglutide 25 mg et 50 mg par rapport au sémaglutide 14 mg une fois par jour chez les patients présentant un diabète de type 2
Lors d’un essai clinique en double aveugle de 68 semaines, 1 606 patients présentant un diabète de type 2 recevant des doses stables de 1-3 médicaments antidiabétiques oraux (metformine, sulfamides hypoglycémiants, inhibiteurs du SGLT2 ou inhibiteurs de la DPP-4*) ont été randomisés pour recevoir des doses d’entretien de sémaglutide 14 mg, sémaglutide 25 mg ou sémaglutide 50 mg une fois par jour.
*Les inhibiteurs de la DPP-4 devaient être arrêtés lors de la randomisation.
Le traitement par sémaglutide 25 mg et 50 mg une fois par jour a été supérieur pour réduire l’HbA1c et le poids corporel par rapport au sémaglutide 14 mg (voir Tableau 9). Les données à la semaine 68 montrent un effet durable du sémaglutide oral 14 mg, 25 mg et 50 mg sur l’HbA1c et le poids corporel (voir Figure 1).
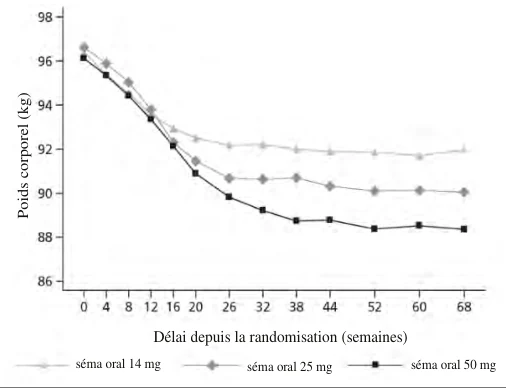
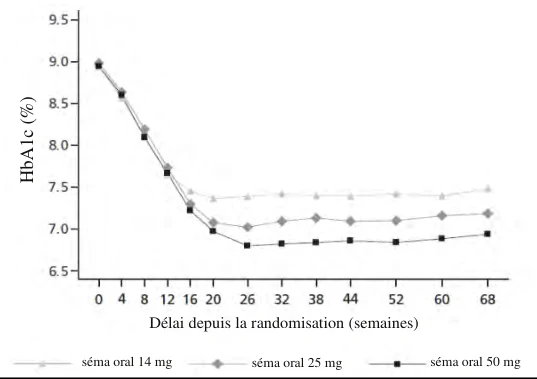
Figure 1 Variation moyenne de l’HbA1c et du poids corporel (kg) entre l’inclusion et la semaine 68
Tableau 9 Résultats d’un essai de 52 semaines comparant le sémaglutide 25 mg et 50 mg au sémaglutide 14 mg (PIONEER PLUS)
1
Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité. § p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p correspond à l’odds ratio (rapport des cotes). 2 La bioéquivalence a été confirmée entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
Résultats cardiovasculaires
SOUL : Essai d’évaluation des résultats cardiovasculaires chez des patients diabétiques de type 2
Dans le cadre d’un essai clinique cardiovasculaire, en double aveugle, contrôlé versus placebo, 9 650 patients, âgés de 50 ans ou plus, avec un diabète de type 2 à haut risque cardiovasculaire, définis
Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Sémaglutide 25 mg | Sémaglutide 50 mg | |
| Échantillon complet d’analyse (N) | 536 | 535 | 535 |
| Semaine 52 | |||
| HbA1c (%) | |||
| Inclusion | 8,9 | 9,0 | 8,9 |
| Variation par rapport à l’inclusion1 | -1,5 | -1,8 | -2,0 |
| Différence par rapport à Rybelsus 14 mg1 [IC à 95 %] | -0,27 [-0,42 ; -0,12]* | -0,53 [-0,68 : - 0,38]* | |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 39,0§ | 50,5§ | 63,0§ |
| Patients (%) ayant atteint une HbA1c ≤ 6,5 % | 25,8§ | 39,6§ | 51,2§ |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 10,8 | 11,0 | 10,8 |
| Variation par rapport à l’inclusion1 | -2,3 | -2,8 | -3,2 |
| Différence par rapport à Rybelsus 14 mg1 [IC à 95 %] | -0,46 [-0,79 ; -0,13]§ | -0,82 [-1,15 ; - 0,49]§ | |
| Poids corporel (kg) | |||
| Inclusion | 96,4 | 96,6 | 96,1 |
| Variation par rapport à l’inclusion1 | -4,4 | -6,7 | -8,0 |
| Différence par rapport à Rybelsus 14 mg1 [IC à 95 %] | -2,32 [-3,11 ; -1,53]* | -3,63 [-4,42 ; - 2,84]* |
comme étant une maladie cardiovasculaire établie et/ou une maladie rénale chronique, ont été randomisés dans des groupes recevant 14 mg de sémaglutide (bioéquivalent à 9 mg de sémaglutide) une fois par jour ou un placebo une fois par jour en association au traitement standard.
Au total, 5 468 patients (56,7 %) présentaient une maladie cardiovasculaire établie sans maladie rénale chronique, 1 241 (12,9 %) présentaient uniquement une maladie rénale chronique et 2 620 (27,2 %) présentaient une maladie cardiovasculaire et une maladie rénale. L’âge moyen lors de l’inclusion était de 66,1 ans et 71,1 % des patients étaient des hommes. L’ancienneté moyenne du diabète était de 15,4 ans, l’HbA1c moyenne était de 8,0 %, l’IMC moyen était de 31,1 kg/m2 et le DFGe moyen était de 73,8 ml/min/1,73 m2. Les antécédents médicaux incluaient l’accident vasculaire cérébral n’a pas montré de différence selon l’analyse des sous-groupes basés sur l’âge, le sexe, la race, l’origine ethnique, l’IMC à l’inclusion ou le niveau d’atteinte de la fonction rénale.
L’analyse du premier événement rénal composite (premier critère d’évaluation secondaire de confirmation) a conduit à un hazard ratio de 0,91 [0,80 ; 1,05] [IC à 95 %].
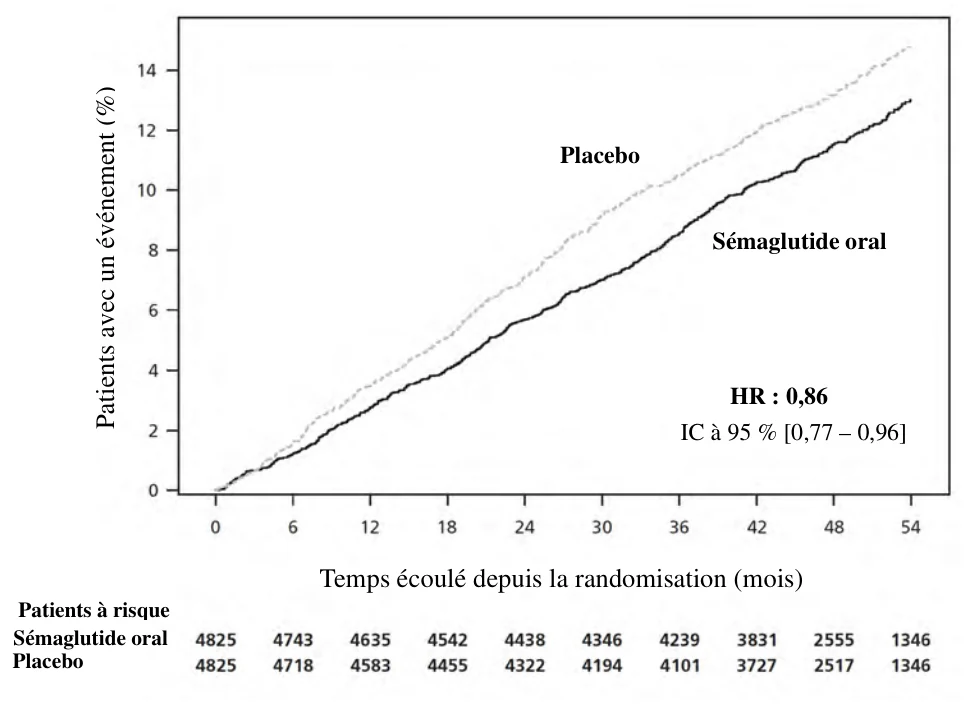
Données de la période d’essai basées sur l’ensemble complet d’analyse. Les estimations de l’incidence cumulée sont basées sur le délai entre la randomisation et le premier MACE confirmé par l’EAC, les décès non CV étant inclus dans le modèle comme risque concurrent en utilisant l’estimateur d’Aalen-Johansen. Les patients sans événement d’intérêt ont été censurés à la fin de leur période d’observation de l’essai. Le délai entre la randomisation et le premier MACE a été analysé en utilisant un modèle des risques proportionnels de Cox avec le traitement comme facteur catégoriel fixe. Le hazard ratio et l’intervalle de confiance sont ajustés pour tenir compte du plan séquentiel par groupes en utilisant l’ordonnancement par rapport de vraisemblance.
CV : cardiovasculaire, EAC : comité d’adjudication des événements, MACE : événement cardiovasculaire majeur. Figure 2 : Graphique de la fonction d’incidence cumulée du délai entre la randomisation et la survenue du premier MACE 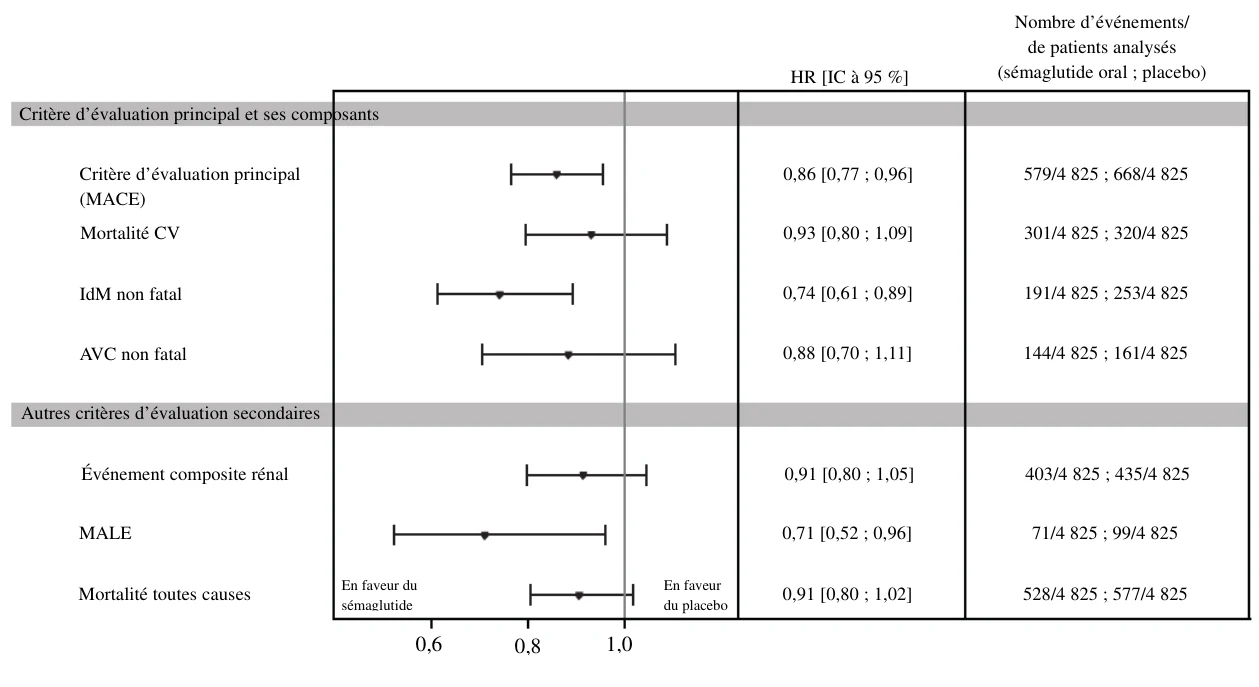
Données de la période d’essai basées sur l’ensemble complet d’analyse. Le délai entre la randomisation et la survenue de chaque critère d’évaluation a été analysé à l’aide d’un modèle des risques proportionnels de Cox avec le traitement comme facteur catégoriel fixe. Les patients sans événement d’intérêt ont été censurés à la fin de leur période d’observation de l’essai. Pour le critère d’évaluation principal, le HR et l’IC ont été ajustés pour tenir compte du plan séquentiel par groupes en utilisant l’ordonnancement par rapport de vraisemblance. La mortalité CV inclut à la fois la mortalité cardiovasculaire et la mortalité de cause indéterminée.
HR : hazard ratio, IC : intervalle de confiance, CV : cardiovasculaire, IdM : infarctus du myocarde, AVC : accident vasculaire cérébral. Événement composite rénal : critère d’évaluation regroupant la mortalité cardiovasculaire, la mortalité rénale, l’apparition d’une réduction persistante ≥ 50 % du débit de filtration glomérulaire estimé (CKD-EPI) par rapport à l’inclusion, l’apparition d’un DFGe persistant (CKD-EPI) < 15 ml/min/1,73 m2 ou l’initiation d’un traitement de suppléance rénale chronique (dialyse ou transplantation rénale). MALE : événements indésirables majeurs des membres ; critère d’évaluation composite défini comme une hospitalisation pour ischémie aiguë ou chronique des membres.
Figure 3 : Effet du traitement sur le critère d’évaluation principal, ses composants et d’autres critères d’évaluation secondaires (SOUL)
PIONEER 6 : Essai d’évaluation des résultats cardiovasculaires chez des patients diabétiques de type 2
Lors d’un essai en double aveugle (PIONEER 6), 3 183 patients, âgés de 50 ans ou plus, diabétiques de type 2, à haut risque cardiovasculaire, ont été randomisés dans des groupes recevant 14 mg de sémaglutide (bioéquivalent à 9 mg de sémaglutide) une fois par jour ou un placebo en association au traitement standard. La période d’observation médiane était de 16 mois. PIONEER 6 était un essai d’évaluation des résultats cardiovasculaires (CVOT) préalable à l’autorisation destiné à établir la sécurité CV.
Le critère primaire était le délai de survenue depuis la randomisation du premier événement cardiovasculaire majeur (MACE) : décès d'origine cardiovasculaire, infarctus du myocarde non fatal ou accident vasculaire cérébral non fatal.
Le nombre total de premier événement cardiovasculaire majeur (MACE) était de 137, dont 61 (3,8 %) avec le sémaglutide et 76 (4,8 %) avec le placebo. L’analyse du délai de survenue du premier MACE a conduit à un HR de 0,79 [IC à 95 % : 0,57 ; 1,11].
Poids corporel
À la fin du traitement, 27 à 65,7 % des patients étaient parvenus à une perte de poids ≥ 5 % et 6 à 34,7 % des patients étaient parvenus à une perte ≥ 10 % avec le sémaglutide ; en comparaison à 12 à 39 % et 2 à 8 % respectivement avec les comparateurs actifs.
Lors de l’essai d’évaluation des résultats cardiovasculaires SOUL, une réduction du poids corporel entre l’inclusion et la semaine 104 a été observée avec le sémaglutide versus placebo, en association au traitement standard (‑4,22 kg versus ‑1,27 kg).
Pression artérielle
La pression artérielle systolique a été réduite de 2 à 7 mmHg avec le traitement par le sémaglutide.
Population pédiatrique
L’agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Rybelsus dans un ou plusieurs sous-groupes de la population pédiatrique dans le diabète de type 2 (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Deux formulations de sémaglutide en comprimés sont disponibles :
- 1,5 mg, 4 mg et 9 mg (comprimés ronds)
- 3 mg, 7 mg et 14 mg (comprimés ovales)
Une efficacité et une sécurité d’emploi similaires peuvent être attendues des deux formulations. Les doses bioéquivalentes des deux formulations sont indiquées dans le tableau ci-dessous.
Tableau 10 Effet égal des deux formulations orales
| Dose | Un comprimé rond | Un comprimé ovale | |
| Dose initiale | 1,5 mg | Effet équivalent à | 3 mg |
| Doses d'entretien | 4 mg | Effet équivalent à | 7 mg |
| 9 mg | Effet équivalent à | 14 mg |
Absorption
Le sémaglutide administré par voie orale a une faible biodisponibilité absolue et une absorption variable. L'administration quotidienne selon la posologie recommandée associée à une longue demi-vie réduit la fluctuation quotidienne de l'exposition.
Les caractéristiques pharmacocinétiques du sémaglutide ont été largement étudiées chez des sujets sains et des patients diabétiques de type 2. Après administration orale, la concentration plasmatique maximale du sémaglutide a été atteinte environ 1 heure après la prise de la dose. L’exposition à l’état d’équilibre a été atteinte après 4 à 5 semaines d’administration une fois par jour. Chez les patients diabétiques de type 2, les concentrations moyennes à l’état d’équilibre étaient approximativement les suivantes :
4 mg (bioéquivalent à 7 mg) : La concentration moyenne était de 7 nmol/lL et 90 % des patients traités par sémaglutide 7 mg avaient une concentration moyenne comprise entre 2 et 22 nmol/l. 9 mg (bioéquivalent à 14 mg) : La concentration moyenne était de 15 nmol/lL et 90 % des patients traités par sémaglutide 14 mg avaient une concentration moyenne comprise entre 4 et 45 nmol/l. 25 mg : La concentration moyenne était de 47 nmol/l et 90 % des patients traités par sémaglutide 25 mg avaient une concentration moyenne comprise entre 11 et 142 nmol/l.
50 mg : La concentration moyenne était de 92 nmol/l et 90 % des patients traités par sémaglutide 50 mg avaient une concentration moyenne comprise entre 23 et 279 nmol/l. L’exposition systémique au sémaglutide a augmenté de manière dose-proportionnelle.
Les données in vitro montrent que le salcaprozate de sodium facilite l’absorption du sémaglutide. Le sémaglutide est principalement absorbé dans l’estomac.
La biodisponibilité estimée du sémaglutide est d’environ 1 à 2 % après administration orale. La variabilité d'absorption entre les sujets était élevée (le coefficient de variation était d'environ 100 %). La fiabilité de l’estimation de la variabilité intra-sujet de la biodisponibilité n’est pas établie.
L’absorption du sémaglutide est diminuée s’il est pris avec des aliments ou de grands volumes d’eau. Différents calendriers d’administration du sémaglutide ont été étudiés. Les études montrent que des périodes de jeûne prolongé avant et après la prise de la dose permettent une meilleure absorption (voir rubrique 4.2).
Distribution
Le volume de distribution absolu estimé est d’environ 8 litres chez les patients diabétiques de type 2. Le sémaglutide est fortement lié aux protéines plasmatiques (> 99 %).
Métabolisme
Le sémaglutide est métabolisé par clivage protéolytique de la chaîne peptidique et bêta-oxydation séquentielle de la chaîne latérale des acides gras. L’enzyme endopeptidase neutre (EPN) semble intervenir dans le métabolisme du sémaglutide.
Élimination
Les principales voies d’excrétion des métabolites du sémaglutide sont via l’urine et les fèces. Approximativement 3 % de la dose absorbée est excrétée sous la forme de sémaglutide intact dans l’urine.
Avec une demi-vie d’élimination d’environ 1 semaine, le sémaglutide restera présent dans la circulation pendant approximativement 5 semaines après la dernière dose. La clairance du sémaglutide chez les patients diabétiques de type 2 est d’environ 0,04 l/h.
Populations particulières
Sujets âgés
L’âge n’a aucun effet sur la pharmacocinétique du sémaglutide, selon les données des essais cliniques portant sur des patients jusqu’à l’âge de 92 ans.
Genre
Le genre n’a eu aucun effet cliniquement significatif sur la pharmacocinétique du sémaglutide.
Origine ethnique
L’origine ethnique (Blanc, Noir, Afro-américain, Asiatique, Hispanique ou Latino, Non-hispanique ou Non-latino) n’a eu aucun effet cliniquement significatif sur la pharmacocinétique du sémaglutide.
Poids corporel
Le poids corporel a influencé l’exposition au sémaglutide. Un poids corporel plus élevé a été associé à une exposition plus faible. Dans les essais cliniques, le sémaglutide a assuré une exposition systémique adéquate à un poids corporel compris entre 40 et 212 kg.
Insuffisance rénale
L’insuffisance rénale n’a pas affecté la pharmacocinétique du sémaglutide de manière cliniquement significative. La pharmacocinétique du sémaglutide a été évaluée chez des patients présentant une insuffisance rénale légère, modérée ou sévère et chez des patients dialysés atteints d’une maladie rénale en stade terminal comparativement à des sujets dont la fonction rénale était normale dans le cadre d’une étude utilisant des doses de sémaglutide administrées une fois par jour pendant 10 jours consécutifs. Ces résultats ont également été observés chez des patients diabétiques de type 2 et insuffisants rénaux dans des études cliniques de phase 3a.
Insuffisance hépatique
L’insuffisance hépatique n’a eu aucun impact cliniquement significatif sur la pharmacocinétique du sémaglutide. La pharmacocinétique du sémaglutide a été évaluée chez des patients présentant une insuffisance hépatique légère, modérée ou sévère en comparaison avec des sujets présentant une fonction hépatique normale dans le cadre d’une étude utilisant des doses de sémaglutide administrées une fois par jour pendant 10 jours consécutifs.
Maladie des voies gastro-intestinales hautes
La maladie des voies gastro-intestinales hautes (gastrite chronique et/ou reflux gastro-œsophagien) n’a pas eu d’impact cliniquement significatif sur la pharmacocinétique du sémaglutide. La pharmacocinétique a été évaluée chez des patients diabétiques de type 2 avec ou sans maladie des voies gastro-intestinales hautes recevant des doses de sémaglutide une fois par jour pendant 10 jours consécutifs. Ces résultats ont également été observés chez des patients diabétiques de type 2 et souffrant d’une maladie des voies gastro-intestinales hautes dans des études cliniques de phase 3a.
Population pédiatrique
Le sémaglutide n’a pas été étudié dans la population pédiatrique.
5.3 Données de sécurité préclinique
Les données précliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée ou génotoxicité n’ont pas révélé de risque particulier pour l’homme.
Les tumeurs non létales des cellules C de la thyroïde observées chez les rongeurs constituent un effet spécifique à la classe des agonistes des récepteurs du GLP-1. Lors d’études de carcinogénicité sur 2 ans chez le rat et la souris, le sémaglutide a provoqué des tumeurs des cellules C de la thyroïde à des expositions cliniquement significatives. Aucun autre type de tumeurs liées au traitement n’a été observé. Les tumeurs des cellules C chez les rongeurs sont dues à un mécanisme non génotoxique, spécifique, médié par les récepteurs du GLP-1, auquel les rongeurs sont particulièrement sensibles. La pertinence de ces résultats pour l’homme est considérée comme faible mais ne peut pas être complètement exclue.
Lors d’études de fertilité chez le rat, le sémaglutide n’a pas affecté les performances d’accouplement ni la fertilité des mâles. Chez le rat femelle, une prolongation de la durée du cycle œstral et une légère réduction du nombre d’ovulations ont été observées à des doses associées à une réduction du poids maternel.
Lors d’études du développement embryo-fœtal chez le rat, le sémaglutide a entraîné une embryotoxicité à des expositions inférieures aux niveaux cliniquement significatifs. Le sémaglutide a entraîné une nette réduction du poids maternel et une diminution de la croissance et de la survie embryonnaires. Chez les fœtus, des malformations viscérales et squelettiques majeures ont été observées, notamment des effets sur les os longs, les côtes, les vertèbres, la queue, les vaisseaux sanguins et les ventricules cérébraux. Des évaluations mécanistes ont indiqué que l’embryotoxicité impliquait une anomalie médiée par les récepteurs du GLP-1 au niveau de l’apport de nutriments à l’embryon via le sac vitellin du rat. En raison des différences d’anatomie et de fonction du sac vitellin entre les espèces, et en raison de l’absence d’expression des récepteurs du GLP-1 dans le sac vitellin des primates non humains, ce mécanisme n’est probablement pas pertinent chez l’homme. Cependant, un effet direct du sémaglutide sur le fœtus ne peut être exclu.
Lors d’études de toxicité pour le développement chez le lapin et le singe cynomolgus, une augmentation des fausses couches et une légère hausse de l’incidence des anomalies fœtales ont été observées à des expositions cliniquement significatives. Ces résultats coïncidaient avec une nette réduction du poids maternel allant jusqu’à 16 %. Il n’est pas établi si ces effets sont liés à la réduction de consommation d’aliments par la mère en tant qu’effet direct du GLP-1.
La croissance et le développement postnataux ont été évalués chez le singe cynomolgus. Les nourrissons étaient légèrement plus petits à la mise bas, mais ont récupéré pendant l’allaitement.
Chez les jeunes rats mâles et femelles, le sémaglutide a retardé la maturation sexuelle. Ces retards n’ont eu aucun impact sur la fertilité ou la capacité de reproduction des deux sexes, ni sur la capacité des femelles à poursuivre une grossesse.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Salcaprozate de sodium
Stéarate de magnésium
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans
6.4 Précautions particulières de conservation
À conserver dans l’emballage extérieur d’origine afin de le protéger de la lumière et de l’humidité. Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes alu/alu.
Boîtes de : 10, 30, 60, 90 et 100 comprimés.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Danemark
8. NUMÉRO D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1430/016
EU/1/20/1430/017
EU/1/20/1430/018
EU/1/20/1430/019
EU/1/20/1430/020
EU/1/20/1430/021
EU/1/20/1430/022
EU/1/20/1430/023
EU/1/20/1430/024
EU/1/20/1430/025
EU/1/20/1430/026
EU/1/20/1430/027
EU/1/20/1430/028
EU/1/20/1430/029
EU/1/20/1430/030
EU/1/20/1430/031
EU/1/20/1430/032
EU/1/20/1430/033
EU/1/20/1430/034
EU/1/20/1430/035
EU/1/20/1430/036
EU/1/20/1430/037
EU/1/20/1430/038
EU/1/20/1430/039
EU/1/20/1430/040
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 03 avril 2020 Date du dernier renouvellement : 22 novembre 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu
Rybelsus 3 mg comprimésRybelsus 7 mg comprimésRybelsus 14 mg comprimés
1. DÉNOMINATION DU MÉDICAMENT
Rybelsus 3 mg comprimés
Rybelsus 7 mg comprimés
Rybelsus 14 mg comprimés
Rybelsus 25 mg comprimés
Rybelsus 50 mg comprimés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Rybelsus 3 mg comprimés
Chaque comprimé contient 3 mg de sémaglutide*.
Rybelsus 7 mg comprimés
Chaque comprimé contient 7 mg de sémaglutide*.
Rybelsus 14 mg comprimés
Chaque comprimé contient 14 mg de sémaglutide*.
Rybelsus 25 mg comprimés
Chaque comprimé contient 25 mg de sémaglutide*.
Rybelsus 50 mg comprimés
Chaque comprimé contient 50 mg de sémaglutide*.
*analogue du glucagon-like peptide-1 humain (GLP-1) produit dans des cellules Saccharomyces cerevisiae par la technique de l’ADN recombinant.
Excipient à effet notoire
Chaque comprimé, quel que soit le dosage du sémaglutide, contient 23 mg de sodium.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé
Rybelsus 3 mg comprimés
Comprimé ovale, blanc à jaune pâle (7,5 mm x 13,5 mm), gravé « 3 » sur une face et « novo » sur l’autre face.
Rybelsus 7 mg comprimés
Comprimé ovale, blanc à jaune pâle (7,5 mm x 13,5 mm), gravé « 7 » sur une face et « novo » sur l’autre face.
Rybelsus 14 mg comprimés
Comprimé ovale, blanc à jaune pâle (7,5 mm x 13,5 mm), gravé « 14 » sur une face et « novo » sur l’autre face.
Rybelsus 25 mg comprimés
Comprimé ovale, blanc à jaune pâle (6,8 mm x 12 mm), gravé « 25 » sur une face et « novo » gravée sur l’autre face.
Rybelsus 50 mg comprimés
Comprimé ovale, blanc à jaune pâle (6,8 mm x 12 mm), gravé « 50 » sur une face et « novo » gravée sur l’autre face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Rybelsus est indiqué chez les adultes pour le traitement du diabète de type 2 insuffisamment contrôlé en complément d’un régime alimentaire et d’une activité physique afin d'améliorer le contrôle glycémique :
- en monothérapie, quand l’utilisation de la metformine est considérée comme inappropriée
- en association avec d’autres médicaments destinés au traitement du diabète.
Pour les résultats des études concernant les associations, les effets sur le contrôle glycémique et les événements cardiovasculaires, ainsi que sur les populations étudiées, voir les rubriques 4.4, 4.5 et 5.1.
4.2 Posologie et mode d’administration
Posologie
La dose initiale de sémaglutide est de 3 mg une fois par jour pendant un mois. Après un mois de traitement, la dose devra être augmentée à une dose d’entretien de 7 mg une fois par jour. Si nécessaire, la dose peut être augmentée au palier supérieur après au moins un mois de traitement à la dose actuelle. La dose quotidienne unique recommandée est de 7 mg, 14 mg, 25 mg et 50 mg.
La dose quotidienne unique maximum recommandée de sémaglutide est de 50 mg. Rybelsus doit toujours être utilisé à raison d’un comprimé par jour. Ne pas prendre plus d’un comprimé par jour pour obtenir l’effet d’une dose plus importante.
Transition entre l'administration orale et sous-cutanée
L'effet du passage du sémaglutide oral à sous cutané n'est pas facilement prévisible car le sémaglutide oral présente une variabilité pharmacocinétique en termes d’absorption plus importante que celle du sémaglutide sous cutané.
Les patients traités par 0,5 mg de sémaglutide sous cutané une fois par semaine peuvent effectuer la transition vers le sémaglutide oral 7 mg ou 14 mg une fois par jour.
Les patients traités par 1 mg de sémaglutide sous cutané une fois par semaine peuvent effectuer la transition vers le sémaglutide oral 14 mg ou 25 mg une fois par jour.
Les patients traités par 2 mg de sémaglutide sous cutané une fois par semaine peuvent effectuer la transition vers le sémaglutide oral 25 mg ou 50 mg une fois par jour.
Les patients peuvent débuter le sémaglutide oral (Rybelsus) une semaine après leur dernière dose de sémaglutide sous cutané
Lorsque le sémaglutide est utilisé en association à la metformine et/ou à un inhibiteur du co-transporteur de sodium-glucose de type 2 (iSGLT2) ou à la thiazolidinedione, le traitement par metformine et/ou iSGLT2 ou thiazolidinedione peut être poursuivi à la même dose.
Lorsque le sémaglutide est utilisé en association à un traitement par sulfamide hypoglycémiant ou par insuline, une diminution de la dose du sulfamide hypoglycémiant ou de l’insuline pourra être envisagée afin de réduire le risque d’hypoglycémie (voir rubriques 4.4 et 4.8).
Il n’est pas nécessaire de réaliser une auto-surveillance glycémique pour ajuster la dose du sémaglutide. Une autosurveillance glycémique est nécessaire afin d’ajuster la dose du sulfamide hypoglycémiant et de l’insuline, particulièrement au moment de l’initiation par le sémaglutide et de la réduction de la dose d’insuline. Il est recommandé que cette diminution d’insuline soit réalisée de manière progressive.
Oubli de dose
Si une dose est oubliée, elle ne doit pas être prise, et la dose suivante doit être prise le lendemain.
Sujets âgés
Aucun ajustement de la dose n’est nécessaire en fonction de l’âge.
Insuffisance rénale
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère. L’expérience relative à l’utilisation du sémaglutide chez des patients présentant une insuffisance rénale au stade terminal est limitée. Il convient d’être prudent lors du traitement de ces patients avec le sémaglutide oral (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance hépatique. L’expérience relative à l’utilisation du sémaglutide chez des patients présentant une insuffisance hépatique sévère est limitée. Il convient d’être prudent lors du traitement de ces patients avec le sémaglutide (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité de Rybelsus chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Rybelsus est un comprimé pour administration par voie orale une fois par jour.
Ce médicament doit être pris à jeun après une période de jeûne recommandée d’au moins
8 heures (voir rubrique 5.2).
Il doit être avalé entier avec une gorgée d'eau (jusqu’à un demi-verre d’eau équivalent à
120 ml). Les comprimés ne doivent pas être divisés, écrasés ni mâchés, car l’impact sur l’absorption du sémaglutide est inconnu.
- Les patients doivent attendre au moins 30 minutes avant de manger, de boire ou de prendre d’autres médicaments. Si le délai est inférieur à 30 minutes, l’absorption de sémaglutide est diminuée (voir rubriques 4.5 et 5.2).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Générales
Le sémaglutide ne doit pas être utilisé pour le traitement d’une acidocétose diabétique. Des cas d’acidocétose diabétique ont été rapportés chez les patients insulino-dépendants ayant eu un arrêt rapide de leur insuline ou ayant eu une réduction de la dose de leur insuline au moment de l’initiation par un agoniste des récepteurs du GLP-1 (voir rubrique 4.2).
Il n’y a pas d’expérience clinique chez les patients présentant une insuffisance cardiaque congestive de classe IV New York Heart Association (NYHA), le sémaglutide n’est donc pas recommandé chez ces patients.
Il n’y a pas d’expérience clinique du sémaglutide chez les patients ayant eu une chirurgie bariatrique.
Pneumopathies d’inhalation en association avec une anesthésie générale ou une sédation profonde
Des cas de pneumopathies d’inhalation ont été signalés chez des patients recevant des agonistes des récepteurs du GLP-1 subissant une anesthésie générale ou une sédation profonde. Par conséquent, le risque accru de contenu gastrique résiduel en raison du retard de vidange gastrique (voir rubrique 4.8) doit être pris en considération avant de réaliser des procédures impliquant une anesthésie générale ou une sédation profonde.
Effets gastro-intestinaux et déshydratation
L’utilisation d’agonistes des récepteurs du GLP-1 peut être associée à des réactions indésirables gastro-intestinales. Cela doit être pris en compte lors du traitement de patients présentant une insuffisance rénale, car des nausées, des vomissements et des diarrhées peuvent entraîner une déshydratation qui, dans de rares cas, est susceptible de détériorer la fonction rénale (voir rubrique 4.8). Les patients traités avec le sémaglutide doivent être informés du risque potentiel de déshydratation lié aux effets indésirables gastro-intestinaux et prendre des précautions pour éviter une perte hydrique.
Pancréatite aiguë
Des cas de pancréatite aiguë ont été observés lors de l’utilisation d’agonistes des récepteurs du GLP-1. Les patients doivent être informés des symptômes caractéristiques de la pancréatite aiguë. En cas de suspicion de pancréatite, le sémaglutide devra être arrêté ; si la pancréatite est confirmée, le sémaglutide ne devra pas être réadministré.
Hypoglycémie
Les patients traités par le sémaglutide en association à un sulfamide hypoglycémiant ou à une insuline peuvent présenter une augmentation du risque d’hypoglycémie (voir rubrique 4.8). Le risque d’hypoglycémie peut être diminué en réduisant la dose du sulfamide hypoglycémiant ou de l’insuline lors de l’initiation du traitement par sémaglutide (voir rubrique 4.2).
Rétinopathie diabétique
Un risque accru de complications liées à la rétinopathie diabétique a été observé chez les patients présentant une rétinopathie diabétique et traités par insuline et sémaglutide sous-cutané. Ce risque ne peut donc pas être exclu lors de l'administration du sémaglutide par voie orale (voir rubrique 4.8). Il convient d’être prudent lors de l’utilisation du sémaglutide chez des patients présentant une rétinopathie diabétique. Ces patients doivent faire l’objet d’un suivi attentif et doivent être traités selon les recommandations cliniques. Une amélioration rapide du contrôle glycémique a été associée à une aggravation provisoire de la rétinopathie diabétique, cependant d’autres mécanismes ne peuvent pas être exclus. Un contrôle glycémique à long terme réduit le risque de rétinopathie diabétique.
Il n’y a pas d’expérience avec le sémaglutide oral 25 mg et 50 mg chez les patients présentant un diabète de type 2 et une rétinopathie diabétique non contrôlée ou potentiellement instable.
Neuropathie optique ischémique antérieure non artéritique (NOIAN)
Les données issues d’études épidémiologiques indiquent un risque accru de neuropathie optique ischémique antérieure non artéritique (NOIAN) pendant le traitement par sémaglutide. Aucun délai n’a été identifié vis-à-vis de l’apparition d’une NOIAN après le début du traitement. Une perte soudaine de la vision doit conduire à une consultation ophtalmologique et le traitement par sémaglutide doit être interrompu si le diagnostic de NOIAN est confirmé (voir rubrique 4.8).
Patients avec une gastroparésie
Les patients atteints de gastroparésie traités par le sémaglutide peuvent présenter des effets indésirables gastro-intestinaux plus graves ou plus sévères. Le sémaglutide doit être utilisé avec prudence chez ces patients, et le sémaglutide n’est pas recommandé en cas de gastroparésie sévère (voir rubrique 4.8).
Réponse au traitement
Le respect du schéma posologique est recommandé pour un effet optimal du sémaglutide. Si la réponse au traitement par le sémaglutide est plus faible que prévu, le médecin doit garder à l'esprit que l'absorption du sémaglutide est hautement variable et peut être faible (2 à 4 % des patients ne seront pas exposés) et que la biodisponibilité absolue du sémaglutide est faible.
Teneur en sodium
Ce médicament contient 23 mg de sodium par comprimé, ce qui équivaut à 1 % de l’apport quotidien maximum recommandé par l’OMS de 2 g de sodium pour un adulte.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Le sémaglutide retarde la vidange gastrique, ce qui est susceptible d’influencer l’absorption d’autres médicaments administrés par voie orale.
Effets du sémaglutide sur d’autres médicaments
Thyroxine
L’exposition totale (Aire Sous la Courbe (ASC)) à la thyroxine (ajustée en fonction des taux endogènes) a été augmentée de 33 % après administration d’une dose unique de lévothyroxine. L’exposition maximale (Cmax) était inchangée. La surveillance des paramètres thyroïdiens doit être envisagée lors d’un traitement concomitant des patients par sémaglutide et lévothyroxine.
Warfarine et autres dérivés de la coumarine
Le sémaglutide n’a pas modifié l’ASC ou la Cmax de la R- et S-warfarine après une dose unique de warfarine, et l’effet pharmacodynamique de la warfarine tel que mesuré par le rapport normalisé international (INR) n’a pas été affecté de manière cliniquement significative. Toutefois, des cas de diminution de l'INR ont été rapportés lors de l'utilisation concomitante d'acénocoumarol et de sémaglutide. Lors de l’initiation du traitement par le sémaglutide chez des patients sous warfarine ou autres dérivés de la coumarine, il est recommandé de surveiller fréquemment l’INR.
Rosuvastatine
L’ASC de la rosuvastatine a été augmentée de 41 % [IC 90 % : 24 ; 60] lors d’une administration concomitante avec le sémaglutide. Étant donné la large marge thérapeutique de la rosuvastatine, l’importance des modifications de l’exposition n’est pas considérée comme cliniquement significative.
Digoxine, contraceptifs oraux, metformine, furosémide
Aucune modification cliniquement significative de l’ASC ou de la Cmax de la digoxine, des contraceptifs oraux (contenant de l’éthinylestradiol et du lévonorgestrel), de la metformine ou du furosémide n’a été observée lors d’une administration concomitante avec le sémaglutide.
Les interactions avec des médicaments à très faible biodisponibilité (1 %) n'ont pas été évaluées.
Effets d’autres médicaments sur le sémaglutide
Oméprazole
Aucune modification cliniquement significative de l’ASC ou de la Cmax du sémaglutide n’a été observée lors d’une prise avec de l’oméprazole.
Dans un essai évaluant le profil pharmacocinétique du sémaglutide co-administré avec cinq autres comprimés, l’ASC du sémaglutide a diminué de 34 % et la Cmax de 32 %. Ces observations suggèrent que la présence de plusieurs comprimés dans l’estomac influence l’absorption du sémaglutide s’il est administré en même temps. Les patients doivent attendre 30 minutes après l'administration du sémaglutide pour prendre d'autres médicaments par voie orale (voir rubrique 4.2).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception adéquate pendant le traitement par le sémaglutide.
Grossesse
Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3). Il existe des données limitées sur l’utilisation du sémaglutide chez la femme enceinte. Le sémaglutide ne doit donc pas être utilisé pendant la grossesse. En cas de projet de grossesse ou en cas de grossesse, le traitement par sémaglutide doit être interrompu. Le sémaglutide doit être arrêté au moins 2 mois avant un projet de grossesse en raison de sa longue demi-vie (voir rubrique 5.2).
Allaitement
Aucune concentration mesurable de sémaglutide n'a été trouvée dans le lait maternel des femmes qui allaitent. Le salcaprozate de sodium était présent dans le lait maternel et certains de ses métabolites ont été excrétés dans le lait maternel à de faible concentrations. Un risque pour l’enfant allaité ne pouvant être exclu, Rybelsus ne doit pas être utilisé pendant l’allaitement.
Fertilité
L’effet du sémaglutide sur la fertilité humaine est inconnu. Le sémaglutide n’a pas affecté la fertilité des rats mâles. Chez le rat femelle, une prolongation de la durée de l’œstrus et une légère réduction du nombre d’ovulations ont été observées à des doses associées à une réduction du poids maternel (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le sémaglutide n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines. Cependant, des vertiges peuvent être ressentis, principalement lors de la période d’augmentation de dose. La conduite de véhicules ou l’utilisation de machines doivent être effectuées avec prudence en cas de survenue de vertiges. Lorsqu’il est utilisé en association à un sulfamide hypoglycémiant ou à une insuline, les patients doivent être informés qu’ils doivent prendre des précautions pour éviter une hypoglycémie lors de la conduite de véhicules ou de l’utilisation de machines (voir rubrique 4.4).
4.8 Effets indésirables
Résumé du profil de sécurité
Lors de 10 essais de phase 3a, 5 707 patients ont été exposés au sémaglutide seul ou en association à d’autres hypoglycémiants. La durée du traitement allait de 26 à 78 semaines. Les effets indésirables les plus fréquemment rapportés pendant les essais cliniques étaient les affections gastro-intestinales, incluant les nausées (très fréquentes), les diarrhées (très fréquentes) et les vomissements (fréquents).
Liste tabulée des effets indésirables
Le tableau 1 répertorie les effets indésirables rapportés lors des essais de phase 3 (décrits plus en détail à la rubrique 5.1) et dans les rapports post-commercialisation chez les patients diabétiques de type 2. La fréquence des effets indésirables (excepté les complications de la rétinopathie diabétique, et la dysesthésie, voir note du tableau 1) repose sur un ensemble d’essais de phase 3a, excluant l’essai d’évaluation des résultats cardiovasculaires.
Les effets indésirables sont indiqués ci-dessous par classe de systèmes d’organes et par fréquence absolue. Les fréquences sont définies comme suit : très fréquent : (≥ 1/10) ; fréquent : (≥ 1/100, < 1/10) ; peu fréquent : (≥ 1/1 000, < 1/100) ; rare : (≥ 1/10 000, < 1/1 000) ; très rare : (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 1 Fréquence des effets indésirables du sémaglutide oral
| Classe de systèmes d’organes MedDRA | Très fréquent | Fréquent | Peu fréquent | Rare | Très rare | Fréquence indétermin ée |
| Affections du système immunitair e | Hypersensi bilitéc | Réaction anaphylacti que | ||||
Troubles du métabolis me et de la nutrition | Hypoglycé mie en cas d’utilisation avec de l’insuline ou un sulfamide hypoglycé mianta | Hypoglycé mie en cas d’utilisation avec d’autres antidiabétiq ues orauxa Diminution de l’appétit | ||||
| Affections du système nerveux | Vertiges Dysesthésie e Maux de tête | Dysgueusie | ||||
| Affections oculaires | Complicati ons de la rétinopathie diabétiqueb | Neuropathie optique ischémique antérieure non |
| Classe de systèmes d’organes MedDRA | Très fréquent | Fréquent | Peu fréquent | Rare | Très rare | Fréquence indétermin ée |
| artéritique (NOIAN) | ||||||
| Affections cardiaques | Augmentati on de la fréquence cardiaque | |||||
Affections gastro- intestinales | Nausées Diarrhées | Vomisseme nts Douleur abdominale Distension abdominale Constipatio n Dyspepsie Gastrite Reflux gastro- œsophagien Flatulence | Éructation Retard de la vidange gastrique | Pancréatite aiguë | Occlusion intestinaled,f | |
| Affections hépatobilia ires | Lithiase biliaire | |||||
Troubles généraux et anomalies au site d’administ ration | Fatigue | |||||
| Investigati ons | Lipase augmentée Amylase augmentée | Perte de poids |
- a) Hypoglycémie définie comme une glycémie < 3,0 mmol/l ou < 54 mg/dl.
- b) Les complications de la rétinopathie diabétique comprennent : photo-coagulation rétinienne, traitement par des médicaments intravitréens, hémorragie intravitréenne et cécité diabétique (peu fréquent). La fréquence est basée sur l’essai d’évaluation de la sécurité cardiovasculaire conduit sur le sémaglutide sous-cutané, mais on ne peut exclure que le risque de complications de la rétinopathie diabétique identifié s’applique également à Rybelsus.
- c) Terme groupé couvrant également les effets indésirables liés à l'hypersensibilité tels que les éruptions cutanées et l'urticaire.
- d) D’après les rapports post-commercialisation.
- e) La fréquence est basée sur les résultats de l’essai PIONEER PLUS pour les dosages de 25 mg et 50 mg. Veuillez-vous référer à la rubrique « Dysesthésie » ci-dessous pour plus d’informations. Il n’a pas été observé d’augmentation des événements de dysesthésie avec Rybelsus® 3 mg, 7 mg et 14 mg (bioéquivalents respectivement à 1,5 mg, 4 mg et 9 mg) dans les essais de phase 3a ; cependant, des cas ont été rapportés en post-commercialisation.
- f) Terme regroupant les PT (Preferred Terms) « occlusion intestinale », « iléus », « occlusion de l’intestin grêle ».
Description de certains effets indésirables
Hypoglycémie
Les hypoglycémies sévères ont principalement été observées lorsque le sémaglutide était associé à un sulfamide hypoglycémiant (< 0,1 % des patients ; < 0,001 événement/patient-année) ou à l’insuline (1,1 % des patients ; 0,013 événement/patient-année). Peu d’épisodes d’hypoglycémie (0,1 % des patients ; 0,001 événement/patient-année) ont été observés lors de l’administration du sémaglutide en association à des antidiabétiques oraux autres que les sulfamides hypoglycémiants.
Réactions indésirables gastro-intestinales
Des nausées sont survenues chez 15 % des patients, des diarrhées chez 10 % et des vomissements chez 7 % des patients lorsqu’ils étaient traités avec du sémaglutide. La plupart de ces événements étaient d’intensité légère à modérée et de courte durée. Les événements ont entraîné un arrêt du traitement chez 4 % des sujets. Les événements étaient plus fréquemment rapportés pendant les premiers mois de traitement.
Dans PIONEER PLUS, lors du traitement par sémaglutide 25 mg et 50 mg, des nausées sont survenues respectivement chez 27 % et 27 % des patients, des diarrhées chez 13 % et 14 % des patients et des vomissements chez 17 % et 18 % des patients. Ces événements ont entraîné un arrêt du traitement chez respectivement 6 % et 8 % des patients.
La plupart de ces événements étaient de sévérité légère à modérée et de courte durée. Les événements étaient plus fréquemment rapportés lors de l'augmentation de dose pendant les premiers mois de traitement.
Les patients atteints de gastroparésie peuvent présenter des effets gastro-intestinaux plus graves ou plus sévères lorsqu’ils sont traités par le sémaglutide.
Des cas de pancréatites aiguës confirmées par adjudication ont été rapportés dans les essais cliniques de phase 3a pour le sémaglutide (< 0,1 %) et le comparateur (0,2 %). Dans l'essai d’évaluation des résultats cardiovasculaires PIONEER 6, la fréquence des pancréatites aiguës confirmées par adjudication était de 0,1 % pour le sémaglutide et de 0,2 % pour le placebo (voir rubrique 4.4). Dans l’essai de phase 3b d’évaluation des résultats cardiovasculaires SOUL, la fréquence des pancréatites aiguës confirmées par adjudication était de 0,4 % pour le sémaglutide et de 0,4 % pour le placebo.
Complications liées à la rétinopathie diabétique
Un essai clinique sur 2 ans du sémaglutide sous-cutané a étudié 3 297 patients diabétiques de type 2, avec un risque cardiovasculaire élevé, un diabète ancien et un contrôle glycémique insatisfaisant. Lors de cet essai, des événements de complications de la rétinopathie diabétique confirmés par adjudication, sont survenus chez plus de patients traités avec sémaglutide sous-cutané (3,0 %) comparé à ceux sous placebo (1,8 %). Cela a été observé chez des patients insulino-traités avec une rétinopathie diabétique connue. La différence entre les traitements est apparue rapidement et a persisté tout au long de l’essai. L’évaluation systématique des complications de la rétinopathie diabétique n’a été réalisée que dans l’essai d’évaluation des résultats cardiovasculaires avec le sémaglutide sous-cutané. Lors d’essais cliniques avec Rybelsus d’une durée allant jusqu’à 18 mois et portant sur 6 352 patients diabétiques de type 2, les événements indésirables liés à la rétinopathie diabétique ont été rapportés dans des proportions similaires chez des patients traités par sémaglutide (4,2 %) et par les comparateurs (3,8 %).
Neuropathie optique ischémique antérieure non artéritique (NOIAN)
Les résultats de plusieurs grandes études épidémiologiques suggèrent que l’exposition au sémaglutide chez les adultes diabétiques de type 2 est associée à une augmentation d’environ deux fois du risque relatif de développer une NOIAN ce qui correspond à environ un cas supplémentaire pour 10 000 patients-années de traitement.
Immunogénicité
Compte tenu des propriétés immunogènes potentielles des médicaments contenant des protéines ou des peptides, les patients traités par le sémaglutide peuvent développer des anticorps. La proportion de sujets testés positifs aux anticorps anti-sémaglutide à tout moment après l’inclusion était faible (0,5 %) et aucun sujet ne présentait d’anticorps neutralisants anti-sémaglutide ni d’anticorps anti-sémaglutide avec un effet neutralisant sur le GLP-1 endogène à la fin de l’essai.
Augmentation de la fréquence cardiaque
Une augmentation de la fréquence cardiaque a été observée avec les agonistes des récepteurs du GLP-
- 1. Dans les essais de phase 3a, des augmentations moyennes de 0 à 4 battements par minute (bpm) par rapport à une valeur initiale de 69 à 76 bpm ont été observées chez les patients traités avec Rybelsus.
Dysesthésie
Des événements liés à une altération de la sensation cutanée tels qu’une paresthésie, des douleurs cutanées, une sensibilité de la peau, une dysesthésie et une sensation de brûlure cutanée ont été rapportées chez respectivement 2,1 % et 5,2 % des patients traités par sémaglutide oral 25 mg et 50 mg. Les événements étaient de sévérité légère à modérée et la plupart des patients se sont rétablis lors de la poursuite du traitement.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Les effets d’un surdosage de sémaglutide observés dans les études cliniques peuvent être associés à des troubles gastro-intestinaux. En cas de surdosage, un traitement de soutien approprié doit être initié en fonction des signes cliniques et des symptômes du patient. Une période d’observation prolongée et un traitement des symptômes peuvent être nécessaires, en tenant compte de la longue demi-vie du sémaglutide d’environ 1 semaine (voir rubrique 5.2). Il n’existe aucun antidote spécifique à un surdosage de sémaglutide.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Médicaments utilisés dans le diabète, analogue du glucagon-like peptide 1 (GLP-1), Code ATC : A10BJ06
Mécanisme d’action
Le sémaglutide est un analogue du GLP-1 présentant 94 % d’homologie avec le GLP-1 humain. Le sémaglutide agit comme agoniste des récepteurs du GLP-1, qui se lie sélectivement et active le récepteur du GLP-1, la cible du GLP-1 natif.
Le GLP-1 est une hormone physiologique exerçant plusieurs effets sur la régulation du glucose et de l’appétit, ainsi que sur le système cardiovasculaire. Les effets sur le glucose et l’appétit sont spécifiquement liés aux récepteurs du GLP-1 dans le pancréas et le cerveau.
Le sémaglutide réduit la glycémie de façon glucose-dépendante en stimulant la sécrétion d’insuline et en réduisant la sécrétion de glucagon lorsque la glycémie est élevée. Le mécanisme de réduction de la glycémie entraîne également un léger retard de la vidange gastrique en début de phase postprandiale. Lors d’une hypoglycémie, le sémaglutide diminue la sécrétion d’insuline sans altérer la sécrétion du glucagon. Le mécanisme d’action du sémaglutide ne dépend pas de la voie d’administration.
Le sémaglutide réduit le poids corporel et la masse grasse en diminuant les apports énergétiques ; entrainant une réduction générale de l’appétit. En outre, le sémaglutide réduit la préférence pour les aliments à forte teneur en graisse.
Les récepteurs du GLP-1 sont exprimés dans le cœur, le système vasculaire, le système immunitaire et les reins. Le sémaglutide exerce un effet bénéfique sur les lipides plasmatiques, abaisse la pression artérielle systolique et réduit l’inflammation dans les études cliniques. Lors d’études réalisées chez l’animal, le sémaglutide atténue le développement de l’athérosclérose en empêchant la progression de la plaque aortique et en réduisant l’inflammation dans la plaque.
Le mécanisme d’action du sémaglutide dans la réduction du risque cardiovasculaire est probablement multifactoriel, en partie dû à la réduction de l’HbA1c et à ses effets sur les facteurs de risque cardio-rénaux et métaboliques connus, incluant la réduction de la pression artérielle et du poids corporel, les améliorations du profil lipidique et de la fonction rénale et les effets anti-inflammatoires mis en évidence par la réduction de la CRPus. Le mécanisme exact de réduction du risque cardiovasculaire n’a pas été établi.
Effets pharmacodynamiques
Les évaluations pharmacodynamiques décrites ci-dessous ont été effectuées au bout de 12 semaines de traitement avec le sémaglutide administré par voie orale.
Glycémie à jeun et postprandiale
Le sémaglutide réduit les concentrations à jeun et postprandiales de glucose. Chez les patients diabétiques de type 2, le traitement par sémaglutide a entraîné une réduction relative de 22 % [13 ; 30] de la glycémie à jeun et de 29 % [19 ; 37] de la glycémie postprandiale, en comparaison avec le placebo.
Sécrétion de glucagon
Le sémaglutide réduit les concentrations postprandiales de glucagon. Chez les patients diabétiques de type 2, le sémaglutide a entraîné les réductions relatives suivantes du glucagon en comparaison avec le placebo : réponse postprandiale du glucagon de 29 % [15 ; 41].
Vidange gastrique
Le sémaglutide entraîne un léger retard de la vidange gastrique au début de la phase postprandiale, avec une exposition au paracétamol (ASC0-1h) diminuée de 31 % [13 ; 46] dans la première heure suivant le repas, réduisant ainsi la vitesse à laquelle le glucose apparaît dans la circulation en postprandial.
Lipides à jeun et postprandiaux
En comparaison avec le placebo, le sémaglutide a diminué les concentrations de triglycérides et de cholestérol VLDL (lipoprotéines de très basse densité) à jeun de 19 % [8 ; 28] et 20 % [5 ; 33], respectivement. La réponse postprandiale des triglycérides et du cholestérol VLDL à un repas à haute teneur en graisse a été réduite de 24 % [9 ; 36] et 21 % [7 ; 32], respectivement. L’apoB48 a été réduite de 25 % [2 ; 42] et 30 % [15 ; 43], respectivement à jeun et après un repas.
Efficacité et sécurité clinique
L’efficacité et la sécurité de Rybelsus ont été évaluées lors de huit essais randomisés contrôlés internationaux de phase 3a. Les études de phase 3a ont été menées avec des comprimés contenant 3 mg, 7 mg et 14 mg de sémaglutide qui sont respectivement bioéquivalents à 1,5 mg, 4 mg et 9 mg de sémaglutide Dans sept essais, l’objectif principal était l’évaluation de l’efficacité glycémique et dans un essai (PIONEER 6), l’objectif principal était l’évaluation des événements cardiovasculaires.
Les essais incluaient 8 842 patients diabétiques de type 2 randomisés (5 169 étaient traités avec le sémaglutide), parmi lesquels 1 165 présentaient une insuffisance rénale modérée. Les patients avaient 61 ans en moyenne (entre 18 et 92 ans), 40 % d’entre eux étant âgés d’au moins 65 ans et 8 % d’au moins 75 ans. L’efficacité du sémaglutide était comparée à celle d’un placebo ou d’un traitement actif de contrôle (sitagliptine, empagliflozine et liraglutide).
L’efficacité et la sécurité du sémaglutide 25 mg et 50 mg une fois par jour a été évaluée lors d’un essai de phase 3b (PIONEER PLUS) incluant 1 606 patients randomisés.
Un essai de phase 3b d’évaluation des résultats cardiovasculaires (SOUL) incluant 9 650 patients a été conduit pour démontrer que le sémaglutide oral réduit le risque d’événements cardiovasculaires majeurs (MACE) par rapport à un placebo, en association au traitement standard, chez des patients diabétiques de type 2 présentant une maladie cardiovasculaire établie et/ou une maladie rénale chronique.
L’efficacité du sémaglutide n’a pas été influencée par l’âge, le genre, l’origine ethnique, le poids corporel, l’IMC, l’ancienneté du diabète, la maladie des voies gastro-intestinales hautes ni le niveau d’atteinte de la fonction rénale à l’inclusion.
PIONEER 1 – Monothérapie
Lors d’un essai clinique en double aveugle de 26 semaines, 703 patients diabétiques de type 2 insuffisamment contrôlés par le régime alimentaire et l’activité physique ont été randomisés dans des groupes recevant 3 mg, 7 mg ou 14 mg de sémaglutide ou un placebo une fois par jour.
Tableau 2 Résultats de l’essai de 26 semaines comparant une monothérapie par sémaglutide à un placebo (PIONEER 1)
Sémaglutide 7 mg | Sémaglutide 14 mg | Placebo | |
| Échantillon complet d’analyse (n) | 175 | 175 | 178 |
| HbA1c (%) | |||
| Inclusion | 8,0 | 8,0 | 7,9 |
| Variation par rapport à l’inclusion1 | -1,2 | -1,4 | -0,3 |
| Différence par rapport au placebo1 [IC 95 %] | -0,9 [-1,1 ; -0,6]* | -1,1 [-1,3 ; -0,9]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 69§ | 77§ | 31 |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 9,0 | 8,8 | 8,9 |
| Variation par rapport à l’inclusion1 | -1,5 | -1,8 | -0,2 |
| Différence par rapport au placebo1 [IC 95 %] | -1,4 [-1,9 ; -0,8]§ | -1,6 [-2,1 ; -1,2]§ | - |
| Poids corporel (kg) | |||
| Inclusion | 89,0 | 88,1 | 88,6 |
| Variation par rapport à l’inclusion1 | -2,3 | -3,7 | -1,4 |
| Différence par rapport au placebo1 [IC 95 %] | -0,9 [-1,9 ; 0,1] | -2,3 [-3,1 ; -1,5]* | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple).
* p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité.
§ p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p représente l’odds ratio (rapport des cotes).
PIONEER 2 – Sémaglutide versus empagliflozine, respectivement en association avec metformine Lors d’un essai clinique en ouvert de 52 semaines, 822 patients diabétiques de type 2 ont été randomisés dans des groupes recevant 14 mg de sémaglutide une fois par jour ou 25 mg d’empagliflozine une fois par jour, tous les deux en association à la metformine.
Tableau 3 Résultats de l’essai de 52 semaines comparant le sémaglutide à l’empagliflozine (PIONEER 2)
Sémaglutide 14 mg | Empagliflozine 25 mg | |
| Échantillon complet d’analyse (n) | 411 | 410 |
| Semaine 26 | ||
| HbA1c (%) | ||
| Inclusion | 8,1 | 8,1 |
| Variation par rapport à l’inclusion1 | -1,3 | -0,9 |
Différence par rapport à l’empagliflozine1 [IC 95 %] | -0,4 [-0,6 ; -0,3]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 67§ | 40 |
| Glycémie à jeun (mmol/l) | ||
| Inclusion | 9,5 | 9,7 |
| Variation par rapport à l’inclusion1 | -2,0 | -2,0 |
| Différence par rapport à l’empagliflozine1 [IC 95 %] | 0,0 [-0,2 ; 0,3] | - |
| Poids corporel (kg) | ||
| Inclusion | 91,9 | 91,3 |
| Variation par rapport à l’inclusion1 | -3,8 | -3,7 |
| Différence par rapport à l’empagliflozine1 [IC 95 %] | -0,1 [-0,7 ; 0,5] | - |
| Semaine 52 | ||
| HbA1c (%) | ||
| Variation par rapport à l’inclusion1 | -1,3 | -0,9 |
Différence par rapport à l’empagliflozine1 [IC 95 %] | -0,4 [-0,5 ; -0,3]§ | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 66§ | 43 |
| Poids corporel (kg) | ||
| Variation par rapport à l’inclusion1 | -3,8 | -3,6 |
| Différence par rapport à l’empagliflozine1 [IC 95 %] | -0,2 [-0,9 ; 0,5] | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple).
* p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité.
§ p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p représente l’odds ratio (rapport des cotes).
PIONEER 3 – Sémaglutide versus sitagliptine, respectivement en association avec metformine ou metformine plus sulfamide hypoglycémiant
Lors d’un essai clinique en double aveugle et double placebo de 78 semaines, 1 864 patients diabétiques de type 2 ont été randomisés dans des groupes recevant 3 mg, 7 mg ou 14 mg de sémaglutide ou 100 mg de sitagliptine une fois par jour, tous en association avec la metformine seule ou avec la metformine plus un sulfamide hypoglycémiant. Les réductions de l’HbA1c et du poids corporel se sont maintenues pendant toute la durée de l’étude de 78 semaines.
Tableau 4 Résultats de l’essai de 78 semaines comparant le sémaglutide à la sitagliptine (PIONEER 3)
Sémaglutide 7 mg | Sémaglutide 14 mg | Sitagliptine 100 mg | |
| Échantillon complet d’analyse (n) | 465 | 465 | 467 |
| Semaine 26 | |||
| HbA1c (%) | |||
| Inclusion | 8,4 | 8,3 | 8,3 |
| Variation par rapport à l’inclusion1 | -1,0 | -1,3 | -0,8 |
| Différence par rapport à la sitagliptine1 [IC 95 %] | -0,3 [-0,4 ; -0,1]* | -0,5 [-0,6 ; -0,4]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 44§ | 56§ | 32 |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 9,4 | 9,3 | 9,5 |
| Variation par rapport à l’inclusion1 | -1,2 | -1,7 | -0,9 |
| Différence par rapport à la sitagliptine1 [IC 95 %] | -0,3 [-0,6 ; 0,0]§ | -0,8 [-1,1 ; -0,5]§ | - |
| Poids corporel (kg) | |||
| Inclusion | 91,3 | 91,2 | 90,9 |
| Variation par rapport à l’inclusion1 | -2,2 | -3,1 | -0,6 |
| Différence par rapport à la sitagliptine1 [IC 95 %] | -1,6 [-2,0 ; -1,1]* | -2,5 [-3,0 ; -2,0]* | - |
| Semaine 78 | |||
| HbA1c (%) | |||
| Variation par rapport à l’inclusion1 | -0,8 | -1,1 | -0,7 |
| Différence par rapport à la sitagliptine1 [IC 95 %] | -0,1 [-0,3 ; 0,0] | -0,4 [-0,6 ; -0,3]§ | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 39§ | 45§ | 29 |
| Poids corporel (kg) | |||
| Variation par rapport à l’inclusion1 | -2,7 | -3,2 | -1,0 |
| Différence par rapport à la sitagliptine1 [IC 95 %] | -1,7 [-2,3 ; -1,0]§ | -2,1 [-2,8 ; -1,5]§ | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple).
* p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité.
§ p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p représente l’odds ratio (rapport des cotes).
PIONEER 4 – Sémaglutide versus liraglutide et placebo, respectivement en association avec metformine ou metformine plus inhibiteur du SGLT2
Lors d’un essai clinique en double aveugle et double placebo de 52 semaines, 711 patients diabétiques de type 2 ont été randomisés dans des groupes recevant 14 mg de sémaglutide, 1,8 mg de liraglutide en injection sous-cutanée ou un placebo une fois par jour, tous en association avec la metformine ou avec la metformine plus un inhibiteur du SGLT2.
Tableau 5 Résultats de l’essai de 52 semaines comparant le sémaglutide au liraglutide et à un placebo (PIONEER 4)
Sémaglutide 14 mg | Liraglutide 1,8 mg | Placebo | |
| Échantillon complet d’analyse (n) | 285 | 284 | 142 |
| Semaine 26 | |||
| HbA1c (%) | |||
| Inclusion | 8,0 | 8,0 | 7,9 |
| Variation par rapport à l’inclusion1 | -1,2 | -1,1 | -0,2 |
| Différence par rapport au liraglutide1 [IC 95 %] | -0,1 [-0,3 ; 0,0] | - | - |
| Différence par rapport au placebo1 [IC 95 %] | -1,1 [-1,2 ; -0,9]* | - | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 68§,a | 62 | 14 |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 9,3 | 9,3 | 9,2 |
| Variation par rapport à l’inclusion1 | -2,0 | -1,9 | -0,4 |
| Différence par rapport au liraglutide1 [IC 95 %] | -0,1 [-0,4 ; 0,1] | - | - |
| Différence par rapport au placebo1 [IC 95 %] | -1,6 [-2,0 ; -1,3]§ | - | - |
| Poids corporel (kg) | |||
| Inclusion | 92,9 | 95,5 | 93,2 |
| Variation par rapport à l’inclusion1 | -4,4 | -3,1 | -0,5 |
| Différence par rapport au liraglutide1 [IC 95 %] | -1,2 [-1,9 ; -0,6]* | - | - |
| Différence par rapport au placebo1 [IC 95 %] | -3,8 [-4,7 ; -3,0]* | - | - |
| Semaine 52 | |||
| HbA1c (%) | |||
| Variation par rapport à l’inclusion1 | -1,2 | -0,9 | -0,2 |
| Différence par rapport au liraglutide1 [IC 95 %] | -0,3 [-0,5 ; -0,1]§ | - | - |
| Différence par rapport au placebo1 [IC 95 %] | -1,0 [-1,2 ; -0,8]§ | - | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 61§,a | 55 | 15 |
| Poids corporel (kg) | |||
| Variation par rapport à l’inclusion1 | -4,3 | -3,0 | -1,0 |
| Différence par rapport au liraglutide1 [IC 95 %] | -1,3 [-2,1 ; -0,5]§ | - | - |
| Différence par rapport au placebo1 [IC 95 %] | -3,3 [-4,3 ; -2,4]§ | - | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple).
* p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité.
§ p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p représente l’odds ratio (rapport des cotes).
PIONEER 5 – Sémaglutide versus placebo, respectivement en association avec une insuline basale seule, la metformine plus une insuline basale ou la metformine et/ou un sulfamide hypoglycémiant, chez des patients présentant une insuffisance rénale modérée
Lors d’un essai clinique en double aveugle de 26 semaines, 324 patients diabétiques de type 2 et présentant une insuffisance rénale modérée (Débit de Filtration Glomérulaire estimé 30-59 ml/min/1,73 m2) ont été randomisés dans des groupes recevant 14 mg de sémaglutide ou un placebo une fois par jour. Le produit de l’essai était ajouté au traitement antidiabétique stable que le patient recevait avant l’essai.
Tableau 6 Résultats de l’essai de 26 semaines comparant le sémaglutide à un placebo chez des patients diabétiques de type 2 présentant une insuffisance rénale modérée (PIONEER 5)
Sémaglutide 14 mg | Placebo | |
| Échantillon complet d’analyse (n) | 163 | 161 |
| HbA1c (%) | ||
| Inclusion | 8,0 | 7,9 |
| Variation par rapport à l’inclusion1 | -1,0 | -0,2 |
| Différence par rapport au placebo1 [IC 95 %] | -0,8 [-1,0 ; -0,6]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 58§ | 23 |
| Glycémie à jeun (mmol/l) | ||
| Inclusion | 9,1 | 9,1 |
| Variation par rapport à l’inclusion1 | -1,5 | -0,4 |
| Différence par rapport au placebo1 [IC 95 %] | -1,2 [-1,7 ; -0,6]§ | - |
| Poids corporel (kg) | ||
| Inclusion | 91,3 | 90,4 |
| Variation par rapport à l’inclusion1 | -3,4 | -0,9 |
| Différence par rapport au placebo1 [IC 95 %] | -2,5 [-3,2 ; -1,8]* | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple).
* p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité.
§ p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p représente l’odds ratio (rapport des cotes).
PIONEER 7 – Sémaglutide versus sitagliptine, respectivement en association avec metformine, des inhibiteurs du SGLT2, un sulfamide hypoglycémiant ou des thiazolidinediones. Essai d’ajustement à dose flexible
Lors d’un essai clinique en ouvert de 52 semaines, 504 patients diabétiques de type 2 ont été randomisés dans des groupes recevant le sémaglutide (ajustement à dose flexible de 3 mg, 7 mg et 14 mg une fois par jour) ou 100 mg de sitagliptine une fois par jour, tous en association avec 1 ou 2 hypoglycémiants oraux (metformine, inhibiteurs du SGLT2, sulfamides hypoglycémiants ou thiazolidinediones). La dose de sémaglutide était ajustée toutes les 8 semaines en fonction de la réponse glycémique et de la tolérance du patient. La dose de 100 mg de sitagliptine était fixe. L’efficacité et la sécurité du sémaglutide étaient évaluées à la semaine 52.
À la semaine 52, la proportion de patients traités par sémaglutide 3 mg, 7 mg et 14 mg était respectivement d’environ 10 %, 30 % et 60 %.
Tableau 7 Résultats de l’essai d’ajustement à dose flexible de 52 semaines comparant le sémaglutide à la sitagliptine (PIONEER 7)
| Sémaglutide Dose flexible | Sitagliptine 100 mg | |
| Échantillon complet d’analyse (n) | 253 | 251 |
| HbA1c (%) | ||
| Inclusion | 8,3 | 8,3 |
| Patients (%) ayant atteint une HbA1c < 7,0 %1 | 58* | 25 |
| Poids corporel (kg) | ||
| Inclusion | 88,9 | 88,4 |
| Variation par rapport à l’inclusion1 | -2,6 | -0,7 |
| Différence par rapport à la sitagliptine1 [IC 95 %] | -1,9 [-2,6 ; -1,2]* | - |
1 Indépendamment de l’arrêt du traitement (16,6 % des patients sous dose flexible de sémaglutide et 9,2 % sous sitagliptine, avec respectivement 8,7 % et 4,0 % des arrêts du traitement étant dus à des EI) ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple).
* p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité (pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p représente l’odds ratio (rapport des cotes)).
PIONEER 8 – Sémaglutide versus placebo, respectivement en association avec une insuline avec ou sans metformine
Lors d’un essai clinique en double aveugle de 52 semaines, 731 patients diabétiques de type 2 insuffisamment contrôlés sous insuline (basale, basale/en bolus ou prémélangée) avec ou sans metformine, ont été randomisés dans des groupes recevant 3 mg, 7 mg ou 14 mg de sémaglutide ou un placebo une fois par jour.
Tableau 8 Résultats de l’essai de 52 semaines comparant le sémaglutide à un placebo en association à une insuline (PIONEER 8)
Sémaglutide 7 mg | Sémaglutide 14 mg | Placebo | |
| Échantillon complet d’analyse (n) | 182 | 181 | 184 |
| Semaine 26 (dose d’insuline plafonnée à la dose à l’inclusion) | |||
| HbA1c (%) | |||
| Inclusion | 8,2 | 8,2 | 8,2 |
| Variation par rapport à l’inclusion1 | -0,9 | -1,3 | -0,1 |
| Différence par rapport au placebo1 [IC 95 %] | -0,9 [-1,1 ; -0,7]* | -1,2 [-1,4 ; -1,0]* | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 43§ | 58§ | 7 |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 8,5 | 8,3 | 8,3 |
| Variation par rapport à l’inclusion1 | -1,1 | -1,3 | 0,3 |
| Différence par rapport au placebo1 [IC 95 %] | -1,4 [-1,9 ; -0,8]§ | -1,6 [-2,2 ; -1,1]§ | - |
| Poids corporel (kg) | |||
| Inclusion | 87,1 | 84,6 | 86,0 |
| Variation par rapport à l’inclusion1 | -2,4 | -3,7 | -0,4 |
| Différence par rapport au placebo1 [IC 95 %] | -2,0 [-3,0 ; -1,0]* | -3,3 [-4,2 ; -2,3]* | - |
| Semaine 52 (dose d’insuline non plafonnée)+ | |||
| HbA1c (%) | |||
| Variation par rapport à l’inclusion1 | -0,8 | -1,2 | -0,2 |
| Différence par rapport au placebo1 [IC 95 %] | -0,6 [-0,8 ; -0,4]§ | -0,9 [-1,1 ; -0,7]§ | - |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 40§ | 54§ | 9 |
| Poids corporel (kg) | |||
| Variation par rapport à l’inclusion1 | -2,0 | -3,7 | 0,5 |
| Différence par rapport au placebo1 [IC 95 %] | -2,5 [-3,6 ; -1,4]§ | -4,3 [-5,3 ; -3,2]§ | - |
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple).
* p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité.
§ p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p représente l’odds ratio (rapport des cotes).
+ La dose quotidienne totale d’insuline était statistiquement significativement plus faible avec le sémaglutide qu’avec le placebo à la semaine 52.
PIONEER PLUS – Efficacité et sécurité du sémaglutide 25 mg et 50 mg par rapport au sémaglutide 14 mg une fois par jour chez les patients présentant un diabète de type 2
Lors d’un essai clinique en double aveugle de 68 semaines, 1 606 patients présentant un diabète de type 2 recevant des doses stables de 1 à 3 médicaments antidiabétiques oraux (metformine, sulfamides hypoglycémiants, inhibiteurs du SGLT2 ou inhibiteurs de la DPP-4*) ont été randomisés pour recevoir des doses d’entretien de sémaglutide 14 mg, sémaglutide 25 mg ou sémaglutide 50 mg une fois par jour.
*Les inhibiteurs de la DPP-4 devaient être arrêtés lors de la randomisation.
Le traitement par sémaglutide 25 mg et 50 mg une fois par jour a été supérieur pour réduire l’HbA1c et le poids corporel par rapport au sémaglutide 14 mg (voir Tableau 9). Les données à la semaine 68 montrent un effet durable du sémaglutide oral 14 mg, 25 mg et 50 mg sur l’HbA1c et le poids corporel (voir Figure 1).
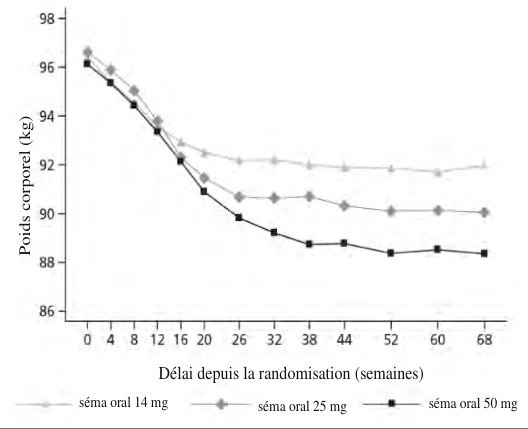
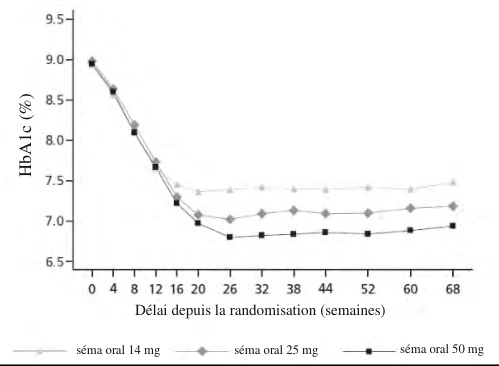
Figure 1 Variation moyenne de l’HbA1c et du poids corporel (kg) entre l’inclusion et la semaine 68
Tableau 9 Résultats d’un essai de 52 semaines comparant le sémaglutide 25 mg et 50 mg au sémaglutide 14 mg (PIONEER PLUS)
1 Indépendamment de l’arrêt du traitement ou de l’instauration d’un médicament de secours (modèle de mélange utilisant l’imputation multiple). * p < 0,001 (bilatéral non ajusté) pour la supériorité, contrôlé pour la multiplicité. § p < 0,05, non contrôlé pour la multiplicité ; pour les « Patients ayant atteint une HbA1c < 7,0 % », la valeur p correspond à l’odds ratio (rapport des cotes). 2 La bioéquivalence a été confirmée entre les doses de 9 mg et 14 mg, voir rubrique 5.2 Propriétés pharmacocinétiques.
Sémaglutide 14 mg2 (Bioéquivalent à 9 mg) | Sémaglutide 25 mg | Sémaglutide 50 mg | |
| Échantillon complet d’analyse (N) | 536 | 535 | 535 |
| Semaine 52 | |||
| HbA1c (%) | |||
| Inclusion | 8,9 | 9,0 | 8,9 |
| Variation par rapport à l’inclusion1 | -1,5 | -1,8 | -2,0 |
| Différence par rapport à Rybelsus 14 mg1 [IC à 95 %] | -0,27 [-0,42 ; -0,12]* | -0,53 [-0,68 : - 0,38]* | |
| Patients (%) ayant atteint une HbA1c < 7,0 % | 39,0§ | 50,5§ | 63,0§ |
| Patients (%) ayant atteint une HbA1c ≤ 6,5 % | 25,8§ | 39,6§ | 51,2§ |
| Glycémie à jeun (mmol/l) | |||
| Inclusion | 10,8 | 11,0 | 10,8 |
| Variation par rapport à l’inclusion1 | -2,3 | -2,8 | -3,2 |
| Différence par rapport à Rybelsus 14 mg1 [IC à 95 %] | -0,46 [-0,79 ; -0,13]§ | -0,82 [-1,15 ; - 0,49]§ | |
| Poids corporel (kg) | |||
| Inclusion | 96,4 | 96,6 | 96,1 |
| Variation par rapport à l’inclusion1 | -4,4 | -6,7 | -8,0 |
| Différence par rapport à Rybelsus 14 mg1 [IC à 95 %] | -2,32 [-3,11 ; -1,53]* | -3,63 [-4,42 ; - 2,84]* |
Résultats cardiovasculaires
SOUL : Essai d’évaluation des résultats cardiovasculaires chez des patients diabétiques de type 2 Dans le cadre d’un essai clinique cardiovasculaire, en double aveugle, contrôlé versus placebo, 9 650 patients, âgés de 50 ans ou plus, avec un diabète de type 2 à haut risque cardiovasculaire, définis comme étant une maladie cardiovasculaire établie et/ou une maladie rénale chronique, ont été randomisés dans des groupes recevant 14 mg de sémaglutide (bioéquivalent à 9 mg de sémaglutide) une fois par jour ou un placebo une fois par jour en association au traitement standard.
Au total, 5 468 patients (56,7 %) présentaient une maladie cardiovasculaire établie sans maladie rénale chronique, 1 241 (12,9 %) présentaient uniquement une maladie rénale chronique et 2 620 (27,2 %) présentaient une maladie cardiovasculaire et une maladie rénale. L’âge moyen lors de l’inclusion était de 66,1 ans et 71,1 % des patients étaient des hommes. L’ancienneté moyenne du diabète était de 15,4 ans, l’HbA1c moyenne était de 8,0 %, l’IMC moyen était de 31,1 kg/m2 et le DFGe moyen était de 73,8 ml/min/1,73 m2. Les antécédents médicaux incluaient l’accident vasculaire cérébral (15,4 %), l’infarctus du myocarde (40,0 %) et l’artériopathie périphérique (15,7 %). À l’inclusion, 26,9 % des patients étaient traités par inhibiteurs du co-transporteur de sodium-glucose de type 2 (SGLT2).
Le critère d’évaluation principal était le délai de survenue du premier événement cardiovasculaire majeur (MACE) depuis la randomisation : décès d’origine cardiovasculaire, infarctus du myocarde non fatal ou accident vasculaire cérébral non fatal. Le critère d’évaluation principal, le temps jusqu’au premier MACE, s’est produit chez 1 247 des 9 650 patients inclus, 579 premiers MACE (12,0 %) ont été enregistrés parmi les 4 825 patients traités par sémaglutide, comparé à 668 premiers MACE (13,8 %) parmi les 4 825 patients recevant le placebo.
La supériorité du sémaglutide versus placebo concernant les MACE a été confirmée avec un hazard ratio de 0,86 [0,77 ; 0,96] [IC à 95 %], correspondant à une réduction du risque relatif de MACE de 14 % (voir Figure 2). La réduction des MACE avec le sémaglutide n’a pas montré de différence selon l’analyse des sous-groupes basés sur l’âge, le sexe, la race, l’origine ethnique, l’IMC à l’inclusion ou le niveau d’atteinte de la fonction rénale.
L’analyse du premier événement rénal composite (premier critère d’évaluation secondaire de confirmation) a conduit à un hazard ratio de 0,91 [0,80 ; 1,05] [IC à 95 %].
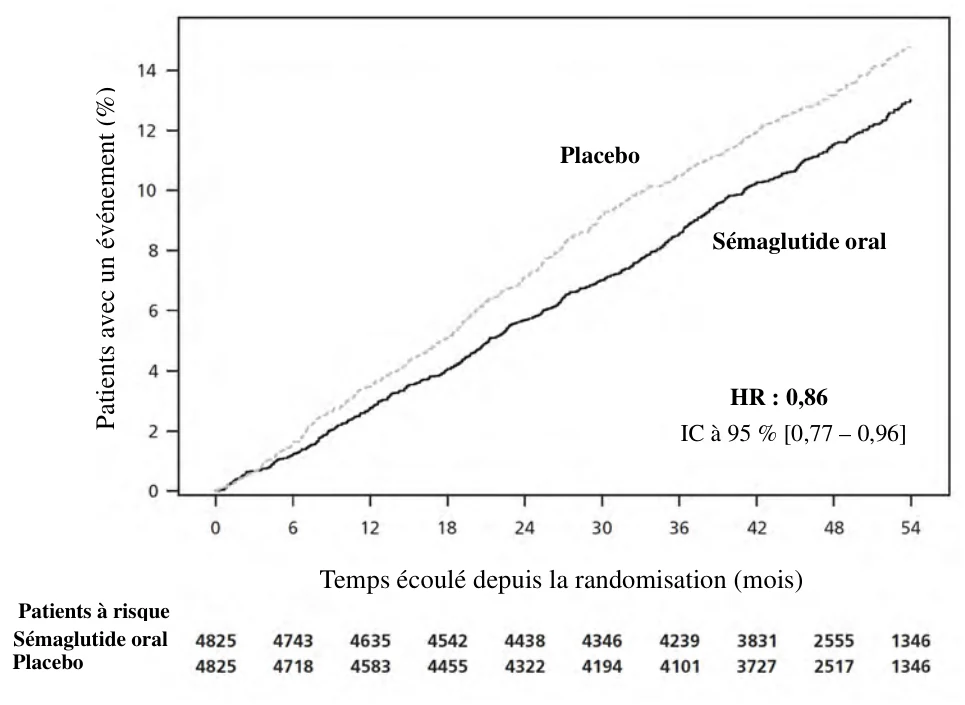
Données de la période d’essai basées sur l’ensemble complet d’analyse. Les estimations de l’incidence cumulée sont basées sur le délai entre la randomisation et le premier MACE confirmé par l’EAC, les décès non CV étant inclus dans le modèle comme risque concurrent en utilisant l’estimateur d’Aalen-Johansen. Les patients sans événement d’intérêt ont été censurés à la fin de leur période d’observation de l’essai. Le délai entre la randomisation et le premier MACE a été analysé en utilisant un modèle des risques proportionnels de Cox avec le traitement comme facteur catégoriel fixe. Le hazard ratio et l’intervalle de confiance sont ajustés pour tenir compte du plan séquentiel par groupes en utilisant l’ordonnancement par rapport de vraisemblance.
CV : cardiovasculaire, EAC : comité d’adjudication des événements, MACE : événement cardiovasculaire majeur. Figure 2 : Graphique de la fonction d’incidence cumulée du délai entre la randomisation et la survenue du premier MACE
Données de la période d’essai basées sur l’ensemble complet d’analyse. Le délai entre la randomisation et la survenue de chaque critère d’évaluation a été analysé à l’aide d’un modèle des risques proportionnels de Cox avec le traitement comme facteur catégoriel fixe. Les patients sans événement d’intérêt ont été censurés à la fin de leur période d’observation de l’essai. Pour le critère d’évaluation principal, le HR et l’IC ont été ajustés pour tenir compte du plan séquentiel par groupes en utilisant l’ordonnancement par rapport de vraisemblance. La mortalité CV inclut à la fois la mortalité cardiovasculaire et la mortalité de cause indéterminée.
HR : hazard ratio, IC : intervalle de confiance, CV : cardiovasculaire, IdM : infarctus du myocarde, AVC : accident vasculaire cérébral. Événement composite rénal : critère d’évaluation regroupant la mortalité cardiovasculaire, la mortalité rénale, l’apparition d’une réduction persistante ≥ 50 % du débit de filtration glomérulaire estimé (CKD-EPI) par rapport à l’inclusion, l’apparition d’un DFGe persistant (CKD-EPI) < 15 ml/min/1,73 m2 ou l’initiation d’un traitement de suppléance rénale chronique (dialyse ou transplantation rénale). MALE : événements indésirables majeurs des membres ; critère d’évaluation composite défini comme une hospitalisation pour ischémie aiguë ou chronique des membres.
Figure 3 : Effet du traitement sur le critère d’évaluation principal, ses composants et d’autres critères d’évaluation secondaires (SOUL)
PIONEER 6 : Essai d’évaluation des résultats cardiovasculaires chez des patients diabétiques de type 2
Lors d’un essai en double aveugle (PIONEER 6), 3 183 patients, âgés de 50 ans ou plus, diabétiques de type 2, à haut risque cardiovasculaire, ont été randomisés dans des groupes recevant 14 mg de sémaglutide une fois par jour ou un placebo, en association au traitement standard. La période d’observation médiane était de 16 mois. PIONEER 6 était un essai d’évaluation des résultats cardiovasculaires (CVOT) préalable à l’autorisation destiné à établir la sécurité CV.
Le critère primaire était le délai de survenue depuis la randomisation du premier événement cardiovasculaire majeur (MACE) : mortalité cardiovasculaire, infarctus du myocarde non fatal ou accident vasculaire cérébral non fatal.
Le nombre total de premier événement cardiovasculaire majeur (MACE) était de 137, dont 61 (3,8 %) avec le sémaglutide et 76 (4,8 %) avec le placebo. L’analyse du délai de survenue du premier MACE a conduit à un HR de 0,79 [0,57 ; 1,11]IC à 95 %.
Poids corporel
À la fin du traitement, 27 à 65,7 % des patients étaient parvenus à une perte de poids ≥ 5 % et 6 à 34,7 % des patients étaient parvenus à une perte ≥ 10 % avec le sémaglutide ; en comparaison à 12 à 39 % et 2 à 8 % respectivement avec les comparateurs actifs.
Lors de l’essai d’évaluation des résultats cardiovasculaires SOUL, une réduction du poids corporel entre l’inclusion et la semaine 104 a été observée avec le sémaglutide versus placebo en association au traitement standard (‑4,22 kg versus ‑1,27 kg).
Pression artérielle
La pression artérielle systolique a été réduite de 2 à 7 mmHg avec le traitement par le sémaglutide.
Population pédiatrique
L’agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Rybelsus dans un ou plusieurs sous-groupes de la population pédiatrique dans le diabète de type 2 (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Deux formulations de sémaglutide en comprimés sont disponibles :
- 1,5 mg, 4 mg et 9 mg (comprimés ronds)
- 3 mg, 7 mg et 14 mg (comprimés ovales).
Une efficacité et une sécurité d’emploi similaires peuvent être attendues des deux formulations. Les doses bioéquivalentes des deux formulations sont indiquées dans le tableau ci-dessous.
Tableau 10 Effet égal des deux formulations orales
| Dose | Un comprimé rond | Un comprimé ovale | |
| Dose initiale | 1,5 mg | Effet équivalent à | 3 mg |
| Doses d'entretien | 4 mg | Effet équivalent à | 7 mg |
| 9 mg | Effet équivalent à | 14 mg |
Absorption
Le sémaglutide administré par voie orale a une faible biodisponibilité absolue et une absorption variable. L'administration quotidienne selon la posologie recommandée associée à une longue demi-vie réduit la fluctuation quotidienne de l'exposition.
Les caractéristiques pharmacocinétiques du sémaglutide ont été largement étudiées chez des sujets sains et des patients diabétiques de type 2. Après administration orale, la concentration plasmatique maximale du sémaglutide a été atteinte environ 1 heure après la prise de la dose. L’exposition à l’état d’équilibre a été atteinte après 4 à 5 semaines d’administration une fois par jour. Chez les patients diabétiques de type 2, les concentrations moyennes à l’état d’équilibre étaient approximativement les suivantes :
7 mg : La concentration moyenne était de 7 nmol/l et 90 % des patients traités par sémaglutide 7 mg avaient une concentration moyenne comprise entre 2 et 22 nmol/l.
14 mg : La concentration moyenne était de 15 nmol/l et 90 % des patients traités par sémaglutide 14 mg avaient une concentration moyenne comprise entre 4 et 45 nmol/l.
25 mg : La concentration moyenne était de 47 nmol/l et 90 % des patients traités par sémaglutide 25 mg avaient une concentration moyenne comprise entre 11 et 142 nmol/l.
50 mg : La concentration moyenne était de 92 nmol/l et 90 % des patients traités par sémaglutide 50 mg avaient une concentration moyenne comprise entre 23 et 279 nmol/l.. L’exposition systémique au sémaglutide a augmenté de manière dose-proportionnelle pour une même formulation (c’est-à-dire entre 7 mg et 14 mg et entre 25 mg et 50 mg) avec une plus grande biodisponibilité pour les dosages de 25 et 50 mg.
Les données in vitro montrent que le salcaprozate de sodium facilite l’absorption du sémaglutide. Le sémaglutide est principalement absorbé dans l’estomac.
La biodisponibilité estimée du sémaglutide est d’environ 1 % pour les dosages de 3 mg, 7 mg et 14 mg et jusqu’à 2% pour les dosages de 25 mg et 50 mg après administration orale. La variabilité d'absorption entre les sujets était élevée (le coefficient de variation était d'environ 100 %). La fiabilité de l’estimation de la variabilité intra-sujet de la biodisponibilité n’est pas établie.
L’absorption du sémaglutide est diminuée s’il est pris avec des aliments ou de grands volumes d’eau. Différents calendriers d’administration du sémaglutide ont été étudiés. Les études montrent que des périodes de jeûne prolongé avant et après la prise de la dose permettent une meilleure absorption (voir rubrique 4.2).
Distribution
Le volume de distribution absolu estimé est d’environ 8 litres chez les patients diabétiques de type 2. Le sémaglutide est fortement lié aux protéines plasmatiques (> 99 %).
Métabolisme
Le sémaglutide est métabolisé par clivage protéolytique de la chaîne peptidique et bêta-oxydation séquentielle de la chaîne latérale des acides gras. L’enzyme endopeptidase neutre (EPN) interviendrait dans le métabolisme du sémaglutide.
Élimination
Les principales voies d’excrétion des métabolites du sémaglutide sont via l’urine et les fèces. Approximativement 3 % de la dose absorbée est excrétée sous la forme de sémaglutide intact dans l’urine.
Avec une demi-vie d’élimination d’environ 1 semaine, le sémaglutide restera présent dans la circulation pendant approximativement 5 semaines après la dernière dose. La clairance du sémaglutide chez les patients diabétiques de type 2 est d’environ 0,04 l/h.
Populations particulières
Sujets âgés
L’âge n’a aucun effet sur la pharmacocinétique du sémaglutide, selon les données des essais cliniques portant sur des patients jusqu’à l’âge de 92 ans.
Genre
Le genre n’a eu aucun effet cliniquement significatif sur la pharmacocinétique du sémaglutide.
Origine ethnique
L’origine ethnique (Blanc, Noir, Afro-américain, Asiatique, Hispanique ou Latino, Non-hispanique ou Non-latino) n’a eu aucun effet sur la pharmacocinétique du sémaglutide.
Poids corporel
Le poids corporel a influencé l’exposition au sémaglutide. Un poids corporel plus élevé a été associé à une exposition plus faible. Dans les essais cliniques, le sémaglutide a assuré une exposition systémique adéquate à un poids corporel compris entre 40 et 212 kg.
Insuffisance rénale
L’insuffisance rénale n’a pas affecté la pharmacocinétique du sémaglutide de manière cliniquement significative. La pharmacocinétique du sémaglutide a été évaluée chez des patients présentant une insuffisance rénale légère, modérée ou sévère et chez des patients dialysés atteints d’une maladie rénale en stade terminal comparativement à des sujets dont la fonction rénale était normale dans le cadre d’une étude utilisant des doses de sémaglutide administrées une fois par jour pendant 10 jours consécutifs. Ces résultats ont également été observés chez des patients diabétiques de type 2 et insuffisants rénaux dans des études cliniques de phase 3a.
Insuffisance hépatique
L’insuffisance hépatique n’a eu aucun impact cliniquement significatif sur la pharmacocinétique du sémaglutide. La pharmacocinétique du sémaglutide a été évaluée chez des patients présentant une insuffisance hépatique légère, modérée ou sévère en comparaison avec des sujets présentant une fonction hépatique normale dans le cadre d’une étude utilisant des doses de sémaglutide administrées une fois par jour pendant 10 jours consécutifs.
Maladie des voies gastro-intestinales hautes
La maladie des voies gastro-intestinales hautes (gastrite chronique et/ou reflux gastro-œsophagien) n’a pas eu d’impact cliniquement significatif sur la pharmacocinétique du sémaglutide. La pharmacocinétique a été évaluée chez des patients diabétiques de type 2 avec ou sans maladie des voies gastro-intestinales hautes recevant des doses de sémaglutide une fois par jour pendant 10 jours consécutifs. Ces résultats ont également été observés chez des patients diabétiques de type 2 et souffrant d’une maladie des voies gastro-intestinales hautes dans des études cliniques de phase 3a.
Population pédiatrique
Le sémaglutide n’a pas été étudié dans la population pédiatrique.
5.3 Données de sécurité préclinique
Les données précliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée ou génotoxicité n’ont pas révélé de risque particulier pour l’homme.
Les tumeurs non létales des cellules C de la thyroïde observées chez les rongeurs constituent un effet spécifique à la classe des agonistes des récepteurs du GLP-1. Lors d’études de carcinogénicité sur 2 ans chez le rat et la souris, le sémaglutide a provoqué des tumeurs des cellules C de la thyroïde à des expositions cliniquement significatives. Aucun autre type de tumeurs liées au traitement n’a été observé. Les tumeurs des cellules C chez les rongeurs sont dues à un mécanisme non génotoxique, spécifique, médié par les récepteurs du GLP-1, auquel les rongeurs sont particulièrement sensibles. La pertinence de ces résultats pour l’homme est considérée comme faible mais ne peut pas être complètement exclue.
Lors d’études de fertilité chez le rat, le sémaglutide n’a pas affecté les performances d’accouplement ni la fertilité des mâles. Chez le rat femelle, une prolongation de la durée du cycle œstral et une légère réduction du nombre d’ovulations ont été observées à des doses associées à une réduction du poids maternel.
Lors d’études du développement embryo-fœtal chez le rat, le sémaglutide a entraîné une embryotoxicité à des expositions inférieures aux niveaux cliniquement significatifs. Le sémaglutide a entraîné une nette réduction du poids maternel et une diminution de la croissance et de la survie embryonnaires. Chez les fœtus, des malformations viscérales et squelettiques majeures ont été observées, notamment des effets sur les os longs, les côtes, les vertèbres, la queue, les vaisseaux sanguins et les ventricules cérébraux. Des évaluations mécanistes ont indiqué que l’embryotoxicité impliquait une anomalie médiée par les récepteurs du GLP-1 au niveau de l’apport de nutriments à l’embryon via le sac vitellin du rat. En raison des différences d’anatomie et de fonction du sac vitellin entre les espèces, et en raison de l’absence d’expression des récepteurs du GLP-1 dans le sac vitellin des primates non humains, ce mécanisme n’est probablement pas pertinent chez l’homme. Cependant, un effet direct du sémaglutide sur le fœtus ne peut être exclu.
Lors d’études de toxicité pour le développement chez le lapin et le singe cynomolgus, une augmentation des fausses couches et une légère hausse de l’incidence des anomalies fœtales ont été observées à des expositions cliniquement significatives. Ces résultats coïncidaient avec une nette réduction du poids maternel allant jusqu’à 16 %. Il n’est pas établi si ces effets sont liés à la réduction de consommation d’aliments par la mère en tant qu’effet direct du GLP-1.
La croissance et le développement postnataux ont été évalués chez le singe cynomolgus. Les nourrissons étaient légèrement plus petits à la mise bas, mais ont récupéré pendant l’allaitement.
Chez les jeunes rats mâles et femelles, le sémaglutide a retardé la maturation sexuelle. Ces retards n’ont eu aucun impact sur la fertilité ou la capacité de reproduction des deux sexes, ni sur la capacité des femelles à maintenir une grossesse.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
3 mg, 7 mg et 14 mg :
Salcaprozate de sodium
Povidone K90
Cellulose microcristalline
Stéarate de magnésium
25 mg et 50 mg :
Salcaprozate de sodium
Stéarate de magnésium
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 mg : 2 ans.
7 mg : 30 mois.
14 mg : 30 mois.
25 mg : 3 ans.
50 mg : 3 ans.
6.4 Précautions particulières de conservation
À conserver dans l’emballage extérieur d’origine afin de le protéger de la lumière et de l’humidité. Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes alu/alu.
Boîtes de : 10, 30, 60, 90 et 100 comprimés.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Danemark
8. NUMÉRO D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1430/001
EU/1/20/1430/002
EU/1/20/1430/003
EU/1/20/1430/004
EU/1/20/1430/005
EU/1/20/1430/006
EU/1/20/1430/007
EU/1/20/1430/008
EU/1/20/1430/009
EU/1/20/1430/010
EU/1/20/1430/011
EU/1/20/1430/012
EU/1/20/1430/013
EU/1/20/1430/014
EU/1/20/1430/015
EU/1/20/1430/031
EU/1/20/1430/032
EU/1/20/1430/033
EU/1/20/1430/034
EU/1/20/1430/035
EU/1/20/1430/036
EU/1/20/1430/037
EU/1/20/1430/038
EU/1/20/1430/039
EU/1/20/1430/040
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 03 avril 2020 Date du dernier renouvellement : 22 novembre 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu