


Résumé des caractéristiques - Tryngolza
1. DÉNOMINATION DU MÉDICAMENT
Tryngolza 80 mg solution injectable en stylo prérempli
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque stylo prérempli unidose contient 80 mg d’olezarsen (sous forme d’olezarsen sodique) dans 0,8 mL de solution.
Un mL contient 100 mg d’olezarsen (sous forme d’olezarsen sodique).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable.
Solution limpide, incolore à jaune ayant un pH d’environ 7,4 et une osmolalité d’environ 290 mOsm/kg.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Tryngolza est indiqué chez les patients adultes en complément d’un régime alimentaire dans le traitement du syndrome d’hyperchylomicronémie familiale (SHCF) confirmé par analyse génétique.
4.2 Posologie et mode d’administration
Posologie
La dose recommandée d’olezarsen est de 80 mg en injection sous-cutanée une fois par mois.
Oubli d’une dose
En cas d’oubli d’une dose, Tryngolza doit être administré dès que possible. L’administration doit être reprise mensuellement à compter de la date de la dernière dose administrée.
Populations particulières
Personnes âgées
Aucun ajustement de la posologie n’est nécessaire chez les patients âgés de 65 ans et plus (voir rubrique 5.2).
Insuffisance rénale
Aucun ajustement de la posologie n’est nécessaire chez les patients atteints d’insuffisance rénale légère à modérée (débit de filtration glomérulaire estimé [DFGe] ≥ 30 à < 90 mL/min/1,73 m2) (voir rubrique 5.2).
L’olezarsen n’a pas été étudié chez les patients présentant une insuffisance rénale sévère ou une maladie rénale au stade terminal et ne doit être utilisé chez ces patients que si le bénéfice clinique escompté l’emporte sur le risque.
Insuffisance hépatique
Aucun ajustement de la posologie n’est nécessaire chez les patients atteints d’insuffisance hépatique légère à modérée (taux de bilirubine totale ≤ limite supérieure de la normale [LSN] avec taux d’aspartate aminotransférase [ASAT] > LSN, ou taux de bilirubine totale > 1 à 1,5 × LSN avec tout taux d’ASAT) (voir rubrique 5.2).
L’olezarsen n’a pas été étudié chez les patients présentant une insuffisance hépatique modérée ou sévère et ne doit être utilisé chez ces patients que si le bénéfice clinique escompté l’emporte sur le risque.
Population pédiatrique
La sécurité et l’efficacité de ce médicament chez les enfants et adolescents âgés de moins de 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible (voir rubrique 5.1).
Mode d’administration
Ce médicament ne doit être administré qu’en injection sous-cutanée. Il ne doit pas être administré par voie intramusculaire.
Chaque stylo prérempli est à usage unique.
Les patients et/ou aidants doivent être formés à l’administration de ce médicament conformément au mode d’emploi complet figurant à la fin de la notice.
Ce médicament doit être administré dans l’abdomen ou dans la face antérieure de la cuisse. L’injection peut également être effectuée dans la face arrière du haut du bras si elle est effectuée par un professionnel de santé ou un aidant. Il ne doit pas être injecté dans des zones où la peau présente une ecchymose, une sensibilité, une rougeur ou une induration, dans des cicatrices ou dans une peau lésée. Il convient d’éviter la zone autour du nombril.
Chez certains patients, une absence de réponse peut être observée après six mois de traitement ; dans ce cas, l’arrêt du traitement par olezarsen devra être envisagé au cas par cas par le médecin prescripteur.
Pour les instructions concernant la manipulation du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Réactions d’hypersensibilité
Des réactions d’hypersensibilité (incluant des symptômes tels qu’érythème diffus et frissons) ont été rapportées chez des patients traités par Tryngolza (voir rubrique 4.8). En cas de réaction d’hypersensibilité grave, le traitement par Tryngolza doit être interrompu immédiatement et un traitement approprié doit être instauré.
Généralités
Les données de sécurité concernant l’utilisation de l’olezarsen chez les patients atteints du SHCF disponibles à la date de l’autorisation de mise sur le marché sont limitées. Bien qu’aucun risque grave de thrombopénie, d’hépatotoxicité ou de toxicité rénale n’ait été identifié au cours du développement clinique, ces effets indésirables ont été observés avec certains oligonucléotides antisens et le risque ne peut être totalement exclu.
Utilisation chez les patients ayant un taux faible de plaquettes
Certains patients atteints du SHCF sont susceptibles de présenter une variabilité du taux de plaquettes au cours du temps dans le cadre de l’histoire naturelle et de la progression de la maladie. Les données disponibles sur l’utilisation de l’olezarsen chez les patients atteints du SHCF ayant un taux de plaquettes < 100 000/mm3 sont limitées.
Excipient à effet notoire
Sodium
Ce médicament contient moins de 1 mmol de sodium (23 mg) par dose de 80 mg, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
Des études in vitro indiquent que l’olezarsen n’est pas un substrat ou un inhibiteur des transporteurs, n’interagit pas avec les médicaments fortement liés aux protéines plasmatiques et n’est pas un inhibiteur ni un inducteur des enzymes du cytochrome P450 (CYP). Les médicaments à base d’oligonucléotides, y compris l’olezarsen, ne sont généralement pas des substrats des enzymes du CYP. Par conséquent, l’olezarsen ne devrait pas provoquer d’interactions dues à la compétition pour la liaison aux transporteurs ou aux protéines plasmatiques ou à ses effets sur les enzymes CYP, ni être affecté par de telles interactions.
Tryngolza peut être utilisé en association avec d’autres médicaments hypolipémiants, tels que les statines et les fibrates.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l’utilisation de l’olezarsen chez la femme enceinte.
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la reproduction (voir rubrique 5.3).
Par mesure de précaution, il est préférable d’éviter l’utilisation de Tryngolza pendant la grossesse et les femmes en âge de procréer doivent utiliser une contraception efficace.
Allaitement
Il n’existe pas de données sur l’excrétion de l’olezarsen/de ses métabolites dans le lait maternel, les effets de l’olezarsen sur les nouveau-nés/nourrissons allaités ou ses effets sur la lactation chez une femme traitée (voir rubrique 5.3).
L’oligonucléotide antisens non conjugué, qui partage la même séquence nucléotidique mais ne contient pas de N-acétylgalactosamine (GalNAc), a été détecté à de très faibles concentrations dans le lait de souris allaitantes. Les médicaments à base d’oligonucléotides présentent généralement une faible biodisponibilité orale. En raison de la faible biodisponibilité orale de ce médicament, il est peu probable que ces faibles concentrations dans le lait maternel entraînent des concentrations cliniquement pertinentes chez les nouveau-nés/nourrissons allaités.
Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Il n’existe pas de données cliniques sur l’effet de ce médicament sur la fertilité humaine.
Aucun effet nocif de l’olezarsen sur la fertilité n’a été observé chez les souris (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
L’olezarsen n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Chez des patients atteints du SHCF, les effets indésirables les plus fréquemment signalés au cours du traitement par olezarsen étaient un érythème au site d’injection (17 %), des céphalées (16 %), une arthralgie (15 %) et des vomissements (10 %).
Liste tabulée des effets indésirables
Les données de sécurité présentées ci-dessous reflètent l’exposition à l’olezarsen chez 89 patients atteints du SHCF qui ont reçu au moins une dose d’olezarsen dans les études cliniques. Parmi eux, 77 patients ont été traités pendant au moins 6 mois et 65 patients pendant au moins 12 mois. La durée moyenne de traitement chez ces patients était de 521 jours (intervalle : 28 à 1 080 jours).
Les effets indésirables sont présentés par classe de systèmes d’organes MedDRA. La fréquence des effets indésirables est définie selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 1 : Effets indésirables
| Classes de systèmes d’organes | Très fréquent | Fréquent |
| Affections du système immunitaire | Hypersensibilité | |
| Affections du système nerveux | Céphalée | |
| Affections gastro-intestinales | Vomissement | |
| Affections musculosquelettiques et du tissu conjonctif | Arthralgie | Myalgie |
| Troubles généraux et anomalies au site d’administration | Érythème au site d’injection | Altération de la couleur au site d’injection Frissons Douleur au site d’injection Gonflement au site d’injection |
Description de certains effets indésirables
Hypersensibilité
Des cas d’hypersensibilité ont été observés avec l’olezarsen. Des réactions d’hypersensibilité sévères (comprenant des symptômes de bronchospasme, d’érythème diffus, de gonflement du visage, d’urticaire, de frissons et de myalgies) ont été observées chez deux patients dans le cadre d’études cliniques. L’événement était aigu chez ces deux patients, il a nécessité un traitement et a entraîné l’arrêt du traitement.
Réactions au site d’injection
Des réactions au site d’injection ont été observées chez des patients atteints du SHCF traités par olezarsen. Ces réactions locales étaient le plus souvent légères et consistaient en un érythème au site d’injection (17 %), une altération de la couleur au site d’injection (9 %), une douleur au site d’injection (6 %) et un gonflement au site d’injection (5 %). Ces événements sont spontanément résolutifs ou peuvent généralement être gérés avec un traitement symptomatique.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
En cas de surdosage, les patients doivent être étroitement surveillés et un traitement symptomatique doit être administré, le cas échéant.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Agents modifiant les lipides, autres agents modifiant les lipides, Code de la classification anatomique, thérapeutique et chimique (ATC) : non encore attribué
Mécanisme d’action
L’olezarsen est un oligonucléotide antisens conjugué à une N-acétylgalactosamine tri-antennaire (GalNAc3), provoquant la dégradation de l’acide ribonucléique messager (ARNm) du gène apoC-III (apolipoprotéine C3) par liaison sélective à cet ARNm, ce qui entraîne le clivage de l’ARNm du gène apoC-III induit par la ribonucléase H1 (RNase H1). L’olezarsen est parfaitement complémentaire de la séquence située sur le chromosome 11, en positions 116 833 046 à 116 833 065, correspondant au gène apoC-III selon la version 109 d’Ensembl (assemblage GRCh38) du génome d’Homo sapiens. Cela entraîne une réduction spécifique du taux sérique de protéine apoC-III, conduisant à une diminution des taux plasmatiques de triglycérides. Les études semblent indiquer que l’apoC-III régule le métabolisme des triglycérides ainsi que la clairance hépatique des chylomicrons et d’autres lipoprotéines riches en triglycérides.
Effets pharmacodynamiques
Effets de l’olezarsen sur les paramètres lipidiques
Dans une étude clinique de phase 3 menée chez des patients atteints du SHCF (étude Balance), l’administration d’olezarsen a induit une réduction des taux d’apo-CIII, de triglycérides (TG), de triglycérides dans les chylomicrons, d’apolipoprotéine B-48 (apoB-48), de cholestérol total (CT) et de cholestérol non lié aux lipoprotéines de haute densité (non-HDL). L’olezarsen a également entraîné une augmentation des taux de cholestérol des lipoprotéines de haute densité (HDL), d’apolipoprotéine B (apoB) totale et de cholestérol des lipoprotéines de basse densité (LDL-C). Les taux moyens de LDL-C sont restés dans les valeurs normales (c’est-à-dire < 70 mg/dL) chez 74 % des patients.
Électrophysiologie cardiaque
À une dose représentant 1,5 fois la dose maximale d’olezarsen recommandée, aucun allongement de l’intervalle QT corrigé n’a été observé.
Efficacité et sécurité cliniques
L’efficacité et la sécurité de l’olezarsen ont été évaluées dans une étude clinique multicentrique randomisée, en double aveugle, contrôlée contre placebo (étude Balance), menée chez 66 patients adultes atteints du syndrome d’hyperchylomicronémie familiale (SHCF). Les patients ont été sélectionnés et inclus sur la base de la présence documentée de mutations inactivatrices dans différents gènes connues pour entraîner une déficience complète ou partielle de l’activité de la lipoprotéine lipase, une enzyme qui hydrolyse en acides gras libres les TG transportés par les lipoprotéines riches en TG. Après une période de pré-inclusion d’au moins 4 semaines, au cours de laquelle un régime alimentaire contenant au maximum 20 g de lipides par jour était poursuivi, les patients ont été randomisés selon un rapport 1:1 dans la cohorte A (50 mg) ou la cohorte B (80 mg) ; dans chaque cohorte, les patients ont ensuite été randomisés selon un rapport 2:1 pour recevoir respectivement l’olezarsen ou le placebo en injection sous-cutanée pendant une période de traitement de 53 semaines.
Les principaux critères d’inclusion de l’étude étaient : diagnostic de SHCF confirmé par la présence documentée d’un génotype homozygote, hétérozygote composite ou double hétérozygote pour des mutations inactivatrices entraînant l’hyperlipoprotéinémie de type 1 (telles que les mutations dans les gènes LPL [Lipoprotein Lipase], GPIHBP1 [Glycosylphosphatidylinositol Anchored High Density Lipoprotein Binding Protein 1], APOA5 [Apolipoprotein A5], APOC2 [Apolipoprotein C2], GPD1 [Glycerol-3-Phosphate Dehydrogenase 1] ou LMF1 [Lipase Maturation Factor 1]), avec ou sans antécédents de pancréatite. Les antécédents de pancréatite sont définis comme un diagnostic documenté de pancréatite aiguë ou une hospitalisation pour des douleurs abdominales sévères compatibles avec une pancréatite aiguë sans autre étiologie diagnostiquée, survenue dans les 10 ans précédant la sélection. L’inclusion de patients n’ayant pas d’antécédents de pancréatite était plafonnée à 35 %, soit au maximum 21 des 60 patients prévus.
Les caractéristiques démographiques et cliniques initiales des patients étaient généralement comparables entre les trois groupes de traitement. Au total, 66 patients ont été inclus dans l’étude. L’âge moyen était de 45 ans, 38 patients (58 %) étaient des femmes, 56 (85 %) étaient blancs et 59 (89 %) étaient d’un groupe ethnique autre qu’hispanique ou latino-américain. Sur les 66 patients inclus, 55 (83 %) étaient porteurs d’une mutation inactivatrice dans le gène LPL, dont 40 (61 %) avec génotype homozygote, et 11 (17 %) étaient porteurs d’autres mutations causant la maladie dans les gènes APOA5, GPIHBP1, LMF1 et APOC2. La proportion de patients diabétiques à l’inclusion était de 32 % dans le groupe olezarsen 80 mg, 14 % dans le groupe olezarsen 50 mg, et 26 % dans le groupe placebo. Dans l’ensemble des groupes de traitement, les patients inclus recevaient au moment de l’inclusion dans l’étude un traitement par statines (24 %), acides gras oméga-3 (38 %), fibrates (46 %) ou d’autres traitements hypolipémiants (9 %). Chez les patients sous traitement hypolipémiant, des doses stables devaient être maintenues pendant au moins quatre semaines avant la sélection et le traitement à dose stable devait être poursuivi pendant toute la durée de l’étude. Par ailleurs, tous les patients devaient suivre leur régime alimentaire prescrit pendant toute la durée de l’étude. Soixante et onze pour cent (71 %) des patients avaient des antécédents de pancréatite aiguë documentée au cours des 10 ans précédents. Le taux moyen de TG à jeun à l’inclusion était de 2 629,5 mg/dL (écart-type [ET] : 1 315,45 mg/dL).
Dans le groupe recevant la dose de 80 mg, l’olezarsen a entraîné une réduction statistiquement significative des taux de triglycérides par rapport au placebo, pour le critère d’évaluation principal de l’efficacité, défini comme la variation relative du taux de triglycérides à jeun entre l’inclusion et le mois 6 (moyenne des semaines 23, 25 et 27) – voir le tableau 2 ci-dessous. La dose de 50 mg d’olezarsen n’est pas autorisée dans le traitement du SHCF, et les analyses correspondantes ne sont donc pas présentées.
Tableau 2 : Variations moyennes et variations relatives (%) des moyennes des moindres carrés des paramètres lipidiques/lipoprotéiques aux mois 6 et 12 par rapport à l’inclusion chez des patients atteints du SHCF (étude Balance)
| Paramètre (mg/dL) | Olezarsen 80 mg N = 22 | Placebo N = 23 | Olezarsen 80 mg vs placebo | |||||
| Inclu-sion | Varia-tion relative au mois 6 | Varia-tion relative au mois 12 | Inclu-sion | Varia-tion relative au mois 6 | Varia-tion relative au mois 12 | Différence entre les traitements (IC à 95 %) | ||
| Au mois 6 | Au mois 12 | |||||||
| Triglycérides | 2 613,1 | -32 | -39 | 2 595,7 | +12 | +21 | -43,5* (-69,1 ; -17,9) | -59,4† (-90,7 ; -28,1) |
| ApoC-III | 27,5 | -66 | -64 | 27,7 | +8 | +17 | -73,7† (-94,6 ; -52,8) | -81,3† (-104,7 ; -57,9) |
| ApoB-48 | 11,6 | -59 | -79 | 14,2 | +25 | -4 | -84,0† (-137,0 ; -31,0) | -75,6 (-153,2 ; +1,9) |
| Cholestérol non-HDL | 262,9 | -19 | -28 | 271,3 | +5 | +12 | -24,2† (-40,5 ; -7,9) | -39,7† (-63,1 ; -16,3) |
Abréviations : apoB-48 = apolipoprotéine B-48 ; apoC-III = apolipoprotéine CIII ; cholestérol non-HDL = cholestérol non lié aux lipoprotéines de haute densité ; N = nombre de patients ; IC = intervalle de confiance. Remarque : les résultats des analyses reposaient sur un modèle d’analyse de covariance (ANCOVA) avec comme effets fixes le traitement, les deux facteurs de stratification lors de la randomisation, les antécédents de pancréatite au cours des 10 ans précédant la sélection (oui versus non) et le traitement antérieur par l’oligonucléotide antisens non conjugué (oui versus non) et la valeur initiale après transformation logarithmique comme covariable. Les données manquantes ont été imputées en utilisant une méthode d’imputation des valeurs avec wash-out sous placebo. Les IC à 95 % des différences entre les traitements ont été calculés à l’aide d’un estimateur de variance robuste.
* Atteinte du seuil de significativité statistique (valeur de p < 0,05).
† Atteinte du seuil de significativité nominal (valeur de p < 0,05).
Dans le groupe de patients traité par olezarsen 80 mg, la variation relative ajustée pour la valeur sous placebo du taux de TG au mois 12 par rapport à l’inclusion était nominalement significative (Tableau 2). Après administration d’olezarsen à la dose de 80 mg toutes les quatre semaines, une diminution du taux d’apoC-III à jeun a été observée lors de la première évaluation (semaine 5). La variation relative corrigée pour la valeur sous placebo aux mois 1, 3, 6 et 12 par rapport à l’inclusion était respectivement de −57 %, −69 %, −74 % et −81 %. Des réductions des taux d’apoB-48 et de cholestérol non-HDL ont été observées dans le groupe olezarsen 80 mg au mois 6, et ces réductions étaient maintenues au mois 12. Les variations relatives moyennes des taux de TG par rapport à l’inclusion ont montré un effet hypolipémiant constant pendant la période de traitement de 12 mois (figure 1).
Figure 1 : Variation relative du taux de triglycérides à jeun au cours du temps
(étude Balance)
Sur la période de traitement de 12 mois, l’incidence numérique de la pancréatite chez les patients traités par l’olezarsen 80 mg était inférieure à celle observée chez les patients recevant le placebo (un patient du groupe olezarsen 80 mg a présenté un événement de pancréatite aiguë confirmée par le comité d’évaluation, contre 11 événements rapportés chez sept patients du groupe placebo). Le temps jusqu’au premier événement de pancréatite était plus long dans le groupe olezarsen 80 mg (357 jours) que dans le groupe placebo (9 jours). Le taux moyen d’événements de pancréatite pour 100 patient-années était de 4,37 dans l’ensemble des groupes olezarsen (80 mg et 50 mg) contre 36,31 dans le groupe placebo. Le rapport des taux moyen d’événements de pancréatite entre l’ensemble des groupes olezarsen et le groupe placebo était de 0,12 (IC à 95 % : 0,022 ; 0,656).
Population âgée
Dans les études cliniques, 111 patients (38 %) traités par l’olezarsen étaient âgés de 65 ans ou plus. Globalement, il n’a pas été observé de différences de la sécurité ou de l’efficacité entre ces patients et les patients adultes plus jeunes.
Immunogénicité
Dans l’étude Balance, sur une durée de traitement allant jusqu’à 53 semaines, des anticorps anti-médicament (AAM) ont été très fréquemment détectés : 18 patients sur 43 (42 %) traités par l’olezarsen ont développé des AAM apparus sous traitement. Il n’a pas été observé de signes d’un effet des AMM sur la pharmacodynamique, la sécurité ou l’efficacité ; les données sont toutefois limitées.
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec l’olezarsen dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement du SHCF (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Les propriétés pharmacocinétiques (PK) de l’olezarsen ont été évaluées après administration par voie sous-cutanée de doses uniques et répétées (une fois par semaine et toutes les quatre semaines) chez des volontaires sains et de doses répétées (toutes les 4 semaines) chez des patients atteints du SHCF.
Il a été observé une augmentation un peu plus que proportionnelle à la dose de la concentration maximale (Cmax) et de l’aire sous la courbe (ASC) de l’olezarsen après administration par voie sous-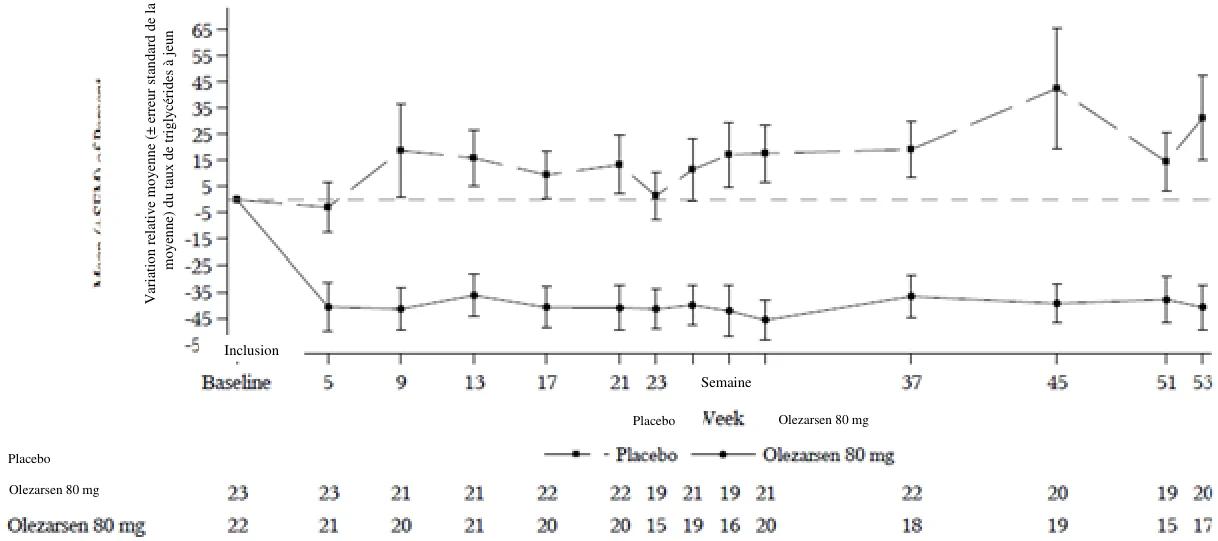
cutanée de doses uniques allant de 10 à 120 mg (soit 0,13 à 1,5 fois la dose recommandée) chez des volontaires sains.
Les valeurs estimées selon l’analyse de population (moyenne ± ET) de la Cmax à l’état d’équilibre et de l’ASC sur l’intervalle posologique (ASCτ) étaient respectivement de 883 ± 662 ng/mL et 7 440 ± 3 880 ng·h/mL après administration mensuelle d’une dose de 80 mg chez les patients atteints du SHCF. Aucune accumulation de la Cmax ou de l’ASC de l’olezarsen n’a été observée après des administrations répétées (toutes les quatre semaines).
Absorption
Après administration par voie sous-cutanée, l’olezarsen est rapidement absorbé, le temps jusqu’à la concentration plasmatique maximale de l’olezarsen étant d’environ 2 heures selon les estimations issues de l’analyse de population.
Distribution
Après administration par voie sous-cutanée, l’olezarsen devrait être principalement distribué dans le foie et le cortex rénal. In vitro, l’olezarsen est lié aux protéines plasmatiques humaines (taux de liaison > 99 %). Les valeurs estimées selon l’analyse de population des volumes apparents de distribution dans le compartiment central et dans le compartiment périphérique sont respectivement de 91,9 L et 2 960 L.
Biotransformation
L’olezarsen n’est pas un substrat des enzymes du CYP et est métabolisé par des endonucléases et exonucléases pour former des fragments courts de l’oligonucléotide de tailles variables.
Élimination
La demi-vie d’élimination terminale est d’environ 4 semaines.
La fraction moyenne de l’oligonucléotide antisens éliminé dans les urines sous forme inchangée dans les 24 heures représentait moins de 1 % de la dose administrée.
Immunogénicité
L’incidence observée des AAM dépend fortement de la sensibilité et de la spécificité de la méthode de dosage utilisée. Dans l’étude Balance, la présence d’AAM n’a pas modifié la Cmax plasmatique de l’olezarsen mais a entraîné une augmentation des concentrations résiduelles (Cmin).
Populations particulières
Insuffisance rénale
Aucune étude clinique formelle n’a été réalisée pour évaluer l’effet de l’insuffisance rénale sur la PK de l’olezarsen. Une analyse pharmacocinétique et pharmacodynamique de population n’a montré aucune différence cliniquement significative de la pharmacocinétique ou de la pharmacodynamique de l’olezarsen chez les patients présentant une insuffisance rénale légère à modérée (DFGe ≥ 30 à < 90 mL/min/1,73 m²).
L’olezarsen n’a pas été étudié chez les patients présentant une insuffisance rénale sévère ou une maladie rénale au stade terminal.
Insuffisance hépatique
Aucune étude clinique formelle n’a été réalisée pour évaluer l’effet de l’insuffisance hépatique sur la pharmacocinétique de l’olezarsen. Une analyse pharmacocinétique et pharmacodynamique de population n’a montré aucune différence cliniquement significative de la pharmacocinétique ou de la pharmacodynamique de l’olezarsen chez les patients présentant une insuffisance hépatique légère (taux de bilirubine totale ≤ LSN avec taux d’ASAT > LSN, ou taux de bilirubine totale > 1 à 1,5 × LSN avec tout taux d’ASAT).
L’olezarsen n’a pas été étudié chez les patients présentant une insuffisance hépatique modérée ou sévère.
Âge, sexe, poids et origine ethnique
Selon l’analyse pharmacocinétique et pharmacodynamique de population, le poids (de 45 à 131 kg), le sexe et le groupe ethnique n’ont pas d’effet cliniquement significatif sur l’exposition à l’olezarsen à l’état d’équilibre ni sur la réduction des taux d’apoC-III et de triglycérides.
Globalement, il n’a pas été observé de différence de la pharmacocinétique entre les patients âgés (≥ 65 ans) et les patients adultes plus jeunes.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée, génotoxicité, cancérogénèse, et des fonctions de reproduction et de développement, n’ont pas révélé de risque particulier pour l’homme.
Les données disponibles issues des études effectuées chez l’animal avec le volanesorsen, la forme non conjuguée de l’olezarsen, ont montré l’excrétion de quantités très faibles de volanesorsen dans le lait. En raison de la faible biodisponibilité orale du volanesorsen, il est considéré comme peu probable que ces faibles concentrations dans le lait entraînent une exposition systémique due à l’allaitement.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Phosphate monosodique (E 339)
Phosphate disodique (E 339)
Chlorure de sodium
Eau pour préparations injectables
Hydroxyde de sodium (E 524) (pour l’ajustement du pH)
Acide chlorhydrique (E 507) (pour l’ajustement du pH)
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
4 ans
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
À conserver dans la boîte d’origine à l’abri de la lumière.
Tryngolza peut être conservé dans l’emballage d’origine en dehors du réfrigérateur (à une température ne dépassant pas 30 °C) pendant une durée de six semaines au maximum. Si le médicament n’est pas utilisé dans les six semaines, il doit être éliminé.
6.5 Nature et contenu de l’emballage extérieur
Seringue en verre de type I, avec aiguille fixe en acier inoxydable, manchon de protection de l’aiguille rigide et bouchon-piston en élastomère chlorobutyle siliconé contenant 0,8 mL de solution injectable. La seringue est assemblée dans un stylo prérempli unidose à usage unique.
Présentation : un stylo prérempli.
6.6 Précautions particulières d’élimination et manipulation
Le stylo prérempli unidose doit être sorti du réfrigérateur (conservation à une température comprise entre 2 °C et 8 °C) au moins 30 minutes avant utilisation pour qu’il atteigne la température ambiante (ne dépassant pas 30 °C) avant l’injection. Ne pas utiliser d’autres méthodes (par exemple, eau chaude ou four à micro-ondes) pour réchauffer le stylo.
Le médicament doit être examiné avant l’administration. La solution doit être limpide et incolore à jaune. La présence de bulles d’air dans la solution est normale. Si la solution est trouble ou contient des particules visibles, elle ne doit pas être injectée et le médicament doit être rapporté à la pharmacie. Ne pas utiliser si la solution semble avoir été congelée.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Swedish Orphan Biovitrum AB (publ)
SE-112 76
Stockholm
Suède
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/25/1969/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 17 Septembre 2025.
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.