


Résumé des caractéristiques - Vazkepa
1. DÉNOMINATION DU MÉDICAMENT
Vazkepa 998 mg, capsule molle
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque capsule contient 998 mg d’icosapent éthyl.
Excipients à effet notoire :
Chaque capsule contient 30 mg de maltitol (E965 ii), 83 mg de sorbitol (E420 ii) et de la lécithine de soja.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Capsule molle (capsule)
Capsule molle oblongue de 25 x 10 mm, avec la mention « IPE » imprimée à l’encre blanche, avec une enveloppe de couleur jaune pâle à ambre contenant un liquide incolore à jaune pâle.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Vazkepa est indiqué pour réduire le risque d’événements cardiovasculaires chez les patients adultes traités par statines présentant un haut risque cardiovasculaire et un taux de triglycérides élevé (≥ 150 mg/dl [≥ 1,7 mmol/l]) et
- une maladie cardiovasculaire établie, ou
- un diabète, et au moins un autre facteur de risque cardiovasculaire.
Pour les détails, y compris les facteurs de risque cardiovasculaire, et les résultats de l’essai concernant les effets sur les événements cardiovasculaires, voir rubrique 5.1.
4.2 Posologie et mode d’administration
Posologie
La dose orale quotidienne recommandée est de 4 capsules, prise sous forme de deux capsules de 998 mg deux fois par jour.
En cas d’oubli d’une prise, les patients doivent la prendre dès qu’ils s’en souviennent. Cependant, si une dose quotidienne est oubliée, la prochaine dose ne doit pas être doublée.
Personnes âgées
Aucun ajustement de dose n’est nécessaire chez les patients âgés (≥ 65 ans) (voir rubrique 5.2).
Insuffisance rénale
Aucune réduction de dose n’est recommandée (voir rubrique 5.2).
Insuffisance hépatique
Aucune réduction de dose n’est recommandée (voir rubriques 4.4 et 5.2).
Population pédiatrique
Il n’existe pas d’utilisation justifiée de l’icosapent éthyl chez les enfants âgés de < 18 ans pour réduire le risque d’événements cardiovasculaires chez les patients traités par statines présentant un haut risque cardiovasculaire et un taux de triglycérides élevé et d’autres facteurs de risque de maladie cardiovasculaire.
Mode d’administration
Voie orale.
Vazkepa doit être pris pendant ou après un repas.
Afin d’assurer que la dose totale prévue est reçue, les patients doivent être informés d’avaler les capsules entières sans les casser, les écraser, les dissoudre ou les mâcher.
4.3 Contre-indications
Hypersensibilité à la substance active, au soja ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Allergies au poisson et/ou crustacés
L’icosapent éthyl est obtenu à partir d’huile de poisson. On ne sait pas si les patients souffrant d’allergies au poisson et/ou crustacés sont exposés à un risque accru de réaction allergique à l’icosapent éthyl. L’icosapent éthyl doit être utilisé avec précaution chez les patients ayant une hypersensibilité connue au poisson et/ou crustacés.
Insuffisance hépatique
Chez les patients présentant une insuffisance hépatique, les concentrations d’alanine aminotransférase (ALAT) et d’aspartate aminotransférase (ASAT) doivent faire l’objet d’une surveillance en fonction de l’indication clinique, avant le début du traitement et à intervalles appropriés pendant le traitement (voir rubriques 4.2 et 5.2).
Fibrillation auriculaire ou flutter
L’icosapent éthyl a été associé à un risque accru de fibrillation auriculaire ou flutter nécessitant une hospitalisation au cours d’une étude en double-aveugle contrôlée versus placebo. L’incidence de la fibrillation auriculaire était plus importante chez les patients ayant eu un antécédent de fibrillation auriculaire ou flutter (voir rubrique 4.8). Une surveillance visant à identifier tout signe clinique de fibrillation ou flutter auriculaire (dyspnée, palpitations, syncope/vertiges, gêne thoracique, variation de la pression artérielle ou pouls irrégulier, par ex.) doit être mise en place, en particulier chez les patients présentant des antécédents de ce type. L’examen électrocardiographique doit être réalisé lorsque l’état clinique le nécessite.
Saignement
Le traitement par l’icosapent éthyl a été associé à une incidence accrue de saignement. Lorsque l’icosapent éthyl est administré en même temps que des agents antithrombotiques, des analyses de laboratoire appropriées peuvent être envisagées si des signes cliniques évoquant une hémorragie, tels que contusion, épistaxis, hématurie ou saignement gastro-intestinal, surviennent au cours du traitement.
Il doit être conseillé aux patients de signaler immédiatement tout signe ou symptôme d’hémorragie à leur médecin (voir rubrique 4.8).
Excipients à effet notoire
Maltitol (E965 ii)
Ce médicament contient 30 mg de maltitol par capsule.
Les patients présentant des problèmes héréditaires rares d’intolérance au fructose ne doivent pas prendre ce médicament.
Sorbitol (E420 ii)
Ce médicament contient 83 mg de sorbitol par capsule. L’effet additif des produits administrés concomitamment contenant du sorbitol (ou du fructose) et l’apport alimentaire de sorbitol (ou de fructose) doivent être pris en compte.
La teneur en sorbitol dans les médicaments à usage oral peut affecter la biodisponibilité d’autres médicaments à usage oral administrés de façon concomitante.
Les patients présentant une intolérance héréditaire au fructose ne doivent pas prendre ce médicament.
Lécithine de soja
Ce médicament contient de la lécithine de soja. Les patients allergiques au soja ou aux cacahuètes ne doivent pas prendre ce médicament.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
L’icosapent éthyl a été étudié à une dose de quatre capsules de 998 mg/jour avec les médicaments suivants, qui sont des substrats typiques des enzymes du cytochrome P450 : oméprazole, rosiglitazone, warfarine et atorvastatine. Aucune interaction n’a été observée.
Les patients prenant de l’icosapent éthyl associé à des agents antithrombotiques, c’est-à-dire des agents antiplaquettaires, incluant l’acide acétylsalicylique, et/ou des anticoagulants, peuvent être exposés à un risque accru de saignement et devront faire l’objet d’une surveillance périodique.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il existe des données limitées sur l’utilisation de l’icosapent éthyl chez la femme enceinte. Les études chez l’animal n’indiquent aucun effet néfaste direct ou indirect en ce qui concerne la toxicité de reproduction (voir rubrique 5.3). Par mesure de précaution, il est préférable d’éviter d’utiliser Vazkepa pendant la grossesse à moins que le bénéfice de son utilisation ne soit plus important que le risque potentiel pour le fœtus.
Allaitement
On ne sait pas si l’icosapent éthyl est excrété dans le lait maternel. Des études provenant de la littérature ont montré que le métabolite actif acide eicosapentaénoïque (EPA) est excrété dans le lait humain à des taux qui corrèlent avec l’alimentation maternelle. Les données toxicologiques disponibles chez les rats ont montré que l’icosapent éthyl est excrété dans le lait (voir rubrique 5.3).
Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement par l’icosapent éthyl en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Il n’existe aucune donnée sur la fertilité chez l’homme provenant de l’utilisation de l’icosapent éthyl. Les études chez l’animal n’indiquent aucun effet néfaste direct ou indirect en ce qui concerne la toxicité de reproduction (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Vazkepa n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés associés à l’icosapent éthyl sont le saignement (11,8 %), l’œdème périphérique (7,8 %), la fibrillation auriculaire (5,8 %), la constipation (5,4 %), la douleur musculo-squelettique (4,3 %), la goutte (4,3 %) et le rash (3,0 %).
Liste tabulée des effets indésirables
Les effets indésirables sont listés ci-dessous et classés par fréquence et classe de systèmes d’organes MedDRA sur la base de tous les essais cliniques interventionnels et non interventionnels et les notifications spontanées disponibles. Les catégories de fréquence sont définies selon les conventions suivantes : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, 1< 1 000), très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Dans chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 1 Effets indésirables
| Classe de Systèmes d’Organes MedDRA | Effet indésirable | Fréquence |
| Affections du système immunitaire | Hypersensibilité | Peu fréquent |
| Gonflement pharyngé | Fréquence indéterminée | |
| Troubles du métabolisme et de la nutrition | Goutte | Fréquent |
| Affections du système nerveux | Dysgueusie1 | Peu fréquent |
| Affections cardiaques | Fibrillation ou flutter auriculaire2 | Fréquent |
| Affections vasculaires | Saignement2 | Très fréquent |
| Affections gastro-intestinales | Constipation2 | Fréquent |
| Éructation | Fréquent | |
| Affections de la peau et du tissu sous-cutané | Rash | Fréquent |
| Affections musculo-squelettiques et du tissu conjonctif | Douleur musculo-squelettique | Fréquent |
| Troubles généraux et anomalies au site d’administration | Œdème périphérique | Fréquent |
1 Dysgueusie décrit le terme « verbatim » : goût de poisson
2 Voir « Description de certains effets indésirables »
Description de certains effets indésirables
Saignement
Le saignement a été rapporté chez 11,8 % des sujets recevant de l’icosapent éthyl dans une étude portant sur les résultats cardiovasculaires contrôlée versus placebo, contre 9,9 % des sujets recevant le placebo. Des saignements graves ont été rapportés plus fréquemment chez les sujets recevant de l’icosapent éthyl que chez ceux recevant le placebo lors de l’administration concomitante de médicaments antithrombotiques (3,4 % vs 2,6 %), mais sont survenus à un taux identique (0,2 %) chez les sujets ne prenant pas de médicament anticoagulants/antiplaquettaires concomitants (voir rubrique 4.4).
Les événements hémorragiques les plus fréquemment observés avec l’icosapent éthyl étaient le saignement gastro-intestinal (3,1 %), la contusion (2,5 %), l’hématurie (1,9 %) et l’épistaxis (1,5 %).
Fibrillation/flutter auriculaire
La fibrillation auriculaire ou le flutter auriculaire a été rapporté(e) chez 5,8 % des sujets recevant de l’icosapent éthyl dans une étude portant sur les résultats cardiovasculaires contrôlée versus placebo, contre 4,5 % des sujets recevant le placebo. Une fibrillation auriculaire ou un flutter auriculaire nécessitant une hospitalisation pendant au moins 24 heures est apparu(e) chez 3 % des sujets traités par l’icosapent éthyl contre 2 % des sujets recevant le placebo. La fibrillation auriculaire et le flutter auriculaire ont été rapportés plus fréquemment chez les sujets présentant des antécédents de fibrillation auriculaire ou de flutter auriculaire recevant de l’icosapent éthyl que chez ceux recevant le placebo (12,5 % vs 6,3 %) (voir rubrique 4.4).
Constipation
La constipation a été rapportée chez 5,4 % des sujets recevant de l’icosapent éthyl dans une étude portant sur les résultats cardiovasculaires contrôlée versus placebo, contre 3,6 % des sujets recevant le placebo. La constipation sévère était moins fréquente sous icosapent éthyl (0,1 %) que sous placebo (0,2 %). L’incidence relative de la constipation dans cet essai peut avoir été confondue avec un effet laxatif résiduel du placebo qui comprenait une dose infra-thérapeutique d’huile minérale légère (4 mL).
Les effets indésirables suivants ont été identifiés de l’utilisation après commercialisation de l’icosapent éthyl au niveau mondial. Ces effets étant rapportés volontairement par une population de taille incertaine, il n’est généralement pas possible d’estimer leur fréquence ou d’établir une relation de cause à effet liée à l’exposition au médicament de façon fiable : triglycérides sanguins augmentés, arthralgie, diarrhée, gêne abdominale et douleur dans les membres.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n’existe pas de traitement spécifique pour un surdosage de l’icosapent éthyl. En cas de surdosage, le patient doit être traité de façon symptomatique et des mesures de soutien doivent être instaurées si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Hypolipémiants, autres hypolipémiants, code ATC : C10AX06
Mécanisme d’action
L’icosapent éthyl est un ester éthylique stable de l’acide gras oméga-3 acide eicosapentaénoïque (EPA). Les mécanismes d’action de l’icosapent éthyl contribuant à une réduction des événements cardiovasculaires ne sont pas entièrement élucidés. Les mécanismes sont probablement multifactoriels et incluent un profil des lipoprotéines amélioré avec une réduction des lipoprotéines riches en triglycérides, des effets anti-inflammatoires et antioxydants, la réduction de l’accumulation des macrophages, une fonction endothéliale améliorée, une chape fibreuse d’épaisseur/de stabilité augmentée et des effets antiplaquettaires. Chacun de ces mécanismes peut influencer de façon bénéfique le développement, la progression et la stabilisation des plaques d’athérome, ainsi que les conséquences de la rupture des plaques. Des études précliniques et cliniques confirment ces bénéfices avec l’EPA. Les effets anti-inflammatoires systémiques et localisés de l’EPA résultent potentiellement du déplacement de l’acide arachidonique (AA) pro-inflammatoire, orientant le catabolisme des eicosanoïdes (prostaglandines de la série indice2, thromboxanes et leucotriènes de la série indice4) vers des médiateurs non inflammatoires ou anti-inflammatoires. Cependant, la signification clinique directe des résultats individuels n’est pas claire.
Effets pharmacodynamiques
L’icosapent éthyl améliore le profil des lipoprotéines en supprimant les enzymes synthétisant le cholestérol, les acides gras et les triglycérides (TG), en augmentant la β-oxydation des acides gras et en réduisant la protéine de transfert des triglycérides microsomique (MTTP), entraînant une diminution des triglycérides hépatiques et la synthèse et libération de lipoprotéines de très basse densité (VLDL). L’icosapent éthyl augmente aussi l’expression de la lipoprotéine lipase entraînant l’élimination accrue des TG des particules de VLDL et de chylomicrons en circulation. Chez les patients ayant un taux de TG élevé, l’icosapent éthyl baisse les TG, les VLDL, le cholestérol des lipoprotéines restantes et les taux de marqueurs inflammatoires tels que la protéine C-réactive. La réduction des TG apparaît cependant n’apporter qu’une contribution mineure à la réduction du risque d’événements cardiovasculaires avec l’icosapent éthyl.
Efficacité et sécurité cliniques
REDUCE-IT était une étude multinationale, en double-aveugle, randomisée, contrôlée versus placebo, événementielle conduite chez 8 179 (4 089 icosapent éthyl, 4 090 placebo) patients adultes traités par statines inclus avec un taux de lipoprotéines de basse densité-cholestérol (LDL-C) > 1,03 mmol/l (40 mg/dl) et ≤ 2,59 mmol/l (100 mg/dl) et un taux de triglycérides (TG) modérément élevé (≥ 1,53 mmol/l et < 5,64 mmol/l [≥ 135 mg/dl et < 500 mg/dl] mesuré lors de la sélection des patients, c’est-à-dire lors des visites de qualification pré-inclusion) et souffrant soit d’une maladie cardiovasculaire avérée (70,7 %) soit d’un diabète et présentant d’autres facteurs de risque de maladies cardiovasculaires (29,3 %). Les patients atteints d’une maladie cardiovasculaire établie avaient au moins 45 ans et des antécédents de pathologie artérielle coronaire, de maladie cérébrovasculaire ou carotidienne, ou de pathologie artérielle périphérique. Les patients dans l’autre groupe de risques avaient au moins 50 ans, un diabète nécessitant une prise en charge médicale et au moins un facteur de risque supplémentaire, à savoir l’hypertension ou la prise d’un médicament antihypertenseur ; un âge d’au moins 55 ans (hommes) ou au moins 65 ans (femmes) ; un faible taux de lipoprotéines de haute densité-cholestérol ; le tabagisme ; un taux augmenté de protéine C-réactive ultrasensible ; l’insuffisance rénale ; la microalbuminurie ou la macroalbuminurie ; la rétinopathie ; ou un index de pression systolique réduit. Les patients ont été répartis de façon aléatoire selon un rapport 1:1 pour recevoir soit l’icosapent éthyl soit un placebo (sous forme de 4 capsules par jour). La durée de suivi médiane était de 4,9 ans. Globalement, 99,8 % des patients ont été suivis afin d’évaluer leur statut vital jusqu’à la fin de l’étude ou jusqu’à leur décès.
Les paramètres à l’inclusion étaient équilibrés entre les groupes, l’âge médian à l’inclusion était de 64 ans (fourchette : 44 ans à 92 ans), 46 % ayant au moins 65 ans ; 28,8 % étaient des femmes. La population de l’étude incluait 90,2 % de blancs, 5,5 % d’asiatiques, 4,2 % étant identifiés comme d’origine ethnique hispanique et 1,9 % de noirs. En ce qui concerne les diagnostics antérieurs de maladies cardiovasculaires, 46,7 % avaient eu un infarctus du myocarde, 9,2 % avaient une maladie artérielle périphérique symptomatique et 6,1 % avaient eu un accident vasculaire cérébral ou un accident ischémique transitoire (AIT) non connu. Les facteurs de risque supplémentaires à l’inclusion incluaient entre autres l’hypertension (86,6 %), le diabète sucré (0,7 % type 1 ; 57,8 % type 2), DFGe < 60 mL/min pour 1,73 m2 (22,2 %), une insuffisance cardiaque congestive (17,7 %) et une consommation actuelle quotidienne de cigarettes (15,2 %). La plupart des patients suivaient à l’inclusion un traitement par statines d’intensité modérée (63 %) ou forte (31 %). À l’inclusion, la plupart des patients prenaient au moins un autre médicament cardiovasculaire, incluant des agents antiplaquettaires et/ou antithrombotiques (85,5 %), des bêta-bloquants (70,7 %), des antihypertenseurs (95,2 %), des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) (51,9 %) ou des antagonistes du récepteur de l’angiotensine (ARA ; 26,9 %) ; 77,5 % prenaient un inhibiteur de l’ECA ou un ARA. Le protocole excluait les patients sous inhibiteur de la PCSK9. Sur un traitement hypolipémiant de fond stable, le LDL-C médian [Q1 ; Q3] à l’inclusion était de 1,9 [1,6, ;2,3] mmol/l (75 [62 ; 89] mg/dl) ; la moyenne (SD) était de 2 (0,5) mmol/l (76,2 [20,3] mg/dl). Sur un traitement hypolipémiant de fond stable, les TG à jeun médians [Q1 ; Q3] étaient de 2,4 [2 ;3,1] mmol/l (216 [176 ; 272,5] mg/dl) ; la moyenne (SD) était de 2,6 (0,9) mmol/l (233,2 [80,1] mg/dl).
L’icosapent éthyl a significativement réduit le risque de survenue du critère d’évaluation principal composite (délai de survenue du décès cardiovasculaire, d’un infarctus du myocarde, d’un accident vasculaire cérébral, d’une revascularisation coronaire ou de l’hospitalisation pour un angor instable ; p < 0,0001) et du critère d’évaluation secondaire composite principal (délai de survenue du décès cardiovasculaire, d’un infarctus du myocarde ou d’un accident vasculaire cérébral ; p < 0,0001). Les résultats des critères d’évaluation de l’efficacité primaire et secondaire sont présentés dans le tableau 2. Les estimations de Kaplan-Meier de l’incidence cumulée du critère d’évaluation secondaire composite principal en fonction du temps sont représentées à la figure 1.
Tableau 2 Effet de l’icosapent éthyl sur le délai jusqu’à la survenue d’un premier événement cardiovasculaire chez les patients ayant un taux de triglycérides élevé et une maladie cardiovasculaire ou du diabète ou d’autres facteurs de risque dans REDUCE-IT
| Icosapent éthyl | Placebo | Icosapent éthyl vs Placebo | |
| N = 4 089 n (%) | N = 4 090 n (%) | Rapport de risque (IC à 95 %) | |
| Critère d’évaluation primaire composite | |||
Décès cardiovasculaire, infarctus du myocarde, accident vasculaire cérébral, revascularisation coronaire, hospitalisation pour un angor instable (5 points MACE) | 705 (17,2) | 901 (22) | 0,75 (0,68 ; 0,83) |
| Critère d’évaluation secondaire composite principal | |||
Décès cardiovasculaire, infarctus du myocarde, accident vasculaire cérébral (3 points MACE) | 459 (11,2) | 606 (14,8) | 0,74 (0,65 ; 0,83) |
| Autres critères d’évaluation secondaires | |||
| Décès cardiovasculaire[1] | 174 (4,3) | 213 (5,2) | 0,80 (0,66 ; 0,98) |
| Décès toutes causes confondues[2] | 274 (6,7) | 310 (7,6) | 0,87 (0,74 ; 1,02) |
| Infarctus du myocarde fatal ou non fatal | 250 (6,1) | 355 (8,7) | 0,69 (0,58 ; 0,81) |
| Accident vasculaire cérébral fatal ou non fatal | 98 (2,4) | 134 (3,3) | 0,72 (0,55 ; 0,93) |
| Icosapent éthyl | Placebo | Icosapent éthyl vs Placebo | |
| N = 4 089 n (%) | N = 4 090 n (%) | Rapport de risque (IC à 95 %) | |
Revascularisation coronaire très urgente ou urgente | 216 (5,3) | 321 (7,8) | 0,65 (0,55 ; 0,78) |
| Revascularisation coronaire[3] | 376 (9,2) | 544 (13,3) | 0,66 (0,58 ; 0,76) |
| Hospitalisation pour angor instable[4] | 108 (2,6) | 157 (3,8) | 0,68 (0,53 ; 0,87) |
[1] « Décès cardiovasculaire » inclut les décès d’origine cardiovasculaire avérée et les décès d’origine indéterminée. [2] « Décès toutes causes confondues », ou mortalité globale, ne constitue ni un composant du critère d’évaluation primaire composite ni du critère d’évaluation secondaire composite principal. [3] Le critère d’évaluation secondaire composite prédéfini incluait la revascularisation très urgente ou urgente (p < 0,0001) ; « Revascularisation coronaire » est le composite de toutes les revascularisations et a été définie comme critère d’évaluation tertiaire. [4] Dont il est établi au moyen de tests invasifs/non invasifs qu’il est causé par une ischémie myocardique et qui requiert une hospitalisation de toute urgence. | |||
Figure 1 Incidence du critère d’évaluation secondaire composite principal estimé par la méthode de Kaplan-Meier dans REDUCE-IT
Le critère d’évaluation secondaire composite principal regroupait le décès cardiovasculaire, l’infarctus du myocarde ou l’accident vasculaire cérébral (3 points MACE).
Abréviation : IC intervalle de confiance
Les taux de TG et LDL-C médians à l’inclusion étaient similaires entre le groupe icosapent éthyl et le groupe placebo. L’évolution médiane des TG de l’inclusion à l’an 1 était de -0,4 mmol/l (-39 mg/dl, -18 %) dans le groupe icosapent éthyl et 0,1 mmol/l (5 mg/dl, 2 %) dans le groupe placebo. L’évolution 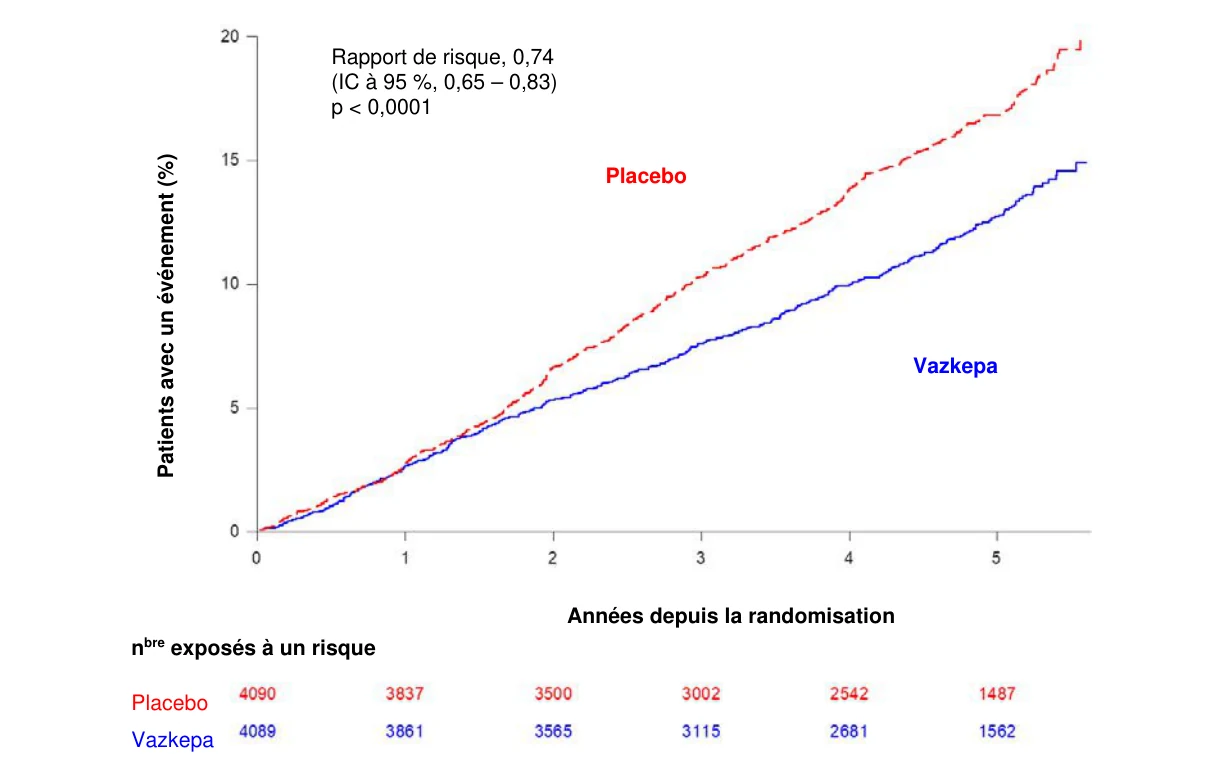
 médiane du LDL-C de l’inclusion à l’an 1 était de 0,1 mmol/l (2 mg/dl, 3 %) dans le groupe icosapent éthyl et 0,2 mmol/l (7 mg/dl, 10 %) dans le groupe placebo. Des analyses prédéfinies de l’effet de l’icosapent éthyl sur les résultats cardiovasculaires dans l’étude REDUCE-IT ont montré peu ou pas de corrélation entre la réponse soit des TG soit du LDL-C et les effets cardiovasculaires, sur la base des taux de TG ou de LDL-C obtenus à l’inclusion ou durant l’étude. Pour plus d’informations, voir « Mécanisme d’action » dans la rubrique 5.1.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec l’icosapent éthyl dans tous les sous-groupes de la population pédiatrique pour le traitement de l’hypertriglycéridémie et pour réduire le risque d’événement cardiovasculaire (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Après administration par voie orale, l’icosapent éthyl est désestérifié durant le processus d’absorption et le métabolite actif EPA est absorbé dans l’intestin grêle et entre dans la circulation systémique principalement via le système lymphatique du canal thoracique. Les pics de concentrations plasmatiques de l’EPA ont été atteints approximativement 5 heures après les doses orales d’icosapent éthyl.
L’icosapent éthyl a été administré pendant ou après un repas dans toutes les études cliniques ; aucune étude portant sur les effets de l’alimentation n’a été réalisée (voir rubrique 4.2).
Distribution
Le volume de distribution moyen à l’état d’équilibre de l’EPA est d’approximativement 88 litres. La majorité de l’EPA circulant dans le plasma est incorporé aux phospholipides, triglycérides et esters de cholestéryle et < 1 % est présent sous forme d’acide gras non estérifié. Plus de 99 % de l’EPA non estérifié est lié aux protéines plasmatiques.
Biotransformation et élimination
L’EPA est principalement métabolisé par le foie via la bêta-oxydation, de façon analogue aux acides gras alimentaires. La bêta-oxydation coupe la longue chaîne de carbone de l’EPA en acétyl-coenzyme A, qui est convertie en énergie par l’intermédiaire du cycle de Krebs. Le métabolisme dépendant du cytochrome P450 constitue une voie d’élimination mineure de l’EPA. La clairance plasmatique globale de l’EPA à l’état d’équilibre est de 684 mL/h. La demi-vie d’élimination plasmatique (t1/2) de l’EPA est d’approximativement 89 heures. L’icosapent éthyl n’est pas éliminé par excrétion rénale.
Relations pharmacocinétique/pharmacodynamique
Taux de triglycérides/réduction de l’hypertriglycéridémie
Une relation linéaire entre les taux plasmatiques d’EPA ou dans les érythrocytes et la réduction des TG a été observée dans deux études de phase III.
Réduction du risque cardiovasculaire
Des analyses des critères d’évaluation MACE primaires (5 points) et secondaires principaux (3 points) suggèrent que les changements des lipoprotéines sous traitement ont eu une influence limitée sur la réduction du risque cardiovasculaire, alors que les taux sériques d’EPA sous traitement à l’état d’équilibre étaient responsables de la majorité de la réduction du risque relatif observé dans REDUCE-IT. Le taux sérique d’EPA à l’inclusion était de 26 μg/mL ; par rapport aux patients présentant un taux sérique d’EPA sous traitement à l’état d’équilibre en dessous de 100 μg/mL, les patients présentant un taux sérique d’EPA sous traitement ≥ 175 μg/mL avaient un risque d’événement cardiovasculaire réduit de > 50 %.
Insuffisance rénale et hépatique
La pharmacocinétique de l’icosapent éthyl n’a pas été étudiée chez les patients souffrant d’insuffisance rénale ou hépatique. Les patients n’ont pas eu besoin d’ajustement de routine de la dose en raison d’une insuffisance hépatique ou rénale dans un essai bien contrôlé portant sur les résultats cardiovasculaires de l’icosapent éthyl.
Autres populations particulières
Patients âgés
La pharmacocinétique de l’icosapent éthyl n’a pas été étudiée chez les patients âgés (≥ 65 ans). Les patients âgés n’ont pas eu besoin d’ajustement de routine de la dose dans des études bien contrôlées de l’icosapent éthyl.
Population pédiatrique
La pharmacocinétique de l’icosapent éthyl n’a pas été étudiée chez les sujets pédiatriques.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de toxicologie en administration répétée, génotoxicité, cancérogénèse, et des fonctions de reproduction et de développement, n’ont pas révélé de risque particulier pour l’homme.
Aux doses les plus élevées, aucune réaction indésirable n’a été observée chez les rats ou les lapins dans des études sur les fonctions de reproduction et de développement, à approximativement 6 à 8 fois la dose équivalente humaine sur la base de la comparaison de la surface corporelle. Aucune réaction indésirable n’a été observée dans un essai embryo-fœtal chez des rats à des expositions environ 6,9 fois plus élevées que l’exposition clinique (sur la base de l’ASC).
Les études chez l’animal indiquent que l’icosapent éthyl traverse la barrière placentaire et peut être trouvé dans le plasma fœtal.
Les études chez l’animal indiquent que l’icosapent éthyl est excrété dans le lait.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Contenu de la capsule
All-rac-alpha-tocophérol
Enveloppe de la capsule
Gélatine
Glycérol
Sirop de maltitol (E965 ii)
Sirop de sorbitol (non cristallisable) (E420 ii)
Eau purifiée
Lécithine de soja
Encre d’impression
Dioxyde de titane
Propylène glycol
Hypromellose
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
5 ans
6.4 Précautions particulières de conservation
À conserver à une température ne dépassant pas 30 °C.
Flacon
Conserver le flacon soigneusement fermé à l’abri de l’humidité.
Plaquette
À conserver dans l’emballage d’origine à l’abri de l’humidité.
6.5 Nature et contenu de l’emballage extérieur
Flacon
Flacons en polyéthylène de haute densité (PE-HD) munis d’une fermeture de sécurité enfant en polypropylène, scellée par induction de chaleur, contenant 120 capsules molles. Présentation d’un flacon ou de trois flacons par boîte.
Plaquette
Plaquettes perforées de doses unitaires en PVC/PCTFE/Al contenant 4x2 capsules molles.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
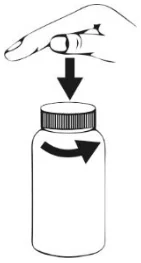
Pour ouvrir le flacon
Appuyez sur le bouchon à vis et tournez-le dans le sens inverse des aiguilles d’une montre.
Élimination
Pas d’exigences particulières pour l’élimination.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Recordati Industria Chimica e Farmaceutica S.p.A.
Via Matteo Civitali 1
20148 Milan
Italie
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1524/001
EU/1/20/1524/002
EU/1/20/1524/003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 26 mars 2021
Date du dernier renouvellement : 15 janvier 2026
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments : https://www.ema.europa.eu.