


Résumé des caractéristiques - Vizimpro
1. DÉNOMINATION DU MÉDICAMENT
Vizimpro 15 mg, comprimés pelliculés
Vizimpro 30 mg, comprimés pelliculés
Vizimpro 45 mg, comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Vizimpro 15 mg, comprimés pelliculés
Chaque comprimé pelliculé contient du dacomitinib monohydraté, équivalant à 15 mg de dacomitinib.
Excipients à effet notoire
Chaque comprimé pelliculé contient 40 mg de lactose monohydraté.
Vizimpro 30 mg, comprimés pelliculés
Chaque comprimé pelliculé contient du dacomitinib monohydraté, équivalant à 30 mg de dacomitinib.
Excipients à effet notoire
Chaque comprimé pelliculé contient 81 mg de lactose monohydraté.
Vizimpro 45 mg, comprimés pelliculés
Chaque comprimé pelliculé contient du dacomitinib monohydraté, équivalant à 45 mg de dacomitinib.
Excipients à effet notoire
Chaque comprimé pelliculé contient 121 mg de lactose monohydraté.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé).
Vizimpro 15 mg, comprimés pelliculés
Comprimé bleu pelliculé, de 6,35 mm, rond, biconvexe, comportant la mention « Pfizer » gravée sur une face et la mention « DCB15 » sur l’autre face.
Vizimpro 30 mg, comprimés pelliculés
Comprimé bleu pelliculé, de 7,5 mm, rond, biconvexe, comportant la mention « Pfizer » gravée sur une face et la mention « DCB30 » sur l’autre face.
Vizimpro 45 mg, comprimés pelliculés
Comprimé bleu pelliculé, de 9,0 mm, rond, biconvexe, comportant la mention « Pfizer » gravée sur une face et la mention « DCB45 » sur l’autre face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Vizimpro, en monothérapie, est indiqué pour le traitement de première intention des patients adultes atteints d’un cancer du poumon non à petites cellules (CPNPC) localement avancé ou métastatique avec mutations activatrices du récepteur du facteur de croissance épidermique (EGFR).
4.2 Posologie et mode d’administration
Le traitement par Vizimpro doit être instauré et supervisé par un médecin expérimenté dans l’utilisation des traitements anticancéreux.
Le statut mutationnel de l’EGFR doit être établi avant le début du traitement par dacomitinib (voir rubrique 4.4).
Posologie
La dose recommandée de Vizimpro est de 45 mg par voie orale une fois par jour, jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Les patients doivent être encouragés à prendre leur dose approximativement à la même heure chaque jour. En cas de vomissement ou d’oubli d’une dose, le patient ne doit pas prendre de dose supplémentaire. La dose prescrite suivante doit être prise à l’heure habituelle, le jour suivant.
Adaptations posologiques
Des adaptations posologiques peuvent s’avérer nécessaires en fonction de la sécurité et de la tolérance individuelles. Si une réduction posologique s’avère nécessaire, la dose de Vizimpro doit être réduite tel que décrit dans le tableau 1. Le tableau 2 présente les directives relatives à l’adaptation posologique et la prise en charge en cas d’effets indésirables spécifiques (voir rubriques 4.4 et 4.8).
Tableau 1. Adaptations posologiques recommandées en cas d’effets indésirables de Vizimpro
| Palier de dose | Dose (une fois par jour) |
| Dose initiale recommandée | 45 mg |
| Première réduction posologique | 30 mg |
| Deuxième réduction posologique | 15 mg |
Tableau 2. Adaptation posologique et prise en charge des effets indésirables de Vizimpro
| Effets indésirables | Adaptation posologique |
Maladie pulmonaire interstitielle (MPI/pneumopathie interstitielle) |
|
| Diarrhée |
|
| Effets indésirables | Adaptation posologique |
| Effets indésirables cutanés |
|
| Autres |
|
Populations particulières
Insuffisance hépatique
Aucun ajustement de la dose initiale n’est requis en cas d’administration de Vizimpro à des patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). La dose initiale de Vizimpro doit être ajustée à 30 mg une fois par jour chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh). La posologie peut être augmentée à 45 mg une fois par jour en fonction de la sécurité et de la tolérance individuelles après au moins 4 semaines de traitement (voir rubrique 5.2).
Insuffisance rénale
Aucun ajustement de la dose initiale n’est requis en cas d’administration de Vizimpro à des patients présentant une insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] ≥ 30 ml/min). Chez les patients présentant une insuffisance rénale sévère (ClCr < 30 ml/min), les données disponibles sont limitées. Chez les patients nécessitant une hémodialyse, aucune donnée n’est disponible. Par conséquent, aucune recommandation posologique ne peut être formulée pour l’une ou l’autre population de patients (voir rubrique 5.2).
Patients âgés
Aucun ajustement de la dose initiale de Vizimpro n’est requis chez les patients âgés (≥ 65 ans) (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité de Vizimpro dans la population pédiatrique (< 18 ans) n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Vizimpro doit être administré par voie orale. Les comprimés doivent être avalés avec de l’eau et peuvent être pris au cours ou en dehors des repas.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Évaluation du statut mutationnel de l’EGFR
Lors de l’évaluation du statut mutationnel de l’EGFR chez un patient, il est important de choisir une méthodologie bien validée et robuste afin d’éviter toute détermination faussement négative ou faussement positive.
Maladie pulmonaire interstitielle (MPI)/Pneumopathie interstitielle
Des cas de MPI/pneumopathie interstitielle, potentiellement d’issue fatale, ont été rapportés chez des patients traités par Vizimpro (voir rubrique 4.8). Les patients ayant des antécédents de MPI n’ont pas fait l’objet d’études.
Une évaluation attentive de tous les patients présentant une apparition subite ou une aggravation inexpliquée des symptômes pulmonaires (ex., dyspnée, toux, fièvre) doit être effectuée afin d’exclure toute MPI/pneumopathie interstitielle. Pendant l’examen de ces symptômes, le traitement par dacomitinib doit être interrompu. Si la MPI/pneumopathie interstitielle est confirmée, l’administration de dacomitinib doit être définitivement interrompue et un traitement approprié doit être instauré si nécessaire (voir rubrique 4.2).
Diarrhée
Des cas de diarrhée, y compris de diarrhée sévère, ont été très fréquemment rapportés au cours du traitement par Vizimpro (voir rubrique 4.8). La diarrhée peut entraîner une déshydratation avec ou sans insuffisance rénale, potentiellement d’issue fatale si elle n’est pas traitée de manière appropriée.
La prise en charge proactive de la diarrhée doit démarrer dès les premiers signes de diarrhée, en particulier au cours des 2 premières semaines suivant l’administration du dacomitinib, et comprend une hydratation adéquate associée à des médicaments antidiarrhéiques. Cette prise en charge doit se poursuivre jusqu’à ce que l’émission de selles liquides cesse pendant 12 heures. Des médicaments antidiarrhéiques (ex., lopéramide) doivent être utilisés et, au besoin, augmentés à la dose approuvée maximale recommandée. Une interruption des administrations et/ou une réduction de la posologie du traitement par dacomitinib peut s’avérer nécessaire. Les patients doivent maintenir une hydratation orale adéquate et les patients qui se déshydratent peuvent nécessiter l’administration de liquides et d’électrolytes par voie intraveineuse (voir rubrique 4.2).
Effets indésirables cutanés
Des cas de rash et d’affection cutanée érythémateuse ou exfoliative ont été rapportés chez les patients traités par Vizimpro (voir rubrique 4.8).
Pour prévenir toute sécheresse cutanée, instaurer le traitement avec des crèmes hydratantes et, en cas de rash, instaurer le traitement avec des antibiotiques topiques, des émollients et des corticoïdes topiques. Instaurer un traitement par antibiotiques oraux et corticoïdes topiques chez les patients qui présentent des affections cutanées exfoliatives. Envisager l’ajout d’antibiotiques oraux ou intraveineux à large spectre si l’une de ces affections s’aggrave et atteint un degré de sévérité supérieur ou égal au grade 2. Des cas de rash et d’affection cutanée érythémateuse ou exfoliative peuvent survenir ou s’aggraver dans les zones exposées au soleil. Conseiller aux patients d’utiliser des vêtements de protection et une crème solaire avant de s’exposer au soleil. Une interruption des administrations et/ou une réduction de la posologie du traitement par dacomitinib peut s’avérer nécessaire (voir rubrique 4.2).
Hépatotoxicité et transaminases augmentées
Des élévations du taux des transaminases (alanine aminotransférase augmentée, aspartate aminotransférase augmentée, transaminases augmentées) ont été rapportées au cours du traitement par Vizimpro (voir rubrique 4.8). Parmi les patients atteints de CPNPC traités par dacomitinib 45 mg par jour, des cas isolés d’hépatotoxicité ont été rapportés chez 4 (1,6 %) patients. Au cours du programme portant sur le dacomitinib, un patient a présenté une insuffisance hépatique d’évolution fatale. Par conséquent, il est recommandé de procéder régulièrement à l’évaluation de la fonction hépatique. Chez les patients présentant une élévation sévère des transaminases alors qu’ils sont sous dacomitinib, le traitement doit être interrompu (voir rubrique 4.2).
Médicaments métabolisés par le cytochrome P450 (CYP)2D6
Vizimpro est susceptible d’augmenter l’exposition (ou de diminuer l’exposition aux métabolites actifs) d’autres médicaments métabolisés par le CYP2D6. L’utilisation concomitante de médicaments métabolisés principalement par le CYP2D6 doit être évitée sauf dans le cas où ces produits sont jugés nécessaires (voir rubrique 4.5).
Autres formes d’interactions
L’utilisation concomitante d’inhibiteurs de la pompe à protons (IPP) et de dacomitinib doit être évitée (voir rubrique 4.5).
Lactose
Ce médicament contient du lactose. Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Co-administration du dacomitinib avec des agents qui augmentent le pH gastrique
La solubilité aqueuse du dacomitinib dépend du pH, un pH faible (acide) entraînant une solubilité plus élevée. Les données provenant d’une étude menée chez 24 sujets sains ont indiqué que la co-administration d’une dose unique de dacomitinib 45 mg de et de d’un IPP rabéprazole 40 mg, une fois par jour pendant 7 jours diminuait la Cmax, l’AUC0-96h du dacomitinib (aire sous la courbe de la concentration en fonction du temps de 0 à 96 heures), et AUCinf (AUC de 0 à l’infini) (n=14) d’environ 51 %, 39 % et 29% respectivement, comparativement à une dose unique de 45 mg de dacomitinib administrée seule. Les IPP doivent être évités au cours du traitement par dacomitinib (voir rubrique 4.4).
D’après les données provenant des observations effectuées chez 8 patients de l’étude A7471001, l’administration locale d’un antiacide n’a eu aucun effet apparent sur la Cmax et l’AUCinf du dacomitinib. D’après les données combinées des patients, on n’a observé aucun effet apparent des antagonistes des récepteurs de l’histamine 2 (H2) sur la concentration minimale du dacomitinib à l’état d’équilibre (rapport des moyennes géométriques de 86 % (IC à 90 % : 73 ; 101). Des antiacides locaux et des antagonistes des récepteurs H2 peuvent être utilisés si nécessaire. Dacomitinib doit être administré 2 heures avant ou au moins 10 heures après la prise d’antagonistes des récepteurs H2.
Co-administration de dacomitinib et de substrats du CYP2D6
La co-administration d’une dose orale unique de 45 mg de dacomitinib a augmenté l’exposition moyenne (AUCdernière dose et Cmax) du dextrométhorphane, un substrat de la CYP2D6, de 855 % et 874 %, respectivement, par rapport à celle du dextrométhorphane seul. Ces résultats suggèrent que le dacomitinib est susceptible d’augmenter l’exposition à d’autres médicaments (ou de diminuer l’exposition aux métabolites actifs) principalement métabolisés par le CYP2D6. L’utilisation concomitante de médicaments métabolisés principalement par le CYP2D6 doit être évitée (voir rubrique 4.4). Si l’utilisation concomitante de tels médicaments est considéré nécessaire, elle doit respecter les recommandations posologiques de leurs RCP respectifs concernant la co-administration d’inhibiteurs puissants du CYP2D6.
Effet du dacomitinib sur les transporteurs de médicaments
D’après les données in vitro, le dacomitinib serait susceptible d’inhiber l’activité de la glycoprotéine P (P-gp) (au niveau du tractus gastro-intestinal [GI]), de la protéine de résistance au cancer du sein (BCRP) (sur le plan systémique et au niveau du tractus GI) et du transporteur de cations organiques (OCT)1 à des concentrations cliniquement pertinentes (voir rubrique 5.2).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/Contraception
Il doit être conseillé aux femmes en âge de procréer d’éviter de débuter une grossesse pendant le traitement par Vizimpro. Les femmes en âge de procréer recevant ce médicament doivent utiliser des méthodes de contraception adéquates au cours du traitement et pendant au moins 17 jours (5 demi-vies) après la fin de celui-ci.
Grossesse
Il n’existe pas de données concernant l’utilisation du dacomitinib chez la femme enceinte. Des études menées chez l’animal ont montré des effets limités sur la toxicité de la reproduction (réduction des prises de poids et de la consommation alimentaire chez les rates et les lapines, et diminution du poids du fœtus et augmentation de l’incidence de métatarses non ossifiés chez le rat uniquement) (voir rubrique 5.3). D’après son mécanisme d’action, le dacomitinib pourrait avoir des effets délétères sur le fœtus s’il est administré chez la femme enceinte. Le dacomitinib ne doit pas être utilisé pendant la grossesse. Les femmes traitées par dacomitinib pendant la grossesse ou démarrant une grossesse pendant le traitement par dacomitinib doivent être informées du risque possible pour le fœtus.
Allaitement
Nous ne savons pas si le dacomitinib et ses métabolites sont excrétés dans le lait maternel humain. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel et que l’exposition au dacomitinib est susceptible d’entraîner des effets indésirables graves chez les nourrissons allaités, l’allaitement doit être déconseillé au cours de la prise de ce médicament.
Fertilité
Aucune étude de fertilité n’a été menée avec le dacomitinib. Des études de sécurité non cliniques ont montré une atrophie épithéliale réversible du col utérin et du vagin chez le rat (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Vizimpro a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients qui éprouvent de la fatigue ou présentent des effets indésirables oculaires pendant leur traitement par dacomitinib doivent faire preuve de prudence lorsqu’ils conduisent des véhicules ou utilisent des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
La durée médiane du traitement par Vizimpro à partir de l’ensemble des données combinées était de 66,7 semaines.
Les effets indésirables les plus fréquents (> 20 %) chez les patients sous dacomitinib ont été les suivants : diarrhée (88,6 %), rash (79,2 %), stomatite (71,8 %), atteinte unguéale (65,5 %), sécheresse cutanée (33,3 %), perte d’appétit (31,8 %), conjonctivite (24,7 %), perte de poids (24,3 %), alopécie (23,1 %), prurit (22,4 %), augmentations des transaminases (22,0 %) et nausées (20,4 %).
Des effets indésirables graves ont été rapportés chez 6,7 % des patients traités par dacomitinib. Les effets indésirables graves les plus fréquemment (≥ 1 %) rapportés chez les patients sous dacomitinib ont été les suivants : diarrhée (2,0 %), maladie pulmonaire interstitielle (1,2 %), rash (1,2 %) et perte d’appétit (1,2 %).
Des effets indésirables ayant nécessité une diminution posologique ont été rapportés chez 52,2 % des patients traités par dacomitinib. Les raisons les plus fréquemment rapportées (> 5 %) pour expliquer les diminutions posologiques en raison d’effets indésirables chez les patients sous dacomitinib ont été les suivantes : rash (32,2 %), atteinte unguéale (16,5 %) et diarrhée (7,5 %).
Des effets indésirables ayant nécessité un arrêt définitif du traitement ont été rapportés chez 6,7 % des patients traités par dacomitinib. Les raisons les plus fréquentes (> 0,5 %) permettant d’expliquer les arrêts définitifs associés aux effets indésirables chez les patients sous dacomitinib ont été les suivantes : rash (2,4 %), maladie pulmonaire interstitielle (2,0 %) et diarrhée (0,8 %).
Liste des effets indésirables sous forme de tableau
Le tableau 3 présente les effets indésirables de Vizimpro. Les effets indésirables sont répertoriés en fonction de leur classe de systèmes d’organes (SOC). Au sein de chaque SOC, les effets indésirables sont classés par fréquence (les effets les plus fréquents apparaissant en premier) selon la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 3. Effets indésirables rapportés au cours d’études cliniques portant sur le dacomitinib (N = 255)
| Classe de systèmes d’organes | Très fréquent | Fréquent |
| Troubles du métabolisme et de la nutrition | Perte d’appétit Hypokaliémiea | Déshydratation |
| Affections du système nerveux | Dysgueusie | |
| Affections oculaires | Conjonctiviteb | Kératite |
| Affections respiratoires, thoraciques et médiastinales | Maladie pulmonaire interstitielle*c | |
| Affections gastro-intestinales | Diarrhée* Stomatited Vomissements Nausées | |
| Affections de la peau et du tissu sous-cutané | Rashe Érythrodysesthésie palmo-plantaire Fissures cutanées Sécheresse cutanéef Pruritg Atteinte unguéaleh Alopécie | Exfoliation cutanéei Hypertrichose |
| Troubles généraux et anomalies au site d’administration | Fatigue Asthénie | |
| Investigations | Augmentation des transaminases j Perte de Poids |
Données reposant sur un regroupement de 255 patients ayant reçu Vizimpro à raison de 45 mg une fois par jour comme dose initiale pour le traitement de première intention du CPNPC présentant des mutations activatrices de l’EGFR dans l’ensemble des études cliniques.
* Des événements d’issue fatale ont été rapportés.
a Le terme « hypokaliémie » inclut les termes préférentiels (TP) suivants : potassium sanguin diminué, hypokaliémie.
b Le terme « conjonctivite » inclut les TP suivants : blépharite, conjonctivite, sécheresse oculaire, conjonctivite non infectieuse.
c Le terme « maladie pulmonaire interstitielle » inclut les TP suivants : maladie pulmonaire interstitielle, pneumopathie interstitielle.
d Le terme « stomatite » inclut les TP suivants : ulcère aphteux, chéilite, bouche sèche, inflammation muqueuse, ulcération buccale, douleur buccale, douleur oropharyngée, stomatite. e Le terme « rash » (également appelé « rash et affection cutanée érythémateuse ») inclut les TP suivants : acné, dermatite acnéiforme, érythème, érythème polymorphe, rash, rash érythémateux, rash généralisé, rash maculeux, rash maculo-papuleux, rash papuleux.
f Le terme « sécheresse cutanée » inclut les TP suivants : sécheresse cutanée, xérose. g Le terme « prurit » inclut les TP suivants : prurit, rash prurigineux.
h Le terme « atteinte unguéale » inclut les TP suivants : ongle incarné, saignement du lit de l’ongle, inflammation du lit unguéal, altération de la couleur unguéale, trouble unguéal, infection unguéale, toxicité unguéale, onychoclasie, onycholyse, onychomadèse, périonyxis.
i Le terme « exfoliation cutanée » (également appelée « affection cutanée exfoliative ») inclut les TP suivants : rash avec exfoliation, exfoliation cutanée.
j Le terme « transaminases augmentées » inclut les TP suivants : augmentation d’alanine aminotransférase, augmentation d’aspartate aminotransférase, augmentation transaminases.
Description des effets indésirables sélectionnés
Les effets indésirables très fréquents observés chez au moins 10 % des patients de l’étude ARCHER 1050 sont récapitulés dans le tableau 4 selon le grade des critères communs de toxicité du National Cancer Institute (NCI-CTC).
Tableau 4. Effets indésirables très fréquents au cours de l’étude de phase III ARCHER 1050
(N = 451)
| Dacomitinib (N = 227) | Géfitinib (N = 224) | |||||
| Effets indésirablesa | Tous grades % | Grade 3 % | Grade 4 % | Tous grades % | Grade 3 % | Grade 4 % |
| Troubles du métabolisme et de la nutrition | ||||||
| Perte d’appétit Hypokaliémieb | 30,8 10,1 | 3,1 4,0 | 0,0 0,9 | 25,0 5,8 | 0,4 1,8 | 0,0 0,0 |
| Affections oculaires | ||||||
| Conjonctivitec | 23,3 | 0,0 | 0,0 | 8,9 | 0,0 | 0,0 |
| Affections gastro-intestinales | ||||||
Diarrhéed Stomatitee Nausées | 87,2 69,6 18,9 | 8,4 4,4 1,3 | 0,0 0,4 0,0 | 55,8 33,5 21,9 | 0,9 0,4 0,4 | 0,0 0,0 0,0 |
| Affections de la peau et du tissu sous-cutané | ||||||
Rashf Érythrodysesthésie palmo-plantaire Sécheresse cutanéeg Prurith Atteinte unguéalei Alopécie | 77,1 14,5 29,5 20,3 65,6 23,3 | 24,2 0,9 1,8 0,9 7,9 0,4 | 0,0 0,0 0,0 0,0 0,0 0,0 | 57,6 3,1 18,8 14,3 21,4 12,5 | 0,9 0,0 0,4 1,3 1,3 0,0 | 0,0 0,0 0,0 0,0 0,0 0,0 |
| Troubles généraux et anomalies au site d’administration | ||||||
| Asthénie | 12,8 | 2,2 | 0,0 | 12,5 | 1,3 | 0,0 |
| Investigations | ||||||
| Augmentation des transaminases j | 23,8 | 0,9 | 0,0 | 40,2 | 9,8 | 0,0 |
| Perte de poids | 25,6 | 2,2 | 0,0 | 16,5 | 0,4 | 0,0 |
a Seuls les effets indésirables ayant une incidence ≥ 10 % dans le bras dacomitinib sont inclus. b Le terme « hypokaliémie » inclut les termes préférentiels (TP) suivants : potassium sanguin diminué, hypokaliémie. c Le terme « conjonctivite » inclut les TP suivants : blépharite, conjonctivite, sécheresse oculaire, conjonctivite non infectieuse. d 1 événement fatal a été rapporté dans le bras dacomitinib. e Le terme « stomatite » inclut les TP suivants : ulcère aphteux, chéilite, bouche sèche, inflammation muqueuse, ulcération buccale, douleur buccale, douleur oropharyngée, stomatite. f Le terme « rash » inclut les TP suivants : acné, dermatite acnéiforme, érythème, rash, rash érythémateux, rash généralisé, rash maculeux, rash maculo-papuleux, rash papuleux. g Le terme « sécheresse cutanée » inclut les TP suivants : sécheresse cutanée, xérose. h Le terme « prurit » inclut les TP suivants : prurit, rash prurigineux. i Le terme « atteinte unguéal » inclut les TP suivants : ongle incarné, altération de la couleur unguéale, trouble unguéal, infection unguéale, toxicité pour les ongles, onychoclasie, onycholyse, onychomadèse, périonyxis. j Le terme « transaminases augmentées » inclut les TP suivants : augmentation d’alanine aminotransférase, augmentation d’aspartate aminotransférase, augmentation des transaminases. | ||||||
Maladie pulmonaire interstitielle (MPI)/Pneumopathie interstitielle
Des effets indésirables de MPI/pneumopathie interstitielle ont été rapportés chez 2,7 % des patients sous Vizimpro, et des effets indésirables de MPI/pneumopathie interstitielle de grade ≥ 3 ont été rapportés chez 0,8 % des patients, dont un événement fatal (0,4 %) (voir rubrique 4.4).
Le délai médian jusqu’au premier épisode de MPI/pneumopathie interstitielle, tous grades confondus, était de 16 semaines et le délai médian jusqu’au pire épisode de MPI/pneumopathie interstitielle était de 16 semaines chez les patients sous dacomitinib. La durée médiane de la MPI/pneumopathie interstitielle, tous grades confondus et de grade ≥ 3, était de 13 semaines et 1,5 semaine, respectivement (voir rubrique 4.4).
Diarrhée
La diarrhée a été l’effet indésirable le plus fréquemment rapporté chez les patients sous Vizimpro (88,6 %) et des effets indésirables de diarrhée de grade ≥ 3 ont été rapportés chez 9,4 % des patients. Au cours d’une étude clinique, une évolution fatale a été rapportée pour un patient (0,4 %) (voir rubrique 4.4).
Le délai médian jusqu’au premier épisode de diarrhée, tous grades confondus, était de 1 semaine et le délai médian jusqu’à la survenue de l’épisode grave de diarrhée était de 2 semaines chez les patients sous dacomitinib. La durée médiane de la diarrhée, tous grades confondus et de grade ≥ 3, était de 20 semaines et 1 semaine, respectivement (voir rubrique 4.4).
Effets indésirables cutanés
Des effets indésirables de rash, d’érythème et d’exfoliation cutanée ont été rapportés chez 79,2 % et 5,5 %, respectivement chez des patients sous Vizimpro. Les effets indésirables cutanés étaient de grade 1 à 3. Les effets indésirables de rash et d’érythème ont été les effets indésirables de grade 3 les plus fréquemment rapportés (25,5 %). Des affections cutanées exfoliatives de grade 3 ont été rapportées chez 0,8 % des patients (voir rubrique 4.4).
Le délai médian jusqu’au premier épisode de rash et d’érythème, tous grades confondus, était d’environ 2 semaines et le délai médian jusqu’à la survenue de l’épisode grave de rash et d’érythème était de 7 semaines chez les patients sous dacomitinib. La durée médiane du rash et d’érythème, tous grades confondus et de grade ≥ 3, était de 53 semaines et 2 semaines, respectivement. Le délai médian jusqu’au premier épisode d’exfoliation cutanée, tous grades confondus, était de 6 semaines et le délai médian jusqu’à la survenue de l’épisode grave d’exfoliation cutanée était de 6 semaines. La durée médiane d’exfoliation cutanée, tous grades confondus et de grade ≥ 3, était de 10 semaines et environ 2 semaines, respectivement.
Augmentation des transaminases
Des cas d’augmentation des transaminases (augmentation d’alanine aminotransférase, augmentation d’aspartate aminotransférase, augmentation des transaminases) ont été rapportés chez 22,0 % des patients sous Vizimpro ; les cas étaient de grade 1 à 3, la majorité étant de grade 1 (18,4 %) (voir rubrique 4.4).
Le délai médian jusqu’au premier épisode d’augmentation des transaminases, tous grades confondus, était d’environ 12 semaines et le délai médian jusqu’à la survenue de l’épisode grave d’augmentation des transaminases était de 12 semaines chez les patients sous dacomitinib. La durée médiane de l'épisode d’augmentation des transaminases, tous grades confondus et de grade ≥ 3, était de 11 semaines et de 1 semaine, respectivement.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Les effets indésirables observés à des doses supérieures à 45 mg une fois par jour étaient principalement gastro-intestinaux, dermatologiques et constitutionnels (ex., fatigue, malaise et perte de poids).
Il n’existe pas d’antidote au dacomitinib. La prise en charge d’un surdosage par dacomitinib doit comprendre un traitement symptomatique et des mesures générales de soutien.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Agents antinéoplasiques, inhibiteurs des protéines kinases, Code ATC : L01EB07
Mécanisme d’action
Le dacomitinib est un inhibiteur du récepteur du facteur de croissance épidermique humain (HER) (EGFR/HER1, HER2 et HER4), dont l’activité s’exerce contre l’EGFR muté avec délétions de l’exon 19 ou la substitution L858R de l’exon 21. Le dacomitinib se lie de façon sélective et irréversible à ses cibles de la famille HER, ce qui entraîne une inhibition prolongée.
Efficacité clinique
Vizimpro dans le traitement de première intention des patients atteints de CPNPC présentant des mutations activatrices de l’EGFR (ARCHER 1050)
L’efficacité et la sécurité de Vizimpro ont fait l’objet d’une étude de phase 3 (ARCHER 1050) menée chez des patients atteints d’un CPNPC localement avancé, non éligibles au traitement curatif par chirurgie ou par radiothérapie ou métastatique avec mutations activatrices de l’EGFR, visant à démontrer la supériorité du dacomitinib versus le géfitinib. Au total, 452 patients ont été randomisés selon un rapport de 1 :1 pour recevoir le dacomitinib ou le géfitinib au cours d’une étude multicentrique, international, randomisée et en ouvert de phase 3.
Le traitement a été administré par voie orale en continue une fois par jour jusqu’à la progression de la maladie, à l’instauration d’un nouveau traitement anticancéreux, la survenue d’une toxicité intolérable, le retrait du consentement, le décès ou la décision de l’investigateur prévue dans le protocole, selon la première occurrence. Les facteurs de stratification au moment de la randomisation étaient l’origine ethnique (originaire du Japon versus de la Chine continentale versus d’autres pays d’Asie de l’Est versus de pays autres que d’Asie de l’Est, tel qu’indiqué par le patient) et le statut mutationnel de l’EGFR (délétion de l’exon 19 versus mutation L858R de l’exon 21). Le statut mutationnel de l’EGFR a été déterminé au moyen d’un kit d’essai normalisé et disponible dans le commerce.
Le critère d’évaluation principal de l’étude était la survie sans progression (SSP), telle que déterminée par une analyse radiologique indépendante centralisée (IRC) en aveugle. Les principaux critères d’évaluation secondaires comprenaient le taux de réponse objective (TRO), et la durée de la réponse (DR) et la survie globale (SG).
Les caractéristiques démographiques de l’ensemble de la population étudiée étaient les suivantes : 60 % de femmes ; l’âge médian au moment du recrutement était de 62 ans, dont 10,8 % âgés de ≥ 75 ans. À l’inclusion, 30 % avaient un indice de performance ECOG (Eastern Cooperative Oncology Group) de 0 et 70 % avaient un indice de performance ECOG de 1 ; 59 % avaient une délétion de l’exon 19 et 41 % avaient une mutation L858R de l’exon 21. L’origine ethnique était la suivante : 23 % de caucasiens, 77 % d’Asiatiques et < 1 % de Noirs. Les patients présentant des métastases cérébrales ou une maladie leptoméningée ou un indice de performance ECOG ≥ 2 ont été exclus de l’étude.
Une amélioration statistiquement significative de la SSP, telle que déterminée par l’IRC, a été démontrée chez les patients randomisés dans le groupe dacomitinib comparativement à ceux randomisés dans le groupe géfitinib (voir tableau 5 et figure 1).
Les analyses en sous-groupes de la SSP selon l’analyse de l’IRC basé sur les caractéristiques initiales étaient conformes à celles de l’analyse primaire de la SSP. Plus particulièrement, les RR pour la SSP selon l’analyse de l’IRC chez les patients asiatiques et non asiatiques étaient respectivement de 0,509 (IC à 95 % : 0,391 ; 0,662) et 0,889 (IC à 95 % : 0,568 ; 1,391). Chez les patients asiatiques, la SSP médiane était de 16,5 mois pour le bras dacomitinib et de 9,3 mois pour le bras géfitinib. Chez les patients non asiatiques, la SSP médiane était de 9,3 mois pour le bras dacomitinib et de 9,2 mois pour le bras géfitinib.
Les résultats de SG de l’analyse finale (données au 17 février 2017) correspondant à 48,7 % des événements atteints, ont révélé un gain de 7,3 mois en termes de SG médiane (SG médiane : 34,1 mois [IC à 95 % : 29,5 ; 37,7] et 26,8 mois [IC à 95 % : 23,7 ; 32,1] dans le bras dacomitinib et géfitinib, respectivement) avec un risque relatif (RR) de 0,760 (IC à 95 % : 0,582 ; 0,993) et. Toutefois, selon la hiérarchisation de test, l’analyse a été interrompue par le test du TRO, car la signification statistique n’a pas été atteinte. Par conséquent, la signification statistique de l’amélioration de la SG n’a pu être expressément évaluée.
Tableau 5. Résultats d’efficacité de l’étude ARCHER 1050 chez les patients atteints de
CPNPC non traité précédemment présentant des mutations activatrices de l’EGFR – Population en ITT
Dacomitinib N = 227 | Géfitinib N = 225 | |
| Survie sans progression (selon l’IRC) | ||
| Nombre de patients avec événement, n (%) | 136 (59,9 %) | 179 (79,6 %) |
| SSP médiane en mois (IC à 95 %) | 14,7 (11,1 ; 16,6) | 9,2 (9,1 ; 11,0) |
| RR (IC à 95 %)a | 0,589 (0,469 ; 0,739) | |
| Valeur de p bilatéraleb | < 0,0001 | |
| Taux de réponse objective (selon l’IRC) | ||
| Taux de réponse objective en % (IC à 95 %) | 74,9 % (68,7 ; 80,4) | 71,6 % (65,2 ; 77,4) |
| Valeur de p bilatéralec | 0,3883 | |
| Durée de la réponse chez les répondeurs (selon l’IRC) | ||
| Nombre de répondeurs selon l’analyse de l’IRC, n (%) | 170 (74,9) | 161 (71,6) |
| DR médiane en mois (IC à 95 %) | 14,8 (12,0 ; 17,4) | 8,3 (7,4 ; 9,2) |
| RR (IC à 95 %)a | 0,403 (0,307 ; 0,529) | |
| Valeur de p bilatéraleb | < 0,0001 | |
* Données jusqu’à la date de gel des données fixée au 29 juillet 2016.
Abréviations : IC=intervalle de confiance ; EGFR=récepteur du facteur de croissance épidermique ; RR=rapport de risque ; IRC=centre radiologique indépendant ; ITT=intention de traiter ; IWRS=système de réponse interactif basé sur le web ; N/n=nombre total ; CPNPC=cancer du poumon non à petites cellules ; SSP=survie sans progression ; DR=durée de la réponse.
a. D’après le modèle de régression de Cox. Les facteurs de stratification étaient l’origine ethnique (Japon vs Chine continentale et autres pays d’Asie de l’Est vs pays autres que d’Asie de l’Est) et le statut mutationnel de l’EGFR (délétion de l’exon 19 vs mutation L858R de l’exon 21) au moment de la randomisation selon l’IWRS.
b. D’après le test du log-rank stratifié. Les facteurs de stratification étaient l’origine ethnique (Japon vs
Chine continentale et autres pays d’Asie de l’Est vs pays autres que d’Asie de l’Est) et le statut mutationnel de l’EGFR (délétion de l’exon 19 vs mutation L858R de l’exon 21) au moment de la randomisation selon l’IWRS.
c. D’après le test de Cochran-Mantel-Haenszel stratifié. Les facteurs de stratification étaient l’origine ethnique (Japon vs Chine continentale et autres pays d’Asie de l’Est vs pays autres que d’Asie de l’Est) et le statut mutationnel de l’EGFR (délétion de l’exon 19 vs mutation L858R de l’exon 21) au moment de la randomisation selon le IWRS.
Figure 1. ARCHER 1050 - Courbe de Kaplan-Meier de la SSP selon l’analyse de l’IRC –
Population en ITT
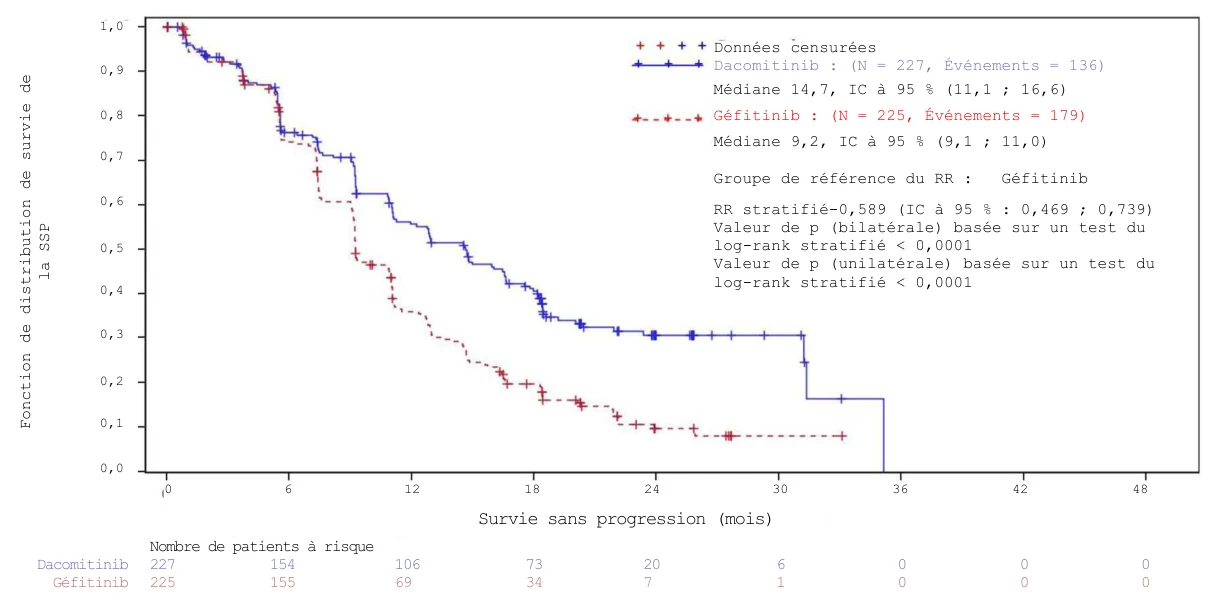
Abréviations : IC=intervalle de confiance ; RR=risque relatif ; IRC=centre radiologique indépendant ; ITT=intention de traiter ; N=nombre total ; SSP=survie sans progression.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec le dacomitinib dans tous les sous-groupes de la population pédiatrique dans l’indication de CPNPC (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Après l’administration d’une dose unique de 45 mg de dacomitinib en comprimés, la biodisponibilité orale moyenne du dacomitinib est de 80 % (varie de 65% à 100%) comparativement à l’administration intraveineuse, la Cmax survenant 5 à 6 heures après l’administration orale. Après l’administration quotidienne de 45 mg de dacomitinib, l’état d’équilibre a été atteint dans les 14 jours. Les aliments n’altèrent pas la biodisponibilité dans une mesure cliniquement significative. Le dacomitinib est un substrat pour les protéines de transport membranaire P-gp et BCRP. Toutefois, compte tenu de la biodisponibilité orale de 80 %, il est peu probable que ces protéines de transport membranaire aient une incidence sur l’absorption du dacomitinib.
Distribution
Le dacomitinib est largement distribué dans tout l’organisme avec un volume de distribution à l’état d’équilibre moyen de 27 l/kg (patient de 70 kg) [coefficient de variation (CV%) : 18 %] après administration intraveineuse. Dans le plasma, le dacomitinib se lie à l’albumine et à l’α1-glycoprotéine acide et la fraction non liée est d’environ 2 % in vitro et ex vivo chez les volontaires sains.
Biotransformation
Chez l’être humain, le dacomitinib subit une oxydation et une conjugaison avec le glutathion comme principales voies métaboliques. Après l’administration orale d’une dose unique de 45 mg de dacomitinib [14C], le métabolite circulant le plus retrouvé était l’O-desméthyl-dacomitinib. Ce métabolite présentait une activité pharmacologique in vitro semblable à celle du dacomitinib dans les tests biochimiques in vitro. Dans les fèces, le dacomitinib, l’O-desméthyl-dacomitinib, un conjugué avec la cystéine du dacomitinib et un métabolite mono-oxygéné du dacomitinib étaient les principaux composants liés au médicament. Des études in vitro ont indiqué que le CYP2D6 était la principale isoenzyme CYP impliquée dans la formation du O-desméthyl-dacomitinib, tandis que le CYP3A4 a contribué à la formation d’autres métabolites oxydatifs mineurs. L’O-desméthyl-dacomitinib représentait 16 % de la radioactivité plasmatique humaine qui est formé principalement par le CYP2D6 et, dans une moindre mesure, par le CYP2C9. L’inhibition du CYP2D6 s’est traduite par une réduction d’environ 90 % de l’exposition aux métabolites et par une augmentation d’environ 37 % de l’exposition au dacomitinib.
Autres informations sur les interactions médicamenteuses
Effet du dacomitinib et du O-desméthyl-dacomitinib sur les enzymes CYP
In vitro, le dacomitinib et son métabolite O-desméthyl-dacomitinib présentent un faible potentiel d’inhibition des activités du CYP1A2, du CYP2B6, du CYP2C8, du CYP2C9, du CYP2C19 ou du CYP3A4/5 à des concentrations cliniquement pertinentes. In vitro, le dacomitinib présente un faible potentiel d’induction du CYP1A2, du CYP2B6 ou du CYP3A4 à des concentrations cliniquement pertinentes.
Effet du dacomitinib sur les transporteurs de médicaments
In vitro, le dacomitinib présente un faible potentiel d’inhibition des activités des transporteurs de médicaments P-gp (sur le plan systémique), des transporteurs d’anions organiques (OAT)1 et OAT3, de l’OCT2, du polypeptide de transport d’anions organiques (OATP)1B1 et OATP1B3, mais peut inhiber l’activité de la P-gp (dans le tractus GI), de la BCRP (sur le plan systémique et au niveau du tractus GI) et de l’OCT1 à des concentrations cliniquement pertinentes.
Effet du dacomitinib sur les enzymes UGT
In vitro, le dacomitinib présente un faible potentiel d’inhibition de l’uridine-diphosphate glucuronosyltransférase (UGT)1A4, UGT1A6, UGT1A9, UGT2B7 et UGT2B15.
Élimination
La demi-vie plasmatique du dacomitinib varie de 54 à 80 heures. Le dacomitinib a montré une clairance de 20,0 l/h avec une variabilité inter-individuelle (CV%) de 32 %. Chez 6 sujets sains de sexe masculin ayant reçu une dose orale unique de dacomitinib radiomarqué au [14C], un pourcentage médian de 82 % de la radioactivité totale administrée a été retrouvé en 552 heures ; les fèces (79 % de la dose) ont constitué la principale voie d’excrétion, avec 3 % de la dose retrouvés dans les urines, dont < 1 % de la dose administrée était du dacomitinib inchangé.
Populations particulières
Âge, origine ethnique, sexe, poids corporel
D’après des analyses pharmacocinétiques de population, l’âge, l’origine ethnique (asiatiques et non asiatiques), le sexe et le poids corporel des patients n’ont pas d’effet cliniquement pertinent sur l’exposition au dacomitinib prévue à l’état d’équilibre. Environ 90% des patients inclus dans cette analyse étaient Asiatiques ou Blancs.
Insuffisance hépatique
Au cours d’une étude spécifique portant sur l’insuffisance hépatique, après l’administration d’une dose orale unique de 30 mg de Vizimpro, l’exposition au dacomitinib (AUCinf et Cmax) est demeurée inchangée chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh ; N=8) et a diminué de respectivement 15 % et 20 % chez ceux présentant une insuffisance hépatique modérée (classe B de Child-Pugh ; N=9) par rapport aux patients présentant une fonction hépatique normale (N=8). Au cours d’une deuxième étude spécifique portant sur l’insuffisance hépatique, après l’administration d’une dose orale unique de 30 mg de Vizimpro, l’exposition au dacomitinib n’a pas changé l’AUCinf et a augmenté la Cmax de 31 % chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh ; N=8), par rapport aux patients présentant une fonction hépatique normale (N=8). Cependant, d’après une analyse pharmacocinétique de population fondée sur les données de 1 381 patients, dont 158 patients présentant une insuffisance hépatique légère selon les critères du National Cancer Institute (NCI) [bilirubine totale ≤ limite supérieure de la normale (LSN) et aspartate aminotransférase (AST) > LSN ou bilirubine totale > 1,0 à 1,5 × LSN et toute AST ; N=158], une insuffisance hépatique légère n’a eu aucun effet sur la pharmacocinétique du dacomitinib. D’après le faible nombre de patients du groupe modéré [bilirubine totale > 1,5 à 3 × LSN et toute AST ; N=5], il n’existe aucune preuve de variation dans la pharmacocinétique du dacomitinib.
Insuffisance rénale
Aucune étude clinique n’a été menée chez des patients présentant une altération de la fonction rénale. D’après des analyses pharmacocinétiques de population, une insuffisance rénale légère (60 ml/min ≤ ClCr < 90 ml/min ; N=590) et modérée (30 ml/min ≤ ClCr < 60 ml/min ; N=218) n’a pas modifié la pharmacocinétique du dacomitinib, comparativement aux sujets présentant une fonction rénale normale (ClCr ≥ 90 ml/min ; N=567). Des données limitées de pharmacocinétique sont disponibles chez les patients présentant une insuffisance rénale sévère (ClCr < 30 ml/min) (N=4). La pharmacocinétique chez les patients nécessitant une hémodialyse n’a pas été étudiée.
Relations exposition-réponse
Aucune relation claire entre l’exposition au dacomitinib et son efficacité n’a pu être caractérisée dans la plage d’exposition étudiée. Une relation exposition-sécurité significative a été définie pour les rash/dermatite acnéiforme de grade ≥ 3, autres toxicités cutanées, la diarrhée et la stomatite de grade ≥ 1.
5.3 Données de sécurité préclinique
Toxicologie en administration répétée
Dans les études de toxicologie en administration répétée par voie orale menées pendant une période allant jusqu’à 6 mois chez le rat et jusqu’à 9 mois chez le chien, les principales toxicités ont été identifiées au niveau de la peau/des poils (modifications cutanées chez le rat et le chien, atrophie/dysplasie des follicules pileux chez le rat), des reins (nécrose papillaire souvent accompagnée de dégénérescence, régénération, dilatation et/ou atrophie tubulaires et de modifications des marqueurs urinaires indiquant une lésion rénale chez le rat, une érosion ou une ulcération de l’épithélium pelvien avec inflammation associée sans modifications indiquant une dysfonction rénale chez le chien), des yeux (atrophie épithéliale de la cornée chez le rat et le chien, ulcérations/érosions de la cornée avec conjonctive(s) rouge(s)/gonflée(s), conjonctivite, élévation de la troisième paupière, strabisme accru, yeux partiellement fermés, larmoiement et/ou écoulement oculaire chez le chien), et du système digestif (entéropathie du rat et du chien, érosions/ulcères de la bouche avec membranes muqueuses rouges chez le chien) et atrophie des cellules épithéliales des autres organes du rat. De plus, une nécrose hépatocellulaire avec augmentation des transaminases et une vacuolisation hépatocellulaire n’ont été observées que chez le rat. Ces effets étaient réversibles, à l’exception des follicules pileux et des modifications rénales. Tous les effets sont survenus à une exposition systémique inférieure à celle des êtres humains à la dose recommandée de 45 mg une fois par jour.
Génotoxicité
Le dacomitinib a été testé au moyen d’une batterie de tests de toxicologie génétique. Le dacomitinib ne s’est révélé ni mutagène dans le test de mutation réverse sur bactéries (test d’Ames), ni clastogène ou aneugène dans le test des micronoyaux sur moelle osseuse in vivo chez des rats mâles et femelles. Le dacomitinib s’est révélé clastogène dans le test d’aberration chromosomique in vitro mené sur des lymphocytes humains aux concentrations cytotoxiques. Le dacomitinib ne réagit pas directement à l’ADN, comme en témoigne la réponse négative au test de mutation réverse sur bactéries, et il n’a pas provoqué de lésions chromosomiques dans le test des micronoyaux sur moelle osseuse à des concentrations allant jusqu’à environ 60 à 70 fois l’AUC ou la Cmax non liée à la dose recommandée chez l’homme. Par conséquent, le dacomitinib ne devrait pas être génotoxique à des concentrations d’exposition cliniquement pertinentes.
Cancérogenèse
Aucune étude de cancérogenèse n’a été menée avec le dacomitinib.
Altération de la fertilité
Aucune étude de fertilité n’a été menée avec le dacomitinib. Dans les études de toxicologie en administration répétée menées avec le dacomitinib, des effets sur les organes reproducteurs ont été observés chez des rates ayant reçu environ 0,3 fois l’AUC non liée à la dose recommandée chez l’Homme (pendant 6 mois) et se sont limités à une atrophie épithéliale réversible du col utérin et du vagin. Aucun effet sur les organes reproducteurs n’a été observé chez les rats mâles ayant reçu ≤ 2 mg/kg/jour pendant 6 mois (environ 1,1 fois l’AUC non liée à la dose recommandée chez l’Homme) ou chez les chiens ayant reçu ≤ 1 mg/kg/jour pendant 9 mois (environ 0,3 fois l’AUC non liée à la dose recommandée chez l’Homme).
Toxicité sur le développement
Dans les études portant sur le développement embryo-fœtal chez le rat et le lapin, les femelles gravides ont reçu par voie orale des doses allant jusqu’à environ 2,4 fois et 0,3 fois, respectivement, l’AUC non liée à la dose recommandée chez l’Homme pendant la période de l’organogenèse. Les prises de poids des femelles et la consommation alimentaire étaient réduits chez les rates et les lapines gravides. La dose maternotoxique était fœtotoxique chez le rat, ce qui a entraîné une réduction du poids corporel fœtal et une incidence plus élevée de métatarses non ossifiés.
Phototoxicité
Une étude de phototoxicité avec le dacomitinib chez des rats pigmentés n’a révélé aucun potentiel phototoxique.
Évaluation des risques pour l’environnement
Des études d’évaluation des risques pour l’environnement ont démontré que le dacomitinib peut être très persistant, biocumulatif et toxique pour l’environnement (voir rubrique 6.6).
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Lactose monohydraté
Cellulose microcristalline
Carboxyméthylamidon sodique
Stéarate de magnésium
Pelliculage
Opadry II Bleu 85F30716 contenant :
Alcool polyvinylique – partiellement hydrolysé (E1203)
Talc (E553b)
Dioxyde de titane (E171)
Macrogol (E1521)
Laque aluminique d’indigotine (E132)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
5 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquette en aluminium/aluminium contenant 10 comprimés pelliculés. Chaque boîte contient 30 comprimés pelliculés.
6.6 Précautions particulières d’élimination
Dacomitinib peut s’avérer très persistant, biocumulatif et toxique pour l’environnement (voir rubrique 5.3).
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgique
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1354/001
EU/1/19/1354/002
EU/1/19/1354/003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 02 avril 2019
Date du dernier renouvellement : 07 décembre 2023
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.