


Résumé des caractéristiques - Ztalmy
1. DÉNOMINATION DU MÉDICAMENT
ZTALMY 50 mg/mL suspension buvable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque mL de suspension buvable contient 50 mg de ganaxolone.
Excipients à effet notoire
Chaque mL de suspension buvable contient :
- 0,00068 mg d’acide benzoïque
- 0,00023 mg d’alcool benzylique
- 1,02 mg de parahydroxybenzoate de méthyle
- 0,2 mg de parahydroxybenzoate de propyle
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Suspension buvable.
Suspension de couleur blanche à blanc cassé.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
ZTALMY est indiqué dans le traitement adjuvant des crises d’épilepsie associées au trouble du déficit en kinases dépendantes des cyclines 5 (CDKL5) (CDD) chez les patients âgés de 2 à 17 ans. Ce traitement peut être poursuivi chez les patients âgés de 18 ans et plus.
4.2 Posologie et mode d’administration
Le traitement doit être instauré et supervisé par des médecins expérimentés dans le traitement de l’épilepsie.
Posologie
Enfants et adolescents
ZTALMY doit être ajusté graduellement pour obtenir une réponse clinique et une bonne tolérance individuelles. Tout patient ne tolérant pas les étapes de dosage indiquées dans les tableaux ci-dessous peut être maintenu à la dose inférieure pendant plusieurs jours avant de passer à la dose suivante. Si la dose suivante n’est toujours pas tolérée, les patients peuvent revenir à la dose inférieure précédente.
ZTALMY doit être administré 3 fois par jour. Il est recommandé d’administrer la dose quotidienne totale en 3 doses égales réparties sur la journée. Si cette répartition n’est pas tolérée par le patient, la dose à chaque intervalle posologique peut être ajustée pour gérer les symptômes (par exemple, somnolence), à condition que la dose quotidienne totale soit administrée.
Patients pesant ≤ 28 kg
La dose quotidienne maximale recommandée est de 63 mg/kg/jour, administrée en trois doses distinctes (toutes les huit heures). Une dose minimale de 33 mg/kg/jour est généralement requise.
Le schéma de titration de la posologie recommandé pour les patients pesant 28 kg ou moins est présenté ci-dessous:
| Semaine | Dose (administrée 3 fois par jour) | mL/kg par dose unique | Dose quotidienne totale |
| Semaine 1 | 6 mg/kg | 0,12 | 18 mg/kg |
| Semaine 2 | 11 mg/kg | 0,22 | 33 mg/kg |
| Semaine 3 | 16 mg/kg | 0,32 | 48 mg/kg |
| Semaine 4 – en cours | 21 mg/kg | 0,42 | 63 mg/kg |
Patients pesant > 28 kg
La dose quotidienne maximale recommandée est de 1 800 mg par jour, administrée en trois doses distinctes (toutes les huit heures). Une dose minimale de 900 mg/jour est généralement requise.
Le schéma de titration de la posologie recommandé pour les patients pesant plus de 28 kg est présenté ci-dessous:
| Semaine | Dose (administrée 3 fois par jour) | mL par dose unique | Dose quotidienne totale |
| Semaine 1 | 150 mg | 3 | 450 mg |
| Semaine 2 | 300 mg | 6 | 900 mg |
| Semaine 3 | 450 mg | 9 | 1 350 mg |
| Semaine 4 – en cours | 600 mg | 12 | 1 800 mg |
Adultes
L’efficacité et la sécurité du traitement initial par ZTALMY chez les patients âgés de plus de 17 ans n’ont pas encore été établies. Chez les adolescents pour lesquels un bénéfice thérapeutique évident a été démontré, le traitement peut être poursuivi à l’âge adulte. Cependant, l’instauration du traitement chez l’adulte n’est pas recommandée car l’efficacité et la sécurité n’ont pas encore été établies au sein de cette population (voir rubriques 5.1 et 5.2).
Arrêt du traitement
Si le traitement par ZTALMY doit être arrêté, la dose doit être réduite progressivement. Chez les patients pesant 28 kg ou moins, la diminution de la dose quotidienne totale doit être de 15 mg/kg tous les quatre jours. Pour les patients pesant plus de 28 kg, la diminution de la dose quotidienne totale doit être de 450 mg tous les quatre jours. ZTALMY peut être arrêté immédiatement et sans diminution graduelle de la dose en cas d’urgence; toutefois, une diminution graduelle de la dose est recommandée afin de minimiser le risque d’augmentation de la fréquence des crises et de l’état de mal épileptique.
Doses oubliées
Les doses oubliées peuvent être prises jusqu’à 4 heures avant la prochaine dose programmée. Lorsque la dose suivante doit être administrée dans moins de 4 heures, il est recommandé de ne pas la prendre et de poursuivre avec la dose suivante prévue.
Populations particulières
Patients âgés
Il n’existe aucune information sur l’utilisation de ZTALMY chez les patients atteints du CDD âgés de 65 ans et plus.
Insuffisance rénale
ZTALMY peut être administré aux patients présentant une insuffisance rénale légère, modérée ou sévère sans ajustement de la dose. Il n’y a pas d’expérience chez les patients atteints d’insuffisance rénale au stade terminal. On ne sait pas si ZTALMY est dialysable (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) (voir rubrique 4.4).
Pour les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh), la dose cible initiale doit être égale à un tiers de la dose cible recommandée. L’augmentation graduelle de la dose doit être réalisée comme indiqué dans le(s) tableau(x) ci-dessous.
La dose chez les patients présentant une insuffisance hépatique sévère pesant 28 kg ou moins est indiquée ci-dessous:
| Semaine | Dose (administrée 3 fois par jour) | mL/kg par dose unique | Dose quotidienne totale |
| Semaine 1 | 2 mg/kg | 0,04 | 6 mg/kg |
| Semaine 2 | 3,7 mg/kg | 0,07 | 11 mg/kg |
| Semaine 3 | 5,3 mg/kg | 0,11 | 16 mg/kg |
| Semaine 4 – en cours | 7 mg/kg | 0,14 | 21 mg/kg |
La dose chez les patients présentant une insuffisance hépatique sévère pesant plus de 28 kg est indiquée ci-dessous:
| Semaine | Dose (administrée 3 fois par jour) | mL par dose unique | Dose quotidienne totale |
| Semaine 1 | 50 mg | 1 | 150 mg |
| Semaine 2 | 100 mg | 2 | 300 mg |
| Semaine 3 | 150 mg | 3 | 450 mg |
| Semaine 4 – en cours | 200 mg | 4 | 600 mg |
Des doses plus élevées ou moins élevées peuvent être envisagées chez les patients présentant une insuffisance hépatique sévère en fonction de la réponse clinique individuelle et de la tolérance.
Population pédiatrique
Il n’existe pas d’utilisation pertinente de ZTALMY chez les nourrissons âgés de moins de 6 mois. La sécurité et l’efficacité de ZTALMY chez les enfants âgés de moins de 2 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie orale uniquement. Aucune donnée n’est disponible sur la faisabilité de l’administration par une sonde d’alimentation entérale.
ZTALMY doit être pris pendant ou juste après les repas et chaque dose doit être administrée avec des types d’aliments similaires, si possible (voir rubrique 5.2). Ne pas mélanger avec des aliments ou des boissons avant l’administration.
ZTALMY ne doit être administré qu’à l’aide des seringues de dosage pour administration par voie orale réutilisables fournies dans chaque boîte pour une administration de dose plus précise.
Chaque seringue pour administration orale réutilisable de 12 mL est graduée par incréments de 0,25 mL (chaque incrément de 0,25 mL correspond à 12,5 mg de ganaxolone) et chaque seringue de dosage pour administration par voie orale réutilisable de 3 mL est graduée par incréments de 0,1 mL (chaque incrément de 0,1 mL correspond à 5 mg de ganaxolone). La dose calculée doit être arrondie à la graduation la plus proche. Si la dose calculée est inférieure ou égale à 3 mL (150 mg), la petite seringue pour administration par voie orale de 3 mL doit être utilisée. Si la dose calculée est supérieure à 3 mL (150 mg), la grande seringue pour administration par voie orale de 12 mL doit être utilisée.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Somnolence et sédation
ZTALMY peut provoquer une somnolence et une sédation (voir rubriques 4.5 et 4.8).
D’autres dépresseurs du système nerveux central (SNC), y compris des médicaments anticonvulsivants, des opioïdes, des antidépresseurs et de l’alcool utilisés de manière concomitante pourraient potentialiser l’effet de somnolence et de sédation.
Comportements et idées suicidaires
Des comportements et idées suicidaires ont été rapportés chez les patients traités par des médicaments antiépileptiques (MAE) dans plusieurs indications. Une méta-analyse d’essais randomisés contrôlés contre placebo portant sur les MAE a montré une légère augmentation du risque de comportement et d’idées suicidaires. Le mécanisme de ce risque n’est pas connu. Les données disponibles n’excluent pas la possibilité d’un risque accru avec la ganaxolone.
Les soignants doivent surveiller les signes de comportement et d’idées suicidaires ou d’automutilation chez leurs patients pendant le traitement et lorsque des changements de posologie deviennent nécessaires. Il convient de conseiller aux patients de consulter un médecin si des signes de comportements et d’idées suicidaires ou d’automutilation apparaissent.
Consommation d’alcool
Chez les animaux, il a été démontré que la ganaxolone potentialise les effets de l’alcool. Les patients ne doivent pas consommer d’alcool pendant le traitement (voir rubrique 4.5).
Inducteurs du CYP3A4
L’utilisation concomitante d’inducteurs puissants du cytochrome P450 (CYP) 3A4 tels que la carbamazépine, le phénobarbital, la phénytoïne, la primidone, la rifampicine et le millepertuis doit être évitée car ils peuvent réduire l’exposition à la ganaxolone (voir rubrique 4.5).
Insuffisance hépatique
Une augmentation de l’exposition à la ganaxolone a été observée chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) (voir rubrique 5.2). Un ajustement posologique est recommandé chez ces patients (voir rubrique 4.2).
Abus
ZTALMY présente un potentiel d’abus (voir rubrique 5.3).
Dépendance
Il n’a pas été possible d’évaluer la dépendance physique au cours des essais cliniques avec la ganaxolone; les études sur les animaux suggèrent que l’arrêt brutal de la ganaxolone peut provoquer des symptômes de sevrage (voir rubriques 5.1 et 5.3). Il est donc recommandé de réduire progressivement la ganaxolone conformément aux recommandations posologiques, à moins que les symptômes ne justifient une interruption immédiate (voir rubrique 4.2).
Excipients à effet notoire
Ce médicament contient moins de 1 mmol de sodium (23 mg) par dose quotidienne, c’est-à-dire qu’il est essentiellement sans sodium.
Ce médicament contient 0,00068 mg d’acide benzoïque dans chaque mL. L’acide benzoïque peut exacerber un ictère (coloration jaune de la peau et des yeux) chez les nouveau-nés (jusqu’à l’âge de 4 semaines).
Ce médicament contient 0,00023 mg d’alcool benzylique par mL. L’alcool benzylique peut provoquer des réactions allergiques. Surveiller les patients de moins de 3 ans pour détecter tout symptôme respiratoire. Informer les patientes enceintes ou allaitantes du risque potentiel associé à l’excipient alcool benzylique qui peut s’accumuler avec le temps et entraîner une acidose métabolique. Utiliser avec prudence chez les patients présentant une insuffisance hépatique ou rénale en raison du risque d’accumulation d’alcool benzylique et d’acidose métabolique.
Ce médicament contient 1,02 mg de parahydroxybenzoate de méthyle et 0,2 mg de parahydroxybenzoate de propyle par mL. Le parahydroxybenzoate de méthyle et le parahydroxybenzoate de propyle peuvent provoquer des réactions allergiques (pouvant être retardées).
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Inducteurs du CYP3A4
L’administration concomitante d’un inducteur puissant du CYP3A4 réduit l’exposition à la ganaxolone.
L’utilisation concomitante de rifampicine a réduit l’ASC0-inf de la ganaxolone d’environ 57-68 %. Les antiépileptiques inducteurs enzymatiques (par exemple la carbamazépine, la phénytoïne, le phénobarbital et la primidone) et le millepertuis peuvent entraîner une diminution similaire de l’exposition plasmatique de ganaxolone. En cas d’initiation ou d’augmentation de la dose de médicaments antiépileptiques inducteurs enzymatiques concomitants ou de millepertuis chez des patients stabilisés sous ganaxolone, une augmentation de la dose de ganaxolone peut être nécessaire, sans toutefois dépasser la dose quotidienne maximale (voir rubrique 4.4).
Inhibiteurs du CYP3A4
L’administration concomitante de ganaxolone et d’itraconazole, un puissant inhibiteur du CYP3A4, a augmenté l’ASC de la ganaxolone de 17 % chez des sujets sains (la Cmax était inchangée). Les modifications des expositions à la ganaxolone en cas d’administration concomitante avec des inhibiteurs puissants, modérés ou faibles du CYP3A4 ne devraient pas être cliniquement significatives.
Inhibiteurs de l’UGT
La ganaxolone est un substrat de l’UGT1A3, UGT1A6, UGT1A9 et de l’UGT2B15. Aucune étude formelle d’interaction médicamenteuse n’a été menée avec la ganaxolone en association avec des inhibiteurs de l’UGT tels que le valproate. Une réduction de la dose de ganaxolone et/ou de l’inhibiteur de l’UGT peut être nécessaire en cas d’association.
Contraceptifs oraux
L’interaction potentielle de la ganaxolone avec les contraceptifs oraux n’a pas été étudiée.
Interaction avec l’éthanol
Une utilisation concomitante avec des dépresseurs du SNC (y compris l’alcool) peut augmenter le risque de sédation et de somnolence (voir rubrique 4.4). Il doit être interdit aux patients de boire de l’alcool pendant le traitement.
4.6 Fertilité, grossesse et allaitement
Grossesse
Les données sur l’utilisation de la ganaxolone chez la femme enceinte sont limitées. Les études effectuées chez l’animal sont insuffisantes en ce qui concerne la toxicité pour la reproduction (voir rubrique 5.3).
ZTALMY n’est pas recommandé au cours de la grossesse, ni chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
La ganaxolone et ses métabolites sont excrétés dans le lait maternel. Sur la base d’une consommation moyenne de lait, la dose relative maximale de ganaxolone calculée pour le nourrisson est d’environ 1 % de la dose maternelle. L’effet de la ganaxolone sur les nouveau-nés/nourrissons allaités est inconnu, mais un risque pour l’enfant allaité ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement, soit de s’abstenir du traitement par ZTALMY en tenant compte du bénéfice de l’allaitement pour l’enfant et du bénéfice du traitement pour la mère.
Fertilité
Il n’existe pas de données humaines quant à l’effet de la ganaxolone sur la fertilité. Les études chez l’animal sont insuffisantes en ce qui concerne la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
ZTALMY a une influence modérée à importante sur l’aptitude à conduire des véhicules et à utiliser des machines car il peut provoquer une somnolence, une sédation et des effets indésirables liés à la sédation, tels que la fatigue et l’ataxie, ainsi que d’autres événements liés au SNC, tels que des vertiges (voir rubrique 4.4). Il convient de conseiller aux patients de ne pas conduire ni utiliser de machines (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés au cours des essais cliniques chez les patients atteints de CDD incluent la somnolence (29,4 %) et la pyrexie (23,5 %).
Tableau des effets indésirables
Les effets indésirables rapportés avec la ganaxolone dans le cadre d’essais cliniques chez des patients atteints de CDD avec une durée d’exposition moyenne de 411,5 jours (N = 102) sont répertoriés dans le tableau ci-dessous par classe de systèmes d’organes et par fréquence.
Les fréquences sont définies comme suit: très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10); peu fréquent (≥ 1/1 000 à < 1/100); rare (≥ 1/10 000 à < 1/1 000); fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Pour chaque fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
| Classe de systèmes d’organes | Très fréquent | Fréquent |
| Affections du système nerveux | Somnolence | Sédation Hypersomnie Léthargie Bave |
| Affections gastro-intestinales | Ptyalisme | |
| Troubles généraux et anomalies au site d’administration | Fièvre |
Description de certains effets indésirables
Somnolence et sédation
ZTALMY peut provoquer somnolence et sédation. Dans une étude contrôlée contre placebo portant sur le CDD, l’incidence de la somnolence et de la sédation était respectivement de 31,4 % et 3,9 % chez les patients traités par ZTALMY, contre 15,7 % et 3,9 % chez les patients traités par placebo. Ces effets indésirables apparaissent en début de traitement et sont liés à la dose; les symptômes peuvent diminuer avec la poursuite du traitement.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de la santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V.
4.9 Surdosage
L’expérience des essais cliniques concernant le surdosage est limitée. Il a été rapporté que les effets indésirables du système nerveux central (par exemple, somnolence, sédation) dépendent de la dose. En cas de surdosage, le patient doit être surveillé et faire l’objet d’un traitement symptomatique approprié, y compris la surveillance des signes vitaux.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique: antiépileptiques, autres antiépileptiques, Code ATC: N03AX27.
Mécanisme d’action
La ganaxolone est un analogue méthylique au neurostéroïde endogène alloprégnanolone. La ganaxolone est un stéroïde neuroactif qui module positivement et allostériquement les récepteurs de l’acide gamma-aminobutyrique de type A (GABAA) dans le SNC en interagissant avec un site de reconnaissance distinct des autres modulateurs allostériques des récepteurs GABAA.
Le mécanisme précis par lequel la ganaxolone exerce ses effets thérapeutiques dans le traitement des crises associées au CDD n’est pas connu, mais ses effets anticonvulsivants seraient dus à cette modulation de la fonction du récepteur GABAA qui assure une modulation constante, ou tonique, de la neurotransmission inhibitrice induite par le GABA.
Efficacité et sécurité cliniques
L’efficacité du traitement des crises associées au CDD chez les patients âgés de 2 ans et plus a été établie dans une étude simple, en double aveugle, randomisée et contrôlée versus placebo chez des patients âgés de 2 à 19 ans (étude 1042-CDD-3001).
Les patients inclus dans l’étude 1042-CDD-3001 présentaient une confirmation moléculaire du variant CDKL5, pathogène ou probablement pathogène, leurs crises n’étant pas contrôlées de manière adéquate par au moins deux médicaments antiépileptiques concomitants antérieurs, et ils présentaient au moins 16 crises motrices par période de 28 jours au cours des deux mois précédant le dépistage.
Au total, 101 patients ont été inclus dans l’étude (51 sous placebo et 50 recevant le médicament). Les patients étaient majoritairement des femmes (79,2 %, ce qui correspond aux caractéristiques démographiques du CDD) et des patients âgés de 2 à 19 ans [moyenne [écart type (ET)]: 7,26 [4,55]), la majorité étant pédiatrique (enfants âgés de 2 à 11 ans [82,2 %], adolescents [16,8 %]), et 96 % des patients recevaient des médicaments antiépileptiques concomitants. Le nombre moyen (ET) de médicaments antiépileptiques concomitants utilisés par les sujets était de 2,2 (1,14) dans le groupe placebo et de 2,6 (1,40) dans le groupe ganaxolone. Les médicaments antiépileptiques concomitants les plus fréquemment utilisés (≥ 10 patients) étaient le valproate, le lévétiracétam, le clobazam et la vigabatrine.
Le critère principal d’efficacité était la variation en pourcentage par rapport à la valeur de référence de la fréquence sur 28 jours des crises motrices majeures au cours de la phase de traitement en double aveugle de 17 semaines. Les crises motrices majeures incluent les crises toniques bilatérales, cloniques bilatérales, atoniques, tonico-cloniques généralisées et les crises tonico-cloniques focales à bilatérales. Au départ, le nombre moyen (ET) de crises motrices majeures sur 28 jours était de 104,8 (173,53) pour le placebo et de 117,2 (138,62) pour la ganaxolone.
À la fin de la phase d’entretien de 13 semaines, une différence statistiquement significative de la variation médiane en pourcentage par rapport à la valeur de référence de la fréquence des crises motrices majeures chez les patients traités par ganaxolone par rapport aux patients sous placebo (voir tableau 1) a été observée.
Tableau 1 Étude 1042-CDD-3001 Modification de la fréquence des crises motrices majeures sur 28 jours dans la phase d’entretien de 13 semaines
| Placebo | Ganaxolone | |
Fréquence des crises sur 28 jours pour les types de crises primaires, n | 51 | 49 |
| Entretien de 13 semaines, variation médiane en pourcentage (IC à 95 %) | -6,49 (-26,77, 38,46) | -29,39 (-65,78, 1,30) |
| Valeur de p du test de Wilcoxon | 0,0097 | |
| Taux de réponse, N | 50 | 49 |
| n (%) | 6 (12,0) | 15 (30,6) |
| Différence (IC à 95 %) | 18,6 (2,0, 34,9) | |
| valeur de pa | 0,0283 |
IC = intervalle de confiance de 95 %.
a La réponse est définie comme une réduction d’au moins 50 % par rapport à la valeur de référence de la fréquence des crises motrices pendant 28 jours. La valeur de p est basée sur le test exact de Fisher.
La courbe de réponse cumulée montre que la ganaxolone a entraîné des réductions plus importantes de la fréquence des crises, quel que soit les taux de réponse, que le placebo (voir figure 1).
Figure 1 Étude 1042-CDD-3001 Courbes cumulées des répondeurs à la fréquence des crises sur 28 jours pour les types de crises motrices – Phase d’entretien de 13 semaines, population en intention de traiter
% Réduction de la fréquence des crises primaires
Données d’essais menés en ouvert
Les patients atteints de CDD qui ont participé à la phase en double aveugle de 1042-CDD-3001 ont pu poursuivre l’étude et participer à une phase d’extension en ouvert. L’objectif principal de la phase d’extension en ouvert était la sécurité et la tolérance à long terme de la ganaxolone. Pour entrer dans la phase d’extension en ouvert, les patients ont subi une titration croisée en aveugle jusqu’à une dose quotidienne maximale de 63 mg/kg/jour chez les patients de moins de 28 kg ou de 1 800 mg/jour chez les patients d’au moins 28 kg. Des données sont rapportées pour 88 patients qui ont participé à la phase d’extension en ouvert et ont reçu de la ganaxolone pendant une durée maximale de 4,25 ans. Au total, 63,6 % des patients ont interrompu leur participation à l’étude pendant la phase d’extension 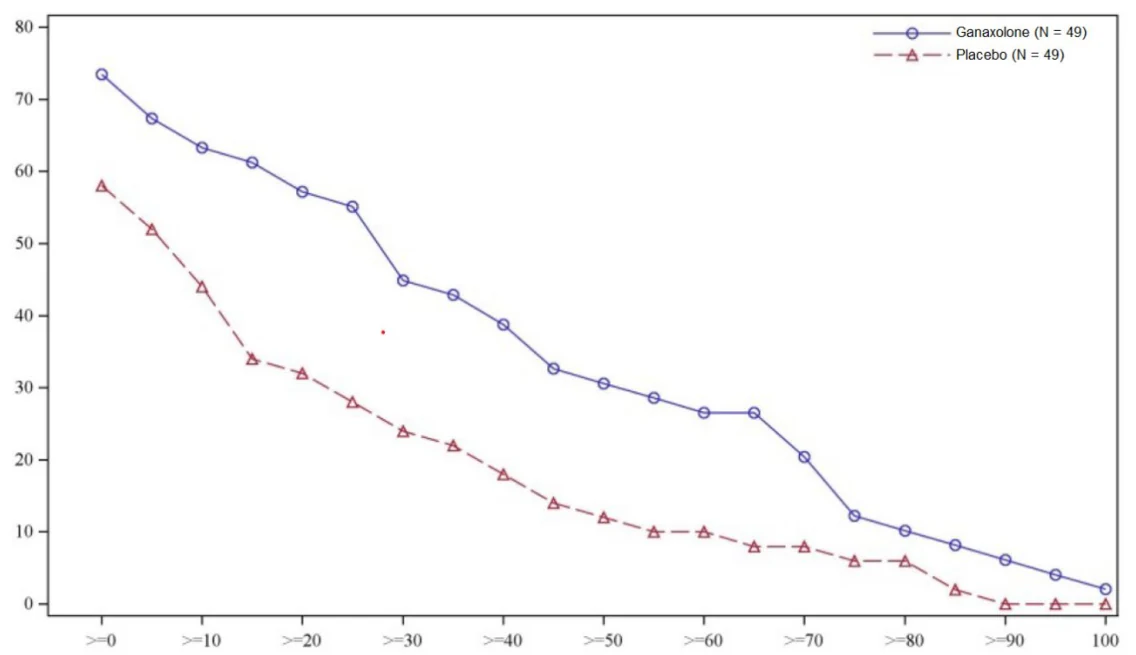 en ouvert, principalement en raison d’un arrêt de l’étude décidé par le sujet/parent (17,0 %), d’un manque d’efficacité (18,2 %) et d’effets indésirables (11,4 %).
Population adulte
La population de l’étude 1042-CDD-3001 se composait principalement de patients pédiatriques. Deux patients étaient âgés de 19 ans au moment du recrutement dans l’étude (l’un a été randomisé dans le groupe placebo, l’autre dans le groupe ganaxolone). Sept patients ont atteint l’âge de 18 ans au cours de la phase d’extension en ouvert de l’étude. Pour ces patients (n=9), la variation médiane en pourcentage de la fréquence des crises motrices majeures entre l’inclusion et leurs 3 derniers mois dans la phase en ouvert était de -32,1 % (intervalle de -86,2 % à 72,7 %).
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec ZTALMY dans un ou plusieurs sous-groupes de la population pédiatrique du trouble du déficit en CDKL5 (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
La ganaxolone est rapidement absorbée, avec une durée jusqu’à la concentration plasmatique maximale observée (Tmax) de 2,0 à 3,0 heures à l’état d’équilibre (Css). Les Css sont réalisées en 2 à 3 jours. Le ganaxolone subit un effet de premier passage hépatique, la biodisponibilité absolue de la suspension de ganaxolone étant d’environ 13 %.
Les patients pédiatriques âgés de 2 à < 6 ans (poids corporel médian de 14,8 kg), âgés de 6 à < 12 ans (poids corporel médian de 22,6 kg) et âgés de 12 à < 18 ans (poids corporel médian de 36,1 kg) présentaient une Cmax de 247, 269, et 293 ng/mL et une ASC0-24 de 3903, 3998 et 4106 ng*h/mL, respectivement, lorsqu’ils recevaient une dose de 21 mg/kg avec un maximum de 600 mg trois fois par jour. La Cmax et l’ASC0-24 chez les patients adultes étaient respectivement de 292 ng/mL et de 4100 ng*h/mL.
L’administration concomitante de ganaxolone et d’un repas riche en graisses a multiplié la Cmax par 2 et l’ASC par 3 par rapport aux taux à jeun. L’effet des différents types d’aliments n’est pas connu.
Distribution
La ganaxolone est largement distribuée dans le corps humain et son volume de distribution est d’environ 580 l. La ganaxolone est liée à environ 99 %.aux protéines plasmatiques.
Biotransformation
La ganaxolone est largement métabolisée chez l’homme, et plus de 50 métabolites de phase 1 et de phase 2 ont été détectés. Le profil des métabolites de la ganaxolone à l’état d’équilibre a été caractérisé et est qualitativement similaire au profil observé après une dose unique, mais avec une proportion accrue des métabolites sulfatés. Les métabolites sulfatés ont une longue demi-vie d’élimination. La ganaxolone est métabolisée par le CYP3A4 et le CYP3A5 ; le CYP2B6, le CYP2C19, le CYP2D6, l’UGT1A3, l’UGT1A6, l’UGT1A9, l’UGT2B7 et l’UGB15.
Élimination
La demi-vie (t½) de la ganaxolone à l’état d’équilibre est de 7,8 à 10,1 heures. Après une dose orale unique de 300 mg de [14C]-ganaxolone administrée à des hommes sains, 55 % de la radioactivité totale a été retrouvée dans les fèces (2 % sous forme inchangée de ganaxolone) et 18 % de la dose totale de radioactivité a été retrouvée dans les urines. Les métabolites de la ganaxolone peuvent avoir une t½ plus longue que la ganaxolone, jusqu’à 230 heures.
La ganaxolone est excrétée dans le lait maternel, les concentrations étant environ 4 fois plus élevées que dans le plasma (voir rubrique 4.6).
Proportionnalité de la dose et accumulation
La pharmacocinétique de la ganaxolone est généralement linéaire entre 200 mg et 600 mg (ou son équivalent pédiatrique). Lorsque la dose est administrée trois fois par jour, les taux d’accumulation de Cmax et d’ASCtau sont respectivement de 1,5 fois et de 1,7 fois.
Populations particulières
Effet de l’âge, du sexe, de la race
Les analyses pharmacocinétiques de population ont montré qu’il n’y avait pas d’effets cliniquement pertinents de l’âge, du sexe ou de l’origine ethnique sur l’exposition à la ganaxolone. Les clairances, volume de distribution et dose maximale absorbée suivent tous une relation allométrique avec le poids. Aucun effet cliniquement pertinent n’a été observé chez les enfants pesant moins de 28 kg en raison d’une posologie basée sur le poids. Les simulations pharmacocinétiques de la population indiquent que l’exposition à la ganaxolone chez l’adulte est inversement proportionnelle au poids corporel. La pertinence clinique est actuellement inconnue, étant donné que l’efficacité et la sécurité n’ont été démontrées que pour les patients pédiatriques souffrant de CDD et ayant un faible poids corporel.
Population pédiatrique
Les expositions pharmacocinétiques observées chez les patients de l’étude 1042-CDD-3001 étaient comparables dans les groupes d’âge de 2 à moins de 6 ans (poids moyen: 14,8 kg, n = 45), de 6 à moins de 12 ans (poids moyen: 22,6 kg, n = 28), et de 12 à moins de 18 ans (poids moyen: 36,1 kg, n = 16) et de plus de 18 ans (poids moyen: 35,1 kg, n = 2). Il n’existe pas de données pharmacocinétiques chez les enfants de moins de 2 ans.
Insuffisance rénale
La pharmacocinétique de la ganaxolone n’a pas été modifiée de manière significative chez les patients présentant une insuffisance rénale sévère. Après administration orale d’une dose unique de 300 mg chez des sujets présentant une insuffisance rénale sévère (clairance de la créatinine comprise entre 15 et 30 mL/min), l’ASC0-inf de la ganaxolone a diminué de 8 % et la Cmax a diminué de 11 % par rapport à celle observée chez les sujets présentant une fonction rénale normale (clairance de la créatinine ≥ 90 mL/min telle qu’estimée par Cockcroft-Gault). Les patients atteints d’une maladie rénale au stade terminal n’ont pas été étudiés.
Insuffisance hépatique
L’influence de l’insuffisance hépatique sur la pharmacocinétique de la ganaxolone a été étudiée après administration d’une dose orale unique de 300 mg. Aucun effet cliniquement significatif sur les expositions à la ganaxolone n’a été observé après administration à des patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) et modérée (classe B de Child-Pugh). Les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) ont présenté une augmentation de l’ASC0-inf d’environ 5,8 fois supérieure à celle des patients présentant une fonction hépatique normale (voir rubrique 4.2).
Études d’interaction médicamenteuse
Évaluation in vitro des interactions médicamenteuses
Des études in vitro sur la ganaxolone ont démontré qu’aucune autre interaction pharmacocinétique n’est attendue. La ganaxolone n’est pas un inhibiteur ni un inducteur du CYP1A2, du CYP2B6, du CYP2C8, du CYP2C9, du CYP2C19, du CYP2D6 ou du CYP3A4. In vitro, la ganaxolone n’a pas inhibé les protéines UGT1A1, UGT1A3, UGT1A4, UGT1A6, UGT1A9 et UGT2B7. La ganaxolone n’inhibe pas les protéines BCRP, P-gp, MATE1, MATE2-K, OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3 ou BSEP. La ganaxolone n’est pas un substrat pour les protéines BCRP, P-gp, OCT1, OCT2, OATP1B1 ou OATP1B3.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, de toxicologie en administration répétée et de génotoxicité, n’ont pas révélé de risque particulier pour l’homme.
Toxicité par administration répétée
Les effets primaires chez les animaux étaient les observations cliniques du système nerveux central (par exemple, sédation), qui limitaient la dose et étaient attribués à une pharmacologie exagérée.
Dans l’étude toxicologique à doses répétées de 12 mois menée chez des chiens, une augmentation dose-dépendante de la fréquence cardiaque à ≥ 3 mg/kg/jour (similaire aux niveaux d’exposition clinique) a été observée et des cas de tachycardie sinusale ont été observés à des doses plus élevées. Il n’y a pas eu de changement dans les intervalles QTc, les paramètres de pression artérielle ou les corrélats histopathologiques.
Cancérogénicité/génotoxicité
Aucune étude de cancérogénicité n’a été réalisée avec la ganaxolone chez le rat. La ganaxolone n’est pas considérée comme génotoxique.
Lors d’une étude de cancérogénicité de 6 mois menée sur des souris transgéniques, la ganaxolone n’a révélé aucun potentiel tumorigène ou cancérogène à la dose non clinique maximale de 1 000 mg/kg/jour. À des doses élevées, l’exposition plasmatique (ASC) à la ganaxolone était inférieure à l’exposition ASC chez les patients adultes à la dose maximale recommandée chez l’homme de 1 800 mg (environ 0,3 fois l’ASC clinique). Le potentiel cancérogène de la ganaxolone reste incertain en raison de la faible exposition chez les souris transgéniques.
Toxicité pour la reproduction et le développement
Les études de toxicité pour la reproduction et le développement n’ont qu’une valeur limitée étant donné que les niveaux d’exposition étaient nettement inférieurs aux niveaux cliniquement pertinents.
Dans l’étude sur la fertilité et le développement embryonnaire précoce chez le rat, des altérations du cycle œstral ont été observées.
Dans l’étude combinée de développement embryo-fœtal et de développement pré- et post-natal chez le rat, la durée de gestation a été légèrement allongée et de légers retards dans la croissance de la progéniture et les étapes de développement associées se sont produits.
Des études menées chez des rates allaitantes indiquent que la ganaxolone et ses métabolites sont excrétés dans le lait, avec des concentrations généralement plus élevées dans le lait que dans le plasma.
On ne sait pas si la ganaxolone traverse le placenta.
Toxicité juvénile
Les modifications histologiques chez les jeunes rats étaient similaires à celles observées chez les rats adultes sur la base d’une exposition à l’ASC. La sédation est survenue à des expositions plus faibles chez les adultes que chez les jeunes animaux. Une diminution de la prise de poids corporel et un retard dans la maturation sexuelle sont survenus chez les jeunes mâles et femelles, sans effet sur le cycle œstral ni sur la fertilité ou les paramètres de reproduction. Les niveaux d’exposition chez les jeunes animaux étaient similaires ou inférieurs aux niveaux d’exposition clinique.
L’administration de ganaxolone a entraîné une augmentation dose-dépendante de la neurodégénérescence dans plusieurs régions du cerveau, conformément aux résultats d’autres modulateurs GABA. Il n’y a pas eu de conséquences fonctionnelles et neurocomportementales de cet effet dans l’étude de 13 semaines sur les jeunes rats. Les niveaux d’exposition chez les jeunes animaux étaient similaires ou inférieurs aux niveaux d’exposition clinique.
Potentiel d’abus
La ganaxolone partage avec les benzodiazépines un signal intéroceptif interne/subjectif et une auto-administration soutenue par la dose dans un modèle de récompense chez le rongeur, ce qui suggère que la ganaxolone présente des caractéristiques de renforcement similaires à celles des benzodiazépines.
Dépendance
Des études menées chez l’animal suggèrent que l’arrêt brutal de la ganaxolone peut provoquer des symptômes de sevrage.
Études sur les métabolites
Sur la base de données in vitro, un effet hormonal potentiel du métabolite M2 lors d’expositions cliniques ne peut être exclu. Au cours d’études de toxicité à doses répétées avec administration directe de M2 sur une durée allant jusqu’à 6 mois, des changements au niveau de la glande prostatique (diminution de poids, petite taille, diminution de la sécrétion et atrophie) et/ou dans les vésicules séminales (petite taille, diminution de la sécrétion et atrophie) ont été observées chez les rats mâles à des niveaux équivalents aux niveaux d’exposition clinique (0,6 à 2,4 fois), et la pertinence clinique reste inconnue.
Dans une étude chez le rat juvénile avec administrations de doses orales de M2 sur une période de 9 semaines, des signes de puberté précoce chez les femelles, des effets indésirables sur les organes reproducteurs féminins, notamment une diminution du corps jaune et des kystes folliculaires dans les ovaires, et une perturbation du cycle œstral. Chez les mâles, des modifications des vésicules séminales (notamment diminution du poids, taille réduite, atrophie), un retard de la maturation sexuelle et une diminution du poids moyen de l’épididyme et de la prostate ont été observés à des niveaux d’exposition cliniques inférieurs ou équivalents (0,3 à 2 fois l’ASC clinique). Le risque pour l’homme lié à ces effets est inconnu.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Hypromellose (E464)
Alcool polyvinylique (E1203)
Lauryl sulfate de sodium (E487)
Parahydroxybenzoate de méthyle (E218)
Parahydroxybenzoate de propyle (E216)
Acide citrique, anhydre (E330)
Citrate de sodium dihydraté (E331)
Arôme artificiel de cerise (y compris propylène glycol [E1520] et alcool benzylique [E1519]) Sucralose (E955)
Émulsion de siméthicone (siméthicone, polysorbate 65, méthylcellulose, polyéthylène glycol monostéarate, monostéarate de glycérol, gomme xanthane, acide benzoïque [E210], acide sorbique et eau purifiée)
Eau purifiée
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
2 ans.
À utiliser dans les 30 jours après la première ouverture du flacon.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température.
6.5 Nature et contenu de l’emballage extérieur
Flacon en polyéthylène haute densité (PEHD) avec un bouchon de sécurité enfant en polypropylène (PP) doublé d’une feuille de protection d’induction emballée dans un carton avec des seringues de dosage pour administration par voie orale réutilisables calibrées (piston en PEHD et corps de la seringue en polypropylène), et un ou plusieurs adaptateur(s) de flacon (polyéthylène basse densité).
Chaque boîte en carton contient:
- un flacon de 110 mL avec deux seringues de dosage pour administration par voie orale de 3 mL, deux seringues de dosage pour administration par voie orale de 12 mL et un adaptateur de flacon, ou
cinq flacons de 110 mL avec cinq seringues de dosage pour administration par voie orale de
12 mL et cinq adaptateurs de flacon.
Chaque seringue de 12 mL est graduée par incréments de 0,25 mL et chaque seringue de 3 mL est graduée par incréments de 0,1 mL.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Tout médicament non utilisé ou déchet (y compris les adaptateurs de flacon utilisés/non utilisés et les seringues de dosage pour administration par voie orale réutilisables) doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Immedica Pharma AB
113 63 Stockholm
Suède
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1743/001
EU/1/23/1743/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation: 26 juillet 2023.
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.