


Résumé des caractéristiques - Lytenava
1. DÉNOMINATION DU MÉDICAMENT
Solution injectable de Lytenava à 25 mg/ml
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque ml de solution contient 25 mg de bévacizumab gamma*.
Chaque flacon contient 7,5 mg de bévacizumab gamma dans 0,3 ml de solution. Cela permet d’obtenir une quantité utilisable pour délivrer une dose unique de 0,05 ml contenant 1,25 mg de bévacizumab gamma.
* Le bévacizumab gamma est un anticorps monoclonal humanisé produit dans des cellules ovariennes de hamster chinois par la technique de l’ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection)
Solution incolore à légèrement brune présentant un pH de 6,1 et une osmolalité de 235 à 315 mOsm/kg.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Lytenava est indiqué chez l’adulte dans le traitement de la forme néovasculaire (humide) de la dégénérescence maculaire liée à l’âge (DMLA).
4.2 Posologie et mode d’administration
Ce médicament doit être administré par un ophtalmologue qualifié, expérimenté en injections intravitréennes (IVT).
Posologie
La dose recommandée est de 1,25 mg administrée par injection intravitréenne toutes les quatre semaines (une fois par mois). Cela correspond à un volume d’injection de 0,05 ml.
Le traitement est initié par une injection mensuelle jusqu’à ce que l’acuité visuelle maximale soit atteinte et/ou jusqu’à l’absence de signe d’activité de la maladie, c’est-à-dire qu’il n’y a pas de changement de l’acuité visuelle ni des autres signes et symptômes de la maladie sous traitement continu. La cinétique d’efficacité du bévacizumab gamma (voir rubrique 5.1) montre que trois injections mensuelles consécutives, ou plus, peuvent être nécessaires à l’initiation du traitement.
Les intervalles de surveillance et de traitement doivent ensuite être définis par le médecin, selon l’activité de la maladie, notamment au moyen d’un examen clinique, de tests fonctionnels ou de techniques d’imagerie (par exemple, la tomographie en cohérence optique ou l’angiographie à la fluorescéine).
Si les résultats visuels et anatomiques ne montrent aucun bénéfice chez le patient au cours du traitement, il convient d’arrêter la prise du médicament. Le traitement doit également être interrompu si cela est cliniquement indiqué (voir rubrique 4.4).
Populations particulières
Patients âgés
Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans et plus.
Insuffisance rénale
Le bévacizumab gamma n’a pas été étudié chez les patients présentant une insuffisance rénale. Les données actuellement disponibles ne suggèrent pas un besoin d’adaptation posologique chez ces patients.
Insuffisance hépatique
Le bévacizumab gamma n’a pas été étudié chez les patients présentant une insuffisance hépatique. Les données actuellement disponibles ne suggèrent pas un besoin d’adaptation posologique chez ces patients.
Population pédiatrique
Il n’existe pas d’utilisation justifiée de Lytenava dans la population pédiatrique pour le traitement de la DMLA.
Mode d’administration
Flacon à usage unique réservé à la voie intravitréenne. Chaque flacon ne doit être utilisé que pour le traitement d’un seul œil.
Le volume contenu dans le flacon (0,3 ml) étant supérieur à la dose recommandée (0,05 ml), une partie du volume contenu dans le flacon doit être éliminée avant administration.
L’injection doit être effectuée immédiatement après la préparation de la dose.
La procédure d’injection intravitréenne doit être réalisée en conditions d’asepsie, incluant la désinfection chirurgicale des mains, le port de gants stériles, l’utilisation d'un champ stérile et d’un spéculum à paupières stérile (ou équivalent). Par mesure de précaution, un équipement de paracentèse stérile doit être disponible. Les antécédents médicaux du patient relatifs aux réactions d’hypersensibilité doivent être attentivement évalués avant de procéder à l’administration intravitréenne (voir rubrique 4.4). Une anesthésie appropriée et un antibactérien local à large spectre pour désinfecter la zone périoculaire, la paupière et la surface oculaire doivent être administrés avant l'injection.
L’aiguille d’injection doit être insérée entre 3,5-4,0 mm en arrière du limbe, au niveau de la cavité vitréenne, en évitant le méridien horizontal et en visant le centre du globe oculaire. Le volume d’injection de 0,05 ml est ensuite injecté lentement; un point d'injection scléral différent doit être utilisé lors des injections ultérieures.
Pour les instructions concernant la préparation du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Patients présentant une infection oculaire ou périoculaire active ou suspectée.
Patients présentant une inflammation intraoculaire active sévère.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Réactions liées aux injections intravitréennes
Les injections intravitréennes ont été associées à des endophtalmies, des inflammations intraoculaires et à des décollements/déchirures de la rétine (voir section 4.8). Il convient de toujours utiliser des techniques d’injection aseptiques appropriées lors de l’administration du médicament.
Immédiatement après l’injection intravitréenne, les patients doivent être surveillés pour détecter une élévation de la pression intraoculaire. Une surveillance appropriée peut consister en un contrôle de la perfusion de la tête du nerf optique ou une tonométrie. Si nécessaire, un équipement stérile de paracentèse doit être disponible.
De plus, les patients doivent être surveillés après l’injection afin de pouvoir mettre en œuvre un traitement précoce en cas d’infection.
Les patients doivent être informés que tout symptôme évocateur d’une endophtalmie ou de l’un des événements susmentionnés , tel qu’une douleur oculaire, une perte de la vision, une photophobie, une vision trouble, l’apparition de corps flottants dans le champ visuel ou une rougeur, doivent être signaler sans délai afin de permettre une prise en charge rapide et adaptée.
Augmentation de la pression intraoculaire
Des augmentations de la pression intraoculaire ont été observée après l’injection (jusqu’à 60 minutes) lors du traitement par des inhibiteurs du facteur de croissance de l’endothélium vasculaire (VEGF), y compris le bévacizumab gamma (voir rubrique 4.8). La pression intraoculaire ainsi que la perfusion de la tête du nerf optique doivent être surveillés avant et après l’injection intravitréenne avec Lytenava et pris en charge de manière appropriée.
Des précautions particulières sont nécessaires chez les patients atteints d’un glaucome mal contrôlé (ne pas injecter le médicament si la pression intraoculaire est ≥ à 30 mmHg).
Traitement bilatéral
La tolérance et l’efficacité du traitement par bévacizumab gamma administré simultanément dans les deux yeux n’ont pas été étudiées. Si un traitement bilatéral est réalisé de façon simultanée, cela pourrait entraîner une augmentation du risque d’événements indésirables oculaires et systémiques en raison d’une exposition accrue.
Immunogénicité
Le bévacizumab gamma étant une protéine thérapeutique, il peut induire une immunogénicité. Les patients doivent informer leur médecin s’ils développent des symptômes tels qu’une douleur oculaire ou une gêne accrue, une rougeur oculaire aggravée, une vision floue ou diminuée, une augmentation du nombre de petites particules dans leur champ de vision ou une sensibilité accrue à la lumière.
Utilisation concomitante d’autres médicaments anti-VEGF (facteur de croissance de l’endothélium vasculaire)
Il n’y a pas de données disponibles concernant l’utilisation concomitante dans le même œil du bévacizumab gamma avec d’autres médicaments anti-VEGF. Le bévacizumab gamma ne doit pas être administré de facon simultanée avec d’autres médicaments anti-VEGF (systémiques ou oculaires).
Suspension du traitement
La dose doit être suspendue et le traitement ne doit pas être repris avant le traitement suivant prévu dans les cas suivants:
- une diminution de la meilleure acuité visuelle corrigée (MAVC) de ≥ 30 lettres par rapport à la dernière évaluation de l’acuité visuelle;
- une déchirure rétinienne;
une hémorragie sous-rétinienne impliquant le centre de la fovéa ou si la taille de l’hémorragie
≥50 % de la surface totale de la lésion;
- une pression intraoculaire égale ou supérieure à 30 mmHg;
- une thromboembolie, notamment un infarctus du myocarde (IDM), un syndrome coronarien aigu (SCA), un accident vasculaire cérébral (AVC), une thrombose veineuse profonde (TVP) et une embolie pulmonaire (EP);
- une chirurgie intraoculaire réalisée ou planifiée au cours des 28 jours précédents ou suivants.
Déchirure de l’épithélium pigmentaire rétinien
Les facteurs de risque associés au développement d’une déchirure de l’épithélium pigmentaire rétinien survenant après un traitement par anti-VEGF indiqué en cas de nDMLA peuvent se manifester par un décollement étendu et/ou profond de l’épithélium pigmentaire rétinien. La prudence est nécessaire lors de l’instauration du traitement par bévacizumab gamma, chez les patients présentant ces facteurs de risque de déchirure de l’épithélium pigmentaire rétinien.
Décollement rhegmatogène de la rétine ou trous maculaires
Le traitement doit être interrompu chez les sujets présentant un décollement rhegmatogène de la rétine ou des trous maculaires de stade 3 ou 4.
Effets systémiques suite à une utilisation intravitréenne
Des hémorragies non oculaires et des événements thromboemboliques artériels ont été signalés à la suite d’une injection intravitréenne d’inhibiteurs du VEGF (voir rubrique 4.8). Les données concernant la sécurité du traitement sont limitées chez les patients atteints de nDMLA ayant des antécédents d’accident vasculaire cérébral, de crises ischémiques transitoires ou d’infarctus du myocarde dans les 3 derniers mois. La prudence s’impose lors du traitement de ces patients.
Excipients à effet notoire
Ce médicament contient moins de 1 mmole de sodium (23 mg) par dose, c’est-à-dire qu’il est essentiellement exempt de sodium.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
Compte tenu de l’élimination du bévacizumab, aucune interaction n’est attendue. Cependant, le bévacizumab gamma ne doit pas être administré en même temps que d’autres médicaments anti-VEGF par voies systémiques ou oculaires (voir rubrique 4.4).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement par le bévacizumab gamma et pendant au moins trois mois après l’injection de la dernière dose en cas d’arrêt du traitement par bévacizumab gamma.
Grossesse
Il n’existe aucune donnée sur l’utilisation du bévacizumab gamma chez les femmes enceintes. D’après les études effectuées chez l’animal avec d’autres anti-VEGF, le traitement par bévacizumab gamma peut présenter un risque pour le développement embryonnaire et fœtal humain. Par conséquent, le bévacizumab gamma ne doit pas être utilisé pendant la grossesse, à moins que le bénéfice attendu pour la mère ne l’emporte sur le risque potentiel pour le fœtus.
Allaitement
Il n’existe pas de données disponibles sur la présence de bévacizumab gamma dans le lait maternel, ni sur les effets du bévacizumab gamma chez le nourrisson allaité ou les effets du médicament sur la production/excrétion du lait maternel. Un risque pour le nouveau-né/nourrisson allaité ne peut pas être exclu. Une décision doit être prise soit d’interrompre l’allaitement, soit de ne pas administrer le traitement par Lytenava, en tenant compte du bénéfice de l’allaitement pour l’enfant et du bénéfice du traitement pour la mère.
Fertilité
Aucune étude sur la reproduction ou la fertilité n’a été réalisée avec le bévacizumab gamma. Il a été démontré que l’inhibition du VEGF affecte le développement folliculaire, la fonction du corps jaune et la fertilité (voir section 5.3). Les effets sur les ovaires peuvent être dus à une inhibition locale directe du VEGF sur l’angiogenèse qui a une fonction active intense dans l’ovaire.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Lytenava a une faible incidence sur l’aptitude à conduire des véhicules et à utiliser des machines, en raison d’éventuels troubles visuels temporaires faisant suite à l’injection intravitréenne et à l’examen oculaire associé. Les patients ne doivent pas conduire de véhicules ni utiliser de machines tant que ces troubles visuels temporaires subsistent.
4.8 Effets indésirables
Résumé du profil de sécurité
La plupart des effets indésirables signalés suite à l’administration du bévacizumab gamma sont liés à la procédure d’injection intravitréenne. Les effets indésirables les plus fréquemment rapportés étaient les suivants: hémorragie conjonctivale (5,0 %), corps flottants vitréens (1,5 %), douleur oculaire (1,2 %) et augmentation de la pression intraoculaire (1,2 %). Les effets indésirables moins fréquemment rapportés, mais plus graves, étaient les suivants: augmentation de la pression intraoculaire (0,6 %), cécité transitoire (0,3 %), endophtalmie (0,3 %), inflammation intraoculaire (0,3 %).
Tableau des effets indésirables
Au total, 341 patients issus de deux études cliniques randomisées et d’une étude clinique ouverte ont été traités à la dose recommandée de 1,25 mg. Les effets indésirables rapportés dans les études cliniques portant sur le bévacizumab gamma sont énumérés dans le Tableau 1 ci-dessous.
Les effets indésirables sont répertoriés selon la classe de système ou d’organe MedDRA. Pour chaque classe de système d’organe, les effets indésirables sont classés en fonction de leur fréquence, les plus fréquents apparaissant en premier. Les catégories de fréquence pour chaque effet indésirable sont définies comme suit: très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 1 Fréquences des effets indésirables
| Classe de systèmes d’organes | Fréquent | Peu fréquent |
| Infections et infestations | Endophtalmie | |
| Affections du système immunitaire | Allergie à l’iode | |
| Affections oculaires | Corps flottants vitréens Douleur oculaire Hémorragie conjonctivale | Déchirure de l’épithélium pigmentaire rétinien Hémorragie du vitré Inflammation intraoculaire Cicatrice cornéenne Kératopathie Kératite ponctuée Cécité transitoire Décollement du vitré Photopsie Gêne oculaire Abrasion de la cornée Irritation oculaire Prurit oculaire Sécheresse oculaire Hyperhémie conjonctivale |
| Examens | Augmentation de la pression intraoculaire |
Description de certains effets indésirables
Effets indésirables liés à la classe des médicaments
Il existe un risque théorique d’événements thromboemboliques artériels, notamment d’accident vasculaire cérébral et d’infarctus du myocarde, suite à l’utilisation intravitréenne d’inhibiteurs de VEGF. Un faible taux d’incidence d’événements thromboemboliques artériels a été observé dans les études cliniques portant sur le bévacizumab gamma chez les patients atteints de nDMLA (voir rubrique 4.4).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration, voir Annexe V.
4.9 Surdosage
Un surdosage dû à un volume d’injection supérieur à celui recommandé peut augmenter la pression intraoculaire. En cas de surdosage, la pression intraoculaire doit être surveillée et, si cela est jugé nécessaire par le professionnel de santé traitant, un traitement adéquat doit être instauré.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique: Médicaments ophtalmiques, agents anti-néovascularisation, code ATC: S01LA08
Mécanisme d’action
Le bévacizumab gamma est un anticorps monoclonal (mAb) humanisé recombinant de type IgG1 actif sur le facteur de croissance endothélial vasculaire humain (VEGF).
Le bévacizumab gamma se lie au VEGF et empêche l’interaction du VEGF avec ses récepteurs (Flt-1 et KDR) à la surface des cellules endothéliales. Le bévacizumab gamma est un inhibiteur du VEGF humain qui se lie à toutes les isoformes de VEGF-A, empêchant ainsi l’interaction avec les récepteurs VEGFR-1 et VEGFR-2. En inhibant le VEGF-A, le bévacizumab gamma supprime la prolifération des cellules endothéliales, la néovascularisation et, par conséquent, réduit la perméabilité vasculaire. L’inhibition de l’angiogenèse permet de bloquer la croissance de vaisseaux sanguins anormaux situés à l’arrière de l’œil.
Effets pharmacodynamiques
DMLA néovasculaire
Dans l’étude NORSE TWO, les paramètres anatomiques liés à la fuite de sang et de liquide qui caractérisent la néovascularisation choroïdienne (NVC) faisaient partie des évaluations de l’activité de la maladie. Une diminution moyenne de l’épaisseur de la rétine centrale (CRT) de 119,7 microns au 11e mois de traitement par rapport à la valeur de référence a été observée chez les patients recevant des injections intravitréennes mensuelles de 1,25 mg de bévacizumab gamma.
Immunogénicité
Aucune preuve de l’incidence des anticorps anti-médicaments (ADA) sur la pharmacocinétique, l’efficacité ou la sécurité n’a été observée, mais les données restent limitées.
Efficacité et sécurité cliniques
L’efficacité et la sécurité du bévacizumab gamma ont été évaluées dans le cadre de deux études randomisées en phase III, multicentriques, en double aveugle, avec un comparateur actif (NORSE ONE et NORSE TWO) chez des patients atteints de nDMLA. Dans l’étude NORSE ONE, des patients ayant reçu précédemment un traitement et des patients n’ayant jamais reçu de traitement ont été inclus et un total de 61 patients ont été randomisés selon un rapport 1:1 (31 sujets dans le groupe traité par le bévacizumab et 30 sujets dans le groupe ayant reçu du ranibizumab). Les patients étaient âgés de 61 à 97 ans, l’âge moyen étant de 79 ans; 97 % des patients étaient âgés de plus de 65 ans. Dans l’étude NORSE TWO, des patients n’ayant jamais reçu de traitement ont été inclus et un total de 228 patients ont été randomisés selon un rapport 1:1 (113 sujets dans le groupe traité par le bévacizumab gamma et 115 sujets dans le groupe traité par le ranibizumab). Les patients étaient âgés de 54 à 98 ans, l’âge moyen étant de 79 ans; 95 % des patients étaient âgés de plus de 65 ans.
Dans les deux études, les patients répartis au hasard pour recevoir le bévacizumab gamma ont reçu une dose de 1,25 mg par injection intravitréenne dans l’œil étudié, tous les mois pendant 12 mois. Les patients répartis au hasard dans le groupe contrôle avec le ranibizumab ont reçu une dose de 0,5 mg par injection intravitréenne dans l’œil étudié, tous les mois pendant trois mois (c’est-à-dire les jours 0, 30 et 60), puis tous les 90 jours (c’est-à-dire les jours 150 et 240), ce qui correspondait à un schéma posologique étiqueté. Pour l’évaluation du critère principal, au total, 5 injections dans la branche de l’étude avec le ranibizumab ont été comparées à 11 injections dans la branche de l’étude avec le bévacizumab gamma. Le critère d’évaluation principal a été mesuré lors de la visite du onzième mois, soit environ 30 jours après la dernière dose de bévacizumab gamma et 90 jours après la dernière dose de ranibizumab.
Le critère d’évaluation principal dans les deux études correspondait à la proportion de sujets ayant obtenu une augmentation d’au moins 15 lettres de la meilleure acuité visuelle corrigée (MAVC) entre la valeur de référence et la valeur obtenue le onzième mois, mesurée selon le score ETDRS (étude du traitement précoce de la rétinopathie diabétiques), l’objectif principal étant de démontrer l’efficacité du bévacizumab gamma dans une population atteinte de DMLA. Des critères d’évaluation secondaires ont mesuré la variation de la MAVC moyenne par rapport à la valeur de référence après 11 mois de traitement et la proportion de sujets ayant perdu moins de 15 lettres dans la MAVC.
Résultats
La proportion de sujets participant à l’étude NORSE ONE qui a connu une augmentation au moins égale ou supérieure à 15 lettres de la MAVC entre la valeur de référence et celle mesurée au 11e mois était de 7,7 % contre 20,8 %, respectivement, dans les groupes traités par le bévacizumab gamma et par le ranibizumab (différence de risque de 13,14 % [Concentration d’inhibition, IC, à 95 % = −35,50 %, 7,65 %]). Sur la base du critère principal d’évaluation, l’étude NORSE ONE n’a pas démontré de supériorité du bévacizumab gamma sur le ranibizumab.
L’étude NORSE TWO a atteint le critère principal d’efficacité du bévacizumab gamma et a démontré son efficacité. La proportion de sujets ayant obtenu une augmentation supérieure ou égale à 15 lettres de la MAVC entre la valeur de référence et celle mesurée au 11e mois était respectivement de 41,7 % et 23,1 % dans les groupes traités par le bévacizumab gamma et le ranibizumab (différence de risque de 18,59 % [IC à 95 % = 4,42 %, 30,86 %]). L’analyse de l’efficacité principale était statistiquement significative et en faveur du bévacizumab gamma.
La preuve de l’efficacité du bévacizumab gamma a été renforcée lors de l’évaluation de la variation de la MAVC moyenne entre le début de l’étude et le 11e mois de traitement. La différence entre les traitements et son IC à 95 % correspondant était de 3,805 (-0,016, 7,626) lettres MAVC.
Tableau 2 Principaux critères primaires et secondaires d’évaluation de l’efficacité dans l’étude NORSE TWO – analyse des répondeurs
| Ranibizumab | Bévacizumab gamma | |||||||
| (N = 115) | (N = 113) | |||||||
| Critère principal d’évaluation | ||||||||
| Sujets ayant gagné ≥ 15 lettres par | 24/104 (23,1) | 45/108 (41,7) | ||||||
| rapport à la valeur de référence à | ||||||||
| 11 mois de traitement, n/N (%) | ||||||||
| Différence de risque | 18,59 % | |||||||
| IC à 95 % | 4,42 %; 30,86 % | |||||||
| Critères secondaires d’évaluation | ||||||||
| Variation moyenne de la MAVC | 5,8 (14,80) | 11,2 (12,19) | ||||||
| entre la valeur de référence et la | ||||||||
| valeur mesurée au 11e mois, | ||||||||
| moyenne (SD) | ||||||||
| Différence de variation moyenne | 3,805 | |||||||
| des LS | ||||||||
| IC à 95 % | -0,016, 7,626 | |||||||
| Sujets ayant gagné ≥10 lettres par | 36/104 (34,6) | 61/108 (56,5) | ||||||
| rapport à la valeur de référence | ||||||||
| mesurée au 11e mois, n/N (%) | ||||||||
| Différence de risque | 21,87 % | |||||||
| IC à 95 % | 7,26 %, 34,87 % | |||||||
| Sujets ayant gagné ≥5 lettres par | 53/104 (51,0) | 74/108 (68,5) | ||||||
| rapport à la valeur de référence | ||||||||
| mesurée au 11e mois, n/N (%) | ||||||||
| Ranibizumab | Bévacizumab gamma | |||||||
| (N = 115) | (N = 113) | |||||||
| Différence de risque | 17,56 % | |||||||
| IC à 95 % | 3,15 %, 30,52 % | |||||||
| Sujets ayant perdu <15 lettres par | 86/104 (82,7) | 101/108 (93,5) | ||||||
| rapport à la valeur de référence | ||||||||
| mesurée au 11e mois, n/N (%) | ||||||||
| Différence de risque | 10,83 % | |||||||
| IC à 95 % | 1,68 %, 20,44 % | |||||||
Figure 1 NORSE TWO — variation de l’acuité visuelle la plus corrigée par rapport à la valeur de référence au fil du temps*
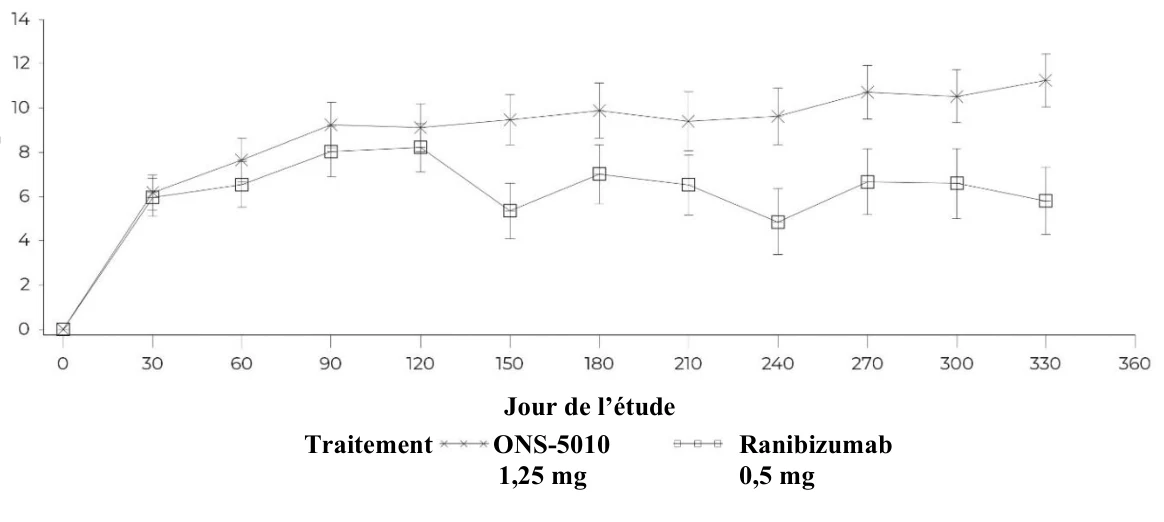
*ONS-5010 (bévacizumab gamma) a été administré une fois par mois pendant 12 mois; le ranibizumab a été administré chaque mois pendant 3 mois (c’est-à-dire les jours 0, 30 et 60), puis tous les 90 jours (c’est-à-dire les jours 150 et 240). Au total, 5 injections dans la branche de l’étude sur le ranibizumab ont été comparées à 11 injections dans la branche de l’étude sur l’ONS-5010 afin d’évaluer les critères d’efficacité.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec le bévacizumab gamma dans tous les sous-groupes de la population pédiatrique atteinte de DMLA néovasculaire (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Le bévacizumab gamma est administré par voie intravitréenne pour assurer des effets locaux au niveau de l’œil.
Après une dose unique de 2 mg/kg en perfusion intraveineuse de bévacizumab gamma chez 45 volontaires sains de sexe masculin, la concentration maximale a été atteinte en deux heures. Les valeurs de la moyenne géométrique Cmax et de l’exposition totale (SSC0-t) s’élevaient respectivement à 40 µg/ml et à 12 148 h•µg/ml.
1,25 mg 0,5 mg  Va
ria
t
io
n mo
y
enne
(
±
SE)
de
la
MAVC
pa
r
ra
ppo
rt
à
la
v
a
leur
de
réf
ér
ence
a
u
f
il du t
emps
En général, la pharmacocinétique sérique après administration intravitréenne du bévacizumab gamma était significativement inférieure à celle observée après administration intraveineuse. Aucun paramètre pharmacocinétique n’a pu être déterminé à partir des données cliniques générées.
5.3 Données de sécurité préclinique
Dans une revue de l’évaluation de la sécurité préclinique du bévacizumab, les singes cynomolgus femelles ayant reçu du bévacizumab par voie intraveineuse, deux fois par semaine pendant 13 semaines, présentaient une diminution du poids des ovaires et une corrélation révélée par microscopie de l’absence de corps jaune à une dose au moins supérieure ou égale à 10 mg/kg, réversible après une période de récupération de quatre semaines. Les effets sur les ovaires peuvent être le résultat direct de l’inhibition locale du VEGF sur l’angiogenèse active qui est intense dans l’ovaire.
Aucune donnée sur la cancérogénicité ou la mutagénicité n’est disponible.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Dihydrogénophosphate de sodium monohydraté
Hydrogénophosphate disodique
α,α-tréhalose dihydraté
Polysorbate 20 (E432)
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
3 ans
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Conservez le flacon dans l’emballage extérieur de façon à le protéger de la lumière. Le flacon non ouvert peut être conservé hors du réfrigérateur à une température inférieure à 25 °C, pendant une durée maximale de 12 heures.
6.5 Nature et contenu de l’emballage extérieur
La solution injectable de Lytenava à 25 mg/ml contient une solution de 0,3 ml dans un flacon de 2 ml (verre de type 1) fermé par un bouchon (en caoutchouc butyle), contenant 7,5 mg de bévacizumab gamma.
Boîte de 1 flacon.
6.6 Précautions particulières d’élimination et manipulation
La solution doit être examinée visuellement à la sortie du réfrigérateur et avant administration. Si des particules ou une turbidité sont visibles, le flacon ne doit pas être utilisé et il convient de suivre des procédures de remplacement appropriées.
Le contenu du flacon est stérile et à usage unique uniquement. Ne pas utiliser si l’emballage ou le flacon est endommagé ou périmé.
Le flacon contient plus que la dose recommandée de 1,25 mg. L’injection de la totalité du volume du flacon pourrait entraîner un surdosage. L’excès de médicament et les éventuelles bulles d’air doivent être soigneusement expulsés de la seringue avant l’injection. La dose d’injection doit être fixée à la dose de 0,05 ml (1,25 mg de bévacizumab gamma). Veillez à ce que l’injection soit administrée immédiatement après la préparation de la dose.
Utilisez des techniques d’asepsie lors des étapes de préparation suivantes:
- 1.
préparez une injection intravitréenne avec les dispositifs médicaux à usage unique recommandés suivants (non fournis) commercialisés:
- aiguille-filtre stérile de 5 microns, gauge de 18 microns × 3,81 cm (micro filtre en copolymère acrylique; aiguille en polycarbonate/acier inoxydable 304 ou équivalent);
seringue stérile sans silicone de 1 ml avec marquage pour mesurer 0,05 ml
(polypropylène/polyéthylène ou équivalent);
- aiguille d’injection stérile, gauge de 30 microns × 1,27 cm (polypropylène/acier inoxydable ou équivalent);
- tampon imbibé d’alcool.
- 2. Avant d’effectuer le prélèvement, désinfectez la partie extérieure du bouchon en caoutchouc du flacon;
- 3. fixez l’aiguille-filtre de 5 microns sur la seringue de 1 ml en utilisant des techniques d’asepsie;
- 4. piquez l’aiguille-filtre au centre du bouchon du flacon et assurez-vous que l’extrémité de l’aiguille reste dans la solution Lytenava pour minimiser la formation de bulles d’air;
- 5. prélevez le contenu de Lytenava pour assurer qu’une dose complète peut être préparée dans la seringue, en maintenant le flacon en position verticale, légèrement penché pour faciliter un prélèvement suffisant;
- 6.
veillez à ce que la tige du piston soit suffisamment tirée en arrière lors du prélèvement du
Lytenava pour assurer, à la préparation, un volume suffisant pour avoir une dose injectable de 0,05 ml.
- 7. L’aiguille-filtre doit ensuite être éliminée après le prélèvement du contenu du flacon et ne doit pas être utilisée pour l’injection intravitréenne;
- 8. fixez fermement une aiguille d’injection stérile de gauge 30 microns × 1,27 cm sur la seringue en la vissant étroitement sur son embout; ôtez avec précaution le capuchon de l’aiguille en le tirant dans l’axe; ne jamais essuyer l’aiguille.
- 9. tenez la seringue avec l’aiguille pointée vers le haut; s’il y a des bulles d’air, tapotez doucement la seringue avec votre doigt jusqu’à ce que les bulles remontent;
- 10. tenez la seringue au niveau de l’œil et poussez avec précaution la tige du piston jusqu’à ce que l’extrémité du piston soit alignée sur le repère de la seringue indiquant un volume de 0,05 ml.
Tout produit non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Outlook Therapeutics NL B.V.
Strawinskylaan 569
1077XX Amsterdam
Pays-Bas
8. NUMÉRO D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/24/1798/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation: 27 mai 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.