


Résumé des caractéristiques - Susvimo
1. DÉNOMINATION DU MÉDICAMENT
Susvimo 100 mg/mL solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Un mL de solution contient 100 mg de ranibizumab*.
Chaque flacon contient 39,5 mg de ranibizumab dans 0,395 mL de solution. Cette quantité est suffisante pour obtenir un volume de remplissage de 0,1 mL, nécessaire pour délivrer une dose unique de 0,02 mL de solution contenant 2 mg de ranibizumab dans l’implant oculaire Contivue.
*Le ranibizumab est un fragment d’anticorps monoclonal humanisé produit dans un vecteur d’expression d’E. coli par la technologie standard de l’ADN recombinant.
Excipient à effet notoire :
Chaque solution de 0,02 mL contient 0,002 mg de polysorbate 20.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection).
Solution limpide à légèrement opalescente, incolore à légèrement brunâtre.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Susvimo est indiqué dans le traitement de la forme néovasculaire (humide) de la dégénérescence maculaire liée à l’âge (DMLAn) chez les patients adultes chez lesquels la maladie s’est stabilisée après avoir précédemment répondu à un traitement intravitréen par un médicament inhibiteur du facteur de croissance de l’endothélium vasculaire (VEGF) (voir rubrique 4.2).
4.2 Posologie et mode d’administration
Susvimo est destiné à une libération continue dans le vitré uniquement par l’intermédiaire de l’implant Contivue. La procédure de remplissage initial et d’implantation ainsi que la procédure de retrait de l’implant doivent être effectuées en salle d’opération par un ophtalmologiste expérimenté en chirurgie vitréo-rétinienne et formé aux procédures d’implantation. La procédure de recharge-échange de l’implant doit être effectuée dans des conditions d’asepsie strictes, en ambulatoire, par un ophtalmologiste formé à cette procédure.
Sélection des patients
Le traitement par Susvimo est instauré lorsque la maladie s’est stabilisée après l’administration intravitréenne d’un médicament anti-VEGF, selon l’évaluation du médecin traitant sur la base des paramètres anatomiques et/ou visuels.
Posologie
La dose recommandée de Susvimo est de 2 mg (0,02 mL) administrée via l’implant Contivue avec des procédures de recharge-échange administrées toutes les 24 semaines (environ 6 mois).
Susvimo ne doit pas être remplacé par d’autres formulations de ranibizumab.
Administration supplémentaire par injection intravitréenne de ranibizumab
Un traitement supplémentaire par une injection intravitréenne de 0,5 mg (10 mg/mL) de ranibizumab peut être administré dans l’œil atteint, avec l’implant Contivue en place, si cela est cliniquement nécessaire, en cas de diminution ou de réduction significative de l’acuité visuelle et/ou d’une aggravation importante des paramètres anatomiques, afin de réduire le risque de perte de la vision (voir rubrique 5.1).
Se reporter au résumé des caractéristiques du produit pour en savoir plus sur l’injection intravitréenne de 0,5 mg (10 mg/mL) de ranibizumab.
Durée du traitement
La durée du traitement par Susvimo doit être déterminée par le médecin et doit être fondée sur l’activité de la maladie, évaluée par l’acuité visuelle et/ou les paramètres anatomiques. Si, selon l’avis du médecin, les paramètres visuels et anatomiques indiquent que le patient ne tire plus aucun bénéfice de la poursuite du traitement, les procédures de recharge-échange de Susvimo peuvent être interrompues. L’implant Contivue peut être retiré de l’œil si le médecin le juge nécessaire sur le plan clinique.
Retrait et réimplantation de l’implant
Le retrait de l’implant peut être effectué à la discrétion du médecin, si le bénéfice du retrait l’emporte sur les risques de la procédure. La décision doit faire suite à une discussion approfondie entre le médecin et le patient sur les risques oculaires associés à la procédure de retrait de l’implant. Les bénéfices et les risques de la conservation, du retrait ou du retrait et du remplacement d’un implant ne sont pas bien caractérisés. Se référer aux instructions d’utilisation du fabricant relatives à la procédure de retrait d’implant.
Interruptions d’administration (recharge-échange)
Pour les interruptions d’administration (recharge-échange) liées aux effets indésirables, voir le Tableau 1. Après une interruption de la recharge-échange, une procédure de recharge-échange ne doit être effectuée qu’après la résolution de l’effet indésirable.
Tableau 1 Interruptions du traitement (recharge-échange) en cas d’effets indésirables
| Effet indésirable | Interruptions du traitement |
| Inflammation intraoculaire ≥ 2+ cellules ou flare | Suspendre l’administration (recharge-échange) jusqu’à la résolution de l’effet indésirable |
| Effets indésirables menaçant la vue* | |
| Infections locales de l’un des deux yeux | |
| Endophtalmie infectieuse | |
| Infection systémique sévère | |
| Dommages observés sur l’implant | Suspendre l’administration (recharge-échange) et envisager le retrait de l’implant si des dommages visibles sur l’implant sont détectés et pourraient compromettre sa fonctionnalité ou exposer l’œil à un risque de complications [par exemple, délogement du septum dans le corps de l’implant (voir rubrique 4.4)]. Se référer à la rubrique 6.6 et aux instructions d’utilisation du fabricant relatives à la procédure de retrait d’implant. |
* Les effets sont considérés comme menaçant la vue s’ils sont graves et s’ils sont associés à une perte de la vision inexpliquée de 30 lettres ou plus de la meilleure acuité visuelle corrigée (MAVC), pendant plus d’une heure, s’ils nécessitent une intervention chirurgicale afin de prévenir une perte visuelle permanente et/ou s’ils sont associés à une inflammation intraoculaire sévère.
Doses retardées ou oubliées (recharge-échange)
Si une dose prévue (recharge-échange) de Susvimo est oubliée, celle-ci doit être administrée dès que possible et la procédure de recharge-échange suivante doit être effectuée 24 semaines (environ 6 mois) après.
Populations particulières
Patients âgés
Aucune adaptation posologique n’est nécessaire chez les patients âgés de 65 ans et plus (voir rubriques 5.1 et 5.2).
Insuffisance rénale
Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance rénale (voir rubrique 5.2).
Insuffisance hépatique
Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance hépatique (voir rubrique 5.2).
Population pédiatrique
Il n’existe pas d’utilisation justifiée de Susvimo dans la population pédiatrique dans le traitement de la forme néovasculaire (humide) de la dégénérescence maculaire liée à l’âge (DMLAn).
Mode d’administration
Susvimo est en flacon à dose unique pour une utilisation intravitréenne avec l’implant Contivue uniquement.
Afin d’éviter des erreurs médicamenteuses, il est important de vérifier l’étiquetage pour s’assurer que le médicament préparé et administré est Susvimo.
Susvimo doit être inspecté visuellement pour vérifier l’absence de particules ou de décoloration avant l’administration (voir rubrique 6.6).
Ne pas administrer Susvimo par un autre biais que l’implant Contivue (par exemple : pas sous forme d’injection intravitréenne en bolus).
La procédure de remplissage initial et d’implantation ainsi que la procédure de recharge-échange doivent être réalisées sous anesthésie appropriée, en conditions d’asepsie permettant de minimiser le risque d’infection intraoculaire, conformément aux standards de soins.
Procédure de remplissage initial et d’implantation
Au cours de la procédure de remplissage initial et d’implantation, une seringue de 1 mL à embout Luer Lock est utilisée pour prélever la totalité du médicament présent dans le flacon à l’aide d’une aiguille de transfert (non incluse). L'air est ensuite expulsé de la seringue, puis l'aiguille de transfert est retirée.L’aiguille de remplissage initial (capuchon bleu) est ensuite fixée à la seringue et utilisée pour remplir l’implant avec 0,02 mL de solution injectable Susvimo (ranibizumab) immédiatement avant son insertion. Une fois l’implant rempli, il est inséré dans l’œil par la pars plana.
Procédure de recharge-échange de l’implant
L’implant Contivue est rechargé avec 0,02 mL de solution injectable de remplacement Susvimo (ranibizumab) par une administration via le septum de l’implant, qui est recouvert par la conjonctive et la capsule de Tenon. Une seringue de 1 mL à embout Luer Lock est utilisée pour prélever la totalité du médicament présent dans le flacon à l’aide d’une aiguille de transfert (non incluse). L’aiguille de recharge (capuchon transparent) est fixée à la seringue, et le piston est enfoncé jusqu'à ce que tout l'air soit expulsé de la seringue et que la dose soit ajustée à 0,1 mL. L’aiguille de recharge est ensuite insérée dans l’implant pour échanger son contenu avec le produit de remplacement Susvimo (ranibizumab).
Lire et se reporter aux instructions d’utilisation du fabricant relatives aux procédures de remplissage initial et d’implantation, de recharge-échange et de retrait de l’implant avant de procéder au remplissage initial, à l’implantation, à la recharge ou au retrait de l’implant Contivue.
Pour les instructions sur la préparation avant l’administration et l’élimination, voir rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Infections oculaires ou périoculaires actives ou suspectées.
Inflammation intraoculaire active.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Matériel éducationnel
Tous les médecins susceptibles de prescrire Susvimo doivent s’assurer d’avoir reçu le guide destiné aux médecins et d’en avoir pris connaissance. Les médecins doivent expliquer et discuter avec le patient des bénéfices et des risques du traitement avec Susvimo et lui fournir le matériel éducationnel destiné aux patients.
Traitement bilatéral
Dans les essais cliniques, la majorité des patients atteints de DMLAn dans l’œil controlatéral ont reçu un traitement par injection intravitréenne d’anti-VEGF et un nombre limité de patients ont reçu Susvimo dans l’œil controlatéral. En raison du faible nombre de patients ayant reçu un traitement bilatéral par Susvimo à ce jour, la sécurité et l’efficacité de Susvimo lorsqu’il est administré dans les deux yeux n’ont pas été établies.
Effets indésirables liés à l’implant et aux procédures associées à l’implant
L’implant et/ou les procédures liées à l’implant ont été associées à une hémorragie vitréenne, une bulle/fuite de la bulle conjonctivale, une érosion conjonctivale, une rétraction conjonctivale, une endophtalmie, une déchirure et un décollement de la rétine, une cataracte traumatique, un déplacement du dispositif (implant), un délogement du septum et une inflammation intraoculaire post-chirurgicale. Tous ces effets indésirables ont été rapportés au cours des études cliniques (voir rubrique 4.8). Les patients doivent être informés de la nécessité de signaler sans délai les éventuels signes ou symptômes qui pourraient être associés à ces événements. Dans certains cas, ces événements peuvent se présenter de manière asymptomatique. L’implant et le tissu recouvrant la collerette de l’implant doivent être examinés attentivement après les procédures de remplissage initial et d’implantation et de recharge-échange afin de permettre une intervention médicale ou chirurgicale précoce si nécessaire.
Un respect strict des instructions d’utilisation du fabricant du dispositif relatives aux procédures de remplissage initial et d’implantation, de recharge-échange et de retrait de l’implant est nécessaire pour minimiser les risques liés à ces procédures.
Les patients doivent être informés qu’ils ne doivent pas appuyer sur leur œil, le frotter ou toucher la zone de l’œil où se trouve l’implant pendant 30 jours après l’insertion de l’implant et pendant 7 jours après la recharge.
Après l’insertion de l’implant ou le retrait d’un implant, le patient doit porter une protection oculaire et doit être informé qu’il ne doit pas la retirer tant que son médecin ne lui a pas conseillé (voir rubrique 4.7). Les patients doivent porter la protection oculaire au coucher pendant au moins 7 nuits après l’intervention chirurgicale.
Hémorragie vitréenne
L’hémorragie vitréenne peut entraîner une perte temporaire de la vision. Une vitrectomie peut être nécessaire en cas d’hémorragie vitréenne persistante (voir rubrique 4.2).
Les patients sous médicaments antithrombotiques (par exemple : anticoagulants oraux, acide acétylsalicylique, anti-inflammatoires non stéroïdiens) peuvent présenter un risque accru d’hémorragie vitréenne. Il est recommandé d’interrompre temporairement les médicaments antithrombotiques avant l’insertion de l’implant.
Un respect strict des instructions d’utilisation du fabricant du dispositif (par exemple : ablation appropriée au laser de la pars plana, cautérisation sclérale) est nécessaire pour minimiser les risques d’hémorragie vitréenne.
Bulle/Fuite de la bulle conjonctivale
Une bulle/fuite de la bulle conjonctivale est une élévation encapsulée de la conjonctive au-dessus de la collerette de l’implant, qui peut être secondaire à un épaississement sous-conjonctival ou à la présence de liquide. Les bulles/fuites de bulles conjonctivales peuvent nécessiter une prise en charge chirurgicale et/ou médicale supplémentaire pour éviter d’autres complications, en particulier si le septum de l’implant n’est plus identifiable en raison de la bulle/fuite de la bulle conjonctivale.
Un respect strict des instructions d’utilisation du fabricant du dispositif (par exemple : longueur appropriée de l’incision sclérale, incorporation appropriée de la conjonctive et de la capsule de Tenon lors de la suture de la péritomie, positionnement approprié de l’aiguille de recharge pendant la procédure de recharge-échange) est nécessaire pour minimiser les risques de bulles conjonctivales.
Érosion conjonctivale
Une érosion conjonctivale est une dégradation ou une rupture de toute l’épaisseur de la conjonctive dans la zone de la collerette de l’implant. Les érosions conjonctivales peuvent être associées à un risque accru d’endophtalmie, en particulier si l’implant est exposé. Une intervention chirurgicale (par exemple : réparation conjonctivale ou de la capsule de Tenon) doit être effectuée en cas d’érosion conjonctivale avec ou sans exposition de la collerette de l’implant.
Un respect strict des instructions d’utilisation du fabricant du dispositif (par exemple : incorporation appropriée de la conjonctive et de la capsule de Tenon dans la fermeture de la péritomie, positionnement approprié des sutures de la conjonctive pour éviter tout contact avec le bord de l’implant) est nécessaire pour minimiser les risques d’érosion conjonctivale.
Rétraction conjonctivale
Une rétraction conjonctivale correspond à un recul ou à une ouverture de la péritomie limbique et/ou radiale. Les rétractions conjonctivales peuvent être associées à un risque accru d’endophtalmie, en particulier si l’implant est exposé. Une intervention chirurgicale (par exemple : réparation conjonctivale ou de la capsule de Tenon) doit être effectuée en cas de rétraction conjonctivale avec ou sans exposition de la collerette de l’implant.
Un respect strict des instructions d’utilisation du fabricant du dispositif (par exemple : en effectuant des sutures appropriées de la conjonctive et de la capsule de Tenon au niveau du limbe) est nécessaire pour minimiser les risques de rétraction conjonctivale.
Endophtalmie
L’endophtalmie est une complication grave des procédures oculaires et nécessite un traitement rapide conformément aux standards de soins pour réduire le risque de perte de la vision et maximiser le rétablissement. L’incidence des endophtalmies à la suite d’interventions liées à l’implant Contivue était de 1,6 %, contre 0,6 % pour les injections intravitréennes de ranibizumab dans l’étude ARCHWAY (voir rubrique 4.8). La dose de Susvimo (recharge-échange) doit être reportée jusqu’à la résolution de l’endophtalmie (voir rubrique 4.2).
Avant toute procédure d’implantation, les patients ne doivent pas présenter d’infection oculaire ou périoculaire active ou suspectée, ni d’infection systémique sévère. Une technique aseptique appropriée doit toujours être utilisée lors de l’administration de Susvimo.
Un respect strict des instructions d’utilisation du fabricant du dispositif (par exemple : contrôles stériles appropriés pendant les procédures d’insertion ou de recharge-échange de l’implant) est nécessaire pour minimiser les risques d’endophtalmie (voir rubrique 4.8).
Déchirure et décollement de la rétine
Une déchirure et un décollement de la rétine peuvent entraîner une perte de la vision s’ils ne sont pas rapidement traités par une intervention (par exemple : rétinopexie pneumatique, vitrectomie ou photocoagulation au laser). Reporter l’administration de Susvimo (recharge-échange) jusqu’à ce que la déchirure ou le décollement de la rétine ait été traité (voir rubrique 4.2).
Une évaluation approfondie de la périphérie rétinienne par indentation sclérale doit être effectuée et toute zone suspecte d’adhérence vitréo-rétinienne anormale ou de déchirures rétiniennes doit être traitée avant d’insérer l’implant dans l’œil. Après l’insertion, la périphérie de la rétine doit être examinée conformément aux standards de soins.
Un respect strict des instructions d’utilisation du fabricant du dispositif (par exemple : prise en charge appropriée de tout prolapsus du vitré après une incision de la pars plana) est nécessaire pour minimiser les risques de déchirure ou de décollement de la rétine.
Déplacement du dispositif (implant)
Le dispositif (implant) peut se déplacer ou se subluxer dans la cavité vitréenne ou se déplacer à l’extérieur de celle-ci dans ou au-delà de l’espace sous-conjonctival. Tout déplacement du dispositif nécessite une intervention chirurgicale urgente s’il est associé à un test de Seidel positif, à un décollement de la rétine, à un décollement choroïdien appositionnel, à une ouverture de la conjonctive avec fuite du vitré et à une expulsion de l’implant (globe ouvert), ou si le dispositif déplacé repose sur ou à proximité de la macula, pour prévenir toute perte de la vision. Les patients doivent être informés qu’ils doivent éviter toute activité à haut risque, nécessitant notamment d’appuyer sur l’œil, le frotter ou le toucher à l’endroit où se trouve l’implant. L’implant doit être surveillé conformément aux standards de soins.
Un respect strict des instructions d’utilisation du fabricant du dispositif (par exemple : longueur d’incision sclérale appropriée, ciblage approprié de la pars plana pendant l’ablation au laser) est nécessaire pour minimiser les risques de déplacement de l’implant.
Délogement du septum
Dans les essais cliniques, un type de dommage de l’implant a été rapporté où le septum s’est délogé dans le corps de l’implant. Un examen avec une lampe à fente dilatée et/ou une ophtalmoscopie indirecte dilatée doivent être effectués pour inspecter l’implant dans la cavité vitréenne à travers la pupille avant et après la procédure de recharge-échange afin d’identifier si le septum s’est délogé. Après un délogement du septum, arrêter le traitement avec Susvimo et envisager le retrait de l’implant si le bénéfice de la procédure de retrait l’emporte sur le risque (voir rubrique 4.2). Les bénéfices et les risques liés au maintien, au retrait, ou au retrait et au remplacement d’un implant dont le septum est délogé ne sont pas bien caractérisés.
Un respect strict des instructions d’utilisation du fabricant du dispositif [par exemple : manipulation et insertion appropriées de l’aiguille de recharge dans le septum (éviter la torsion et/ou la rotation)] est nécessaire pour minimiser le risque de délogement de la membrane.
Inflammation intraoculaire
Comme pour toute intervention intraoculaire, il existe un risque d’inflammation intraoculaire à la suite d’interventions liées à l’implant Contivue (par exemple : implantation, recharge-échange). La majorité des événements rapportés au cours des études cliniques sont survenus au cours de la première semaine suivant les interventions liées à l’implant Contivue et se sont résolus dans un délai d’un mois. Utiliser des médicaments anti-inflammatoires périopératoires conformément à la pratique clinique habituelle et à la discrétion du médecin. Les patients doivent être informés qu’ils doivent signaler à leur médecin tout signe ou symptôme d’inflammation intraoculaire.
Hypersensibilité
Les patients doivent être informés qu’ils doivent signaler à leur médecin tout signe ou symptôme d’hypersensibilité oculaire potentielle.
Effets systémiques
Des effets indésirables systémiques, incluant des hémorragies non oculaires et des événements thromboemboliques artériels, ont été rapportés après une injection intravitréenne d’inhibiteurs du VEGF ou lors du traitement par Susvimo (voir rubrique 4.8). Jusqu’à la semaine 96 de l’étude clinique ARCHWAY, 12 patients (4,8 %) du bras Susvimo et 4 patients (2,4 %) du bras intravitréen ont présenté un événement cardiovasculaire selon les critères de l’APTC, généralement en présence de comorbidités préexistantes.
Autre
Les examens d’imagerie par résonance magnétique (IRM) doivent être effectués dans des conditions spécifiques, car l’implant contient du titane. Il est donc important que les patients soient informés et qu’ils reçoivent une carte d’implant qu’ils doivent conserver sur eux en permanence et présenter aux professionnels de santé s’ils ont besoin d’une IRM. Les instructions d’utilisation du fabricant du dispositif pour la procédure de remplissage initial et d’implantation fournissent les conditions d’examen pour effectuer une IRM en toute sécurité chez les patients porteurs de ce dispositif implanté.
Informations sur les excipients
Ce médicament contient 0,002 mg de polysorbate 20 par dose de 0,02 mL. Les polysorbates peuvent provoquer des réactions allergiques. Les patients doivent être informés d’en parler à leur médecin s’ils présentent des allergies connues.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
L’utilisation concomitante de la thérapie photodynamique (PDT) à la vertéporfine et de Susvimo n’a pas été étudiée.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer et contraception
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et pendant 12 mois après la dernière dose (recharge-échange) de Susvimo.
Grossesse
Il n’existe pas de donnée sur l’utilisation du ranibizumab chez la femme enceinte.
Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction. Une étude menée chez des singes cynomolgus gravides ayant reçu du ranibizumab par voie intravitréenne a entraîné des anomalies du squelette chez les fœtus (voir rubrique 5.3).
L’exposition systémique au ranibizumab est faible après une administration via l’implant Contivue, mais en raison de son mécanisme d’action, Susvimo doit être considéré comme potentiellement tératogène et embryo-fœtotoxique. Par conséquent, Susvimo ne doit pas être utilisé pendant la grossesse à moins que le bénéfice attendu ne l’emporte sur le risque potentiel pour le fœtus. Pour les femmes qui souhaitent débuter une grossesse et qui ont été traitées par Susvimo, il est recommandé de rincer l’implant avec une solution de chlorure de sodium sans conservateur et d’attendre au moins 3 mois après le rinçage de l’implant avant de concevoir un enfant.
Allaitement
Selon des données très limitées, le ranibizumab peut être excrété dans le lait maternel à de faibles concentrations. L’effet du ranibizumab sur un nouveau-né/nourrisson allaité n’est pas connu. L’allaitement n’est pas recommandé pendant l’utilisation de Susvimo.
Fertilité
Aucune donnée sur la fertilité n’est disponible. Compte tenu du mécanisme d’action anti-VEGF du ranibizumab, le traitement par Susvimo peut présenter un risque pour la capacité reproductive (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Susvimo, Contivue, les procédures liées à l’implant et les examens associés ont une influence modérée sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients peuvent présenter une diminution temporaire de la vision après les procédures d’insertion, de recharge-échange et de retrait de l’implant et l’examen oculaire associé (voir rubrique 4.8). Les patients ne doivent pas conduire de véhicules ni utiliser de machines tant que la protection oculaire, utilisée après une insertion ou un retrait d’implant, n’a pas pu être retirée et que la fonction visuelle n’a pas été rétablie (voir rubrique 4.4).
4.8 Effets indésirables
Résumé du profil de sécurité
Le profil de sécurité de Susvimo
Ce profil de sécurité comprend les effets indésirables liés à Susvimo, à Contivue, aux procédures de remplissage initial et d’implantation, de recharge-échange et de retrait de l’implant.
Les effets indésirables les plus fréquents dans l’ensemble étaient les suivants : hémorragie conjonctivale (72,1 %), hyperhémie conjonctivale (25,6 %), iritis (25 %), douleur oculaire (20,6 %), cataracte (19,1 %), bulle/fuite de la bulle de filtration conjonctivale (14,9 %), corps flottants du vitré (13,5 %) et céphalées (11,6 %).
Les effets indésirables les plus fréquents au cours de la période post-opératoire (dans les 37 jours suivant l’implantation initiale) étaient les suivants : hémorragie conjonctivale (65,9 %), hyperhémie conjonctivale (21,5 %), iritis (20,8 %) et douleur oculaire (12 %).
Les effets indésirables graves les plus fréquents étaient les suivants : délogement du septum (10,1 %), érosion conjonctivale (5,2 %), endophtalmie (2,6 %), déplacement du dispositif (1,9 %), rétraction conjonctivale (1,9 %), bulle/fuite de la bulle de filtration conjonctivale (1,7 %), cataracte (1,4 %) et décollement de la rétine (1,2 %).
Les effets indésirables ayant entraîné le retrait de l’implant étaient les suivants : délogement du septum (5 %), érosion conjonctivale (1,6 %), rétraction conjonctivale (1,2 %), endophtalmie (1 %) et déplacement du dispositif (0,9 %).
Le profil de sécurité du ranibizumab en injection intravitréenne
Dans le bras avec injection intravitréenne de l’étude clinique ARCHWAY (voir rubrique 5.1), les effets indésirables oculaires les plus fréquents observés dans l’œil étudié étaient les suivantes : hémorragie conjonctivale (13,8 %), décollement du vitré (8,4 %), douleur oculaire (7,8 %), sécheresse oculaire (5,4 %), vision trouble (5,4 %) et irritation oculaire (5,4 %).
Les effets indésirables non oculaires les plus fréquents dans le bras avec injection intravitréenne de l’étude clinique ARCHWAY étaient les suivantes : rhinopharyngite (15 %), chute (9 %), infection des voies urinaires (8,4 %), arthralgie (6,6 %) et bronchite (6 %) ; les autres effets indésirables non oculaires observés incluaient les suivants : réactions allergiques* (rash (1,8 %), prurit (0,6 %)) (2,4 %), anémie (1,8 %), hypersensibilité (1,8 %), toux (1,8 %) et anxiété (1,2 %).
* Aucun cas d'urticaire ou d'érythème n'a été identifié à partir des données analysées concernant les réactions allergiques.
Tableau récapitulatif des effets indésirables
Le profil de sécurité de Susvimo a été évalué chez 577 patients atteints de DMLAn dans le cadre des essais cliniques. La durée médiane de l’exposition au traitement était de 244 semaines (intervalle : 1-385 semaines). Le nombre médian de procédures, incluant les remplissages initiaux et les recharges-échanges, était de 10 (intervalle : 1-21).
Les effets indésirables issus des études cliniques (Tableau 2) sont listés par classe de systèmes d’organes MedDRA. La catégorie de fréquence correspondant pour chaque effet indésirable est basée sur la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à <1/1 000), très rare (< 1/10 000). Dans chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 2 Effets indésirables survenus chez les patients traités par Susvimo dans les études cliniques
Classe de systèmes d’organes
MedDRA
Effets indésirable
Affections oculaires
Très fréquent
Iritis1
Bulle/fuite de la bulle de filtration conjonctivale2 Cataracte3
Corps flottants du vitré
Hémorragie conjonctivale Hyperhémie conjonctivale Douleur oculaire
Fréquent Endophtalmie
Décollement de la rétine4 Décollement choroïdien
Érosion conjonctivale
Amincissement de la conjonctive Rétraction conjonctivale
Trouble conjonctival
Hémorragie vitréenne
Amincissement de la sclère Hypotonie oculaire
Décollement du vitré
Conjonctivite
Synéchies de l’iris
Hyalite
Iridocyclite
Blépharite
Irritation oculaire
Œdème conjonctival
Hémorragie rétinienne
Œdème de la cornée
Vision trouble
Abrasion de la cornée5
Trouble cornéen6
Ptosis
Baisse de l’acuité visuelle Prurit oculaire
Douleur lors de l’intervention Augmentation de la sécrétion lacrymale Ecchymose
Œdème palpébral
Gêne oculaire
Diminution de la pression intraoculaire Photophobie
Sécrétions oculaires anormales Hyphéma
Sensation de corps étrangers dans les yeux
| Classe de systèmes d’organes MedDRA | Effets indésirable |
| Peu fréquent | Déchirure rétinienne Hyperhémie sclérale Gêne au site d’administration7 Corps étranger dans l’œil Complication liée à la suture Gêne après intervention Opacification du matériel du dispositif8 Fibrose au site de l’implant Épaississement de la capsule de Tenon Gonflement post-intervention |
| Lésions, intoxications et complications liées aux procédures | |
| Très fréquent | Céphalées |
| Fréquent | Vomissements Nausées |
| Problèmes affectant le produit | |
| Très fréquent | Délogement du septum9 |
| Fréquent | Déplacement du dispositif |
1 Iritis : comprend l’iritis, le phénomène de Tyndall de la chambre antérieure et les cellules dans la chambre antérieure. 2 Bulle/Fuite de la bulle de filtration conjonctivale : comprend la bulle conjonctivale, la fuite de la bulle de filtration conjonctivale, le kyste de la conjonctive et le kyste au site de l’implant.
3 Cataracte : comprend la cataracte, la cataracte nucléaire, la cataracte corticale, la cataracte sous-capsulaire et la cataracte traumatique.
4 Décollement de la rétine : comprend le décollement de la rétine, le décollement rhegmatogène de la rétine et le décollement de rétine par traction.
5 Abrasion de la cornée : comprend l’abrasion de la cornée et la coloration vitale de la cornée présente. 6 Trouble cornéen : comprend le trouble cornéen et l’affection endothéliale cornéenne.
7 Gêne au site d’administration : rapportée comme irritation au site de recharge – gêne.
8 Opacification de matériel du dispositif : rapportée comme des opacités d’étiologie inconnue dans l’implant. 9 Délogement du septum: type de dommage de l’implant caractérisée par le déplacement du septum dans le corps de l’implant. L’incidence du délogement du septum a été calculée à partir des patients porteurs de l’implant dans les essais cliniques avec Susvimo.
Description des effets indésirables spécifiques
Hémorragie vitréenne
Dans l’ensemble, 7,5 % (43/577) des patients du bras Susvimo ont présenté des hémorragies vitréennes dans l’œil étudié. La majorité des patients concernés (31/43) ont présenté des événements de Grade 1 (≤ 15 lettres de perte de MAVC par rapport à la visite précédente) ou de Grade 2 (16-30 lettres de perte de MAVC par rapport à la visite précédente). 10 patients et 2 patients ont présenté des événements de Grade 3 (> 30 lettres de perte de MAVC par rapport à la visite précédente) et de Grade 4 (perception de la lumière ou pire), respectivement. Parmi les 43 patients concernés, 40 ont présenté des événements qui se sont résolus, 1 a présenté un événement qui s’est résolu avec séquelles, 1 a présenté un événement qui était en cours de résolution et 2 ont présenté des événements qui ne se sont pas résolus. 34 patients sur 43 ont présenté des événements qui se sont résolus spontanément sans intervention médicale ou chirurgicale, 4 patients ont dû subir une vitrectomie.
Pendant la période post-opératoire, 4,5 % (26/577) des patients ont présenté des hémorragies vitréennes. Ces événements ont été attribués à la procédure d’implantation chez l’ensemble des 26 patients, 7 patients présentant des facteurs contributifs supplémentaires. Parmi les 26 patients concernés, 14 ont présenté des événements de Grade 1, 5 ont présenté des événements de Grade 2, 6 ont présenté des événements de Grade 3 et 1 a présenté un événement de Grade 4. Tous ces événements se sont résolus.
Aucun patient n’a arrêté le traitement par Susvimo ou vu son implant retiré en raison d’une hémorragie vitréenne.
Bulle conjonctivale/Fuite de la bulle de filtration conjonctivale
Dans l’ensemble, 14,9 % (86/577) des patients du bras Susvimo ont présenté une bulle conjonctivale/fuite de la bulle de filtration conjonctivale dans l’œil étudié, dont 5 % (29/577) des patients ayant présenté ces événements au cours de la période post-opératoire. La majorité des patients concernés a présenté des événements d’intensité légère (72/86) ou modérée (10/86), et 4 patients ont présenté des événements sévères. Parmi les 86 patients concernés, 78 ont présenté des événements qui se sont résolus, 1 a présenté un événement qui s’est résolu avec séquelles et 13 ont présenté des événements qui ne se sont pas résolus. Dans l’ensemble, 8 patients sur 86 ont présenté des événements nécessitant une intervention chirurgicale.
Érosion conjonctivale
Dans l’ensemble, 8,7 % (50/577) des patients du bras Susvimo ont présenté une érosion conjonctivale de l’œil étudié, dont 0,3 % (2/577) des patients ayant présenté ces événements au cours de la période post-opératoire. La majorité des patients concernés ont présenté des événements d’intensité légère (16/50) ou modérée (23/50) et 11 patients ont présenté des événements sévères. Une intervention chirurgicale a été nécessaire pour traiter une érosion conjonctivale chez 47 patients. Parmi les 50 patients concernés, 49 ont présenté des événements qui se sont résolus, tandis que 2 ont présenté des événements qui ne se sont pas résolus. Parmi les 50 patients, 7 ont arrêté le traitement par Susvimo en raison d’une érosion conjonctivale. L’implant a dû être retiré chez 8 patients sur 50 en raison d’une érosion conjonctivale, 2 patients présentant des facteurs contributifs supplémentaires.
Rétraction conjonctivale
Dans l’ensemble, 3,5 % (20/577) des patients du bras Susvimo ont présenté une rétraction conjonctivale dans l’œil étudié, dont 0,7 % (4/577) des patients ayant présenté ces événements au cours de la période post-opératoire. La majorité des patients concernés ont présenté des événements d’intensité légère (9/20) ou modérée (9/20) et 2 patients ont présenté des événements sévères. Une intervention chirurgicale a été nécessaire pour traiter une rétraction conjonctivale chez 14 patients. Parmi les 20 patients concernés, tous ont présenté des événements qui se sont résolus. 6 patients sur 20 ont arrêté le traitement par Susvimo en raison d’une rétraction conjonctivale. L’implant a dû être retiré chez 6 patients sur 20 en raison d’une rétraction conjonctivale, 1 patient présentant des facteurs contributifs supplémentaires.
Endophtalmie
Dans l’ensemble, 2,8 % (16/577) des patients du bras Susvimo ont présenté une endophtalmie de l’œil étudié. Parmi les patients concernés, 4 ont présenté des événements d’intensité modérée et 12 ont présenté des événements sévères. Parmi ces patients, 8/16 ont présenté des événements de rétraction ou d’érosion conjonctivale antérieurs ou concomitants. Une intervention chirurgicale a été nécessaire pour traiter une endophtalmie chez 12 patients. Parmi les 16 patients concernés, 14 ont présenté des événements qui se sont résolus, 2 ont présenté des événements qui se sont résolus avec séquelles et 1 a présenté un événement qui ne s’est pas résolu. 8 patients sur 16 ont arrêté le traitement par Susvimo en raison d’une endophtalmie. L’implant a dû être retiré chez 8 patients sur 16 à la suite d’une endophtalmie, 1 patient présentant des facteurs contributifs supplémentaires.
Pendant la période de comparaison de l’étude clinique ARCHWAY, l’incidence de l’endophtalmie était de 1,6 % (4/248) dans le bras Susvimo contre 0,6 % (1/167) dans le bras ranibizumab en intravitréen. Dans les essais cliniques, la prise en charge de l’endophtalmie a inclus un rinçage du contenu de l’implant avec 100 µl de vancomycine (1,0 mg/0,1 mL), avec ou sans rinçage préalable par une solution de chlorure de sodium sans conservateur, en plus du traitement de référence.
Déchirure et décollement de la rétine
Dans l’ensemble, 0,7 % (4/577) des patients du bras Susvimo ont présenté une déchirure rétinienne dans l’œil étudié, dont 0,2 % (1/577) des patients ayant présenté cet événement (intensité légère) pendant la période post-opératoire. Parmi les 4 patients concernés, les événements présentés étaient d’intensité légère (2 patients) et modérée (2 patients), et 2 patients ont présenté des événements qui se sont résolus, tandis que 2 patients ont présenté des événements qui ne se sont pas résolus.
Dans l’ensemble, 1,6 % (9/577) des patients du bras Susvimo ont présenté un décollement de la rétine dans l’œil étudié, dont 0,3 % (2/577) des patients ayant présenté ces événements au cours de la période post-opératoire. Les 9 patients présentant un décollement de la rétine ont tous présenté des événements sévères, qui ont été pris en charge par une intervention chirurgicale. Parmi les 9 patients concernés, 7 ont présenté des événements qui se sont résolus, 1 a présenté un événement qui s’est résolu avec séquelles, 1 a présenté un événement qui ne s’est pas résolu et 1 a présenté un événement qui était en cours de résolution. L’implant a dû être retiré chez 1 patient sur 9 en raison d’un décollement de la rétine, ce patient a arrêté le traitement par Susvimo.
Déplacement du dispositif (implant)
Dans l’ensemble, 2,4 % (14/577) des patients du bras Susvimo ont présenté un déplacement du dispositif dans l’œil étudié. La majorité des patients concernés ont présenté des événements d’intensité légère (3/14) ou modérée (6/14) et 5 patients ont présenté des événements sévères. Une intervention chirurgicale a été nécessaire pour traiter un problème de position de l’implant chez 13 patients, tous les cas sévères inclus. Parmi les 14 patients concernés, 13 ont présenté des événements qui se sont résolus et 1 a présenté un événement qui ne s’est pas résolu. 8 patients sur 14 ont arrêté le traitement par Susvimo et l’implant a dû être retiré chez 9 patients sur 14 en raison d’un déplacement du dispositif.
Événements thromboemboliques artériels
Les événements thromboemboliques artériels sont des effets indésirables potentiellement liés à l’inhibition systémique du VEGF. Jusqu'à la semaine 96 de l'essai clinique ARCHWAY, 12 patients (4,8 %) dans le bras Susvimo et 4 patients (2,4 %) dans le bras intravitréen ont présenté un événement cardiovasculaire selon les critères de l’APTC, le plus souvent en présence de comorbidités préexistantes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Des doses de ranibizumab allant jusqu’à 2 mg ont été administrées par injection intravitréenne. Les effets indésirables observés à la dose de 2 mg par voie intravitréenne étaient cohérents avec ceux rapportés à la dose de 0,5 mg de ranibizumab par voie intravitréenne dans les essais cliniques.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : médicaments ophtalmiques, agents anti-néovascularisation, code ATC : S01LA04
Mécanisme d’action
Le ranibizumab est un fragment d’anticorps monoclonal recombinant humanisé dirigé contre le facteur de croissance de l’endothélium vasculaire A (VEGF-A) humain. Il se lie avec une haute affinité à toutes les isoformes biologiquement actifs du VEGF-A (par exemple : le VEGF110, le VEGF121 et le VEGF165), empêchant ainsi la liaison du VEGF-A à ses récepteurs VEGFR-1 et VEGFR-2.
La liaison du VEGF-A à ses récepteurs entraîne une prolifération des cellules endothéliales et une néovascularisation, ainsi qu’une fuite vasculaire, qui contribuent à la progression de la forme néovasculaire de la dégénérescence maculaire liée à l’âge.
Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un risque de réponse immunitaire à Susvimo. Avant le traitement avec Susvimo, 2,1 % (5/243) des patients atteints de DMLAn étaient positifs aux anticorps anti-ranibizumab. Après le traitement par Susvimo, 13,4 % (33/247) des patients étaient positifs aux anticorps anti-ranibizumab.
Aucune différence cliniquement significative en termes de pharmacocinétique, d’efficacité ou de sécurité n’a été observée chez les patients testés positifs aux anticorps anti-ranibizumab dans les essais cliniques.
Efficacité et sécurité cliniques
L’efficacité et la sécurité cliniques de Susvimo ont été étudiées dans une étude randomisée, avec évaluation de la vision en insu, en ouvert et contrôlée par traitement actif (ARCHWAY) chez des patients atteints de DMLAn. Au total, 415 patients (248 dans le bras Susvimo et 167 dans le bras ranibizumab intravitréen) ont été inclus et traités dans cette étude.
Les patients ont été diagnostiqués avec tout type de néovascularisation choroïdienne (NVC) maculaire liée à la DMLAn dans les 9 mois précédant la sélection et ont reçu 3 doses ou plus d’agents anti-VEGF par voie intravitréenne dans l’œil étudié au cours des 6 mois précédant la sélection. Lors de la visite de sélection, les patients ont reçu une injection intravitréenne supplémentaire de 0,5 mg de ranibizumab s’ils n’ont reçu que 3 doses d’agents anti-VEGF par voie intravitréenne au cours des 6 derniers mois et/ou si le dernier traitement reçu avant la sélection n’était pas de 0,5 mg de ranibizumab. Chaque patient a présenté une réponse confirmée aux agents anti-VEGF par voie intravitréenne définie comme : une réduction globale de l’activité de la DMLAn détectée par tomographie par cohérence optique en domaine spectral (SD-OCT) et une vision stabilisée ou améliorée.
Les patients ont été randomisés selon un ratio 3:2 pour recevoir une administration continue de Susvimo via l’implant toutes les 24 semaines ou des injections intravitréennes de 0,5 mg de ranibizumab toutes les 4 semaines. Pour les patients randomisés dans le bras Susvimo, un traitement supplémentaire par injections intravitréennes de 0,5 mg de ranibizumab était possible aux semaines 16, 20, 40, 44, 64, 68, 88 et 92 si l’un des critères suivants était rempli et en raison de l’activité de la DMLAn : une perte de 15 lettres selon l’étude ETDRS (Early Treatment Diabetic Retinopathy Study, étude sur le traitement précoce de la rétinopathie diabétique) par rapport à la MAVC la plus élevée enregistrée au cours de l’étude, une augmentation de 150 microns de l’épaisseur du sous-champ central (ESCC) la plus faible dans l’étude, ou une perte de 10 lettres de la MAVC la plus élevée associée à une augmentation de 100 microns de la valeur d’ESCC la plus faible.
Les données démographiques à l’inclusion étaient généralement équilibrées entre les groupes de traitement ; 43 patients sur 415 (10,4 %) avaient moins de 65 ans et l’âge moyen [ET] était de 75 [7,91] ans. La majorité des patients étaient des femmes (59 %). Le score moyen de MAVC [ET] à l’inclusion était de 74,8 [10,4] lettres.
Avant le traitement à l’étude, une médiane de 4 doses d’agents anti-VEGF par voie intravitréenne avait été administrée dans l’œil étudié des patients des bras Susvimo et ranibizumab par voie intravitréenne. La variation moyenne [ET] de l’acuité visuelle dans l’œil étudié entre le diagnostic de DMLAn et l’inclusion était de 11,3 [13,8] lettres. Parmi les patients évalués pour un traitement supplémentaire dans le bras Susvimo, 98,4 %, 94,6 %, 94,8 % et 94,7 % n’ont pas reçu de traitement supplémentaire au cours des premier, deuxième, troisième et quatrième intervalles de traitement, respectivement. Sur les quatre intervalles de traitement, 31 patients sur 246 (12,6 %) ont reçu au moins un traitement supplémentaire et 215 patients sur 246 (87,4 %) n’ont pas reçu de traitement supplémentaire. Sur ces 31 patients, 18 (58,1 %) ont reçu un seul traitement supplémentaire.
Le critère principal d’efficacité, à savoir la variation du score de la MAVC par rapport à l’inclusion, calculée en moyenne sur les semaines 36 et 40, a démontré que Susvimo était équivalent aux injections intravitréennes de ranibizumab administrées toutes les 4 semaines. Les résultats détaillés d’efficacité sont présentés dans le Tableau 3 et la Figure 1.
Tableau 3 Résultats de l’acuité visuelle dans l’étude ARCHWAY
| Mesure des résultats* | Susvimo 100 mg/mL n = 248 | Injection intravitréenne de 0,5 mg de ranibizumab n = 167 | Différence (IC à 95 %) |
Variation moyenne ajustée du score moyen de la MAVC aux semaines 36 et 40 par rapport à l’inclusion | 0,2 | 0,5 | -0,3 (-1,7 ; 1,1) |
Variation moyenne ajustée du score moyen de la MAVC aux semaines 44 et 48 par rapport à l’inclusion | 0,0 | 0,2 | -0,2 (-1,8 ; 1,3) |
Variation moyenne ajustée du score moyen de la MAVC aux semaines 88 et 92 par rapport à l’inclusion | -1,1 | -0,5 | -0,6 (-2,5 ; 1,3) |
Proportion ajustée de patients avec un score de la MAVC de 69 lettres (équivalent Snellen approximatif 20/40) ou mieux en moyenne aux semaines 36 et 40 | 80,7 % | 82,1 % | -1,4 % (-7,3 % ; 4,5 %) |
| Proportion ajustée de patients qui perdent moins de 10 lettres du score moyen de la MAVC aux semaines 36 et 40 par rapport à l’inclusion | 95,1 % | 95,1 % | 0,0 % (-4,2 % ; 4,3 %) |
MAVC = meilleure acuité visuelle corrigée.
* MAVC mesurée par le score de lettres ETDRS.
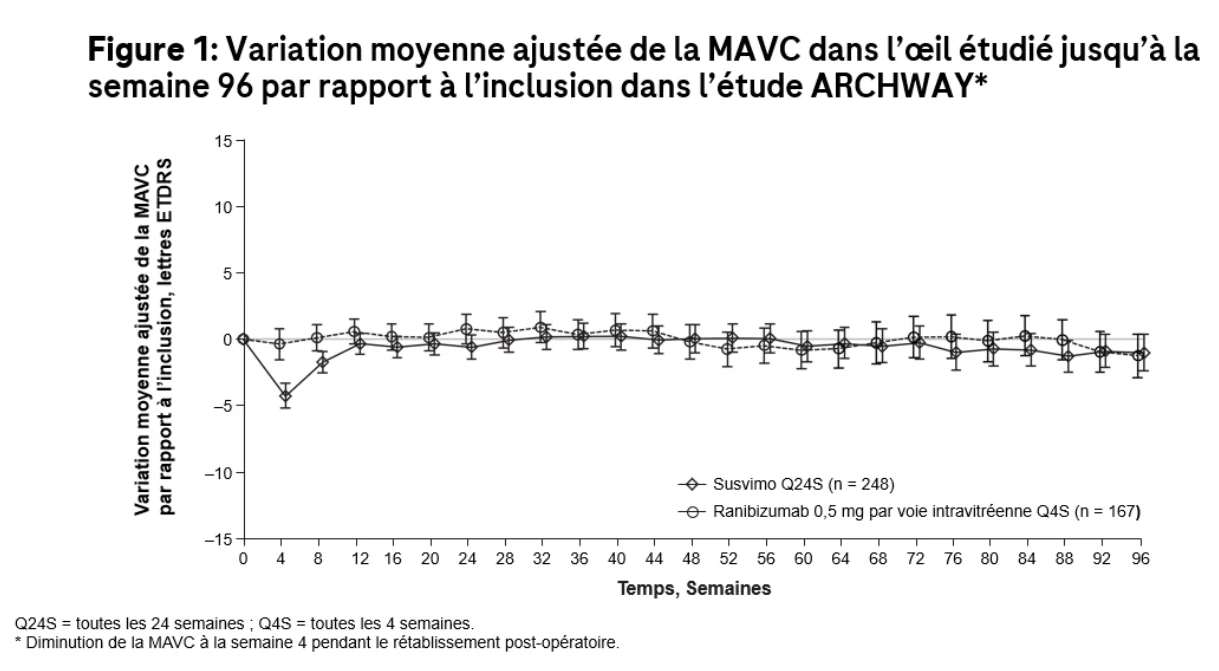
Des résultats cohérents ont été observés dans les analyses de sous-groupes de patients pour la variation moyenne du score de la MAVC aux semaines 36 et 40 par rapport à l’inclusion (âge, sexe, nombre d’injections intravitréennes antérieures d’anti-VEGF et score de MAVC à l’inclusion) et l’épaisseur au point central (EPC) à la semaine 36 (âge et sexe).
Une fuite de sang et de liquide provenant de la NVC peut provoquer un épaississement ou un œdème de la rétine et/ou une hémorragie intrarétinienne/sous-rétinienne, entraînant une perte de la vision. Le paramètre anatomique EPC [mesuré à partir de la membrane limitante interne (MLI) à l’épithélium pigmentaire rétinien] a été évalué. À la semaine 36, une variation moyenne ajustée similaire de l’EPC a été observée entre les patients du bras Susvimo et ceux du bras ranibizumab en intravitréen (5,4 microns contre 2,6 microns, respectivement). Cela correspondait à une différence des moyennes ajustées de 2,8 microns (IC à 95 % : -6,2, 11,8) entre les bras.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Susvimo dans tous les sous-groupes de la population pédiatrique dans l’indication de DMLAn (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Susvimo administré par l’intermédiaire de l’implant Contivue permet une administration continue de ranibizumab dans le vitré, la libération de ranibizumab diminuant avec le temps à mesure que la concentration dans l’implant diminue. Les concentrations sériques et dans l’humeur aqueuse de ranibizumab observées avec Susvimo sont maintenues en dessous des concentrations maximales et au-dessus des concentrations minimales obtenues lors d’injection intravitréenne mensuelle avec 0,5 mg de ranibizumab.
Dans l’essai clinique ARCHWAY, la concentration sérique maximale (Cmax) moyenne (± ET) de ranibizumab était de 0,48 (± 0,17) ng/mL et le délai médian (plage) jusqu’à la concentration sérique maximale (Tmax) était de 26 (1 – 89) jours après l’insertion de l’implant. Après les procédures de remplissage initial et de recharge-échange avec Susvimo chez les patients atteints de DMLAn, les concentrations sériques maximales de ranibizumab étaient inférieures de 50 % à la concentration de ranibizumab nécessaire pour inhiber l’activité biologique du VEGF.
Distribution
Le ranibizumab est distribué du vitré à l’humeur aqueuse et au sérum. D’après l’analyse pharmacocinétique de population, les concentrations de ranibizumab dans l’humeur aqueuse diminuent avec une demi-vie d’environ 15 semaines et les concentrations sériques de ranibizumab diminuent avec une demi-vie d’environ 29 semaines. Le ranibizumab ne s’est pas accumulé dans le sérum lorsqu’il a été administré avec des procédures de recharge-échange toutes les 24 semaines.
Biotransformation et élimination
Le métabolisme de Susvimo n’a pas été directement étudié. Susvimo est un fragment d’anticorps monoclonal. Les anticorps sont principalement éliminés par catabolisme.
Populations particulières
Patients âgés
Dans l’analyse pharmacocinétique de population des patients atteints de DMLAn traités avec Susvimo, l’âge des patients était compris entre 50 et 92 ans. L’âge n’a pas eu d’effet significatif sur la pharmacocinétique de Susvimo.
Insuffisance rénale
Aucune étude formelle n’a été menée pour examiner la pharmacocinétique de Susvimo chez les patients atteints d’insuffisance rénale. Dans une analyse pharmacocinétique de population de patients atteints de DMLAn traités avec Susvimo, 73 % (266 sur 364) présentaient une atteinte de la fonction rénale [44 % d’intensité légère (ClCr 60 à < 90 mL/min), 27 % d’intensité modérée (ClCr 30 à < 60 mL/min) et 2 % d’intensité sévère (ClCr < 30 mL/min)]. Cette analyse a montré que la clairance systémique du ranibizumab était légèrement inférieure chez les patients présentant une atteinte de la fonction rénale, mais n’était pas cliniquement significative.
Insuffisance hépatique
Aucune étude formelle n’a été menée pour examiner la pharmacocinétique de Susvimo chez les patients atteints d’insuffisance hépatique. Cependant, l’exposition systémique à Susvimo est faible, ses concentrations restant inférieures de 50 % à la concentration de ranibizumab nécessaire pour inhiber l’activité biologique du VEGF (11-27 ng/mL). Ainsi, aucun ajustement posologique n’est jugé nécessaire dans cette population (voir rubrique 4.2).
5.3 Données de sécurité préclinique
Les données non cliniques issues de l’injection intravitréenne chez le singe cynomolgus ou de l’administration continue via l’implant oculaire chez le cochon nain, n’ont pas révélé de risque particulier pour l’homme. Les effets oculaires observés (inflammation, cataracte, fibrose, décollement de la rétine, traction du nerf optique, gonflement et déplacement vers le bas des noyaux des photorécepteurs) ont été attribués à des réponses immunitaires spécifiques à l’espèce à la protéine hétérologue (mises en évidence par des anticorps systémiques anti-ranibizumab) et ne sont pas considérés comme pertinents pour une utilisation clinique.
Carcinogénicité et génotoxicité
Aucune étude n’a été réalisée pour établir le potentiel cancérogène ou mutagène de Susvimo.
Altération de la fertilité
Aucune étude de fécondité chez l’animal n’a été menée afin d’évaluer l’effet du ranibizumab.
Bien qu’aucun effet sur les tissus reproducteurs n’ait été observé dans les études à doses répétées chez le singe avec le ranibizumab par voie intravitréenne, l’inhibition du VEGF dans les tissus reproducteurs féminins humains pourrait potentiellement altérer la fertilité.
Toxicité pour la reproduction
Aucune étude de toxicité sur la reproduction et le développement n’a été menée avec Susvimo (ranibizumab administré via l’implant Contivue).
Chez des singes gravides traités par ranibizumab par voie intravitréenne tout au long de la période d’organogenèse, des anomalies squelettiques incluant une ossification incomplète et/ou irrégulière des os du crâne, de la colonne vertébrale, des membres postérieurs et des côtes surnuméraires raccourcies ont été observées avec une faible incidence chez les fœtus d’animaux traités avec des doses entraînant des taux sériques résiduels de ranibizumab jusqu’à 18 fois plus élevés que les taux de Cmax observés chez l’humain après traitement d’un seul œil avec Susvimo. Cependant, en raison de son mécanisme d’action, Susvimo doit être considéré comme potentiellement tératogène et embryo-fœtotoxique (voir rubrique 4.6).
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Chlorhydrate d’histidine
Polysorbate 20 (E 432)
Saccharose
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
3 ans.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Conserver le flacon dans l’emballage extérieur à l’abri de la lumière.
Avant utilisation, le flacon non ouvert peut être conservé à une température comprise entre 9 °C et 30 °C pendant une durée maximale de 24 heures.
6.5 Nature et contenu de l’emballage extérieur
Flacon de 2 mL en verre borosilicaté de type I avec capuchon en caoutchouc laminé en fluororésine et sceau en aluminium avec capsule amovible en plastique.
Chaque boîte contient un flacon.
6.6 Précautions particulières d’élimination et manipulation
Consulter et se reporter aux instructions appropriées relatives aux procédures de remplissage initial et d’implantation, de recharge-échange et de retrait de l’implant fournies par le fabricant du dispositif avant de procéder au remplissage, à l’implantation, à la recharge ou au retrait de l’implant Contivue.
La solution doit être inspectée visuellement pour vérifier l’absence de particules ou de décoloration avant l’administration. Susvimo est une solution limpide à légèrement opalescente, incolore à légèrement brunâtre. Ne pas utiliser le médicament s’il présente des particules, un aspect trouble ou une décoloration.
Ne pas secouer la solution.
Procédure de remplissage initial et d’implantation
Dispositifs nécessaires à l’administration :
Aiguille de transfert (19 gauge,1 1½ pouce) (non incluse)
Seringue Luer Lock (1 mL, embout Luer Lock) (non incluse)
Aiguille de remplissage initial Contivue
Implant Contivue avec dispositif d’insertion
En utilisant une technique aseptique, remplir l’implant avec 0,02 mL de solution injectable de Susvimo (ranibizumab) immédiatement avant l’insertion de l’implant dans l’œil du patient. Les instructions suivantes doivent être respectées pour préparer la seringue :
- 1. Transférer la dose du flacon dans la seringue
Fixer l'aiguille de transfert sur la seringue Luer Lock, retirer le capuchon de l'aiguille, puis utilisez-la pour prélever la totalité du contenu du flacon de Susvimo dans la seringue.
- 2. Éliminer l'air de la seringue
En tenant la seringue avec l'aiguille pointée vers le haut, tapoter délicatement la seringue avec votre doigt jusqu'à ce que les bulles remontent à la surface. Pousser lentement le piston jusqu'à ce que tout l'air soit expulsé de la seringue et de l'aiguille, en préservant autant de solution médicamenteuse de Susvimo que possible afin de remplir complètement l'implant. Retirer l'aiguille de transfert et éliminez-la de manière appropriée.
- 3. Fixer l'aiguille de remplissage initial (capuchon bleu)
Fixer l'aiguille de remplissage initial sur la seringue Luer Lock et retirer le capuchon de l'aiguille. Éliminer l'air de la seringue comme décrit à l'étape 2 ci-dessus, en veillant à ce qu'une goutte de solution médicamenteuse de Susvimo soit visible à la pointe de l'aiguille lorsque vous poussez le piston.
- 4. Inspecter la seringue pour vérifier l'absence de bulles d'air
Inspecter la seringue et l'embase de l'aiguille pour vous assurer qu'aucune bulle d'air n'est présente. Si des bulles d'air persistent, continuer à éliminer l'air de la seringue, comme décrit précédemment, puis inspectez-la de nouveau.
La seringue est désormais prête à être insérée dans le dispositif d'outil d'insertion pour remplir l'implant de solution médicamenteuse de Susvimo. Utiliser la seringue dans les 15 minutes suivant l'élimination complète de l'air afin d'éviter que la solution médicamenteuse de Susvimo ne sèche dans l'aiguille et ne bloque l'écoulement du liquide.
Une fois l’implant rempli, ne pas replacer le capuchon sur l’aiguille de remplissage initial et ne pas la détacher de la seringue. Éliminer la seringue usagée avec l’aiguille de remplissage initial dans un conteneur pour objets pointus et tranchants ou conformément aux exigences locales.
Procédure de recharge-échange de l’implant
Dispositifs nécessaires pour l’administration :
Aiguille de transfert (19 gauge, 1½ pouce) (non incluse)
Seringue Luer Lock (1 mL, embout Luer Lock) (non incluse)
Aiguille de recharge Contivue
Le contenu de l’implant sera extrait simultanément au fur et à mesure que l’implant est rempli avec 0,02 mL de solution injectable de remplacement de Susvimo (ranibizumab), en utilisant une technique aseptique.
Les instructions suivantes doivent être respectées pour préparer la seringue :
- 1. Transférer la dose du flacon dans la seringue
Fixer l'aiguille de transfert sur la seringue Luer Lock, retirer le capuchon de l'aiguille, puis utilisez-la pour prélever la totalité du contenu du flacon de Susvimo dans la seringue.
- 2. Éliminer l'air de la seringue
En tenant la seringue avec l'aiguille pointée vers le haut, tapoter délicatement la seringue avec votre doigt jusqu'à ce que les bulles remontent à la surface. Pousser lentement le piston jusqu'à ce que tout l'air soit expulsé de la seringue et de l'aiguille, en préservant autant de solution médicamenteuse de Susvimo que possible afin de remplir complètement l'implant. Retirer l'aiguille de transfert et éliminez-la de manière appropriée.
- 3. Fixer l'aiguille de recharge (capuchon transparent)
Fixer l'aiguille de recharge sur la seringue Luer Lock et retirer le capuchon de l'aiguille.
- 4. Éliminer l'air de la seringue et ajuster la dose
Éliminer l'air de la seringue, comme décrit à l'étape 2 ci-dessus. Pousser lentement le piston jusqu'à ce que tout l'air soit expulsé de la seringue et de l'aiguille et que la dose de solution médicamenteuse de Susvimo dans la seringue soit ajustée à 0,1 mL.
- 5. Inspecter la seringue pour vérifier l'absence de bulles d'air
Inspecter la seringue et l'embase de l'aiguille pour vous assurer qu'aucune bulle d'air n'est présente.
La seringue est désormais prête pour la procédure de recharge-échange de l’implant. Utiliser la seringue dans les 15 minutes suivant l'élimination complète de l'air afin d'éviter que la solution médicamenteuse de Susvimo ne sèche dans l'aiguille et ne bloque l'écoulement du liquide.
Une fois le contenu de l’implant échangé, ne pas replacer le capuchon sur l’aiguille de recharge et ne pas la détacher de la seringue. Éliminer la seringue usagée avec l’aiguille de recharge dans un conteneur pour objets pointus et tranchants ou conformément aux exigences locales.
Le contenu du flacon et les aiguilles de remplissage initial et de recharge sont fournis stériles et à usage unique. Ne pas retraiter, restériliser ou réutiliser aucun composant. N’utiliser aucun composant endommagé, cassé ou dont la stérilité a été compromise.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/26/2058/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation :
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu