


Résumé des caractéristiques - Lyvdelzi
1. DÉNOMINATION DU MÉDICAMENT
Lyvdelzi 10 mg gélules
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque gélule contient du séladelpar lysine dihydraté, équivalant à 10 mg de séladelpar.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Gélules.
Gélules de taille 1 (26,1 mm x 9,4 mm) avec une tête bleu foncé opaque et un corps gris clair opaque, portant l’inscription « CBAY » en encre blanche sur la tête et « 10 » en encre noire sur le corps.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Lyvdelzi est indiqué dans le traitement de la cholangite biliaire primitive (CBP) en association avec l’acide ursodésoxycholique (AUDC) chez les adultes présentant une réponse inadéquate à l’AUDC seul, ou en monothérapie chez les patients qui ne tolèrent pas l’AUDC.
4.2 Posologie et mode d’administration
Posologie
La posologie recommandée de séladelpar est de 10 mg une fois par jour.
Dose oubliée
En cas d’oubli de dose de séladelpar, le patient doit prendre la dose suivante comme prévu. Ne pas prendre de double dose pour compenser la dose oubliée.
Populations particulières
Personnes âgées
Il existe des données limitées chez les personnes âgées. Aucun ajustement posologique n’est nécessaire chez les patients âgés (voir rubrique 5.2).
Insuffisance rénale
Aucun ajustement posologique du séladelpar n’est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère (voir rubrique 5.2).
Les patients présentant une insuffisance rénale terminale sous dialyse n’ont pas été étudiés. Aucune recommandation sur la posologie ne peut être donnée pour ce groupe.
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients atteints de CBP présentant une insuffisance hépatique légère (Child-Pugh A).
La sécurité et l’efficacité du séladelpar chez les patients atteints de CBP présentant une insuffisance hépatique modérée (Child-Pugh B) ou sévère (Child-Pugh C) n’ont pas été établies.
Envisager l’arrêt du séladelpar si le patient progresse vers une insuffisance hépatique modérée. Son utilisation n’est pas recommandée chez les patients présentant une insuffisance hépatique sévère (voir rubriques 4.4 et 5.2).
Population pédiatrique
Il n'existe pas d’utilisation pertinente du séladelpar dans la population pédiatrique dans le traitement de la CBP.
Mode d’administration
Voie orale. Les gélules peuvent être prises avec ou sans nourriture.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Anomalies du bilan hépatique
Des augmentations dose-dépendantes des transaminases sériques (aspartate aminotransférase [ASAT] et alanine aminotransférase [ALAT]) ont été observées chez des patients recevant des doses plus élevées de séladelpar (voir rubrique 4.9). Effectuer une évaluation clinique et biologique à l’instauration du traitement par séladelpar, puis surveiller conformément à la pratique clinique habituelle. Si les résultats biochimiques hépatiques s’aggravent et/ou un dysfonctionnement hépatique est observé, envisager une interruption temporaire du traitement par séladelpar. Envisager l’arrêt définitif du traitement en cas de nouvelle aggravation des résultats des tests hépatiques consécutive à la reprise du séladelpar.
Obstruction biliaire
Éviter l’utilisation du séladelpar chez les patients présentant une obstruction biliaire complète. En cas de suspicion d’obstruction biliaire, interrompre le séladelpar et traiter selon les recommandations cliniques.
Administration concomitante d’autres médicaments
L’administration concomitante du probénécide et du séladelpar n’est pas recommandée (voir rubrique 4.5).
Excipients
Ce médicament contient moins de 1 mmol (23 mg) de sodium par gélule, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Effet des autres médicaments sur le séladelpar
Probénécide
L’administration concomitante du séladelpar et du probénécide (un inhibiteur de l’OAT1, de l’OAT3 et de l’OATP1B1) n’est pas recommandée (voir rubrique 4.4).
Dans une étude clinique spécifique sur les interactions médicamenteuses, l’aire sous la courbe de zéro à l'infini (ASC0-inf) du séladelpar a été multipliée par 2 et la concentration sérique maximale (Cmax) par 4,69 après l’administration concomitante d’une dose unique de 10 mg de séladelpar et de 500 mg de probénécide chez des sujets sains.
Inhibiteurs des transporteurs de médicaments
L’administration concomitante du séladelpar et d’inhibiteurs cliniques doubles ou multiples des transporteurs de médicaments, notamment BCRP, OATP1B1, OATP1B3 et OAT3 (par exemple, la ciclosporine), peut entraîner une augmentation de l’exposition au séladelpar. Lorsque le séladelpar est co-administré avec des inhibiteurs cliniques doubles ou multiples des transporteurs de médicaments, notamment BCRP, OATP1B1, OATP1B3 et OAT3, les patients doivent faire l'objet d'une surveillance étroite pour déceler les effets indésirables.
Dans une étude clinique dédiée aux interactions médicamenteuses, l’ASC0-inf du séladelpar a été multipliée par 2,1 et la Cmax par 2,9 après l’administration concomitante d’une dose unique de 10 mg de séladelpar et de 600 mg de ciclosporine (un inhibiteur de la BCRP, de l’OATP1B1, de l’OATP1B3 et du CYP3A4) chez des sujets sains.
Inhibiteurs de CYP2C9 et CYP3A4
Le séladelpar est principalement métabolisé in vitro par le CYP2C9 et, dans une moindre mesure, par le CYP2C8 et le CYP3A4. L’administration concomitante du séladelpar et de médicaments qui sont de puissants inhibiteurs du CYP2C9, ou des inhibiteurs doubles modérés du CYP2C9 associés à des inhibiteurs modérés à puissants du CYP3A4, peut entraîner une augmentation de l’exposition au séladelpar. Lorsque le séladelpar est co-administré avec des médicaments qui sont de puissants inhibiteurs du CYP2C9 ou des inhibiteurs doubles modérés du CYP2C9 et modérés à puissants du CYP3A4 (par exemple, le fluconazole, la mifépristone), les patients doivent faire l'objet d'une surveillance étroite pour déceler les effets indésirables.
Dans une étude clinique dédiée aux interactions médicamenteuses, l’ASC0inf du séladelpar a été multipliée par 2,4 fois et la Cmax par 1,4 après l’administration concomitante d’une dose unique de 10 mg de séladelpar et de 400 mg de fluconazole (inhibiteur modéré du CYP2C9 et du CYP3A4) chez des sujets sains.
Inducteurs de CYP2C9 et inducteurs puissants de CYP3A4
L’administration concomitante du séladelpar et d’inducteurs du CYP2C9 et d’inducteurs puissants du CYP3A4 (p. ex. la rifampicine, un inducteur puissant du CYP3A4 et modéré du CYP2C9) peut réduire l’exposition au séladelpar. En cas d’administration concomitante du séladelpar et de médicaments inducteurs du CYP2C9 ou d’inducteurs puissants du CYP3A4, une surveillance étroite des patients doit être réalisée pour détecter une éventuelle diminution de l’efficacité.
L’ASC0-inf du séladelpar a diminué d’environ 44 % et la Cmax d’environ 24 % après l’administration d’une dose unique de 10 mg de séladelpar chez des sujets sains ayant reçu 300 mg de carbamazépine deux fois par jour. La dose de carbamazépine (un inducteur puissant du CYP3A et faible du CYP2C9) a été administrée avec une augmentation progressive de la dose, de 100 mg à 300 mg, sur une période de 7 jours.
Résines chélatrices des acides biliaires
Les résines chélatrices des acides biliaires, telles que la cholestyramine, le colestipol ou le colesevelam, peuvent réduire l’absorption d’autres médicaments administrés concomitamment. Les patients doivent prendre le séladelpar au moins 4 heures avant ou 4 heures après la prise d’une résine chélatrice des acides biliaires.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données ou il existe des données limitées (moins de 300 grossesses) sur l’utilisation du séladelpar chez la femme enceinte.
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la reproduction à des niveaux d’exposition cliniquement pertinents (voir rubrique 5.3).
Par mesure de précaution, il est préférable d’éviter l’utilisation du séladelpar pendant la grossesse.
Allaitement
On ne sait pas si le séladelpar ou ses métabolites sont excrétés dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement par séladelpar en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Il n’existe pas de données cliniques sur l’effet du séladelpar sur la fertilité chez l’être humain.
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets directs ou indirects sur la fertilité ou la capacité de reproduction.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le séladelpar n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
D’après les données des essais cliniques, les effets indésirables les plus fréquemment rapportés étaient : douleur abdominale (11,1 %), céphalée (7,2 %), nausée (6,5 %) et distension abdominale (3,9 %). Ces effets indésirables étaient non graves et n’ont pas entraîné l’arrêt du séladelpar.
Tableau récapitulatif des effets indésirables
Les fréquences des effets indésirables présentées dans le tableau ci-dessous sont basées sur les données regroupées des études RESPONSE et ENHANCE, sauf indication contraire.
Les fréquences sont définies selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 1: Effets indésirables rapportés dans les essais cliniques chez les patients traités par séladelpar
| Classe de systèmes d’organes | Très fréquent | Fréquent |
| Affections du système nerveux | Céphalée | |
| Affections gastro-intestinales | Douleur abdominalea | Nausée Distension abdominale |
a Inclut douleur abdominale, douleur abdominale haute, douleur abdominale basse et gêne abdominale.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Les patients atteints de CBP ayant reçu une dose de séladelpar 5 fois supérieure ou 20 fois supérieure à la dose recommandée ont présenté une augmentation des transaminases hépatiques, des douleurs musculaires et/ou une élévation de la créatine phosphokinase, qui se sont résolues après l’arrêt du séladelpar. Des augmentations dose-dépendantes de la créatinine sérique ont également été observées.
Il n’existe pas de traitement spécifique en cas de surdosage avec séladelpar. Des soins de support généraux du patient sont indiqués, si appropriés. Si cela est indiqué, l’élimination du médicament non absorbé peut être obtenue par vomissement ou lavage gastrique ; les précautions habituelles doivent être prises pour maintenir les voies respiratoires ouvertes. Étant donné que le séladelpar est fortement lié aux protéines plasmatiques, l’hémodialyse ne doit pas être envisagée.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Thérapeutique hépatique et biliaire, autres médicaments pour la thérapeutique biliaire.. Code ATC : A05AX07
Mécanisme d’action
Le séladelpar est un agoniste du récepteur activé par les proliférateurs de peroxysomes delta (PPARδ), également appelé delpar. Le PPARδ est un récepteur nucléaire exprimé dans le foie et d’autres tissus. L’activation du PPARδ réduit la synthèse des acides biliaires dans le foie via la régulation négative dépendante du facteur de croissance des fibroblastes 21 (FGF21) du CYP7A1, l’enzyme clé de la synthèse des acides biliaires à partir du cholestérol, et en diminuant la synthèse et l’absorption du cholestérol. Ces actions entraînent une exposition hépatique réduite aux acides biliaires et une diminution des concentrations d’acides biliaires circulants.
Effets pharmacodynamiques
Dans les études cliniques, une réduction des phosphatases alcalines (PAL) observée au bout d'une semaine, a continué à décroître jusqu’au mois 3 et s'est maintenue jusqu’au mois 24.
Dans l’étude RESPONSE, le traitement par séladelpar a entraîné une diminution de l’interleukine-31 (IL-31), après 6 et 12 mois de traitement respectivement, chez les patients présentant un prurit modéré à sévère.
Efficacité et sécurité cliniques
L’efficacité du séladelpar a été évaluée chez des patients atteints de CBP lors d’un essai randomisé, en double aveugle, contrôlé contre placebo et d’une durée de 12 mois (étude RESPONSE). Les patients ont été inclus dans l’étude si leurs PAL étaient supérieures ou égales à 1,67 fois la limite supérieure de la normale (LSN) et si la bilirubine totale était inférieure ou égale à 2 fois la LSN. Les patients atteints d’autres maladies chroniques du foie, présentant une décompensation hépatique cliniquement significative, incluant une hypertension portale avec complications, ou une cirrhose avec complications (par exemple, un score de MELD [Model for End Stage Liver Disease] ≥ 12, des varices oesophagiennesconnues, des antécédents d’hémorragies variqueuses, des antécédents de syndrome hépatorénal) ont été exclus de l’étude. Une période de pré-inclusion de 14 jours avant la randomisation a été mise en place afin d’évaluer l’intensité des démangeaisons à l’inclusion, mesurée à l’aide de l’échelle d’évaluation numérique du prurit (NRS du prurit) sur 24 heures rapportée quotidiennement par le patient (allant de 0 « aucune démangeaison » à 10 « la pire démangeaison imaginable »).
Les patients ont été randomisés (2:1) pour recevoir soit du séladelpar (n = 128) à 10 mg une fois par jour, soit un placebo (n = 65) pendant 12 mois. Le séladelpar ou le placebo ont été administrés en association avec l’AUDC chez 181 patients (94 %) pendant l'essai ou en monothérapie chez 12 patients (6 %) qui ne toléraient pas l’AUDC.
Les deux groupes de traitement étaient globalement comparables en termes de données démographiques et de caractéristiques de la maladie à l’inclusion. Parmi les 193 patients randomisés, l’âge moyen était de 56,7 ans (intervalle : 28 à 75 ans) ; 41 patients (21 %) avaient 65 ans ou plus ; 183 (95 %) étaient des femmes ; 170 (88 %) étaient caucasiens, 11 (6 %) asiatiques, 4 (2 %) noirs ou afro-américains, et 6 (3 %) amérindiens ou autochtones de l’Alaska. Au total, 56 patients (29 %) ont été identifiés comme d'origine hispanique ou latino-américaine.
La concentration moyenne de PAL à l’inclusion était de 314,3 U/L, soit 2,7 fois la LSN. La concentration moyenne de bilirubine totale à l’inclusion était de 0,758 mg/dL et était inférieure ou égale à la LSN chez 87 % des patients inclus. À l’inclusion, les patients de la population étudiée présentaient les élévations suivantes des paramètres biochimiques hépatiques : l’alanine aminotransférase (ALAT) à 1,2 fois la LSN, l’aspartate aminotransférase (ASAT) à 1,2 fois la LSN et la gamma-glutamyl transférase (GGT) à 1,7 fois la LSN. Le score moyen (ET) du NRS du prurit à l’inclusion était de 3,0 (2,85). Parmi les patients inclus, 49 patients (38 %, score moyen NRS 6,1) du groupe séladelpar 10 mg et 23 patients (35 %, score moyen NRS 6,6) du groupe placebo présentaient un prurit modéré à sévère (score NRS ≥ 4) à l’inclusion (score NRS moyen à l’inclusion : 6,3).
Une cirrhose (Child-Pugh A) était présente à l’inclusion chez 18 patients (14 %) du groupe séladelpar 10 mg et chez 9 patients (14 %) du groupe placebo.
Dans l’étude RESPONSE, le critère d’évaluation principal était une analyse des répondeurs au mois 12, dans laquelle la réponse était définie par un critère composite composé de trois paramètres: PAL inférieures à 1,67 fois la LSN, bilirubine totale ≤ LSN, et diminution d’au moins 15 % des PAL. La LSN des PAL était définie à 116 U/L pour les femmes et les hommes. La LSN pour la bilirubine totale était définie à 1,1 mg/dL pour les femmes et les hommes. La normalisation des PAL était définie par des PAL ≤ 1,0 fois la LSN. L’amélioration du prurit était évaluée par la variation par rapport à l’inclusion du score moyen hebdomadaire du score NRS prurit au mois 6 chez les patients ayant un score NRS ≥ 4 à l’inclusion.
Les résultats du critère d’évaluation principal composite et de la normalisation des PAL sont présentés dans le Tableau 2.
Tableau 2: Étude RESPONSE: Critère d’évaluation biochimique composite et normalisation des PAL avec le séladelpar, avec ou sans AUDCa
Séladelpar 10 mg (N = 128) | Placebo (N = 65) | Différence entre les traitements % (IC a 95 %)e | |
| Critère d’évaluation principal composite au mois 12b | |||
| Taux de répondeurs, (%)c [IC à 95 %] | 62 [53 ; 70] | 20 [10 ; 30] | 42 (28 ; 53) |
| Composantes du critère d’évaluation principal | |||
| PAL inférieures à 1,67 fois la LSN, (%) | 66 | 26 | 39 (25 ; 52) |
| Diminution des PAL d’au moins 15 %, (%) | 84 | 32 | 51 (37 ; 63) |
| Bilirubine totale inférieure ou égale à la LSNd, (%) | 81 | 77 | 4 (-7 ; 17) |
| Normalisation des PAL | |||
| Normalisation des PAL au mois 12, ≤ 1,0 × LSN (%)c [IC à 95 %] | 25 [18 ; 33] | 0 [0 ; 0] | 25 (18 ; 33) |
N = nombre
IC = intervalle de confiance
a Dans l’étude, 12 patients (6 %) étaient intolérants à l’AUDC et ont commencé le traitement en monothérapie : 8 patients
(6 %) dans le groupe séladelpar 10 mg et 4 patients (6 %) dans le groupe placebo.
b Pourcentage de patients obtenant une réponse, définie par une valeur des PAL inférieure à 1,67 fois la LSN, une diminution des PAL d’au moins 15 % et une bilirubine totale inférieure ou égale à la LSN. Les patients dont les données étaient manquantes ont été considérés comme n’ayant pas obtenu de réponse.
c p < 0,0001 pour le séladelpar 10 mg par rapport au placebo. La valeur de p a été obtenue à l’aide du test de
Cochran-Mantel-Haenszel stratifié selon la concentration de phosphatases alcalines (PAL) à l’inclusion < 350 U/L ou ≥ 350 U/L, et selon le score à l’inclusion du NRS prurit < 4 ou ≥ 4.
d La valeur moyenne de bilirubine totale à l’inclusion était de 0,758 mg/dL et était inférieure ou égale à la LSN chez 87 % des patients inclus.
e Des intervalles de confiance (IC) à 95 % selon la méthode de Miettinen et Nurminen non stratifiée sont fournis.
Phosphatases alcalines (PAL)
La Figure 1 montre les réductions moyennes des PAL chez les patients traités par séladelpar par rapport au placebo. Des réductions ont été observées au mois 1, se sont poursuivies jusqu’au mois 6 et ont été maintenues jusqu’au mois 12.
Figure 1: Variation des PAL par rapport à l’inclusion sur 12 mois dans l’étude RESPONSE, selon le groupe de traitement avec ou sans AUDCa
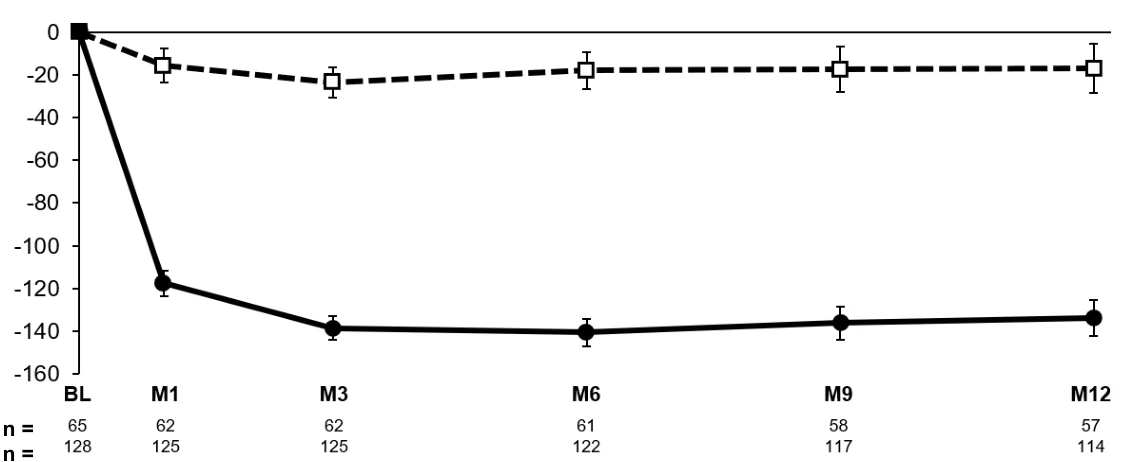
 Placebo (N = 65) Séladelpar 10 mg (N = 128)
a Dans l’étude, 12 patients (6 %) étaient intolérants à l’AUDC et ont commencé le traitement en monothérapie: 8 patients
(6 %) dans le groupe séladelpar 10 mg et 4 patients (6 %) dans le groupe placebo.
Parmi le sous-groupe de patients avec des PAL < 350 U/L (< environ 3 fois la LSN) à l’inclusion,
Placebo n =
10 mg n =
76 % (71/93) et 23 % (11/47) des patients ont obtenu une réponse au mois 12 dans les groupes séladelpar 10 mg et placebo, respectivement. Pour les patients avec des PAL ≥ 350 U/L à l’inclusion, 23 % (8/35) et 11 % (2/18) des patients ont obtenu une réponse au mois 12 dans les groupes séladelpar 10 mg et placebo, respectivement.
Paramètres lipidiques
La différence entre les moyennes des MC par rapport au placebo en pourcentage de variation par rapport à l’inclusion pour le cholestérol total, le LDL-C et les triglycérides était respectivement de -4,4 mg/dL (IC à 95 % : -8,5 ; -0,3), -9,0 mg/dL (IC à 95 % : -15,0 ; -2,9) et -15,1 mg/dL (IC à 95 % : -22,1 ; -8,1) au mois 12. Le cholestérol à lipoprotéines de haute densité (HDL-C) est resté stable sous traitement par séladelpar.
Prurit
Le séladelpar a significativement réduit le prurit par rapport au placebo au mois 6 chez les patients ayant un score moyen de prurit ≥ 4 à l’inclusion, évalué par le score NRS du prurit, un critère d’évaluation secondaire clé de l’étude RESPONSE (Tableau 3). Le séladelpar a entraîné une diminution de l’intensité du prurit rapportée par les patients au mois 1, qui s’est poursuivie jusqu’au mois 6.
Tableau 3. Variation du score de prurit entre l’inclusion et le mois 6 dans l’étude RESPONSE chez les patients atteints de CBP présentant un prurit modéré à sévère à l’inclusiona
Séladelpar 10 mg (N = 49) | Placebo (N = 23) | % de différence entre les traitements (IC à 95 %) | |
| Score moyen du prurit à l’inclusion, moyenne (ET)b | 6,1 (1,4) | 6,6 (1,4) | - |
| Variation du score de prurit entre l’inclusion et le mois 6c | |||
| Moyenne (ET) | -3,2 (0,28) | -1,7 (0,41) | -1,5 (-2,5 ; -0,5)d |
a Évaluée à l’aide de l’échelle NRS du prurit, qui mesure l’intensité de la pire démangeaison quotidienne des patients sur une échelle de 11 points, avec des scores allant de 0 (« aucune démangeaison ») à 10 (« la pire démangeaison imaginable »). L’échelle NRS du prurit a été mesurée quotidiennement pendant une période de pré-inclusion d’au moins 14 jours avant la randomisation, et ce, jusqu’au mois 6. Un prurit modéré à sévère a été défini comme un score NRS de prurit ≥ 4.
b La valeur à l’inclusion correspondait à la moyenne de tous les scores quotidiens enregistrés pendant la période de pré-inclusion et le jour 1. Les scores de prurit pour chaque patient, pour les mois suivant l’inclusion, ont été calculés en faisant la moyenne des scores NRS du prurit enregistrés pendant la semaine planifiée de chaque mois. c Basée sur les moyennes des MC obtenues à partir d’un modèle à effets mixtes pour mesures répétées (MMRM) pour la variation entre l’inclusion et les mois 1 (semaine 4), 3 (semaine 12) et 6 (semaine 26), en tenant compte du score moyen de prurit à l’inclusion, de la concentration des PAL à l’inclusion (< 350 U/L ou ≥ 350 U/L), du groupe de traitement, du temps (en mois) et de l’interaction entre le traitement et le temps.
d p < 0,005 pour le séladelpar 10 mg par rapport au placebo.
L’effet du séladelpar sur le prurit a également été évalué par des mesures additionnelles de résultats rapportés par les patients (PRO) dans l’étude RESPONSE. Au mois 6, une amélioration du prurit, observée par une réduction des scores totaux du prurit sur l’échelle PBC-40 (domaine prurit) et sur l’échelle 5-D Itch (prurit), a été constaté avec le séladelpar (Tableau 4).
Tableau 4. Variation des scores totaux sur les échelles PBC-40 (domaine prurit) et 5-D Itch
(prurit) entre l’inclusion et le mois 6 dans l’étude RESPONSE chez les patients atteints de CBP présentant un prurit modéré à sévère à l’inclusion
Séladelpar 10 mg (N = 49) | Placebo (N = 23) | % de différence entre les traitements (IC à 95 %) | |
| Échelle PBC-40 (domaine prurit)a | |||
| Moyenne (ET) | -2,2 (0,38) | -0,40 (0,60) | -1,8 (-3,2 ; -0,39) |
| Échelle 5-D Itchb | |||
| Moyenne (ET) | -4,7 (0,53) | -1,3 (0,80) | -3,4 (-5,3 ; -1,5) |
a Les moyennes des MC ont été obtenues à partir d’un MMRM pour la variation entre l’inclusion et le mois 6, en tenant compte du score à l’inclusion sur l’échelle PBC-40 (domaine prurit - qualité de vie), de la concentration des PAL à l’inclusion (< 350 U/L ou ≥ 350 U/L), du groupe de traitement, du temps (en mois) et de l’interaction entre le traitement et le temps.
b Les moyennes des MC ont été obtenues à partir d’un MMRM pour la variation entre l’inclusion et le mois 6, en tenant compte du score à l’inclusion sur l’échelle 5-D Itch (prurit), de la concentration des PAL à l’inclusion (< 350 U/L ou ≥ 350 U/L), du temps (en mois), du groupe de traitement et de l’interaction entre le traitement et le temps.
Population pédiatrique
L’Agence européenne des médicaments a levé l’obligation de soumettre les résultats d’études réalisées avec le séladelpar dans tous les sous-groupes de la population pédiatrique dans le traitement de la cholangite biliaire primitive (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Une autorisation de mise sur le marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des preuves supplémentaires concernant ce médicament sont attendues. L’Agence européenne des médicaments réévaluera toute nouvelle information sur ce médicament au moins chaque année et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
Absorption
Après administration orale d’une dose unique de 10 mg de séladelpar, le séladelpar a été rapidement absorbé, avec un temps médian pour atteindre la concentration maximale (tmax) d’environ 1,5 heures.
L’exposition au séladelpar a augmenté de manière quasi proportionnelle à la dose pour des doses uniques comprises entre 2 mg et 15 mg, après quoi l’augmentation de la Cmax devient plus importante que la dose proportionnelle.
Aucune accumulation significative n'a été mise en évidence après des administrations quotidiennes répétées de séladelpar, et l’état d’équilibre a été atteint à partir du jour 4 après une administration quotidienne.
La co-administration du séladelpar avec de la nourriture a retardé le tmax de 2,5 heures par rapport à un état de jeûne et entraîné une réduction d’environ 32 % de la Cmax de séladelpar. Comme l’exposition globale (ASC) est similaire, les effets de la nourriture sur la pharmacocinétique du séladelpar ne sont pas considérés comme cliniquement significatifs.
Distribution
Chez les patients atteints de CBP, le volume de distribution apparent à l’état d’équilibre du séladelpar est d’environ 110,3 L. La liaison aux protéines plasmatiques du séladelpar est supérieure à 99 %.
Biotransformation
Le séladelpar est principalement métabolisé par le CYP2C9 et, dans une moindre mesure, par le CYP2C8 et le CYP3A4. Le M2 est un métabolite majeur observé dans le plasma humain, représentant 17,6 % de la radioactivité plasmatique totale dans l’étude de bilan massique et doublant à peu près l’exposition plasmatique par rapport au séladelpar. Le M2 ne devrait pas avoir d’effets pharmacologiques cliniquement significatifs.
Élimination
Chez les patients atteints de CBP, la clairance orale apparente du séladelpar est de 12,6 L/h. Après administration d’une dose unique de 10 mg de séladelpar chez des sujets sains, la demi-vie d’élimination moyenne du séladelpar était de 6 heures. Chez les patients atteints de CBP, la demi-vie variait de 3,8 à 6,7 heures pour le séladelpar.
Après administration d’une dose orale de séladelpar radiomarqué, 92,9 % de la radioactivité a été récupérée : 73,4 % dans les urines et 19,5 % dans les fèces. L’excrétion urinaire de la dose sous forme de séladelpar inchangé était négligeable (moins de 0,01 %).
Caractéristiques dans des groupes spécifiques ou des populations particulières
Génotype CYP2C9
Le séladelpar est principalement métabolisé in vitro par le CYP2C9, une enzyme polymorphe. L’exposition plasmatique au séladelpar (ASC0-inf normalisée pour la dose) était 18 % plus élevée chez les patients présentant un statut de métaboliseur intermédiaire du CYP2C9 (*1/*2, *1/*8, *1/*3, *2/*2, n = 28) par rapport aux patients présentant un statut de métaboliseur normal (*1/*1, n = 84) après l’administration d’une dose unique de séladelpar comprise entre 1 mg et 15 mg. Aucune conclusion n’a pu être tirée pour les patients présentant un statut de métaboliseur lent en raison de l’identification d’un seul sujet *2/*3 et de l’absence de sujets *3/*3.
Âge, poids, sexe et origine ethnique
Selon une analyse pharmacocinétique de population, l’âge (de 19 à 79 ans), le poids (de 45,8 à 127,5 kg), le sexe et l’origine ethnique (caucasienne, noire, asiatique, autre) n’ont pas d’effet cliniquement significatif sur la pharmacocinétique du séladelpar. Aucun ajustement posologique n’est nécessaire sur la base de ces facteurs.
Insuffisance rénale
Dans une étude clinique spécifique pour les patients présentant une insuffisance rénale légère (DFGe ≥ 60 à < 90 mL/min), modérée (DFGe ≥ 30 à < 60 mL/min) et sévère (< 30 mL/min et non dialysés), l’ASC0-inf du séladelpar était respectivement plus élevée de 48 %, 33 % et 3 % par rapport aux patients ayant une fonction rénale normale, après administration d’une dose unique de 10 mg de séladelpar. La Cmax du séladelpar était similaire chez les patients présentant une atteinte de la fonction rénale et ceux ayant une fonction rénale normale. Ces différences au niveau de l’ASC0-inf du séladelpar ne sont pas considérées comme cliniquement significatives. Aucun ajustement posologique du séladelpar n’est nécessaire chez les patients présentant une atteinte de la fonction rénale légère, modérée ou sévère.
La pharmacocinétique du séladelpar n’a pas été étudiée chez les patients nécessitant une hémodialyse.
Insuffisance hépatique
Dans une étude de pharmacologie clinique menée chez des sujets présentant une insuffisance hépatique légère, modérée ou sévère (respectivement Child-Pugh A, B et C), l’ASC du séladelpar a augmenté de 1,10, 2,52 et 2,12 fois, et la Cmax a augmenté de 1,33, 5,19 et 5,03 fois, respectivement, comparativement à des sujets ayant une fonction hépatique normale.
Dans une autre étude, les expositions au séladelpar (Cmax, ASC) étaient de 1,7 à 1,8 fois plus élevées chez les patients atteints de CBP avec une insuffisance hépatique légère (Child-Pugh A) et une hypertension portale, de 1,6 à 1,9 fois plus élevées chez les patients atteints de CBP avec une insuffisance hépatique modérée (Child-Pugh B) et de 2,1 à 2,5 fois plus élevées chez les patients atteints de CBP avec une insuffisance hépatique sévère (Child-Pugh C), comparativement à des patients atteints de CBP avec une insuffisance hépatique légère sans hypertension portale, après l’administration d’une dose orale unique de 10 mg de séladelpar.
Après l’administration de 10 mg de séladelpar une fois par jour pendant 28 jours chez des patients atteints de CBP avec une insuffisance hépatique légère (Child-Pugh A) et une hypertension portale ou chez des patients atteints de CBP présentant une insuffisance hépatique modérée (Child-Pugh B), aucune accumulation cliniquement significative du séladelpar n’a été observée (les ratios d’accumulation étaient inférieurs à 1,2).
Études d’interactions médicamenteuses
Effet du séladelpar sur d’autres médicaments
Le séladelpar n’a pas d’effet cliniquement significatif sur la pharmacocinétique du tolbutamide (substrat du CYP2C9), du midazolam (substrat du CYP3A4), de la simvastatine (substrat du CYP3A4 et de l’OATP), de l’atorvastatine (substrat du CYP3A4 et de l’OATP) et de la rosuvastatine (substrat de la BCRP et de l’OATP).
Effet des autres médicaments sur le séladelpar
Inhibiteur de la P-gp
Dans une étude clinique dédiée aux interactions médicamenteuses, l’exposition au séladelpar n’a pas été significativement modifiée lors de l’administration concomitante d’une dose unique de 600 mg de quinidine (inhibiteur de la P-gp) chez des sujets sains.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée, génotoxicité, cancérogénèse, et des fonctions de reproduction et de développement, n’ont pas révélé de risque particulier pour l’homme.
Toxicité sur la reproduction et le développement
Le séladelpar n’a pas provoqué de malformations fœtales ni d’effets sur la survie ou la croissance embryofœtale chez les rats ou les lapins. Chez les rats, la dose sans effet nocif observé (NOAEL) était 145 fois supérieure à l’ASC clinique observée à la dose recommandée de 10 mg, et 2 fois supérieure à l’ASC clinique chez les lapins.
L’administration orale de séladelpar à des doses de 0, 5, 20 ou 100 mg/kg/jour chez des rates pendant la gestation et la lactation a entraîné une diminution dose-dépendante du poids corporel des petits pendant la période de pré-sevrage à tous les niveaux de dose, ainsi qu’une survie légèrement réduite avant le sevrage à la dose de 100 mg/kg/jour. Des retards liés à la croissance dans les étapes du développement ont été observés (ouverture des yeux et décollement des pavillons auriculaires à ≥ 5 mg/kg/jour ; pousse des poils et maturité sexuelle à 100 mg/kg/jour). La réduction de la croissance à 100 mg/kg/jour s’est prolongée au cours de la période de maturation post-sevrage et a été considérée comme nocive. L’exposition à la NOAEL de 20 mg/kg/jour était 15 fois supérieure à l’ASC clinique.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Contenu de la gélule
Cellulose microcristalline
Mannitol
Croscarmellose sodique
Butylhydroxytoluène
Stéarate de magnésium
Dioxyde de silicium colloïdal
Enveloppe de la gélule
Gélatine
Dioxyde de titane
Oxyde de fer noir (E172)
Oxyde de fer rouge (E172)
Oxyde de fer jaune (E172)
Indigotine (E132)
Contenu de l’encre noire utilisée pour l’inscription « 10 » (sur l’enveloppe de la gélule)
Gomme-laque (E904)
Propylène glycol (E1520)
Hydroxyde de potassium (E525)
Oxyde de fer noir (E172)
Contenu de l’encre blanche utilisée pour l’inscription « CBAY » (sur la tête de la gélule)
Gomme-laque (E904)
Propylène glycol (E1520)
Hydroxyde de sodium (E524)
Povidone (E1201)
Dioxyde de titane
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
4 ans
6.4 Précautions particulières de conservation
À conserver à une température ne dépassant pas 30 °C.
6.5 Nature et contenu de l’emballage extérieur
Les gélules Lyvdelzi sont conditionnées dans un flacon en polyéthylène haute densité, fermé par un bouchon en polypropylène avec une sécurité enfant et muni d’un joint d’induction. Chaque flacon contient 30 gélules.
Les conditionnements suivants sont disponibles : boîtes contenant 1 flacon de 30 gélules et boîtes contenant 90 (3 flacons de 30) gélules. Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Gilead Sciences Ireland UC
Carrigtohill
County Cork, T45 DP77
Irlande
8. NUMÉRO D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/24/1898/001
EU/1/24/1898/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 20 février 2025
Date du dernier renouvellement : {JJ mois AAAA}
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.