


Résumé des caractéristiques - Oczyesa
1. DÉNOMINATION DU MÉDICAMENT
Oczyesa 20 mg solution injectable à libération prolongée en stylo prérempli
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque stylo prérempli de 1 mL contient du chlorhydrate d’octréotide équivalent à 20 mg d’octréotide.
Excipients à effet notoire :
Oczyesa contient 63 mg d’alcool (éthanol) par dose, équivalent à 63 mg/mL (6,5 % p/p), et 408 mg de phosphatidylcholine de soja.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable à libération prolongée.
Solution limpide de couleur jaunâtre à jaune.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Oczyesa est indiqué dans le traitement d’entretien de l’acromégalie chez les patients adultes ayant répondu au traitement par des analogues de la somatostatine et toléré ce traitement.
4.2 Posologie et mode d’administration
Posologie
La dose recommandée est de 20 mg d’octréotide administrée toutes les quatre semaines en une seule injection sous-cutanée.
En cas de relais de l’octréotide ou du lanréotide, les patients doivent être informés que la première dose d’Oczyesa doit être administrée à la fin de l’intervalle entre les administrations quotidiennes ou mensuelles du traitement précédent.
Dans des circonstances exceptionnelles (par exemple oubli d’une dose, non-observance du traitement, etc.), Oczyesa peut être administré jusqu’à une semaine avant ou une semaine après la date d’administration mensuelle planifiée.
Un contrôle du taux de facteur de croissance insulinomimétique de type 1 (IGF-1) et une évaluation des symptômes doivent être effectués à intervalles réguliers selon l’appréciation du médecin. L’arrêt du traitement par Oczyesa et le relais par un autre analogue de la somatostatine doivent être envisagés si le taux d’IGF-1 n’est pas maintenu après le traitement à la dose de 20 mg une fois par mois ou si le patient ne peut pas tolérer le traitement par Oczyesa.
Oubli d’une dose
En cas d’oubli d’une dose, la dose suivante d’Oczyesa doit être administrée dès que possible.
Populations particulières
Sujets âgés
Aucun ajustement de la posologie n’est nécessaire chez les patients âgés.
Insuffisance hépatique
La demi-vie du médicament peut être prolongée chez les patients présentant une cirrhose. Une surveillance de la fonction hépatique est recommandée chez ces patients (voir rubrique 5.2).
Insuffisance rénale
Oczyesa peut être utilisé chez les patients présentant une insuffisance rénale légère, modérée ou sévère. La réponse clinique et la tolérance doivent être surveillées (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité de l’octréotide chez les enfants âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie sous-cutanée.
Les patients doivent être formés à la technique d’injection appropriée avant l’instauration du traitement par Oczyesa. Pour les instructions complètes illustrées concernant l’administration, voir le mode d’emploi à la fin de la notice.
Oczyesa doit être administré en injection sous-cutanée dans l’abdomen, la cuisse ou la fesse.
Il doit être recommandé aux patients d’alterner les régions et les sites d’injection dans une région.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Expansion tumorale
Les adénomes hypophysaires somatotropes peuvent parfois augmenter de volume, en entraînant des complications graves (par exemple une altération du champ visuel) ; il est donc important de surveiller étroitement tous les patients. En cas d’augmentation du volume de l’adénome, des alternatives thérapeutiques devraient être envisagées.
Femmes en âge de procréer
Les bénéfices thérapeutiques d’une diminution du taux d’hormone de croissance (GH) et de la normalisation du taux d’IGF-1 chez les patientes acromégales sont susceptibles de restaurer la fertilité. Il doit être conseillé aux patientes en âge de procréer d’utiliser une contraception adéquate si nécessaire pendant le traitement par octréotide (voir rubrique 4.6).
Fonction thyroïdienne
La fonction thyroïdienne doit être surveillée chez les patients recevant un traitement au long cours par octréotide.
Fonction hépatique
La fonction hépatique doit être surveillée pendant le traitement par octréotide.
Effets cardiovasculaires
Des cas fréquents de bradycardie ont été rapportés (voir rubrique 4.8). Une adaptation de la posologie des médicaments tels que les bêta-bloquants, les inhibiteurs calciques ou des médicaments agissant sur l’équilibre hydro-électrolytique peut être nécessaire (voir rubrique 4.5).
Effets sur la vésicule biliaire
Des cas de lithiase biliaire pouvant être associés à une cholécystite et à une dilatation des voies biliaires, ont été rapportés au cours du traitement par octréotide (voir rubrique 4.8). De plus, après la commercialisation, des cas de cholangites ont été rapportés comme une complication de la lithiase biliaire chez des patients recevant l’octréotide.
Il est recommandé d’effectuer une échographie de la vésicule biliaire avant l’initiation du traitement par octréotide, puis tous les 6 à 12 mois environ pendant le traitement.
Métabolisme du glucose
L’octréotide peut altérer la glycorégulation en raison de son action inhibitrice sur la sécrétion de GH, de glucagon et d’insuline. La tolérance au glucose post-prandiale peut être altérée. Comme cela a été rapporté chez des patients traités par octréotide par voie sous-cutanée, dans certains cas, une administration chronique peut induire un état d’hyperglycémie persistante (voir rubrique 4.8). Des cas d’hypoglycémie ont également été rapportés (voir rubrique 4.8).
Le traitement par octréotide peut réduire les besoins en insuline chez les patients traités pour un diabète de type 1. Chez les patients non diabétiques et les patients atteints de diabète de type 2 avec des réserves en insuline partiellement intactes, l’administration d’octréotide pourrait augmenter la glycémie post-prandiale. Il est donc recommandé de surveiller la glycémie et le traitement antidiabétique (voir rubrique 4.8).
Nutrition
Chez certains patients, l’octréotide peut diminuer l’absorption des lipides alimentaires. Une diminution du taux de vitamine B12 et un résultat anormal du test de Schilling ont été observés chez certains patients traités par octréotide. Il est recommandé de contrôler le taux de vitamine B12 pendant le traitement par Oczyesa chez les patients ayant des antécédents de carence en vitamine B12.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Médicaments pour le système cardiovasculaire
Une adaptation de la posologie des médicaments ayant des effets bradycardisants tels que les bêta-bloquants, les inhibiteurs calciques ou des médicaments agissant sur l’équilibre hydro-électrolytique peut être nécessaire en cas d’administration concomitante d’Oczyesa (voir rubrique 4.4).
Insuline et antidiabétiques
Des adaptations de la posologie de l’insuline et des médicaments antidiabétiques peuvent être nécessaires en cas d’administration concomitante d’octréotide (voir rubrique 4.4).
Bromocriptine
La biodisponibilité de la bromocriptine est augmentée en cas d’administration concomitante avec l’octréotide.
Ciclosporine et cimétidine
Il a été constaté que l’octréotide réduit l’absorption intestinale de la ciclosporine et retarde celle de la cimétidine.
Traitement hormonal substitutif de l’hypothyroïdie
L’octréotide peut altérer la fonction thyroïdienne (voir rubriques 4.4 et 4.5). Par conséquent, un contrôle à intervalles réguliers de la fonction thyroïdienne et une surveillance clinique sont recommandés pendant l’administration concomitante d’une hormonothérapie substitutive car cela peut entraîner une dysthyroïdie.
Effets sur le métabolisme d’autres médicaments
Des données limitées de la littérature indiquent que les analogues de la somatostatine pourraient diminuer la clairance métabolique des substances métabolisées par les isoenzymes du cytochrome P450, ce qui pourrait être dû à l’inhibition de la sécrétion de GH. Comme il ne peut être exclu que l’octréotide puisse avoir cet effet, les autres médicaments à marge thérapeutique étroite métabolisés principalement par le CYP3A4 (par exemple quinidine, terfénadine) doivent donc être utilisés avec prudence.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Il doit être conseillé aux patientes en âge de procréer d’utiliser une contraception adéquate si nécessaire pendant le traitement par octréotide (voir rubrique 4.4).
Grossesse
Il existe des données limitées (moins de 300 grossesses) sur l’utilisation de l’octréotide chez la femme enceinte et dans environ un tiers des cas, l’issue des grossesses n’est pas connue. La majorité des cas ont été notifiés après la commercialisation de l’octréotide et plus de la moitié des cas d’exposition pendant la grossesse ont été rapportés chez des patientes acromégales. La majorité des patientes avaient été traitées par octréotide pendant le premier trimestre de la grossesse à des doses allant de 100 à 1 200 microgrammes par jour d’octréotide de courte durée d’action par voie sous-cutanée ou de 10 à 40 mg par mois d’octréotide à libération prolongée (LP) par voie intramusculaire. Des anomalies congénitales ont été rapportées dans environ 4 % des cas de grossesses dont l’issue est connue, sans qu’un lien de causalité avec l’octréotide n’ait été établi.
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la reproduction (voir rubrique 5.3).
Par mesure de précaution, il est préférable d’éviter l’utilisation d’Oczyesa pendant la grossesse (voir rubrique 4.4).
Allaitement
On ne sait pas si l’octréotide est excrété dans le lait maternel. Les études effectuées chez l’animal ont mis en évidence l’excrétion d’octréotide dans le lait maternel. Les patientes ne doivent pas allaiter pendant le traitement par Oczyesa.
Fertilité
On ne sait pas si l’octréotide a un effet sur la fertilité humaine. Une descente tardive des testicules a été observée chez les petits de mères ayant reçu l’octréotide pendant la gestation et l’allaitement. Cependant, l’octréotide n’a pas altéré la fertilité chez les rats mâles et femelles à des doses allant jusqu’à 1 mg/kg de poids corporel par jour (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
L’octréotide n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients doivent être incités à faire preuve de prudence lors de la conduite de véhicules ou de l’utilisation de machines en cas de sensations vertigineuses, d’asthénie/fatigue ou de céphalées pendant le traitement par Oczyesa (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquents rapportés lors du traitement par octréotide sont des affections gastro-intestinales, des affections du système nerveux, des affections hépatobiliaires et des troubles du métabolisme et de la nutrition.
Les effets indésirables les plus fréquemment rapportés dans les études cliniques menées avec d’autres formulations d’octréotide étaient : diarrhée, douleur abdominale, nausées, flatulences, céphalée, lithiase biliaire, hyperglycémie et constipation. Les autres effets indésirables fréquemment rapportés étaient : sensations vertigineuses, douleur localisée, boue biliaire, dysthyroïdie (par exemple diminution de la thyréostimuline, diminution de la T4 totale et diminution de la T4 libre), selles trop liquides, intolérance au glucose, asthénie et hypoglycémie.
Liste tabulée des effets indésirables
Les effets indésirables présentés dans le tableau 1 ci-dessous, ont été rapportés lors des études cliniques menées avec l’octréotide et dans le cadre de la pharmacovigilance après commercialisation.
Les effets indésirables (tableau 1) sont classés par ordre décroissant de fréquence, selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000 ; très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 1 : Liste tabulée des effets indésirables
| Classe de systèmes d’organes | Très fréquent | Fréquent | Peu fréquent | Fréquence indéterminée |
| Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) | Hémangiome du foie | |||
Affections hématologiques et du système lymphatique | Thrombopéniea | |||
Affections du système immunitaire | Anaphylaxiea Hypersensibilitéa |
| Classe de systèmes d’organes | Très fréquent | Fréquent | Peu fréquent | Fréquence indéterminée |
Affections endocriniennes | Hypothyroïdiea Trouble thyroïdien (p. ex. diminution de la TSH, diminution de la T4 totale et diminution de la T4 libre)a | |||
Troubles du métabolisme et de la nutrition | Hyperglycémiea | Hypoglycémiea Intolérance au glucosea Anorexiea | Déshydratationa | |
| Affections du système nerveux | Céphaléea | Sensations vertigineusesa | ||
| Affections cardiaques | Bradycardiea | Tachycardiea | ||
| Affections respiratoires, thoraciques et médiastinales | Dyspnoéea | |||
Affections gastro-intestinales | Douleur abdominalea Constipationa Flatulencesa Nauséesa Diarrhéea | Distension abdominalea Dyspepsiea Vomissementsa Stéatorréea Altération de la couleur des fècesa | ||
Affections hépatobiliaires | Lithiase biliairea | Cholécystite Hyperbilirubinémiea | Pancréatite aiguëa Hépatite aiguëa Hépatite cholestatiquea Cholestasea Ictèrea | |
| Affections de la peau et du tissu sous-cutané | Alopéciea Prurit Rasha | Urticairea | ||
Affections musculosquelettiqu es et du tissu conjonctif | Arthralgie | |||
Troubles généraux et anomalies au site d’administration | Réactions au site d’injectionb | Asthénie | ||
| Investigations | Transaminases augmentéesa | Phosphatase alcaline augmentéea Gamma-glutamyl transférase augmentéea |
a La liste des effets indésirables et les fréquences ont été établies à partir des données obtenues avec d’autres produits à base d’octréotide.
b Érythème, gonflement, tuméfaction, prurit, induration, douleur, nodule, ecchymose, gêne, rash, hématome,
œdème, paresthésie, dermatite, hémorragie, inflammation, extravasation et hypertrophie au site d’injection.
Description de certains effets indésirables
Effets indésirables sur la vésicule biliaire
Il a été démontré que l’octréotide inhibe la contractilité de la vésicule biliaire et diminue la sécrétion de bile, ce qui peut provoquer des anomalies vésiculaires et entraîner des complications. En cas d’apparition d’une lithiase vésiculaire, celle-ci est généralement asymptomatique. Les lithiases symptomatiques doivent être traitées par dissolution par acides biliaires ou par chirurgie.
Dans l’étude ACROINNOVA 1 (étude 1), une cholécystite chronique a été rapportée chez un patient (2,1 %).
Dans l’étude ACROINNOVA 2 (étude 2), une lithiase biliaire a été rapportée chez 6 patients (4,4 %) et une cholécystite aiguë et une cholécystite chez un patient (0,7 %) chacune.
Affections gastro-intestinales
Dans de rares cas, les effets indésirables gastro-intestinaux peuvent évoquer une occlusion intestinale aiguë, avec distension abdominale progressive, douleur épigastrique sévère, sensibilité et défense abdominales. La fréquence des effets indésirables gastro-intestinaux diminue progressivement avec la poursuite du traitement par octréotide.
Hypersensibilité et réactions anaphylactiques
Des cas d’hypersensibilité et de réactions allergiques ont été rapportés après la commercialisation. Lorsque ces réactions surviennent, elles touchent principalement la peau, rarement la bouche et les voies respiratoires. Des cas isolés de choc anaphylactique ont été rapportés.
Réactions au site d’injection
Dans la majorité des cas, les réactions au site d’injection étaient transitoires, et d’intensité légère ou modérée. Aucune n’a été sévère. Les réactions au site d’injection les plus fréquentes étaient : érythème au site d’injection, gonflement au site d’injection, prurit au site d’injection, induration au site d’injection, douleur au site d’injection, nodule au site d’injection et tuméfaction au site d’injection.
Troubles du métabolisme et de la nutrition
Bien que l’excrétion fécale des graisses puisse être augmentée, il n’existe pas de données à ce jour indiquant qu’un traitement au long cours par octréotide ait entraîné une carence nutritionnelle due à une malabsorption.
Affections cardiaques
La bradycardie est un effet indésirable fréquent des analogues de la somatostatine. Des modifications de l’ECG telles qu’allongement de l’intervalle QT, déviations axiales, repolarisation précoce, microvoltage, transition R/S, progression précoce de l’onde R et modifications non spécifiques de l’onde ST-T ont été observées avec l’octréotide. La relation entre ces événements et l’octréotide n’a pas été établie car un grand nombre de ces patients présentaient des pathologies cardiaques sous-jacentes (voir rubrique 4.4).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Un nombre limité de surdosages accidentels d’octréotide chez des adultes a été rapporté. Les doses allaient de 2 400 à 6 000 microgrammes par jour, administrées en perfusion continue (100 à 250 microgrammes/heure) ou en injection sous-cutanée (1 000 microgrammes trois fois par jour). Les événements indésirables rapportés étaient : arythmies, hypotension, arrêt cardiaque, hypoxie cérébrale, pancréatite, stéatose hépatique, diarrhée, faiblesse, léthargie, perte de poids, hépatomégalie et acidose lactique.
Il n’a pas été rapporté d’événements indésirables inattendus chez des patients atteints d’un cancer recevant l’octréotide par voie sous-cutanée à des doses de 3 000 à 30 000 microgrammes par jour fractionnées en plusieurs injections.
En cas de surdosage, le traitement doit être symptomatique.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Hormones hypophysaires et hypothalamiques et analogues, somatostatine et analogues, Code ATC : H01CB02
Mécanisme d’action
L’octréotide est un dérivé octapeptidique de synthèse de la somatostatine naturelle qui exerce les mêmes effets pharmacologiques, mais dont la durée d’action est considérablement prolongée. Il inhibe la sécrétion excessive de GH due à la maladie, ainsi que la sécrétion de peptides et de sérotonine produits dans le système endocrinien gastro-entéro-pancréatique (GEP).
Chez l’animal, l’octréotide est un inhibiteur plus puissant de la sécrétion de GH, de glucagon et d’insuline que la somatostatine, avec une sélectivité plus élevée pour l’inhibition de la GH et du glucagon.
Chez les sujets sains, il a été observé que l’octréotide inhibe :
- la libération de GH stimulée par l’arginine et par l’hypoglycémie induite par l’activité physique et l’insuline ;
- la libération postprandiale d’insuline, de glucagon, de gastrine, d’autres peptides du système endocrinien GEP et la libération d’insuline et de glucagon stimulée par l’arginine ;
- la libération de thyréostimuline (TSH) stimulée par l’hormone thyréotrope (TRH).
Contrairement à la somatostatine, l’octréotide inhibe préférentiellement la sécrétion de GH par rapport à celle d’insuline et son administration n’est pas suivie d’un rebond d’hypersécrétion hormonale (c’est-à-dire de GH chez les patients atteints d’acromégalie).
Effets pharmacodynamiques
L’octréotide induit une diminution significative et, dans de nombreux cas, une normalisation des taux d’IGF-1 et de GH chez les patients atteints d’acromégalie.
Chez des volontaires sains, des doses uniques d’octréotide administrées par voie sous-cutanée ont inhibé la contractilité de la vésicule biliaire et diminué la sécrétion de bile. Dans les études cliniques, l’incidence de la formation de lithiases biliaires ou de boues biliaires était notablement augmentée (voir rubriques 4.4 et 4.8).
L’octréotide peut entraîner une inhibition cliniquement significative de la sécrétion de TSH (rubriques 4.4 et 4.8).
Efficacité et sécurité cliniques
L’efficacité et la sécurité de l’octréotide ont été établies dans deux études de phase III menées chez des patients atteints d’acromégalie : une étude multicentrique randomisée en double aveugle, contrôlée contre placebo, d’une durée de 24 semaines (étude 1) et une étude multicentrique en ouvert d’une durée de 52 semaines (étude 2). Les patients ayant terminé l’étude 1 pouvaient entrer dans l’étude 2. Dans les deux études, les patients recevaient un traitement standard par octréotide LP ou lanréotide LP solution injectable à dose stable au moment de l’inclusion.
Étude 1 (HS-18-633)
Dans l’étude ont été inclus des patients dont les paramètres biochimiques étaient contrôlés et qui avaient un taux d’IGF-1 inférieur ou égal à la limite supérieure de la normale (LSN ; moyenne de deux mesures, avec ajustement en fonction de l’âge et du sexe) lors de la sélection. Les patients ont été randomisés selon un rapport 2:1 pour recevoir l’octréotide ou le placebo pendant 24 semaines. L’âge moyen des patients à l’inclusion était de 55 ans, 56 % des patients étaient de sexe féminin et 96 % étaient blancs.
Le critère d’évaluation principal était le pourcentage de répondeurs, c’est-à-dire de patients ayant un taux d’IGF-1 inférieur ou égal à la LSN à la fin de la période randomisée en double aveugle (moyenne des mesures aux semaines 22 et 24). Les patients ayant arrêté le traitement ou qui étaient passés au traitement de secours étaient considérés comme non répondeurs dans l’analyse.
Le critère principal, la supériorité statistique de l’octréotide par rapport au placebo, a été atteint dans l’étude 1 (tableau 2). Les principaux critères secondaires, incluant le pourcentage de patients répondeurs en termes de taux d’IGF-1 inférieur ou égal à la LSN et de taux de GH inférieur à 2,5 mcg/L, ont également été atteints.
Tableau 2 : Résultats du critère d’efficacité principal et des principaux critères secondaires
Octréotide – Répondeurs (N = 48) | Placebo – Répondeurs (N = 24) | Différence du taux de réponse, octréotide – placebo (IC à 95 %)a | Valeur p | |
Critère d’efficacité principal Pourcentage de patients ayant un taux d’IGF-1 moyen ≤ 1 × LSN aux semaines 22/24 | 72,2 % | 37,5 % | 34,6 % (11,3 ; 57,9) | 0,0018 |
Premier critère d’efficacité secondaire principal Pourcentage de patients ayant un taux d’IGF-1 moyen ≤ 1 × LSN aux semaines 22/24, incluant les patients avec réduction de doseb | 72,2 % | 37,5 % | 34,6 % (11,3 ; 57,9) | 0,0018 |
Second critère d’efficacité secondaire principal Pourcentage de patients ayant un taux d’IGF-1 moyen ≤ 1 × LSN aux semaines 22/24 et un taux de GH moyen < 2,5 mcg/L à la semaine 24 | 70,0 % | 37,5 % | 32,3 % (8,8 ; 55,7) | 0,0035 |
a Estimation de Mantel-Haenszel de la différence des risques fréquents prenant en compte le traitement antérieur (octréotide LP ou lanréotide LP) avec les intervalles de confiance (IC) à 95 % et les valeurs p au test à queue supérieure.
b Une réduction de dose n’a été nécessaire chez aucun patient dans l’étude.
Les taux d’IGF-1 moyens ont été stabilisés en dessous de la LSN chez les patients recevant l’octréotide et ont augmenté au-dessus de la LSN chez les patients du bras placebo (figure 1).
Figure 1 : Taux d’IGF-1 moyen/LSN au cours du temps
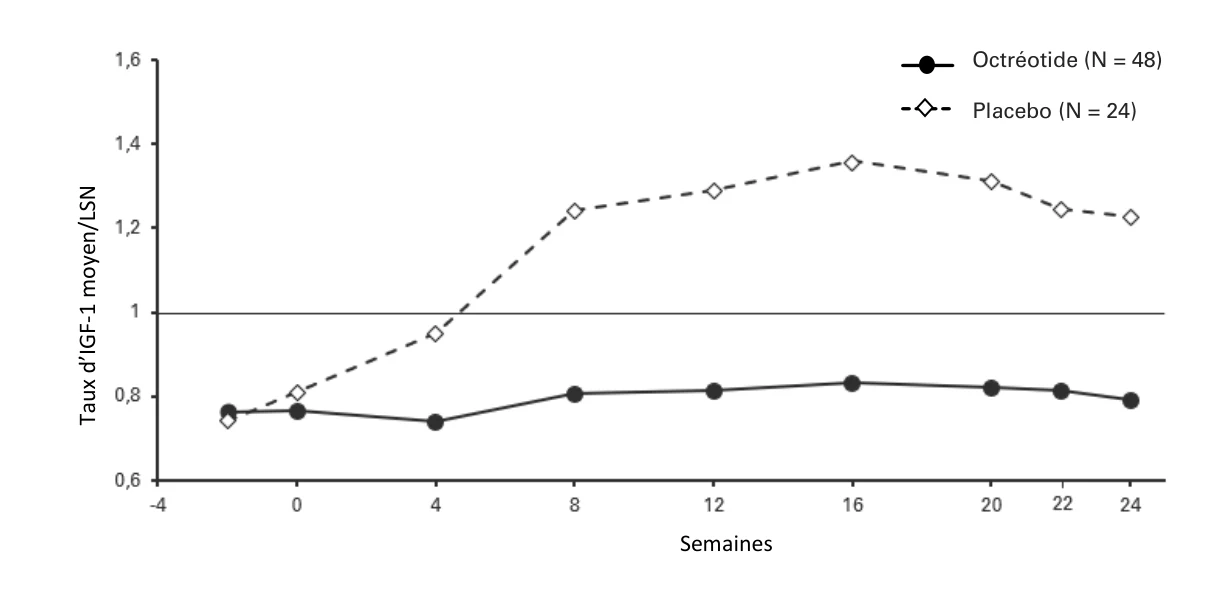
Dans une analyse ANCOVA de l’évolution du taux initial jusqu’au taux d’IGF-1 moyen/LSN aux semaines 22/24, la variation de la moyenne des moindres carrés de ce taux par rapport à la valeur initiale était de 0,04 dans le bras octréotide et de 0,52 dans le bras placebo. La différence moyenne entre les bras de traitement (placebo) était de −0,48 (IC à 95 % : −0,75 ; −0,22). La valeur p était de 0,0003.
Le délai médian jusqu’à la perte de réponse en termes de taux d’IGF-1 n’a pas été atteint chez les patients du bras octréotide et était de 8,4 semaines chez les patients du bras placebo.
Les pourcentages de patients ayant un taux de GH < 1,0 mcg/L à la semaine 24 étaient un critère d’évaluation secondaire dans l’étude 1. Les pourcentages de patients ayant un taux de GH moyen < 1,0 mcg/L à la semaine 24 étaient de 59,9 % dans le bras octréotide et de 37,5 % dans le bras placebo. La différence moyenne entre les bras de traitement (placebo) était de 21,3 % (IC à 95 % : -2,6 % ; 45,1 %). La valeur p était de 0,0404.
L’étude 1 comportait l’administration de plusieurs échelles d’évaluation par les patients (PRO), dont le questionnaire sur la qualité de vie chez les patients atteints d’acromégalie (AcroQoL – Acromegaly quality of life questionnaire) et le questionnaire sur la satisfaction vis-à-vis du traitement (TSQM –Treatment satisfaction questionnaire for medication). Dans les deux bras de traitement, le score AcroQoL total et le score du domaine Commodité du questionnaire TSQM ont augmenté de l’inclusion jusqu’à la semaine 24 (c’est-à-dire pendant la période d’administration d’octréotide LP ou de lanréotide LP), avec une augmentation plus importante dans le bras octréotide que dans le bras placebo ; les différences entre les bras octréotide et placebo n’étaient pas significatives.
Étude 2 (HS-19-647)
La sécurité et l’efficacité à long terme de l’octréotide ont été évaluées chez 135 patients atteints d’acromégalie inclus dans l’étude 2. Cinquante-quatre (54) patients avaient participé à l’étude 1 (36 patients randomisés pour recevoir l’octréotide et 18 pour recevoir le placebo) et 81 patients (dont les paramètres biochimiques étaient ou non contrôlés) ont été inclus directement dans l’étude 2.
Chez les patients qui avaient reçu l’octréotide dans l’étude 1, les valeurs moyennes de l’IGF-1 sont restées stables et < 1 × LSN pendant la période de traitement par octréotide de 52 semaines. Chez les patients qui avaient reçu le placebo dans l’étude 1, les valeurs de l’IGF-1 se sont normalisées après le passage au traitement par octréotide dans l’étude 2 (figure 2).
Figure 2 : Taux d’IGF-1 moyen/LSN pendant le traitement au long cours chez les patients qui avaient participé à l’étude 1
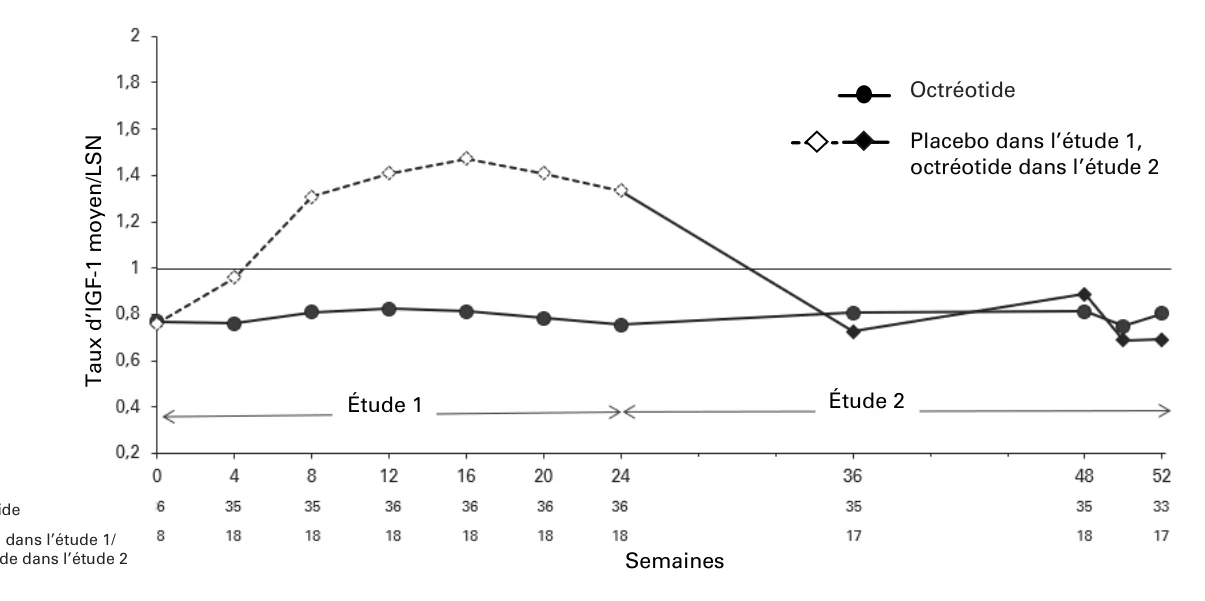
N = nombre de patients chez lesquels des données évaluables étaient disponibles lors de la visite donnée.
Analyses de population des données d’efficacité dans l’étude 1 et l’étude 2
Un modèle d’analyse PK/PD de population décrivant l’effet de l’octréotide sur le taux d’IGF-1 a été élaboré. Le modèle structurel utilisait l’exposition modélisée à l’octréotide et était un modèle de réponse indirecte, avec les effets du médicament sur la constante de vitesse de synthèse d’ordre zéro. Les effets de l’octréotide étaient décrits comme fonction Emax inhibitrice.
Les simulations de l’effet de l’octréotide sur l’IGF-1 à l’aide du modèle ont montré une réponse en termes d’IGF-1 similaire avec Oczyesa 20 mg administré toutes les quatre semaines et avec l’octréotide de courte durée d’action administré par voie sous-cutanée à la dose de 0,25 mg trois fois par jour. De plus, des effets comparables sur les taux d’IGF-1 au cours du temps ont été observés dans les intervalles posologiques allant de 3 à 5 semaines.
5.2 Propriétés pharmacocinétiques
Absorption
Pour Oczyesa, la biodisponibilité de l’octréotide est de 92 à 98 % de celle de l’octréotide de courte durée d’action administré par voie sous-cutanée et 4 à 5 fois plus élevée que celle de l’octréotide à libération prolongée (LP) administré par voie intramusculaire, sans phase de latence initiale.
La concentration maximale de l’octréotide est atteinte environ quatre heures post-dose. La concentration de l’octréotide diminue ensuite lentement, avec une demi-vie de 9 à 12 jours.
L’exposition est comparable lorsqu’Oczyesa est administré en injection sous-cutanée dans l’abdomen, la cuisse ou la fesse.
L’état d’équilibre est atteint après la troisième injection d’Oczyesa administré toutes les quatre semaines. Selon un modèle pharmacocinétique de population, la concentration moyenne de l’octréotide à l’état d’équilibre est de 3,1 ng/mL, comparable à celle observée avec l’octréotide de courte durée d’action administré par voie sous-cutanée à la dose de 0,25 mg trois fois par jour (3,2 ng/mL), mais avec une variation quotidienne plus faible.
Octréotide
Placebo dans l’étude 1/
octréotide dans l’étude 2
Distribution
Selon les données obtenues avec l’octréotide de courte durée d’action administré en injection sous-cutanée, le volume de distribution est de 0,27 L/kg. Le taux de liaison aux protéines plasmatiques est de l’ordre de 65 %. La fraction d’octréotide liée aux érythrocytes est négligeable.
Élimination
Selon les données obtenues avec l’octréotide de courte durée d’action administré en injection sous-cutanée, la majeure partie du peptide est éliminé dans les fèces, tandis qu’environ 32 % de la dose sont excrétés sous forme inchangée dans les urines.
La clairance corporelle totale est de 160 mL/min.
Avec Oczyesa, la constante de vitesse d’absorption de l’octréotide est inférieure à la constante de vitesse d’élimination, avec une demi-vie terminale apparente de 217 à 279 heures (9 à 12 jours).
Populations particulières
Sujets âgés
Il n’a pas été observé d’effet significatif de l’âge (de 18 à 83 ans) sur la pharmacocinétique de l’octréotide.
Insuffisance rénale
Il n’a pas été observé d’effet significatif de la clairance de la créatinine (ClCr) sur la clairance de l’octréotide dans une analyse portant sur 191 sujets ayant une fonction rénale normale (ClCr ≥ 90 mL/min), 24 sujets présentant une insuffisance rénale légère (ClCr de 60 à 89 mL/min) et 1 sujet une insuffisance rénale modérée (ClCr de 30 à 59 mL/min).
L’insuffisance rénale n’a pas modifié l’exposition totale (ASC) à l’octréotide de courte durée d’action administré par voie sous-cutanée.
Insuffisance hépatique
La capacité d’élimination peut être diminuée chez les patients présentant une cirrhose, mais pas chez les patients présentant une stéatose hépatique.
5.3 Données de sécurité préclinique
Les études de toxicologie en administration unique et répétée, génotoxicité, cancérogenèse et des fonctions de reproduction effectuées chez l’animal avec l’acétate d’octréotide n’ont pas révélé de risque particulier pour l’homme.
Les études de reproduction effectuées chez l’animal n’ont pas mis en évidence d’effets tératogènes, embryo/fœtotoxiques ni d’autres effets sur la reproduction après administration d’octréotide aux parents à des doses allant jusqu’à 1 mg/kg/jour. Chez le rat, il a été observé un léger retard de la croissance physiologique chez les petits, qui était transitoire et imputable à l’inhibition de la sécrétion de GH due à une activité pharmacodynamique excessive (voir rubrique 4.6).
Il n’a pas été mené d’études spécifiques chez le rat jeune. Dans les études du développement pré- et post-natal, un retard de croissance et de maturation a été observé chez les sujets de la génération F1 nés de mères ayant reçu l’octréotide pendant toute la période de gestation et d’allaitement. Une descente tardive des testicules a été observée chez les mâles de la génération F1, mais la fertilité de ces animaux n’a pas été altérée. Les effets mentionnés ci-dessus ont donc été transitoires et considérés comme étant la conséquence de l’inhibition de la sécrétion de GH.
Carcinogénicité/toxicité chronique
Il n’a pas été mené d’études de cancérogenèse avec le chlorhydrate d’octréotide. Chez des rats recevant l’acétate d’octréotide à des doses quotidiennes allant jusqu’à 1,25 mg/kg par voie sous-cutanée, des fibrosarcomes ont été observés au site d’injection après 52, 104 et 113/116 semaines, principalement chez les mâles. Des tumeurs locales sont également apparues chez les animaux témoins, mais le développement de ces tumeurs a été imputé à une fibroplasie anormale causée par des effets irritants maintenus au site d’injection, majorés par le véhicule contenant de l’acide lactique et du mannitol. Cette réaction tissulaire non spécifique semble être particulière au rat. Il n’a pas été observé de lésions néoplasiques chez des souris recevant des injections sous-cutanées quotidiennes d’octréotide à des doses allant jusqu’à 2 mg/kg pendant 98 semaines, ni chez des chiens recevant des doses sous-cutanées quotidiennes d’octréotide pendant 52 semaines.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Dioléate de glycérol
Phosphatidylcholine de soja
Éthanol anhydre
Propylène glycol (E 1520)
Acide édétique
Éthanolamine
6.2 Incompatibilités
Ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
3 ans
6.4 Précautions particulières de conservation
Ne pas mettre au réfrigérateur.
À conserver dans l’emballage d’origine à l’abri de l’oxygène et de la lumière.
6.5 Nature et contenu de l’emballage extérieur
1 stylo prérempli de 1 mL présenté sous forme de seringue unidose stérile prête à l’emploi (en verre de type I) avec bouchon-piston (en caoutchouc bromobutyle recouvert d’un fluoropolymère), aiguille non visible (22 G) et capuchon de protection avec manchon de protection de l’aiguille (en caoutchouc synthétique), assemblés dans un auto-injecteur.
Le stylo prérempli est conditionné dans un sachet en aluminium scellé. La boîte contient un petit cylindre blanc qui n’est inclus qu’à des fins de conservation.
Boîte d’un stylo prérempli unidose.
6.6 Précautions particulières d’élimination et manipulation
Mode d’emploi
À usage unique (ne pas réutiliser le stylo prérempli d’Oczyesa).
Ne pas utiliser le stylo prérempli d’Oczyesa s’il semble endommagé.
Ne pas utiliser le stylo prérempli si l’emballage (boîte et sachet) est endommagé ou si le scellage du sachet n’est pas intact.
N’utilisez pas ce médicament si vous remarquez des particules ou si la solution est trouble.
Pour le mode d’emploi complet, se reporter à la notice.
Élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Camurus AB
Rydbergs torg 4
SE-224 84 Lund
Suède
medicalinfo@camurus.com
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/25/1938/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 30 juin 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.