


Résumé des caractéristiques - Ryzneuta
1. DÉNOMINATION DU MÉDICAMENT
Ryzneuta 20 mg solution injectable en seringue préremplie
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque seringue préremplie contient 20 mg d’efbémalénograstim alfa* par millilitre de solution injectable. La concentration est de 20 mg/mL.
*Protéine de fusion Fc recombinante humaine du facteur de croissance de la lignée granulocytaire, dérivée de cultures cellulaires de mammifères.
L’activité de ce médicament ne doit pas être comparée à celle d’une autre protéine (pégylée ou non-pégylée) de la même classe thérapeutique. Pour plus d’informations, voir rubrique 5.1.
Excipient à effet notoire :
Chaque seringue préremplie contient 50 mg de sorbitol (E420).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable en seringue préremplie.
Solution injectable limpide et incolore en seringue préremplie
4. INFORMATIONS CLINIQUES
4.1 Indication thérapeutique
Ryzneuta est indiqué pour la réduction de la durée de la neutropénie et de l’incidence de la neutropénie fébrile chez les patients adultes traités par chimiothérapie cytotoxique pour un cancer (à l’exception de la leucémie myéloïde chronique et des syndromes myélodysplasiques).
4.2 Posologie et mode d’administration
Ryzneuta doit être administré par et sous la surveillance d’un médecin expérimenté en oncologie et/ou hématologie.
Posologie
Une dose de 20 mg (une seule seringue préremplie) de Ryzneuta est recommandée pour chaque cycle de chimiothérapie, administrée au moins 24 heures après la chimiothérapie cytotoxique.
Populations particulières
Insuffisance rénale
Aucun changement de dose n’est recommandé chez les patients présentant une insuffisance rénale, y compris chez ceux présentant une insuffisance rénale en phase terminale.
Population pédiatrique
La sécurité et l’efficacité de Ryzneuta chez les enfants n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration
Ryzneuta est destiné à un usage sous-cutané. Il est fourni sous forme de seringue préremplie pour administration manuelle.
Les injections doivent être administrées dans la cuisse, l’abdomen, la fesse ou le bras.
Pour les instructions concernant la manipulation du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du médicament administré doivent être clairement enregistrés.
Croissance de cellules cancéreuses
Le facteur de croissance de la lignée granulocytaire (G-CSF) peut stimuler la croissance de cellules myéloïdes in vitro et des effets semblables peuvent être observés sur certaines cellules non myéloïdes in vitro.
La sécurité et l’efficacité de l’efbémalénograstim alfa n’ont pas été étudiées chez les patients présentant un syndrome myélodysplasique, une leucémie myéloïde chronique ou une leucémie myéloïde aiguë. Par conséquent, il ne doit pas être utilisé chez ces patients.
La sécurité et l’efficacité de l’efbémalénograstim alfa n’ont pas été étudiées chez les patients recevant une dose élevée de chimiothérapie. Ce médicament ne doit pas être utilisé pour augmenter la dose de chimiothérapie cytotoxique au-dessus des schémas posologiques établis.
Événements indésirables pulmonaires
Des réactions indésirables pulmonaires, en particulier la pneumonie interstitielle, ont été signalées après l’administration du facteur de croissance de la lignée granulocytaire. Les patients présentant des antécédents récents d’infiltrats pulmonaires ou de pneumonie peuvent présenter un risque plus élevé (voir rubrique 4.8).
L’apparition de symptômes pulmonaires tels que la toux, la fièvre et la dyspnée, en association à des signes radiologiques d’infiltrats pulmonaires et une détérioration de la fonction pulmonaire, ainsi qu’une augmentation de la numération des neutrophiles peuvent être les signes préliminaires d’un syndrome de détresse respiratoire aiguë (SDRA). Dans de telles circonstances, la prise d’efbémalénograstim alfa doit être interrompue à la discrétion du médecin et un traitement approprié doit être administré (voir rubrique 4.8).
Glomérulonéphrite
Une glomérulonéphrite a été signalée chez des patients recevant un facteur de croissance de la lignée granulocytaire (p. ex. le filgrastim et le pegfilgrastim). En général, les événements de glomérulonéphrite se sont résolus après une réduction ou un arrêt du facteur de croissance de la lignée granulocytaire. Une surveillance par analyse urinaire est recommandée.
Syndrome d’hyperperméabilité capillaire
Un syndrome d’hyperperméabilité capillaire a été signalé après la prise de facteur de croissance de la lignée granulocytaire et est caractérisé par une hypotension, une hypoalbuminémie, un œdème et une hémoconcentration. Les patients qui présentent des symptômes du syndrome d’hyperperméabilité capillaire doivent être étroitement surveillés et recevoir un traitement symptomatique standard, pouvant inclure le recours aux soins intensifs (voir rubrique 4.8).
Splénomégalie et rupture de la rate
Des cas de splénomégalie, généralement asymptomatiques, ont été signalés après l’administration d’efbémalénograstim alfa. Des cas de rupture de la rate, dont des cas mortels, ont été signalés après l’administration de facteur de croissance de la lignée granulocytaire (voir rubrique 4.8). Par conséquent, la taille de la rate doit être étroitement surveillée (p. ex., réalisation d’un examen clinique, d’une échographie). Un diagnostic de rupture de la rate doit être envisagé chez les patients signalant une douleur dans la partie supérieure gauche de l’abdomen ou au niveau de l’épaule.
Thrombocytopénie et anémie
Le traitement par efbémalénograstim alfa seul n’évite pas la thrombocytopénie et l’anémie, car une dose complète de chimiothérapie myélosuppressive est maintenue dans le cadre du schéma prescrit. Une surveillance régulière du taux de plaquettes et de l’hématocrite est recommandée. Des mesures particulières doivent être prises lors de l’administration d’agents chimiothérapeutiques, seuls ou en association, lorsqu’ils sont connus pour entraîner une thrombocytopénie sévère.
Anémie drépanocytaire
Des crises d’anémie drépanocytaire ont été associées à l’utilisation de facteur de croissance de la lignée granulocytaire chez les patients porteurs du trait drépanocytaire ou présentant une drépanocytose (voir rubrique 4.8). Par conséquent, les médecins doivent faire preuve de prudence lors de la prescription de l’efbémalénograstim alfa chez les patients porteurs du trait drépanocytaire ou présentant une drépanocytose. Les paramètres cliniques et les analyses de laboratoire doivent être surveillés attentivement et de manière appropriée par le médecin dans le cas d’une possible relation entre le médicament et une augmentation de la taille de la rate et une crise vaso-occlusive.
Leucocytose
Des numérations des globules blancs de 100 × 109/l ou supérieures ont été observées chez des patients recevant du facteur de croissance de la lignée granulocytaire. Aucun événement indésirable directement attribuable à ce niveau de leucocytose n’a été signalé. Une telle augmentation de globules blancs est temporaire, généralement observée 24 à 48 heures après l’administration et est cohérente par rapport aux effets pharmacodynamiques de ce médicament. Conformément aux effets cliniques et en raison d’une potentielle leucocytose, une numération des globules blancs doit être réalisée à intervalles réguliers pendant le traitement. Si la numération des globules blancs dépasse 50 × 109/l après le nadir attendu, la prise de ce médicament doit être interrompue immédiatement.
Hypersensibilité
Une hypersensibilité, incluant des réactions allergiques graves, survenant lors du traitement initial ou des traitements suivants, a été signalée chez des patients traités par facteur de croissance de la lignée granulocytaire. La prise d’efbémalénograstim alfa doit être arrêtée définitivement chez les patients présentant une hypersensibilité cliniquement significative. L’efbémalénograstim alfa ne doit pas être administré chez les patients présentant des antécédents d’hypersensibilité à l’efbémalénograstim alfa. L’efbémalénograstim alfa doit être utilisé avec prudence chez les patients présentant des antécédents de réactions allergiques graves à d’autres produits à base de facteur de croissance de la lignée granulocytaire, car le risque de réactivité croisée ne peut pas être exclu. Dans de telles circonstances, l’efbémalénograstim alfa doit être administré à la discrétion du médecin à la suite d’une évaluation appropriée des risques et des bénéfices. Si une réaction allergique grave survient, un traitement approprié doit être administré et le patient doit être étroitement suivi pendant plusieurs jours.
Syndrome de Stevens-Johnson
Le syndrome de Stevens-Johnson (SSJ), pouvant engager le pronostic vital ou être mortel, a rarement été signalé en association au traitement par facteur de croissance de la lignée granulocytaire. Si le patient a développé un SSJ à la suite de l’utilisation de l’efbémalénograstim alfa, le traitement par efbémalénograstim alfa ne doit jamais être initié de nouveau chez ce patient.
Immunogénicité
Comme pour toute protéine thérapeutique, il existe une possibilité d’immunogénicité. Les taux de génération d’anticorps contre l’efbémalénograstim alfa sont généralement faibles. Il arrive que des anticorps de liaison apparaissent, comme attendu pour tous les produits biologiques ; toutefois, ils n’ont pas été associés à une activité neutralisante à l’heure actuelle.
Aortite
Une aortite a été signalée après administration de facteur de croissance de la lignée granulocytaire chez des patients sains et chez des patients atteints de cancer. Les symptômes présentés incluaient de la fièvre, des douleurs abdominales, des malaises, des douleurs dorsales et une augmentation des marqueurs inflammatoires (p. ex., protéine C-réactive et numération des globules blancs). Dans la plupart des cas, l’aortite a été diagnostiquée par tomodensitométrie (TDM) et s’est généralement résolue après l’interruption de la prise de facteur de croissance de la lignée granulocytaire (voir rubrique 4.8).
Syndrome myélodysplasique et leucémie myéloïde aiguë chez les patients présentant un cancer du sein et un cancer du poumon
Un syndrome myélodysplasique (SMD) et une leucémie myéloïde aiguë (LMA) ont été observés à la suite de l’utilisation de facteur de croissance de la lignée granulocytaire (p. ex., le pegfilgrastim) en association avec une chimiothérapie et/ou une radiothérapie chez des patients présentant un cancer du sein et un cancer du poumon (voir rubrique 4.8). Les patients atteints de cancer du sein et de cancer du poumon doivent être surveillés quant à l’apparition de signes de SMD/LMA.
Autres avertissements
La sécurité et l’efficacité de Ryzneuta en ce qui concerne la mobilisation de cellules progénitrices sanguines chez les patients ou chez les donneurs sains n’ont pas été évaluées de manière appropriée.
Une activité hématopoïétique accrue de la moelle osseuse en réponse à un traitement par facteur de croissance a été associée à des résultats positifs temporaires dans les scintigraphies osseuses. Cela doit être pris en compte lors de l’interprétation de résultats de scintigraphies osseuses.
Sorbitol
Le médicament contient 50 mg de sorbitol dans chaque seringue préremplie. L’effet additif des produits administrés concomitamment contenant du sorbitol (ou fructose) et l’apport alimentaire de sorbitol (ou fructose) doit être pris en compte.
Sodium
Ce médicament contient moins de 1 mmol de sodium (23 mg) par dose de 20 mg, c.-à-d. qu’il est essentiellement « sans sodium ».
Caoutchouc - latex
Le capuchon de l’aiguille de la seringue préremplie contient du caoutchouc naturel sec (latex) qui peut causer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
En raison d’une sensibilité potentielle des cellules myéloïdes, dont la division cellulaire est rapide, à la chimiothérapie cytotoxique, l’efbémalénograstim alfa doit être administré au moins 24 heures après l’administration de la chimiothérapie cytotoxique et au moins 14 jours avant la dose suivante de chimiothérapie. L’utilisation concomitante de Ryzneuta et de la chimiothérapie (c.-à-d. le même jour) a démontré amplifier la myélosuppression.
De potentielles interactions avec d’autres facteurs de croissance hématopoïétiques et cytokines n’ont pas fait l’objet d’études spécifiques dans des essais cliniques.
Le potentiel d’interaction avec le lithium, qui favorise également la libération de neutrophiles, n’a pas fait l’objet d’une étude spécifique. Il n’existe aucune donnée suggérant que cette interaction serait dangereuse.
La sécurité et l’efficacité de Ryzneuta n’ont pas été évaluées chez les patients recevant une chimiothérapie associée à une myélosuppression tardive, p. ex., de la nitrosourée.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l’utilisation de l’efbémalénograstim alfa chez la femme enceinte. Bien que les études effectuées chez l’animal n’aient pas mis en évidence une toxicité sur la reproduction (voir rubrique 5.3), Ryzneuta n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
Il n’existe pas de données suffisantes sur l’excrétion de l’efbémalénograstim alfa dans le lait maternel ; un risque pour les nouveau-nés/nourrissons ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec Ryzneuta en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
L’efbémalénograstim alfa n’a pas affecté la performance reproductive ou la fertilité chez les rats mâles ou femelles sous des doses hebdomadaires cumulées approximativement 2,2 fois plus élevées que la dose recommandée chez l’être humain (sur la base de la surface corporelle) (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Ryzneuta n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les réactions indésirables les plus fréquemment signalées étaient les douleurs osseuses (très fréquent (≥1/10]). Les douleurs dorsales, l’arthralgie et les douleurs aux extrémités étaient fréquemment signalées (≥1/100, <1/10). Les douleurs musculo-squelettiques étaient généralement de gravité légère à modérée, temporaires et pouvaient être maîtrisées pour la plupart des patients avec des analgésiques.
Des angio-œdèmes graves ont eu lieu sous traitements ultérieurs par efbémalénograstim alfa (peu fréquent [≥1/1 000, <1/100]).
Une splénomégalie, généralement asymptomatique, est peu fréquente. Des cas de rupture de la rate, dont des cas mortels, ont été signalés après administration de facteur de croissance de la lignée granulocytaire (voir rubrique 4.4).
Des réactions indésirables pulmonaires peu fréquentes telles qu’un œdème pulmonaire ont eu lieu sous traitement par efbémalénograstim alfa. D’autres réactions indésirables pulmonaires, incluant une pneumonie interstitielle, des infiltrats pulmonaires et une fibrose pulmonaire, ont été signalées après administration de facteur de croissance de la lignée granulocytaire. Des cas d’insuffisance respiratoire ou de SDRA ont été signalés après administration de facteur de croissance de la lignée granulocytaire, et peuvent s’avérer mortels (voir rubrique 4.4).
Des cas isolés de crises d’anémie drépanocytaire ont été associés à l’utilisation de facteur de croissance de la lignée granulocytaire chez les patients porteurs du trait drépanocytaire ou présentant une drépanocytose (voir rubrique 4.4).
Un syndrome d’hyperperméabilité capillaire, qui peut engager le pronostic vital si son traitement est retardé, a été signalé chez les patients atteints de cancer et recevant une chimiothérapie après administration de facteur de croissance de la lignée granulocytaire ; voir rubrique 4.4 et la section « Description des effets indésirables spécifiques » ci-dessous.
Liste tabulée des effets indésirables
La sécurité de l’efbémalénograstim alfa a été évaluée d’après les résultats provenant d’essais cliniques. Les effets indésirables sont divisés en plusieurs groupes selon les classes de systèmes d’organes (SOC) du MedDRA : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Dans chaque groupe de fréquence, les effets indésirables sont présentés par ordre de gravité décroissante.
Tableau 1. Liste des effets indésirables
MedDRA Classes de systèmes d’organes | Réactions indésirables | ||
| Très fréquent (≥ 1/10) | Fréquent (≥ 1/100 à < 1/10) | Peu fréquent (≥ 1/1 000 à < 1/100) | |
| Infections et infestations | Infection par le virus de l’herpès2 | ||
| Affections hématologiques et du système lymphatique | Leucopénie, neutropénie Thrombocytopénie, Anémie, Splénomégalie, | ||
| Troubles du métabolisme et de la nutrition | Hyperglycémie, perte d’appétit | ||
| Affections du système nerveux | Maux de tête1 | Étourdissements, troubles du goût2, spasticité musculaire, neuropathie périphérique2, somnolence | |
| Affections oculaires | Augmentation de la sécrétion lacrymale | ||
| Affections de l’oreille et du labyrinthe | Vertiges1 | ||
| Affections cardiaques | Tachycardie, palpitations | ||
| Affections vasculaires | Vascularite, bouffées de chaleur | ||
| Affections respiratoires, thoraciques et médiastinales | Œdème pulmonaire, Épistaxis, douleur oropharyngée, toux, dyspnée, sécheresse nasale | ||
| Affections gastro-intestinales | Nausées1, diarrhée1, vomissements1 | Stomatite, sécheresse buccale, dyspepsie, douleurs abdominales, dysphagie | |
| Affections de la peau et du tissu sous-cutané | Alopécie, urticaire1, dermatite allergique, éruption cutanée, dermatite, érythème, éruption cutanée toxique, éruption maculopapuleuse, prurit, eczéma, sècheresse cutanée, affection de la peau, angio-œdème, sueurs froides, sueurs nocturnes, onychalgie | ||
| Affections musculosquelettiques et du tissu conjonctif | Douleurs osseuses | Douleurs dorsales, arthralgie, douleurs aux extrémités | Myalgie, ostéoarthropathie, inconfort musculo-squelettique, douleurs à la nuque |
| Troubles généraux et anomalies au site d’administration | Asthénie1, fatigue1, pyrexie1 | Réactions au site d’injection2, gonflement périphérique, frissons, soif | |
| Investigations | Augmentation de la numération des globules blancs1, Augmentation de l’alanine aminotransférase1, Augmentation de | Augmentation de la numération des neutrophiles, Augmentation de la créatinine sanguine, Augmentation du gamma-glutamyltransférase, | |
l’aspartate aminotransférase1 | Prise de poids | ||
La catégorie de fréquence a été estimée à partir d’un calcul statistique basé sur 488 patients recevant Ryzneuta dans quatre essais cliniques. 1 Voir rubrique « Description des effets indésirables spécifiques » ci-dessous. 2 Inclut plusieurs types de réactions indésirables. | |||
Description des effets indésirables spécifiques
Des nausées, vomissements, diarrhée, asthénie, fatigue, pyrexie, vertiges et maux de tête ont été fréquemment observés chez les patients recevant une chimiothérapie.
Un cas d’urticaire grave a été signalé après traitement par efbémalénograstim alfa.
L’augmentation de la numération des globules blancs était fréquemment signalée après traitement par efbémalénograstim alfa. Une leucocytose (numération des globules blancs ˃ 100 × 109/l) a été signalée après administration de facteur de croissance de la lignée granulocytaire (voir rubrique 4.4).
Des augmentations de l’alanine aminotransférase (ALAT) et de l’aspartate aminotransférase (ASAT) ont été fréquemment observées chez les patients après avoir reçu de l’efbémalénograstim alfa à la suite d’une chimiothérapie cytotoxique. Ces augmentations sont temporaires et reviennent ensuite au taux de référence.
Certaines réactions indésirables n’ont pas encore été observées dans les études cliniques évaluant l’efbémalénograstim alfa, mais il est généralement accepté qu’elles seraient attribuables au facteur de croissance de la lignée granulocytaire et à ses dérivés.
Un risque accru de SMD/LMA a été observé dans une étude épidémiologique à la suite de l’utilisation de facteur de croissance de la lignée granulocytaire en association avec une chimiothérapie et/ou une radiothérapie chez les patients présentant un cancer du sein et un cancer du poumon (voir rubrique 4.4).
Des réactions d’hypersensibilité ont été signalées après administration de facteur de croissance de la lignée granulocytaire (voir rubrique 4.4).
Des cas de syndrome d’hyperperméabilité capillaire ont été signalés après administration de facteur de croissance de la lignée granulocytaire et sont caractérisés par une hypotension, une hypoalbuminémie, un œdème et une hémoconcentration. Le syndrome d’hyperperméabilité capillaire survenait généralement chez les patients présentant un cancer avancé, une septicémie, ou prenant plusieurs produits de chimiothérapie ou subissant une aphérèse (voir rubrique 4.4).
Une aortite peut survenir après administration de facteur de croissance de la lignée granulocytaire (voir rubrique 4.4).
Le syndrome de Stevens-Johnson, et le syndrome de Sweet (dermatose aiguë fébrile neutrophilique) peuvent survenir après administration de facteur de croissance de la lignée granulocytaire (voir rubrique 4.4).
Une glomérulonéphrite peut survenir après administration de facteur de croissance de lignée granulocytaire (voir rubrique 4.4).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Un patient unique ayant reçu 40 mg d’efbémalénograstim alfa pendant un cycle de chimiothérapie (injections de 20 mg pendant deux jours consécutifs) a signalé des événements indésirables semblables à ceux des patients recevant des doses inférieures d’efbémalénograstim alfa.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : immunostimulants, facteurs de croissance des colonies, Code ATC : L03AA18
Mécanisme d’action
Le facteur de croissance de lignée granulocytaire chez l’être humain est une glycoprotéine qui régule la production et la libération de neutrophiles dans la moelle osseuse.
Effets pharmacodynamiques
L’efbémalénograstim alfa est une protéine de fusion recombinante contenant du facteur de croissance de la lignée granulocytaire, un lieur de 16 acides aminés, et la portion Fc de l’IgG2 humaine. En solution, l’efbémalénograstim alfa forme des dimères liés par liaisons covalentes (ponts disulfures entre groupements Fc) et présente une structure semblable à l’immunoglobuline. L’efbémalénograstim alfa est une forme durable du facteur de croissance de la lignée granulocytaire en raison de la réduction de la clairance rénale. L’efbémalénograstim alfa et d’autres facteurs de croissance de la lignée granulocytaire présentent des mécanismes d’action identiques, entraînant une augmentation marquée de la numération des neutrophiles dans le sang périphérique au cours des 24 heures, avec des augmentations mineures de monocytes et/ou de lymphocytes.
Les neutrophiles produits en réponse au facteur de croissance de la lignée granulocytaire présentent une fonction normale ou améliorée, comme démontré par des tests de la fonction chimiotactique et phagocytaire. Tout comme les autres facteurs de croissance hématopoïétique, le facteur de croissance de la lignée granulocytaire a démontré des propriétés stimulantes in vitro des cellules endothéliales humaines. Le facteur de croissance de la lignée granulocytaire peut stimuler la croissance de cellules myéloïdes, y compris les cellules cancéreuses, in vitro et des effets semblables peuvent être observés sur certaines cellules non myéloïdes in vitro.
Efficacité et sécurité cliniques
Lors d’une étude clinique randomisée, en aveugle et contrôlée par placebo chez des patientes présentant un cancer du sein, l’effet de l’efbémalénograstim alfa sur la durée de la neutropénie et l’incidence de neutropénie fébrile a été évalué après l’administration d’un schéma de chimiothérapie associé à un taux de neutropénie fébrile de 30 à 40 % (docétaxel 75 mg/m2 et doxorubicine 60 mg/m2 toutes les 3 semaines pendant 4 cycles). 122 patients étaient randomisés selon un rapport 2:1 pour recevoir soit une dose unique de 20 mg d’efbémalénograstim alfa ou de placebo, environ 24 heures (jour 2) après la chimiothérapie lors du cycle 1 ; tous les patients ont reçu de l’efbémalénograstim alfa lors des cycles 2 à 4. Le critère d’évaluation principal était la durée moyenne de la neutropénie de grade 4 pendant le cycle 1. Elle était inférieure chez les patients randomisés ayant reçu l’efbémalénograstim alfa par rapport à ceux ayant reçu le placebo (1,3 jour par rapport à 3,9 jours, p < 0,001), et c’est aussi le cas de l’incidence de la neutropénie fébrile (5 % par rapport à 26 %, p < 0,001). De même que pour la réduction de la neutropénie fébrile, l’incidence de l’utilisation d’anti-infectieux par voie IV dans le cycle 1 était aussi inférieure chez le groupe efbémalénograstim alfa par rapport au groupe placebo (4 % par rapport à 18 %).
Deux études randomisées supplémentaires, contrôlées par substance active, ont comparé l’efbémalénograstim alfa, administré une fois par cycle à une dose de 20 mg, et le pegfilgrastim administré une fois par cycle (n = 393) ou le filgrastim administré une fois par jour (n = 239), dans la réduction de la durée de la neutropénie et l’incidence de la neutropénie fébrile chez des patients présentant un cancer du sein et recevant une chimiothérapie myélosuppressive. Dans la comparaison avec le pegfilgrastim, des patients présentant un cancer du sein métastatique ou non métastatique ont reçu un schéma à base de docétaxel et de cyclophosphamide. Lors de cette étude, la durée moyenne de la neutropénie de grade 4 lors du cycle 1 pour à la fois les groupes efbémalénograstim alfa et pegfilgrastim était de 0,2 jour (différence de 0.0 jour, IC de 95 % -0,1, 0,1). Au cours de l’étude entière, le taux de neutropénie fébrile était de 3,0 % chez les patients traités par efbémalénograstim alfa par rapport à 0,5 % chez les patients traités par pegfilgrastim (différence de 2,5 %, IC de 95 % -7,3 %, 12,4 %). Dans la comparaison avec le filgrastim (médiane de 8 doses journalières), des patients présentant un cancer du sein non métastatique ont reçu un schéma à base d’épirubicine et de cyclophosphamide. Lors de cette étude, la durée moyenne de la neutropénie de grade 4 lors du cycle 1 pour le groupe efbémalénograstim alfa était de 0,3 jour et celle du groupe filgrastim était de 0,2 jour (différence médiane de 0.0 jour, IC de 95 % -0,0, 0,0). Au cours de l’étude entière, le taux de neutropénie fébrile était de 0,8 % chez les patients traités par efbémalénograstim alfa par rapport à 1,7 % chez les patients traités par filgrastim (différence de -0,8 %, IC de 95 % -4 %, 2 %).
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Ryzneuta dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement de la neutropénie chimio-induite (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Après une injection sous-cutanée d’efbémalénograstim alfa, le pic de concentration sérique d’efbémalénograstim alfa a lieu à 36 heures [min-max : 6-96 heures] après l’administration et les concentrations sériques d’efbémalénograstim alfa sont maintenues pendant la période de neutropénie après la chimiothérapie myélosuppressive.
Distribution
Le volume de distribution apparent se situe entre 395 et 5 679 mL/kg.
Biotransformation
Il est attendu que l’efbémalénograstim alfa se métabolise en petits peptides par les voies cataboliques.
Élimination
L’efbémalénograstim alfa semble être éliminé principalement par clairance médiée par les neutrophiles, qui est saturée à des doses plus élevées. Conformément au mécanisme de clairance autorégulé, la concentration sérique de l’efbémalénograstim alfa décline rapidement au moment de la reprise des neutrophiles (voir Figure 1). La demi-vie allait de 19 à 84 heures après l’injection sous-cutanée.
Linéarité/non-linéarité
L’efbémalénograstim alfa a démontré une non-linéarité et une pharmacocinétique dépendante du temps pour une dose allant de 30 à 360 microgrammes/kg.
Figure 1. Profil de la concentration sérique d’efbémalénograstim alfa et de la numération absolue des neutrophiles (NAN) médianes chez des patients traités par chimiothérapie après une injection unique de 320 microgrammes/kg
En raison du mécanisme de clairance médiée par les neutrophiles, la pharmacocinétique de l’efbémalénograstim alfa ne devrait pas être affectée par une insuffisance rénale ou hépatique (voir rubrique 4.2).
Patients âgés
Des données limitées indiquent que la pharmacocinétique de l’efbémalénograstim alfa chez les patients âgés (> 65 ans) est semblable à celle des patients adultes.
Population pédiatrique
Il n’existe pas de données sur la pharmacocinétique de l’efbémalénograstim alfa chez les enfants.
5.3 Données de sécurité préclinique
Des données précliniques provenant d’études conventionnelles de toxicologie en administration répétée ont révélé des effets pharmacologiques attendus, y compris une augmentation du nombre de leucocytes, une hyperplasie myéloïde dans la moelle osseuse, une hématopoïèse extramédullaire et une augmentation de la taille de la rate.
Aucun événement indésirable n’a été observé chez la progéniture des rates ou lapines enceintes ayant reçu de l’efbémalénograstim alfa par voie sous-cutanée à des doses cumulées d’environ 2,6 et 0,7 fois 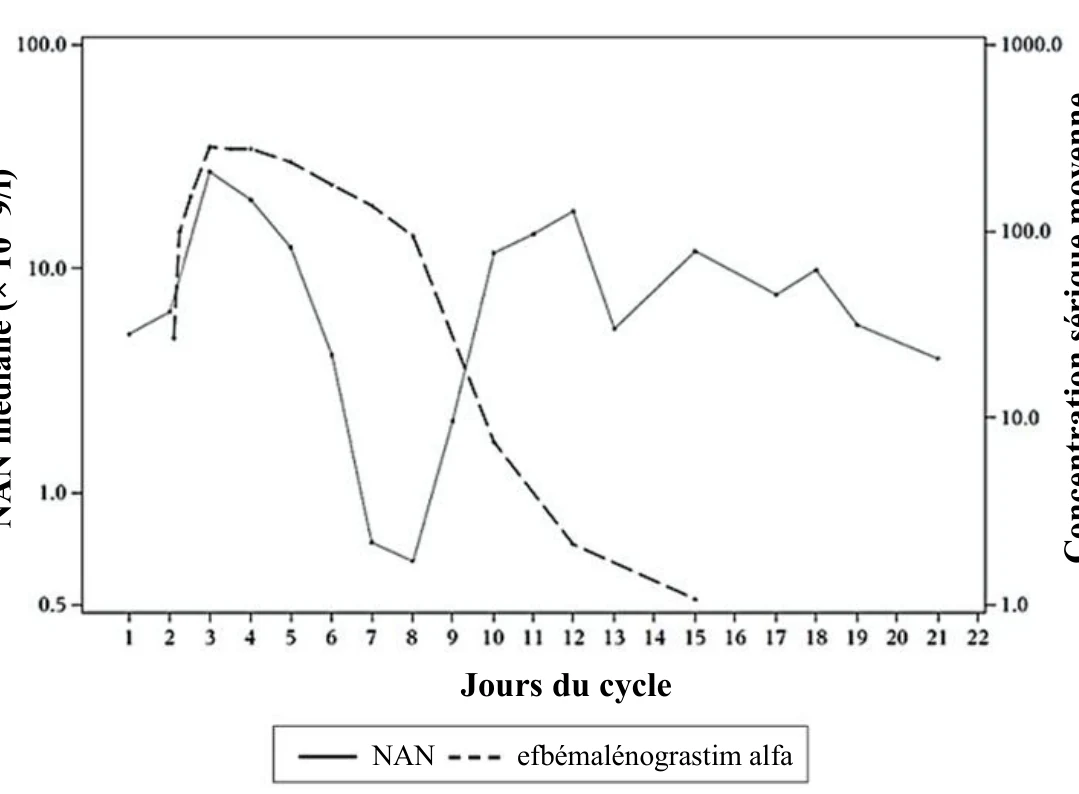
 NAN m
édiane (× 10^
9/l)
Conce
ntra
tion s
ér
iqu
e
m
oy
enne d’efbémalénograstim alfa (pg/ml)
la dose recommandée pour l’être humain, respectivement. Des études semblables sur d’autres produits à base de facteur de croissance de lignée granulocytaire (G-CSF) chez les lapins ont montré une toxicité embryo-fœtale (perte de l’embryon) à des doses cumulées d’environ 4 fois la dose recommandée chez l’être humain, qui n’a pas été observée chez les lapines enceintes exposées à la dose recommandée pour l’être humain. Des études chez le rat ont indiqué que la performance reproductive, la fertilité, les cycles d’œstrus, les jours entre l’accouplement et le coït, et la survie intra-utérine n’étaient pas affectés par l’efbémalénograstim alfa administré reçu par voie sous-cutanée. La pertinence de ces résultats chez l’être humain reste inconnue.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Trihydrate d’acétate de sodium
Acide acétique glacial
Sorbitol (E420)
Polysorbate 20
Acide édétique (EDTA)
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
4 ans.
6.4 Précautions particulières de conservation
Conserver au réfrigérateur (entre 2 et 8 °C).
Ryzneuta peut être exposé à la température ambiante (pas au-delà de 30 °C) pendant une période unique maximale de 48 heures. Si Ryzneuta est laissé à température ambiante pendant plus de 48 heures, il doit être jeté.
Ne pas congeler. Une exposition accidentelle à des températures de congélation pendant une période unique de moins de 24 heures n’affecte pas négativement la stabilité de Ryzneuta.
Conserver la seringue préremplie dans l’emballage extérieur à l’abri de la lumière
6.5 Nature et contenu de l’emballage extérieur
Seringue préremplie (en verre de type I), avec un bouchon en caoutchouc, une aiguille en acier inoxydable et un capuchon d’aiguille.
Le capuchon de l’aiguille de la seringue préremplie contient du caoutchouc naturel sec (latex) (voir rubrique 4.4).
Chaque seringue préremplie contient 1 mL de solution injectable.
Chaque emballage contient une seringue préremplie.
6.6 Précautions particulières d’élimination et manipulation
Avant toute utilisation, la solution de Ryzneuta doit être inspectée visuellement à la recherche de particules. Seule une solution limpide et incolore doit être injectée.
Ne pas secouer. Secouer excessivement la solution peut agréger l’efbémalénograstim alfa, le rendant biologiquement inactif.
Laisser la seringue préremplie reposer à température ambiante pendant environ 30 minutes avant l’injection.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Fisiopharma S.r.l.
Nucleo Industriale
Palomonte, SA, 84020
Italie
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/24/1793/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 21 mars 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.