


Résumé des caractéristiques - Zemcelpro
1. DÉNOMINATION DU MÉDICAMENT
Dispersion pour perfusion Zemcelpro ≥ 0,23×10⁶ cellules CD34+ viables/mL / ≥ 0,53×10⁶ cellules CD3+ viables/mL
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
2.1 Description générale
Zemcelpro est une thérapie par cellules souches et progénitrices hématopoïétiques allogènes cryoconservées contenant deux composants cellulaires, à savoir le composant expansé et le composant non expansé, tous deux dérivés de la même unité de sang de cordon ombilical (USC) spécifique au patient.
Le composant expansé, appelé dorocubicel, qui correspond aux cellules CD34+ expansées, est composé de la fraction CD34+ expansée ex vivo en présence d’UM171.
Le composant non expansé, appelé cellules CD34- non expansées, est composé de la fraction CD34- dont les cellules CD3+ constituent la fraction active.
2.
2 Composition qualitative et quantitative
Dorocubicel
Chaque poche de perfusion de Zemcelpro spécifique à un patient contient des cellules CD34+ expansées ex-vivo enrichies en présence d’UM171, à une concentration qui dépend du lot. Le médicament est conditionné dans un maximum de quatre poches de perfusion contenant une dispersion pour perfusion d’au moins 0,23×10⁶ cellules CD34+ viables/mL en suspension dans une solution de diméthylsulfoxyde (DMSO).
Chaque poche de perfusion contient 20 mL de dispersion pour perfusion.
Cellules CD34- non expansées
Chaque poche de perfusion spécifique à un patient contient des cellules CD34- non expansées dont la concentration dépend du lot. Le médicament est conditionné dans quatre poches de perfusion contenant une dispersion pour perfusion d’au moins 0,53×10⁶ cellules CD3+ viables/mL en suspension dans une solution de diméthylsulfoxyde (DMSO).
Chaque poche de perfusion contient 20 mL de dispersion pour perfusion.
Informations quantitatives
Les informations quantitatives pour chaque composant cellulaire du médicament, y compris la concentration cellulaire dépendante du lot et le nombre de poches de perfusion à administrer, sont présentées dans le certificat de libération pour perfusion (RfIC) accompagnant le médicament destiné au traitement. Le même RfIC est utilisé pour les deux composants cellulaires (voir rubrique 6).
Excipients à effet notoire
Ce médicament contient au maximum 477 mg de sodium, 50 mg de potassium et 10 % v/v de DMSO par dose (voir rubrique 4.4).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Dispersion pour perfusion.
Dorocubicel
Dispersion cellulaire incolore à légèrement jaune pour perfusion.
Cellules CD34- non expansées
Dispersion de cellules rougeâtres pour perfusion.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Zemcelpro est indiqué pour le traitement des patients adultes atteints d’hémopathies malignes nécessitant une greffe de cellules souches hématopoïétiques allogéniques après un conditionnement myéloablatif et pour lesquels aucun autre type de cellules de donneur appropriées n’est disponible.
4.2 Posologie et mode d’administration
Zemcelpro doit être administré dans un centre de greffe qualifié, spécialisé dans la greffe de cellules souches hématopoïétiques, par un médecin expérimenté dans le traitement des hémopathies malignes.
Posologie
Le traitement consiste en une dose unique pour perfusion, contenant une dispersion pour perfusion de cellules CD34+ expansées dans 1 à 4 poches de perfusion et de cellules CD34- non expansées dans 4 poches de perfusion.
La dose cible est de 0,4 à 7,5×10⁶ cellules CD34+ viables/kg pour le composant cellulaire CD34+ expansé (dorocubicel) et de ≥ 0,52×10⁶ cellules CD3+ viables/kg pour le composant cellulaire CD34- non expansé.
Pour plus d’informations sur la dose, voir le certificat de libération pour perfusion (RfIC) qui accompagne le produit.
Sélection de l’unité de sang de cordon
L’unité de sang de cordon (USC) sans érythrocyte pour l’expansion doit être sélectionnée par le prescripteur dans le respect des exigences minimales en matière de compatibilité avec l’antigène leucocytaire humain (HLA) et de dose cellulaire [c’est-à-dire numération des cellules CD34 avant la congélation ≥ 0,5×10⁵/kg et cellules nucléées totales (CNT) ≥ 1,5×10⁷/kg]. Il est recommandé d’obtenir une correspondance pour au moins 4 des 6 HLA (antigènes HLA-A, antigènes HLA-B et allèles HLA-DRB1), avec un objectif de 6 correspondances HLA sur 8 (typage à haute résolution). Le typage HLA et la teneur en cellules nucléées de chaque USC utilisée comme matière première dans la fabrication de Zemcelpro sont indiqués dans le RfIC joint.
Conditionnement myéloablatif avant traitement (chimiothérapie de déplétion lymphatique)
Un conditionnement myéloablatif approprié doit être administré conformément aux lignes directrices de l’établissement. Le schéma choisi doit être d’intensité élevée ou intermédiaire, c’est-à-dire avec un score d’intensité de conditionnement de la greffe (TCI) de 2,5 ou plus. Le traitement de conditionnement ne doit pas être entamé avant que la disponibilité de Zemcelpro spécifique au patient n’ait été confirmée par le centre de greffe.
L’incorporation de globulines anti-thymocytes (ATG) n’est pas recommandée dans le cadre du traitement de conditionnement (voir rubrique 4.5).
Thérapie prophylactique et de soutien pour la prévention des complications liées à la greffe
Les traitements prophylactiques et de soutien pour la prévention des complications liées à la greffe [par exemple, maladie du greffon contre l’hôte (GvHD), l’infection] doivent être administrés conformément aux lignes directrices de l’établissement. Le traitement prophylactique privilégié pour la GvHD repose sur l’association de tacrolimus et de mycophénolate mofétil.
Dans la période suivant immédiatement la greffe, l’administration de facteur de stimulation des colonies de granulocytes (G-CSF) est recommandée pour minimiser le risque de neutropénie et d’infection (voir rubrique 4.4).
Prémédication
Il est recommandé d’administrer une prémédication à base d’antipyrétiques, d’antagonistes de l’histamine et d’antiémétiques, conformément aux lignes directrices de l’établissement local, 30 à 60 minutes avant la perfusion des deux fractions de Zemcelpro afin de réduire la possibilité d’une réaction à la perfusion. Par ailleurs, une prémédication à base de corticoïdes est également recommandée avant l’administration du composant CD34- non expansé de Zemcelpro afin de réduire la possibilité d’une réaction à la perfusion en cas d’histocompatibilité HLA majeure.
Populations particulières
Patients âgés
La sécurité et l’efficacité de Zemcelpro chez les patients âgés (≥ 65 ans ou plus) n’ont pas été établies.
Insuffisance rénale
Zemcelpro n’a pas été étudié chez les patients présentant une insuffisance rénale. Les patients doivent faire l’objet d’un dépistage de l’insuffisance rénale afin de déterminer s’ils peuvent recevoir la greffe.
Insuffisance hépatique
Zemcelpro n’a pas été étudié chez les patients présentant une insuffisance hépatique. Les patients doivent faire l’objet d’un dépistage de l’insuffisance hépatique afin de déterminer s’ils peuvent recevoir la greffe.
Population pédiatrique
La sécurité et l’efficacité de Zemcelpro chez les enfants et les adolescents de moins de 18 ans n’ont pas encore été établies. Les données actuellement disponibles sont décrites à la rubrique 5.1.
Mode d’administration
Le nombre prescrit de poches de dorocubicel (1 à 4 poches) et de cellules CD34- non expansées (toujours 4 poches) doit être perfusé pour obtenir une dose unique de Zemcelpro. Le nombre total de poches de perfusion à administrer doit être confirmé par les informations spécifiques au patient figurant sur le RfIC.
Le dorocubicel est perfusé en premier, suivi des cellules CD34- non expansées. Il est recommandé de perfuser les cellules CD34- non expansées le même jour que le dorocubicel, au plus tard le lendemain.
Si le dorocubicel n’est pas administré, les cellules CD34- non expansées ne doivent pas être perfusées afin d’éviter toute réaction immunitaire indésirable.
En cas de réaction à la perfusion, il est recommandé d’interrompre le traitement et d’instaurer des soins de soutien, si nécessaire (voir rubrique 4.4).
Ne pas diluer, rincer ou échantillonner Zemcelpro avant la perfusion.
Voie intraveineuse uniquement. Un accès veineux central est recommandé pour la perfusion de Zemcelpro.
- Préparer le matériel de perfusion. Il est requis d’utiliser une tubulure sans latex avec un filtre de perfusion standard (170-260 µm). NE PAS utiliser de filtres de déleucocytation.
- Confirmer i) l’identité du patient à l’aide des identifiants figurant sur la poche et ii) l’identité du composant cellulaire (dorocubicel ou cellules CD34- non expansées).
- Retirer le suremballage et inspecter le contenu de la poche de perfusion décongelée pour vérifier qu’il n’y a pas d’agrégats cellulaires visibles. Si des agrégats cellulaires visibles sont présents, mélanger délicatement le contenu de la poche. Les petits agrégats cellulaires devraient se disperser après un léger mélange manuel. Les agrégats restants sont éliminés efficacement par filtration avant la perfusion.
La poche décongelée et inspectée doit être perfusée rapidement, à raison d’environ 10 à 20 mL par minute, par flux gravitationnel. Zemcelpro est stable entre 15 °C et 30 °C jusqu’à 1 heure après la fin de la décongélation.
Avant la perfusion, amorcer la tubulure avec une solution de chlorure de sodium à
9 mg/mL (0,9 %) pour injection.
- Utiliser tout le contenu de la poche de perfusion (20 mL par poche).
- Rincer deux fois la poche de perfusion avec 10 mL à 30 mL de solution de chlorure de sodium à 9 mg/mL (0,9 %) pour injection en inversant l’amorçage pour s’assurer que la totalité des cellules est perfusée dans l’organisme du patient.
- La procédure de perfusion doit être répétée pour les autres poches. Attendre qu’il soit établi que la poche précédente a été administrée en toute sécurité avant de décongeler et perfuser la poche suivante.
Ne pas perfuser Zemcelpro si la poche de perfusion est endommagée, si elle fuit ou si elle semble abîmée.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1. Les contre-indications de la chimiothérapie myéloablative doivent être prises en compte.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Les exigences en matière de traçabilité des médicaments de thérapie innovante à base de cellules doivent s’appliquer. Afin de garantir la traçabilité, le nom du produit, le numéro de lot et le nom du patient traité doivent être conservés pendant une durée de 30 ans après l’expiration du médicament.
Transmission d’un agent infectieux
Il existe un risque de transmission d’agents infectieux. Les tests de dépistage des virus effectués sur les unités de sang de cordon sont le virus de l’immunodéficience humaine (VIH) 1 et VIH 2, l’hépatite B et C, le virus T-lymphotropique humain (HTLV) de type I et HTLV II, la syphilis et le cytomégalovirus (CMV). Des virus spécifiques provenant de la mère peuvent être relevés dans le cadre des antécédents médicaux, tels que l’encéphalopathie spongiforme transmissible (EST), le virus d’Epstein-Barr (EBV), la toxoplasmose, l’hépatite E (VHE) et le paludisme. Les banques de sang de cordon indiquent également si le nourrisson ne présente aucun signe suggérant une maladie potentiellement transmissible par l’administration d’une unité de sang de cordon ombilical.
Les résultats des tests peuvent être trouvés dans la documentation accompagnant le produit.
Les professionnels de la santé qui administrent Zemcelpro doivent par conséquent surveiller les patients afin de détecter tout signe ou symptôme d’infection après le traitement et les traiter de façon adéquate, si nécessaire.
Don de sang, d’organes, de tissus et de cellules
Les patients traités par Zemcelpro ne doivent pas donner de sang, d’organes, de tissus ou de cellules.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité graves, y compris l’anaphylaxie, peuvent être dues à des composants contenus dans Zemcelpro, par exemple le DMSO. Les réactions doivent être traitées de manière appropriée conformément aux lignes directrices de l’établissement.
Infections
Des infections graves, y compris des infections fatales ou engageant le pronostic vital, sont survenues chez des patients après une perfusion de Zemcelpro (voir rubrique 4.8). La médiane d’apparition était de 109 jours après la greffe, avec quelques événements tardifs (intervalle de 0 à 945). Les patients doivent être informés de l’importance d’une notification rapide des signes d’infection à leur médecin traitant. Les patients doivent être surveillés pour détecter les signes et les symptômes d’infection à l’aide de tests diagnostiques appropriés et recevoir un traitement approprié conformément aux lignes directrices de l’établissement. Le cas échéant, des antibiotiques prophylactiques doivent être administrés et des tests de surveillance doivent être effectués avant et après le traitement par Zemcelpro (voir rubrique 4.2).
Maladie du greffon contre l’hôte
Des cas fatals et mettant en jeu le pronostic vital de maladie du greffon contre l’hôte (GvHD) aiguës et chroniques sont survenus après un traitement par Zemcelpro (voir rubrique 4.8). La GvHD après un traitement par Zemcelpro est semblable à celle entraînée par une greffe de cellules souches allogéniques standard, avec une apparition médiane à 40 jours après la greffe, et 93 % d’entre elles se résolvent avec une médiane de 18 jours. Il est recommandé de surveiller les patients pour déceler les signes éventuels de GvHD et de leur proposer un traitement approprié, conformément aux lignes directrices de l’établissement. Des soins prophylactiques et de soutien doivent être envisagés après un traitement par Zemcelpro. L’association de tacrolimus et de mycophénolate mofétil est le traitement prophylactique privilégié pour la GvHD (voir rubrique 4.2).
Syndrome de prise de greffe
Des cas de syndrome de prise de greffe mettant en jeu le pronostic vital ont été rapportés au cours des essais cliniques avec Zemcelpro (voir rubrique 4.8), survenant dans un délai médian de 13 jours après la greffe. L’apparition de fièvre inexpliquée, d’éruptions cutanées, d’hypoxémie, de prise de poids et d’infiltrats pulmonaires pendant la période péri-greffe doit être surveillée. Les patients doivent être traités conformément aux directives de l’établissement avec des corticoïdes dès que le syndrome de prise de greffe est reconnu afin d’améliorer les symptômes. En l’absence de traitement, le syndrome de prise de greffe peut évoluer vers une défaillance multiviscérale et le décès.
Rejet de greffe
Des cas de rejet de greffe mettant en jeu le pronostic vital, définis comme l’impossibilité d’atteindre un nombre absolu de neutrophiles supérieur à 500 par microlitre de sang au 42e jour après la greffe, ont été rapportés au cours des essais cliniques avec Zemcelpro (voir rubrique 4.8). Les patients doivent être surveillés pour détecter les signes de récupération hématopoïétique aux analyses biologiques.
L’utilisation de l’ATG n’est pas recommandée dans le cadre du traitement de conditionnement et avant la prise de greffe, car elle peut interférer avec la prise de greffe des cellules du sang de cordon. Le facteur de stimulation des colonies de granulocytes (G-CSF) doit être administré pour minimiser le risque de neutropénie et d’infection, à raison de 5 µg/kg/jour à partir de 1 à 3 jours après la greffe, jusqu’à ce que le nombre de neutrophiles atteigne 1 000 par microlitre de sang (voir rubrique 4.2).
Hémorragie alvéolaire pulmonaire (HAP)
La HAP est un effet indésirable bien connu chez les patients traités par Zemcelpro. Des cas de HAP ont été rapportés, survenant dans un délai médian de 22 jours après la greffe, y compris des événements fatals (voir rubrique 4.8). Elle se caractérise par l’apparition d’une dyspnée, d’une fièvre, parfois d’une hémoptysie, d’infiltrats multifocaux à la radiographie pulmonaire et d’une progression rapide vers l’insuffisance respiratoire. Il est recommandé de surveiller les patients pour déceler les signes éventuels de HAP et de les traiter de manière appropriée, conformément aux lignes directrices de l’établissement.
Pneumopathie
La pneumopathie, telle que le syndrome de pneumonie idiopathique (SPI) ou la pneumopathie organisée cryptogénique (POC), est un événement bien connu après le traitement par Zemcelpro. Des cas de pneumopathie ont été rapportés lors des essais cliniques de Zemcelpro, y compris des événements fatals (voir rubrique 4.8). La SPI et la POC se manifestent généralement par un essoufflement, une toux et parfois de la fièvre. Alors que les SPI surviennent en moyenne au jour +22 après la greffe, ce qui est en partie lié au traitement de conditionnement avant la greffe, les POC surviennent généralement 3 à 6 mois après la greffe. Il est recommandé de surveiller les patients pour déceler les signes éventuels de pneumopathie et de les traiter de manière appropriée, conformément aux lignes directrices de l’établissement.
Syndrome lymphoprolifératif post-transplantation (PTLD)
Le syndrome lymphoprolifératif post-transplantation (PTLD) est un effet indésirable observé chez les patients traités par Zemcelpro. Des cas de PTLD ont été signalés chez des patients qui ont reçu la greffe de Zemcelpro dans le cadre des essais cliniques (voir rubrique 4.8). Le PTLD est l’une des tumeurs malignes post-greffe les plus fréquentes, associée dans la plupart des cas à une infection des lymphocytes B par le virus d’Epstein-Barr (EBV), soit à la suite d’une réactivation du virus après la greffe, soit à la suite d’une primo-infection par l’EBV. Un contrôle en série de l’ADN de l’EBV dans le sang peut être justifié chez les patients présentant des cytopénies persistantes. Le PTLD doit être traité de manière appropriée conformément aux lignes directrices de l’établissement.
Réactions liées à la perfusion (RLP)
Des réactions liées à la perfusion peuvent survenir après une perfusion de Zemcelpro. Ces réactions surviennent principalement lors de la (des) perfusion(s) initiale(s) et peuvent être caractérisées par des bouffées de chaleur, des éruptions cutanées, une fièvre, des frissons, une dyspnée, une hypotension légère et/ou sévère avec (sans) bronchospasmes, un dysfonctionnement cardiaque et/ou une anaphylaxie.
Une prémédication à base d’antipyrétiques, d’antagonistes de l’histamine, d’antiémétiques et de corticoïdes peut réduire l’incidence et l’intensité des réactions à la perfusion. Surveiller les patients pour détecter les signes et symptômes de réactions à la perfusion pendant et après l’administration de Zemcelpro. En cas de RLP, interrompre la perfusion et instaurer les soins de support nécessaires (voir rubrique 4.2). La reprise de la perfusion doit être conforme aux recommandations de l’établissement.
Hypogammaglobulinémie
L’hypogammaglobulinémie est un événement bien connu rapporté après le traitement par Zemcelpro, qui pourrait être associé à une diminution de la survie. Il a été rapporté chez 19 % des patients qui ont reçu la greffe de Zemcelpro (voir rubrique 4.8). Il est recommandé de surveiller les patients pour déceler les signes biologiques éventuels d’hypogammaglobulinémie et de les traiter de manière appropriée, conformément aux directives de l’établissement.
Maladie veino-occlusive
La maladie veino-occlusive (MVO) est un événement bien connu qui survient parfois après une greffe de cellules souches hématopoïétiques (GCSH). De rares cas de MVO ont été rapportés lors des essais cliniques avec Zemcelpro (voir rubrique 4.8, tableau 1), dont un cas mortel. Bien qu’il n’y ait pas de différence avec une GCSH classique, il est recommandé de surveiller les patients pour déceler les signes éventuels de MVO et les traiter de manière appropriée, conformément aux lignes directrices de l’établissement.
Syndrome hémolytique et urémique
Le syndrome hémolytique et urémique (SHU) est un événement bien connu qui survient parfois après une greffe de cellules souches hématopoïétiques. De rares cas de SHU ont été rapportés au cours des essais cliniques avec Zemcelpro (voir rubrique 4.8, Tableau 1). Bien qu’il n’y ait pas de différence avec une GCSH classique, il est recommandé de surveiller les patients pour détecter les signes éventuels de SHU et les traiter de manière appropriée, conformément aux lignes directrices de l’établissement.
Excipients
Sodium
Ce médicament contient 477 mg de sodium par dose, équivalant à 24 % de l’apport quotidien maximal de sodium recommandé par l’OMS pour un adulte.
Potassium
Ce médicament contient du potassium, en quantité inférieure à 1,3 mmol (50 mg) par dose.
Diméthylsulfoxyde (DMSO)
Ce médicament contient 17,6 g de DMSO par dose. Pour un adulte de 70 kg, le DMSO perfusé représente 25 % de la dose quotidienne maximale recommandée de 1 g de DMSO/kg. Cet excipient est susceptible de provoquer une réaction anaphylactique après administration parentérale. Tous les patients doivent être étroitement surveillés pendant la période de perfusion.
Risques théoriques liés au donneur
Bien que l’expérience clinique ne le confirme pas, une hématopoïèse clonale et des risques liés au donneur (par exemple, des tumeurs malignes ou des troubles génétiques héréditaires) pourraient survenir après un traitement par Zemcelpro. Les patients doivent faire l’objet d’une surveillance appropriée, conformément aux lignes directrices de l’établissement.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
Vaccins vivants
La sécurité de l’immunisation par des vaccins vivants pendant ou après le traitement par Zemcelpro n’a pas été étudiée. La vaccination avec des vaccins vivants n’est pas recommandée pendant au moins 6 semaines avant le début du traitement de conditionnement et jusqu’à la récupération immunitaire après le traitement par Zemcelpro.
Globuline antithymocytaire (ATG)
L’utilisation de l’ATG n’est pas recommandée dans le cadre du traitement de conditionnement et avant la prise de greffe.
4.6 Fertilité, grossesse et allaitement
Pour les risques liés au traitement de conditionnement myéloablatif nécessaire avant l’utilisation de Zemcelpro et les conseils concomitants, il convient de consulter les informations sur le produit du traitement de conditionnement myéloablatif.
Femmes en âge de procréer
Les femmes en âge de procréer doivent présenter un test de grossesse sérique négatif dans les 30 jours précédant le traitement par Zemcelpro et doivent être disposées à utiliser une méthode contraceptive efficace.
Contraception chez l’homme et la femme
Les données relatives à l’exposition sont insuffisantes pour formuler une recommandation concernant la durée de la contraception après un traitement par Zemcelpro. Des méthodes efficaces de contraception doivent être utilisées chez les hommes et les femmes en âge de procréer qui ont reçu Zemcelpro.
Grossesse
Il n’existe pas de données sur l’utilisation du dorocubicel chez la femme enceinte. Aucune étude animale n’a été réalisée avec le dorocubicel pour déterminer s’il peut avoir des effets délétères sur le fœtus lorsqu’il est administré à une femme enceinte (voir rubrique 5.3). Zemcelpro ne doit pas être utilisé pendant la grossesse ou par des femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
On ne sait pas si le dorocubicel est excrété dans le lait maternel. L’utilisation de Zemcelpro n’est pas recommandée pendant l’allaitement.
Fertilité
Il n’existe pas de données humaines ou animales quant à l’effet du dorocubicel sur la fertilité.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
On ne sait pas si Zemcelpro a une influence sur l’aptitude à conduire et à utiliser des machines. Étant donné que les traitements de conditionnement, de prophylaxie et de soutien administrés en association avec Zemcelpro peuvent entraîner une fatigue et altérer les capacités mentales, il est conseillé aux patients de s’abstenir de conduire et de se livrer à des occupations ou activités périlleuses telles que l’utilisation de machines lourdes ou potentiellement dangereuses au cours de cette période initiale.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables de grade 3 ou supérieur les plus fréquents étaient : lymphopénie (46,6 %), infections (44,8 %), anémie (44,0 %), neutropénie (35,3 %), thrombocytopénie (31,9 %), leucopénie (29,3 %), hypogammaglobulinémie (18,1 %), neutropénie fébrile (15,5 %), hypertension (12,9 %), syndrome de prise de greffe (11,2 %) et pneumonie (11,2 %). Selon les critères du NIH, une GvHD aiguë a été rapportée chez 60,0 % des patients et une GvHD chronique chez 16,0 % des patients.
Des effets indésirables fatals sont survenus chez 7,8 % des patients traités par Zemcelpro, notamment des infections (2,6 %), y compris des septicémies (0,9 %), des infections à entérocoques (0,9 %), des pneumonies (0,9 %), des GvHD aiguës (1,7%), des HAP (1,7 %), des SPI (0,9 %), des POC (0,9 %) et des hypertensions pulmonaires (0,9%).
Tableau des effets indésirables
Les fréquences des effets indésirables de Zemcelpro incluses dans le Tableau 1 sont basées sur les données regroupées de 5 études (001, 002, 003, 004 et 007) menées auprès de 116 patients qui ont reçu une dose de Zemcelpro et qui ont été suivis pendant une durée médiane de 24 mois. Les fréquences des effets indésirables provenant des études cliniques sont basées sur les fréquences des évènements indésirables toutes causes confondues, une partie des événements indésirables pouvant avoir d’autres causes.
Les effets indésirables de grade 3 ou supérieur et les effets indésirables inhabituels de grade 1 ou 2 selon les Common Terminology Criteria for Adverse Events (critères de terminologie commune pour les événements indésirables, CTCAE) sont présentés ci-dessous. Ces effets indésirables sont présentés par classe de système d’organes MedDRA et par fréquence. Au sein de chaque classe de système d’organes, les effets indésirables sont classés par ordre de fréquence, avec les effets les plus fréquents en premier, selon la convention suivante: très fréquent (≥ 1/10), fréquent (≥ /100 à < 1/10) et peu fréquent (≥ 1/1 000 à < 1/100). Au sein de chaque groupe de fréquence, les effets indésirables des médicaments sont présentés suivant un ordre de gravité décroissant.
Tableau 1 Effets indésirables CTCAE observés dans les études cliniques avec Zemcelpro présentés par classe de système d’organes
| Affections hématologiques et du système lymphatique | |
| Très fréquent | Lymphopénie Anémie Neutropénie Thrombocytopénie Leucopénie Neutropénie fébrile |
| Peu fréquent | Anémie hémolytique auto-immune Cytopénie Microangiopathie thrombotique |
| Affections cardiaques | |
| Peu fréquent | Angine de poitrine Fibrillation auriculaire Flutter auriculaire Péricardite Dysfonctionnement du ventricule droit |
| Affections congénitales, familiales et génétiques | |
| Peu fréquent | Aplasie Anomalie cytogénétique |
| Affections de l’oreille et du labyrinthe | |
| Peu fréquent | Hypoacousie |
| Affections endocriniennes | |
| Peu fréquent | Insuffisance surrénalienne |
| Affections gastro-intestinales | |
| Fréquent | Diarrhée Nausées Stomatite Douleurs abdominales |
| Peu fréquent | Sténose anale Colite |
Entérocolite Perforation jéjunale Malabsorption Pneumatose intestinale | |
| Troubles généraux et anomalies au site d’administration | |
| Fréquent | Fièvre Fatigue |
| Peu fréquent | Œdème généralisé Malaise Inflammation des muqueuses |
| Affections hépatobiliaires | |
| Fréquent | Maladie hépatique veino-occlusive |
| Peu fréquent | Hyperbilirubinémie |
| Affections du système immunitaire | |
| Très fréquent | GvHD aiguë (grade II-III)* Hypogammaglobulinémie Syndrome de prise de greffe GvHD chronique** |
| Infections et infestations*** | |
| Très fréquent | Infections bactériennes (y compris pneumonies) Infections virales |
| Fréquent | Infections fongiques Infections non spécifiées |
| Lésions, intoxications et complications d'interventions | |
| Fréquent | Rejet de greffe |
| Investigations | |
| Fréquent | Diminution des lymphocytes CD4 Augmentation de l’alanine aminotransférase Diminution des immunoglobulines Augmentation de l’aspartate aminotransférase |
| Peu fréquent | Augmentation de la bilirubinémie Diminution de la bilirubinémie Diminution de la capacité de diffusion du monoxyde de carbone Test CMV positif Intervalle QT prolongé à l’électrocardiogramme Hémoglobine diminuée Neutrophiles diminués |
| Troubles du métabolisme et de la nutrition | |
| Fréquent | Diminution de l’appétit Hypokaliémie Hyperglycémie Hypophosphatémie |
| Peu fréquent | Déshydratation Hyponatrémie |
| Affections musculosquelettiques et du tissu conjonctif | |
| Fréquent | Douleurs osseuses Faiblesse musculaire |
| Peu fréquent | Nécrose des tissus mous |
| Tumeurs bénignes, malignes et non précisées | |
| Fréquent | Trouble lymphoprolifératif post-greffe |
| Affections du système nerveux | |
| Fréquent | Maux de tête |
| Peu fréquent | Accident vasculaire cérébral Encéphalopathie |
| Affections psychiatriques | |
| Peu fréquent | Délire Troubles obsessionnels compulsifs |
| Affections du rein et des voies urinaires | |
| Fréquent | Syndrome hémolytique et urémique (SHU) Insuffisance rénale aiguë Cystite hémorragique |
| Peu fréquent | Microangiopathie thrombotique limitée au rein |
| Affections respiratoires, thoraciques et médiastinales | |
| Fréquent | Pneumopathie organisée cryptogénique Épistaxis HAP Hypertension artérielle pulmonaire Embolie pulmonaire |
| Peu fréquent | Syndrome de pneumonie idiopathique (pneumopathie) Infiltration pulmonaire Pneumothorax |
| Affections de la peau et du tissu sous-cutané | |
| Fréquent | Éruption maculo-papulaire |
| Peu fréquent | Dermatite acnéiforme Eczéma Prurit |
| Actes médicaux et chirurgicaux | |
| Peu fréquent | Colectomie |
| Affections vasculaires | |
| Très fréquent | Hypertension |
| Fréquent | Microangiopathie |
| Peu fréquent | Diminution et troubles non spécifiques de la tension artérielle Hématome Hypotension Hypotension orthostatique |
*selon les critères du NIH (45,7 % de GvHD aiguë de grade II, 10,3 % de grade III et 0,9 % de grade IV 100 jours après la greffe)
**selon les critères du NIH (7,8 % de GvHD chronique modérée et 5,2 % de GvHD chronique modérée-sévère un an après la greffe).
***les infections et infestations présentées reflètent des termes de groupe de haut niveau.
Description de certains effets indésirables
Infections
Des infections graves, y compris des infections fatales ou engageant le pronostic vital, sont survenues après une perfusion de Zemcelpro. L’incidence globale des infections post-greffe de grade ≥ 3 selon les critères CTCAE était de 75,0 % (62,1 % sévères, 6,0 % engageant le pronostic vital et 6,9 % fatales). Elles étaient d’origine bactérienne (52,6 %, les plus fréquentes étant la septicémie et pneumonie), virale (45,7 %, les plus fréquents étant le virus d’Epstein-Barr, le cytomégalovirus, le coronavirus et l'adénovirus), fongique (9,5 %) ou d’origine non précisée (8,6 %). Leur apparition est très étalée dans le temps, avec une médiane de 109 jours après la greffe. La plupart d’entre elles se sont résolues sur une durée médiane de 13 jours. Les infections mortelles comprennent la septicémie, le choc septique et la pneumonie. Voir la rubrique 4.4 pour les recommandations de prise en charge.
Syndrome de prise de greffe
Un syndrome de prise de greffe a été rapporté chez 11,2 % (13/116) des patients qui ont reçu la greffe de Zemcelpro, avec une incidence de 8,6 % sans cas graves parmi ceux traités par tacrolimus/MMF en prophylaxie de la GvHD. La médiane d’apparition était de 13 jours après la greffe (intervalle: 8 à 25). Dans tous les cas, les patients se sont rétablis avec une corticothérapie d’une durée médiane de 5 jours (intervalle: 1 à 18). Voir la rubrique 4.4 pour les recommandations de prise en charge.
Hémorragie alvéolaire pulmonaire
Une hémorragie alvéolaire pulmonaire a été rapportée chez 3 (2,6 %) patients qui ont reçu la greffe de Zemcelpro, avec une médiane d’apparition de 22 jours après la greffe (intervalle: 20 à 355). Un patient s’est rétabli au bout de 9 jours tandis que deux autres sont décédés malgré un traitement approprié. Voir la rubrique 4.4 pour les recommandations de prise en charge.
Pneumopathie
Une pneumopathie a été rapportée chez 8 (6,9 %) patients qui ont reçu la greffe de Zemcelpro, avec une médiane d’apparition de 157 jours après la greffe (intervalle: 7 à 283). Les cas comprenaient 3 syndromes de pneumonie idiopathique (SPI) (2,6 %), 4 pneumopathies organisées cryptogéniques (3,4 %) (POC) et 1 pneumopathie non spécifiée (0,9 %). La guérison a été obtenue dans 66,7 % des cas, avec une durée médiane de 29 jours (intervalle: 9 à 201). Deux patients (1,7 %) (un avec SPI et un avec POC) ont succombé à la maladie. Voir la rubrique 4.4 pour les recommandations de prise en charge.
Syndrome lymphoproliférative post-transplantation
Un syndrome lymphoproliférative post-transplantation a été rapportée chez 3 (2,6 %) patients qui ont reçu la greffe de Zemcelpro, avec une médiane d’apparition de 90 jours après la greffe (intervalle: 70 à 112). Dans tous les cas, les patients se sont rétablis avec un traitement par rituximab d’une durée médiane de 39 jours (intervalle: 33 à 157). Voir la rubrique 4.4 pour les recommandations de prise en charge.
Maladie du greffon contre l’hôte
L’incidence globale de la GvHD aiguë et de la GvHD chronique était respectivement de 66,4 % et de 14,7 %. Cent jours après la greffe, une GvHD aiguë de grade II, III et IV a été observée chez respectivement 52,0 %, 11,8 % et 1,0 % des patients. De même, des cas légers et modérés-sévères de GvHD chronique ont été rapportés un an après la greffe chez respectivement 12,9 % et 8,6 % des patients. La plupart des cas ont pu être contrôlés au moyen d’une corticothérapie d’une durée médiane de 18 (0 à 321) jours, mais 2 (1,7 %) patients sont décédés des suites d’infections associées à la GvHD. La prise en charge de la GvHD doit être conforme aux lignes directrices de l’établissement (voir la rubrique 4.4 pour les recommandations de prise en charge).
Rejet de greffe
Un rejet de greffe a été signalé chez 5,2 % des patients qui ont reçu la greffe de Zemcelpro, avec une médiane de 26,5 jours après la greffe (intervalle: 7 à 28). Le traitement adjuvant a pu être mis en place pendant une durée médiane de 23 jours (intervalle: 7 à 32) chez tous les patients sauf un, qui est décédé d’un événement de mortalité non lié à une rechute avant d’être pris en charge.
Cytopénies prolongées
Les cytopénies prolongées, y compris la neutropénie (64,7 %), la thrombocytopénie (63,8 %), la leucopénie (62,9 %), la lymphopénie (61,2 %) et l’anémie (56,9 %) sont très fréquentes à la suite d’un conditionnement myéloablatif. Voir la rubrique 4.4 pour les recommandations de prise en charge.
Population pédiatrique
Bien que les données soient limitées, le profil de sécurité est similaire à celui des adultes (effets indésirables d’une fréquence ≥ 20 %: anémie, diminution de l’appétit, neutropénie fébrile, nausées, stomatite et épistaxis). La durée médiane de suivi de 7 mois ne permet pas d’interpréter davantage les résultats cliniques.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Le risque de surdosage est limité. Aucun cas de surdosage n’a été constaté au cours des essais cliniques.
Les 4 poches de cellules CD34- non expansées résultant de la fabrication de Zemcelpro seront toujours perfusées. Dans de très rares cas, le certificat de libération pour perfusion (RfIC) imposera de ne pas administrer les 4 poches de cellules CD34+ expansées (dorocubicel) résultant de la fabrication de Zemcelpro. Si cela n’est pas strictement suivi, le surdosage en dorocubicel qui en résulterait pourrait être associé à un risque accru de réactions à la perfusion et de syndrome de prise de greffe. Les patients devront être surveillés pour détecter l’apparition de tels événements.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique: Substituts sanguins et solutions de perfusion, autres produits sanguins. Code ATC: B05AX04
Mécanisme d’action
Le dorocubicel est une thérapie par cellules progénitrices hématopoïétiques allogènes cryoconservées UM171 [(1R, 4R)-N1-(2-benzyl-7-(2-méthyl-2H-tétrazol-5-yl)-9H-pyrimido[4,5-b]indol-4-yl)cyclohexane-1,4-diamine dihydrobromide] dérivée d’une seule unité de sang de cordon ombilical et utilisée comme source de cellules souches allogéniques du donneur.
Le principal mécanisme d’action du dorocubicel consiste à favoriser la récupération hématopoïétique et la reconstitution immunitaire grâce à l’activité des cellules souches hématopoïétiques CD34+ expansées.
Les cellules CD34- non expansées, constituées principalement de lymphocytes T CD3+, jouent un rôle complémentaire en soutenant la reconstitution immunitaire et en assurant l’effet greffe contre leucémie (GVL) après la greffe.
Les cellules souches/progénitrices hématopoïétiques de Zemcelpro migrent vers la moelle osseuse où elles se divisent, mûrissent et se différencient dans toutes les lignées cellulaires hématologiques. Les cellules matures sont libérées dans la circulation sanguine, où certaines circulent et d’autres migrent vers des sites tissulaires, rétablissant partiellement ou totalement la numération sanguine et la fonction, y compris la fonction immunitaire, des cellules sanguines d’origine médullaire.
Effets pharmacodynamiques
La greffe de Zemcelpro a entraîné une reconstitution hématologique, avec un chimérisme complet du donneur dans toutes les lignées de cellules souches hématopoïétiques. La reconstitution des lymphocytes T a également été rapide, avec une diversité des récepteurs des lymphocytes T (TCR) 6 mois et 12 mois après la greffe.
Efficacité et sécurité cliniques
La sécurité et l’efficacité du traitement par Zemcelpro chez les patients atteints d’hémopathies malignes nécessitant une greffe de cellules souches hématopoïétiques ont été évaluées dans deux études ouvertes, non contrôlées, à un seul bras, sans comparaison avec d’autres types de cellules de donneurs, chez des patients atteints de leucémie à haut risque et de myélodysplasie [ECT-001-CB.002 (002), n=30 et ECT-001-CB.004 (004), n=30].
La sécurité de Zemcelpro a également été évaluée dans 3 autres études ouvertes, non contrôlées, à un seul bras, sans comparaison avec d’autres types de cellules de donneurs [une (1) étude chez des patients atteints de cancers hématologiques et ne disposant pas de donneurs familiaux ou non apparentés standard HLA (ECT-001-CB.001 (001); une (1) étude chez des patients atteints de myélome multiple à haut risque (ECT-001-CB.003 (003); n=18); une (1) étude chez des patients pédiatriques atteints de tumeurs malignes myéloïdes à haut risque (ECT-001-CB.007 (007); n=12]. Voir rubrique 4.8.
Afin d’évaluer l’efficacité de Zemcelpro dans une population représentative de patients adultes atteints d’hémopathies malignes nécessitant une greffe de cellules souches hématopoïétiques allogéniques et ne disposant pas d’un donneur approprié facilement disponible, les données regroupées des études 002 et 004 ont été analysées, en se concentrant sur une population pivot de 25 patients inclus pour recevoir Zemcelpro cryoconservé fabriqué à partir d’une petite CBU, après un traitement de conditionnement myéloablatif de niveau élevé ou intermédiaire. Voir le Tableau 2 pour les caractéristiques des patients. Une petite CBU est définie comme étant inférieure aux critères de dose cellulaire minimale de Be The Match & National Marrow Donor Program/ American Society for Transplantation and Cellular Therapy (NMDP/ASTCT) pour une greffe unique de sang de cordon, c’est-à-dire que le contenu en cellules TNC et CD34 avant la cryoconservation est inférieur à 2,5×10⁷ TNC/kg et 1,5×10⁵ cellules CD34/kg, respectivement.
Tableau 2 Données démographiques et caractéristiques de la maladie à l’inclusion, regroupées pour les patients participant aux études sur Zemcelpro (au 15 mars 2024)
| Catégorie | Inclus avec Zemcelpro fabriqué à partir de petites CBU et cryopréservé (En intention de traiter, n=25) |
Âge (années) Médiane (IQR) Min-Max | 47 (40, 53) 24 à 64 |
Sexe – n (%) Masculin Féminin | 18 (72,0 %) 7 (28,0 %) |
Ethnie Blanc Asiatique Autre | 17 (68,0 %) 1 (4,0 %) 1 (4,0 %) 6 (24,0 %) |
Catégorie de maladie Leucémie myéloïde aiguë Leucémie lymphoïde aiguë Syndrome myélodysplasique Leucémie myéloïde chronique (crise blastique) Lymphome hodgkinien Lymphome non hodgkinien, lymphome agressif Leucémie/lymphome T de l’adulte Leucémie lymphoïde chronique et transformation en lymphome hodgkinien | 11 (44,0 %) 11 (44,0 %) 3 (12,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) |
| GCSH antérieure | 7 (28,0 %) |
Sur les 25 patients recrutés dans la population pivot, 24 ont reçu une perfusion de Zemcelpro. L’efficacité a été évaluée sur la base des critères de prise de greffe pour les neutrophiles et les plaquettes (Tableau 3). À la date de clôture des données, les études 002 et 004 étaient toujours en cours.
Tableau 3 Résultats d’efficacité chez les patients adultes atteints d’hémopathies malignes traités par Zemcelpro cryoconservé dérivé de petites CBU (n=25), suivi médian de 13,3 mois
| Critères d’évaluation | Inclus avec Zemcelpro fabriqué à partir d’une petite CBU et cryoconservé (En intention de traiter, n=253) |
Temps médian de prise de greffe pour les neutrophiles* (ANC ≥ 500/µl): Médiane (IQR)[intervalle]1, Médiane (IQR)[intervalle]2 (Scénario le plus défavorable) | 20 jours (17-29) [10-39] 25 jours (17-30) [10-42] |
| Incidence de la prise de greffe pour les neutrophiles ANC ≥ 500/µl au jour 42 - n (%) | 21/253 (84,0 %) |
Temps médian de prise de greffe pour les plaquettes* (≥ 20 000/µl) Médiane (IQR)[intervalle] Médiane (IQR)[intervalle]2 (Scénario le plus défavorable) | 40 jours (37-62) [29-175] 48 jours (38-100) [29-175] |
Incidence de la prise de greffe pour les plaquettes (≥ 20 000/µl) au jour 100 – n (%) | 17/253 (68,0 %) |
| Suivi médian (IQR) (en mois) ** | 13,3 (0,9 à 38,2) |
* Toutes les durées sont indiquées comme «temps à partir de la perfusion». La durée médiane entre l’inclusion dans l’étude et la mise à disposition de Zemcelpro à l'établissement clinique était de 31 jours (IQR: 22-41 jours) et la durée médiane entre l’inclusion dans l’étude et la date de la perfusion de Zemcelpro était de 42 jours (IQR: 35 à 56 jours). ** Le temps écoulé entre la perfusion et la date d’achèvement ou d’interruption du suivi avant la valeur préalablement fixée
ANC: numération absolue des neutrophiles; IQR: intervalle interquartile
1 Le facteur de stimulation des colonies de granulocytes (G-CSF) a été administré dans la période suivant immédiatement la greffe (5 µg/kg/jour) afin de minimiser le risque de neutropénie et d’infection.
2 Dans les populations en intention de traiter, dans une analyse du scénario le plus défavorable, les patients chez qui la prise de greffe n'a pas été observée au jour 42 après la greffe pour les neutrophiles ou au jour 100 pour les plaquettes, y compris les patients chez qui la greffe n'a pas été réalisée ou chez qui la prise de greffe n'a pas été observée pour quelque raison que ce soit (NRM ou rechute avant la prise de greffe), ont été considérés comme en échec respectivement au jour 42 ou au jour 100. 3 Inclut 1 patient qui n’a pas reçu la greffe en raison d’un échec de l’expédition.
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d'études réalisées avec Zemcelpro dans un ou plusieurs sous-groupes de la population pédiatrique dans le cadre de GCSH chez des patients atteints d’hémopathies malignes (voir la rubrique 4.2 pour des informations sur l’utilisation pédiatrique).
Au moment de l’autorisation chez l’adulte, les données pédiatriques se limitent à 9/12 sujets de moins de 18 ans qui ont reçu une greffe de Zemcelpro pour le traitement de malignités myéloïdes à haut risque dans l’étude 007 (6 avec LMA, 3 avec SMD). Zemcelpro a entraîné une prise de greffe de 88,9 % et 77,8 % pour les neutrophiles et les plaquettes, respectivement, dans un délai médian de 21,5 et 48 jours.
Une autorisation de mise sur le marché «conditionnelle» a été délivrée pour ce médicament. Cela signifie que des preuves supplémentaires concernant ce médicament sont attendues.
L’Agence européenne des médicaments réévaluera toute nouvelle information sur ce médicament au moins chaque année et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
Dans les études cliniques, Zemcelpro a entraîné un chimérisme complet du donneur (défini comme ≥ 95 % de cellules d’origine du donneur) dans les cellules myéloïdes chez tous les patients, dès 0,5 mois après la greffe. Seuls les patients en phase de récidive de la maladie ont par la suite présenté un chimérisme du donneur < 95 % lors d’analyses ultérieures. Conformément au temps plus long nécessaire à la reconstitution des lymphocytes T après la greffe, le chimérisme complet du donneur dans le sous-ensemble des lymphocytes T a été atteint un peu plus tard: 63 % et 88 % des patients ont atteint un chimérisme complet du donneur dans la population de lymphocytes T, respectivement à 0,5 mois et à 1 mois après la greffe.
5.3 Données de sécurité préclinique
La prise de greffe des cellules CD34+ traitées par UM171 après greffe primaire ou secondaire et la reconstitution hématologique pendant une durée maximale de 28 semaines chez des souris NSG immunodéprimées, ayant reçu jusqu’à 5 000 000 de cellules (équivalant à jusqu’à 2,5×10⁸ cellules/kg chez l’homme, dépassant ainsi la dose humaine), n’a pas entraîné de toxicité indésirable.
Aucune étude de toxicité à doses répétées n’a été réalisée.
Aucune étude de cancérogénicité n’a été réalisée.
L’analyse cytogénétique in vitro des cellules CD34+ expansées n’a révélé aucune modification chromosomique anormale dans les cellules expansées.
Compte tenu de la nature du produit, aucune étude non clinique n’a été réalisée sur la fertilité, la reproduction et le développement.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Diméthylsulfoxyde
Solution d’albumine humaine
Chlorure de magnésium (E511)
Chlorure de potassium (E508)
Acétates de sodium (E262)
Chlorure de sodium
Gluconate de sodium (E576)
6.2 Incompatibilités
En l’absence d’études de compatibilité, Zemcelpro ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Cryoconservation: 1 an.
Une fois décongelé: 1 heure à 15 °C-30 °C.
Ne pas recongeler un médicament décongelé.
6.4 Précautions particulières de conservation
Zemcelpro doit être stocké et transporté dans la phase vapeur de l’azote liquide (≤ -150 °C) et doit rester congelé jusqu’à ce que le patient soit prêt pour le traitement, afin de s’assurer que des cellules viables sont disponibles pour l’administration.
Pour les conditions de conservation du médicament après décongélation, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur et équipement spécial pour l’utilisation,
l’administration ou la greffe
Zemcelpro est conditionné dans une poche de perfusion en éthylène-acétate de vinyle (EVA) (50 mL) à deux orifices contenant 20 mL de dispersion cellulaire.
Chaque poche de perfusion est placée dans un suremballage. Cette couche d’emballage secondaire en copolymère EVO est scellée deux fois. Chaque poche de perfusion dans un suremballage scellé est placée dans une cassette métallique. Les cassettes sont ensuite placées dans un modpak étiqueté à l’intérieur d’un conteneur cryogénique standard et contrôlé.
Une dose de traitement individuelle comprend jusqu’à huit (8) poches de perfusion de 20 mL chacune: jusqu’à quatre (4) poches de dorocubicel et quatre (4) poches de cellules CD34- non expansées.
Zemcelpro est également accompagné d’un tube cryogénique contenant l’échantillon de l’unité de sang de cordon ombilical d’origine pour la surveillance du chimérisme.
6.6 Précautions particulières d’élimination et manipulation
Précautions à prendre avant la manipulation ou l’administration du médicament
Zemcelpro doit être transporté au sein de l’établissement de santé dans des conteneurs fermés, résistants et étanches.
Zemcelpro doit être transporté dans un conteneur maintenant le produit à une température inférieure à -150 °C et manipulé avec des vêtements et des gants de protection appropriés.
Ce médicament contient des cellules sanguines humaines. Les professionnels de la santé qui manipulent Zemcelpro doivent prendre les précautions nécessaires (port de gants, de vêtements de protection et d’une protection oculaire) pour éviter la transmission potentielle de maladies infectieuses.
Préparation avant l’administration
Zemcelpro est composé de deux (2) éléments de cellules hématopoïétiques allogènes:
- Dorocubicel (cellules CD34+ expansées)
- Cellules CD34- non expansées
Pour confirmer le nombre de poches de dorocubicel (1 à 4 poches) et le nombre de poches de cellules CD34- non expansées (toujours 4 poches) à perfuser, se référer à la prescription qui figure dans le certificat de libération pour perfusion (RfIC). Le RfIC englobe les deux éléments.
Le dorocubicel est perfusé en premier, suivi des cellules CD34- non expansées. Il est recommandé de perfuser les cellules CD34- non expansées le même jour que le dorocubicel, au plus tard le lendemain.
Coordonner le moment de la décongélation et de la perfusion de Zemcelpro de la manière suivante: confirmer à l’avance que le patient est prêt pour la perfusion et ajuster l’heure de début de la décongélation de Zemcelpro de manière à ce qu’il soit disponible au moment où le patient est prêt pour la perfusion.
Décongélation
Avant la décongélation de Zemcelpro, confirmer l’identité du patient et le nombre de poches à perfuser conformément au certificat de libération pour perfusion (RfIC). Décongeler toutes les poches de dorocubicel prescrites avant les poches de cellules CD34- non expansées. Décongeler une (1) poche à la fois. Attendre qu’il soit établi que la poche précédente a été administrée en toute sécurité avant de décongeler la poche suivante.
- Récupérer la cassette de stockage dans le contenant cryogénique. Confirmer i) que l’identité du patient correspond aux identifiants du patient figurant sur la cassette et ii) l’identité du composant cellulaire (dorocubicel ou cellules CD34- non expansées) (Figure 1).
Après vérification de la cassette, retirer immédiatement la poche de perfusion de la cassette.
Confirmer i) que l’identité du patient correspond aux identifiants du patient figurant sur la poche de perfusion et ii) l’identité du composant cellulaire (dorocubicel ou cellules CD34- non expansées) (Figure 2).
- Inspecter la/les poche(s) de perfusion pour s'assurer de l'absence de craquelure ou de fissure avant de décongeler. Si une poche est abîmée, ne pas l’utiliser pour la perfusion.
Placer immédiatement la poche de perfusion dans son suremballage scellé au bain-marie à
37 °C. Lorsqu’une consistance semi-liquide est atteinte, commencer à malaxer doucement la poche jusqu’à ce qu’il ne reste plus de glace cristalline. La décongélation complète prend environ 2 à 5 minutes par poche.
- Retirer la poche et le suremballage du bain-marie. Une fois la poche de perfusion décongelée, elle doit être perfusée le plus rapidement possible. Zemcelpro s’est montré stable entre 15 °C et 30 °C pendant une heure. Ne pas diluer, rincer ou échantillonner Zemcelpro avant la perfusion.
- Si le produit n’est pas préparé au chevet du patient, il doit y être transporté à température ambiante dans une boîte/poche fermée pour le protéger pendant le transport.
Ne pas perfuser Zemcelpro si la poche de perfusion est endommagée, si elle fuit ou si elle semble abîmée.
Administration
Figure 1. Cassette de stockage Zemcelpro
Ordre de décongélation 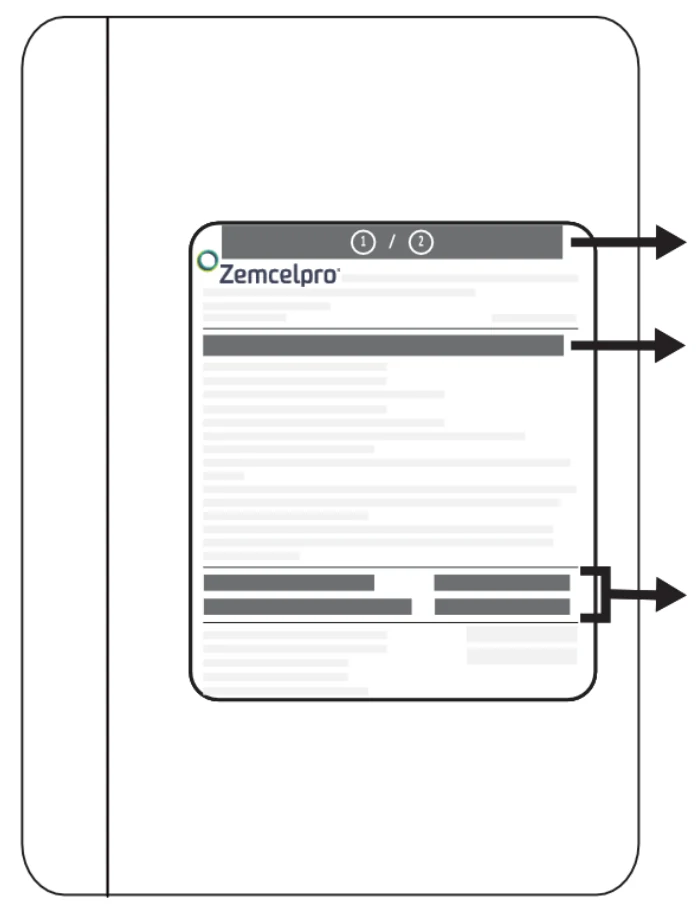
Le nombre prescrit de poches de dorocubicel (1 à 4 poches) et de cellules CD34- non expansées (toujours 4 poches) doit être perfusé pour obtenir une dose unique de Zemcelpro. Le nombre total de poches de perfusion à administrer doit être confirmé par les informations spécifiques au patient figurant sur le RfIC.
Le dorocubicel est perfusé en premier, suivi des cellules CD34- non expansées. Il est recommandé de perfuser les cellules CD34- non expansées le même jour que le dorocubicel, au plus tard le lendemain.
Si le dorocubicel n’est pas administré, les cellules CD34- non expansées ne doivent pas être perfusées afin d’éviter toute réaction immunitaire indésirable.
En cas de réaction à la perfusion, il est recommandé d’interrompre le traitement et d’instaurer des soins de soutien, si nécessaire (voir rubrique 4.4).
Ne pas diluer, rincer ou échantillonner Zemcelpro avant la perfusion.
Voie intraveineuse uniquement. Un accès veineux central est recommandé pour la perfusion de Zemcelpro.
- Préparer le matériel de perfusion. Il est requis d’utiliser une tubulure sans latex avec un filtre de perfusion standard (170-260 µm). NE PAS utiliser de filtres de déleucocytation.
- Confirmer i) que l’identité du patient correspond aux identifiants du patient figurant sur la poche et ii) l’identité du composant cellulaire (dorocubicel ou cellules CD34- non expansées) (Figure 2).
- Retirer le suremballage et inspecter le contenu de la poche de perfusion décongelée pour vérifier qu’il n’y a pas d’agrégats cellulaires visibles. Si des agrégats cellulaires visibles sont présents, Figure 2. Poche de perfusion de Zemcelpro
Ordre d’administration 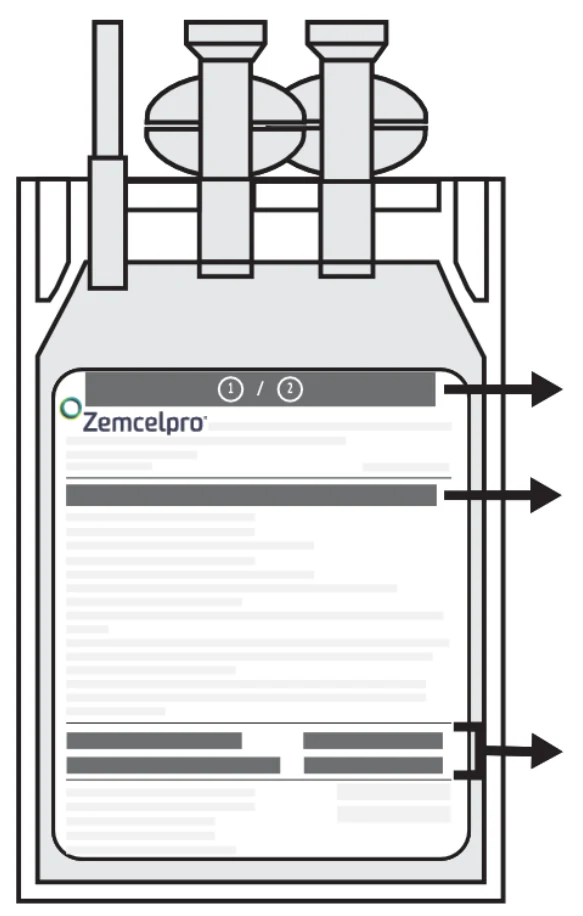
mélanger délicatement le contenu de la poche. Les petits agrégats cellulaires devraient se disperser après un léger mélange manuel. Les agrégats restants sont éliminés efficacement par filtration avant la perfusion.
La poche décongelée et inspectée doit être perfusée rapidement, à raison d’environ 10 à 20 mL par minute, par flux gravitationnel. Zemcelpro est stable entre 15 °C et 30 °C jusqu’à 1 heure après la fin de la décongélation.
Avant la perfusion, amorcer la tubulure avec une solution de chlorure de sodium à
9 mg/mL (0,9 %) pour injection.
- Utiliser tout le contenu de la poche de perfusion (20 mL par poche). - Rincer deux fois la poche de perfusion avec 10 mL à 30 mL de solution de chlorure de sodium à 9 mg/mL (0,9 %) pour injection en inversant l’amorçage pour s’assurer que la totalité des cellules est perfusée dans l’organisme du patient. • La procédure de perfusion doit être répétée pour les autres poches. Attendre qu’il soit établi que la poche précédente a été administrée en toute sécurité avant de perfuser la poche suivante.
Ne pas perfuser Zemcelpro si la poche de perfusion est endommagée, si elle fuit ou si elle semble abîmée.
Mesures à prendre en cas d’exposition accidentelle
En cas d’exposition accidentelle, suivre les lignes directrices locales relatives à la manipulation de matériel d’origine humaine. Les surfaces de travail et le matériel susceptibles d’avoir été en contact avec Zemcelpro doivent être décontaminés avec un désinfectant approprié.
Précautions à prendre pour l’élimination du médicament
Tout médicament non utilisé et tout matériel ayant été en contact avec Zemcelpro (déchets solides et liquides) doivent être manipulés et éliminés comme des déchets potentiellement infectieux, conformément aux procédures locales de manipulation de matériel d’origine humaine.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Cordex Biologics International Limited
5th Floor, Block E, Iveagh Court
Harcourt Road, Dublin, Irlande
Tél.: 353 1 960 2797
E-mail: info@cordexbio.com
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/25/1960/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation: 25 août 2025
10. DATE DE MISE À JOUR DU TEXTE
Date de mise à jour du texte :
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu