


Résumé des caractéristiques - Duvyzat
1. DÉNOMINATION DU MÉDICAMENT
Duvyzat 8,86 mg/mL suspension buvable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque mL de suspension buvable contient 8,86 mg de givinostat (sous la forme de chlorhydrate monohydraté).
Excipient(s) à effet notoire :
Chaque mL contient 4,4 mg de benzoate de sodium (E211).
Chaque mL content 400 mg de sorbitol (E420).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Suspension buvable.
Lorsqu’elle est mélangée, la suspension est homogène, de couleur blanche à blanc cassé ou légèrement rose.
4. DONNÉES CLINIQUES
4.1 Indications thérapeutiques
Duvyzat est indiqué pour le traitement de la dystrophie musculaire de Duchenne (DMD) chez les patients ambulants, âgés de 6 ans et plus, recevant un traitement concomitant par corticostéroïdes.
4.2 Posologie et mode d’administration
Le traitement par givinostat doit être instauré par un médecin spécialisé dans la prise en charge de la dystrophie musculaire de Duchenne.
Posologie
Avant d’instaurer le givinostat, il convient de mesurer le taux de plaquettes et de triglycérides. Le givinostat ne doit pas être débuté chez les patients dont le taux de plaquettes est inférieur à 150 x 109/l. Au cours du traitement, les taux de plaquettes et de triglycérides doivent être surveillés selon les recommandations afin de déterminer si des modifications posologiques sont nécessaires (voir ci-dessous la rubrique 4.4 et les Instructions pour les ajustements posologiques).
Par ailleurs, chez les patients souffrant d’une cardiopathie sous-jacente ou traités par des médicaments provoquant un allongement de l’intervalle QT, un ECG doit être réalisé à l’instauration du traitement par givinostat, pendant l’utilisation concomitante et selon les indications cliniques (voir rubrique 4.4). 
La dose recommandée de givinostat est calculée en fonction du poids corporel et elle doit être administrée par voie orale deux fois par jour (voir Tableau 1).
Tableau 1 – Dose recommandée
| Poids(a) | Posologie | Volume de suspension | ||||||||
| buvable | ||||||||||
| 15 kg à moins de 20 kg | 22,2 mg deux fois par | 2,5 mL deux fois par jour | ||||||||
| jour | ||||||||||
| 20 kg à moins de 40 kg | 31 mg deux fois par jour | 3,5 mL deux fois par jour | ||||||||
| 40 kg à moins de 60 kg | 44.3 mg deux fois par | 5 mL deux fois par jour | ||||||||
| jour | ||||||||||
| 60 kg ou plus | 53.2 mg deux fois par | 6 mL deux fois par jour | ||||||||
| jour | ||||||||||
(a) En fonction du poids corporel réel
La décision de poursuivre le traitement chez les patients qui deviennent non-ambulants doit être prise par le médecin en fonction de l’évaluation globale des bénéfices et des risques.
Ajustement posologique en raison d’une thrombopénie, d’une diarrhée ou d’une hypertriglycéridémie
La dose doit être réduite (voir Tableau 2) dans les cas suivants :
- Taux de plaquettes < 150 x 109/l, vérifié par deux évaluations à une semaine d’intervalle, ou
Diarrhée modérée ou sévère (plus de 4 selles par jour),
ou
- Triglycérides à jeun > 300 mg/dl, vérifié par deux évaluations à une semaine d’intervalle.
En fonction de la sévérité de ces effets indésirables, l’interruption du traitement avant une modification de la dose doit être envisagée.
Tableau 2 – Adaptations posologiques en raison d’effets indésirables
| Première adaptation posologique(b) | Seconde adaptation posologique(c) | |||
| Poids(a) | Posologie | Volume de suspension buvable | Posologie | Volume de suspension buvable |
| 15 kg à moins de 20 kg | 17,7 mg deux fois par jour | 2 mL deux fois par jour | 13,3 mg deux fois par jour | 1,5 mL deux fois par jour |
| 20 kg à moins de 40 kg | 22,2 mg deux fois par jour | 2,5 mL deux fois par jour | 17,7 mg deux fois par jour | 2 mL deux fois par jour |
| 40 kg à moins de 60 kg | 31 mg deux fois par jour | 3,5 mL deux fois par jour | 26,6 mg deux fois par jour | 3 mL deux fois par jour |
60 kg ou plus | 39,9 mg deux fois par jour | 4,5 mL deux fois par jour | 35,4 mg deux fois par jour | 4 mL deux fois par jour |
(a) Selon le poids corporel réel
(b) Si les effets indésirables persistent après la première adaptation posologique, passer à la deuxième adaptation posologique.
(c) Si les effets indésirables persistent après la seconde adaptation posologique, Duvyzat doit être arrêté.
Si une dose n’est pas prise, les patients ne doivent pas doubler la dose ou prendre une dose supplémentaire.
Population pédiatrique
La sécurité et l’efficacité de Duvyzat chez les enfants âgés de moins de 6 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie orale.
Avant utilisation, la suspension doit être agitée pendant au moins 30 secondes en inclinant le flacon à 180° environ 40 fois et l’homogénéité de la suspension doit être contrôlée visuellement. Si la suspension n’est pas bien agitée, cela pourrait entraîner un surdosage ou un sous-dosage. Duvyzat doit être pris tel quel (c.-à-d. qu’il ne doit pas être dilué dans/avec de l’eau ou d’autres liquides). La suspension doit être administrée à l’aide de la seringue orale graduée fournie pour mesurer le volume adéquat de suspension correspondant à la dose prescrite au patient. Duvyzat doit être administré lors d’un repas afin d’atténuer le goût amer du givinostat.
Administration de la suspension buvable de Duvyzat par sonde d’alimentation entérale La suspension buvable de Duvyzat peut être administrée par sonde d’alimentation entérale.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Effets hématologiques
Le givinostat est associé à une thrombopénie et d’autres signes de myélosuppression liés à la dose, notamment une diminution de l’hémoglobine et une neutropénie.
L’effet est plus important au niveau du taux de plaquettes (voir rubrique 4.8). Un hémogramme complet doit être effectué avant de débuter le traitement par givinostat. Le taux de plaquettes doit être étroitement surveillé pendant le traitement par givinostat, c.-à-d. toutes les 2 semaines pendant les 2 premiers mois de traitement, au mois 3, puis tous les 3 mois par la suite.
Si une thrombopénie persistante se développe, la dose de givinostat doit être ajustée. Le traitement doit être arrêté si des anomalies persistent malgré tout (voir rubrique 4.2).
Chez les patients ayant bénéficié d’une augmentation de dose en raison d’une prise de poids, le taux de plaquettes doit être surveillé toutes les 2 semaines pendant les 2 premiers mois suivant l’augmentation de dose.
Augmentation des triglycérides
Le givinostat est associé à une augmentation des triglycérides sériques.
Le taux de triglycérides doit être mesuré avant de commencer le traitement par givinostat. Les triglycérides doivent être surveillés au moins au cours du troisième mois, du sixième mois, puis tous les 6 mois.
Pour les patients atteints de DMD chez lesquels un taux élevé de triglycérides à jeun persiste (> 300 mg/dl), la dose de givinostat doit être ajustée selon les indications données à la rubrique 4.2. Le traitement par givinostat doit être arrêté si les triglycérides restent élevés malgré les mesures diététiques et l’ajustement posologique adéquats (voir rubrique 4.2).
Troubles gastro-intestinaux
Dans les essais cliniques réalisés sur la DMD, les effets indésirables les plus fréquents du givinostat étaient la diarrhée et les vomissements (voir rubrique 4.8).
Ils survenaient habituellement au cours des premières semaines suivant l’instauration du traitement par givinostat.
Des antiémétiques et des anti-diarrhéiques peuvent être envisagés au cours du traitement par givinostat.
Les liquides et les électrolytes doivent être compensés si nécessaire afin de prévenir la déshydratation. La dose de givinostat doit être ajustée en cas de diarrhée modérée ou sévère (plus de 4 selles par jour) (voir rubrique 4.2).
Le traitement doit être arrêté si des anomalies persistent malgré tout (voir rubrique 4.2).
Allongement de l’intervalle QTc
Le givinostat peut entraîner un allongement de l’intervalle QTc à des doses 5 fois supérieures à la dose recommandée.
Le givinostat doit être utilisé avec prudence chez les patients ayant un risque accru d’arythmies ventriculaires (y compris torsades de pointes), chez les patients présentant un syndrome congénital du QT long, une maladie coronarienne, des troubles électrolytiques ou qui utilisent concomitamment d’autres médicaments connus pour provoquer un allongement de l’intervalle QT. Chez ces patients, un ECG doit être réalisé au moment de l’instauration du traitement par Duvyzat, pendant l’utilisation concomitante et en fonction des indications cliniques.
Chez les patients présentant une hypokaliémie, celle-ci doit être corrigée avant d’instaurer le givinostat et surveillée en cas de déshydratation due à une diarrhée.
Duvyzat doit être interrompu si l’intervalle QTc est > 500 ms ou si on observe une différence de > 60 ms par rapport à l’ECG de référence.
Excipients à effet notoire
Les patients présentant une intolérance héréditaire au fructose (IHF) ne doivent pas prendre ce médicament.
Ce médicament contient 400 mg de sorbitol par mL équivalant à 40 mg/kg.
L’effet additif des produits administrés concomitamment contenant du sorbitol (ou du fructose) et l’apport alimentaire de sorbitol (ou de fructose) doit être pris en compte.
La teneur en sorbitol dans les médicaments à usage oral peut affecter la biodisponibilité d’autres médicaments à usage oral administrés de façon concomitante.
Ce médicament contient 4,4 mg de benzoate de sodium par mL équivalant à 0,44 mg/kg. Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
La prudence est conseillée lorsque l’on prescrit Duvyzat avec des médicaments connus pour allonger l’intervalle QT avec un risque connu ou possible de torsades de pointes, p. ex. des anesthésiques (p. ex. sévoflurane, propofol), des antiarythmiques de classe III (p. ex. amiodarone, sotalol), des antiémétiques (p. ex. ondansétron), des antibiotiques (azithromycine, clarithromycine, ciprofloxacine), des antimycosiques (fluconazole), des antipsychotiques (aripiprazole, rispéridone) et des antihistaminiques (p. ex. famotidine). Cette liste est indicative et non exhaustive.
L’effet de l’utilisation concomitante de Duvyzat et d’antithrombotiques sur la numération plaquettaire est inconnu.
Duvyzat doit être utilisé avec prudence chez les patients traités concomitamment par des médicaments connus pour augmenter les triglycérides, car il pourrait augmenter le risque d’hypertriglycéridémie.
Effet du givinostat sur la pharmacocinétique d’autres médicaments
Une étude d’interaction médicamenteuse menée chez l’être humain a mis en évidence une faible inhibition du CYP3A4 au niveau de l’intestin. Il convient d’être prudent lorsque le givinostat est administré conjointement à des médicaments qui sont des substrats du CYP3A4 et dont la marge thérapeutique est étroite.
Le potentiel d’inhibition de la protéine de transport P-gp présente dans les intestins ne peut être exclu. Les médicaments connus pour être un substrat du transporteur P-gp et avoir une marge thérapeutique étroite doivent être utilisés précautionneusement avec givinostat.
Une faible inhibition du transporteur rénal OCT2 a été observée in vitro et dans les essais cliniques sur givinostat par des mesures de la créatinine. Les médicaments connus pour être un substrat du transporteur OCT2 et avoir une marge thérapeutique étroite doivent être utilisés précautionneusement avec givinostat.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données concernant l’utilisation du givinostat chez la femme enceinte. Les études chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3). Par mesure de précaution, il est préférable d’éviter l’utilisation de givinostat pendant la grossesse.
Allaitement
On ne sait pas si le givinostat ou ses métabolites sont excrétés dans le lait maternel. Un risque pour l’enfant allaité ne peut être exclu. Le givinostat ne doit pas être utilisé pendant l’allaitement.
Fertilité
Il n’existe pas de données sur l’effet du givinostat sur la fertilité. Le givinostat a eu des effets néfastes sur les glandes accessoires chez les rats mâles sans toutefois affecter la fertilité des animaux (voir rubrique 5.3). La pertinence de cette observation chez l’être humain n’est pas connue.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le givinostat peut avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines.
Des étourdissements et de la fatigue peuvent apparaître après l’administration de givinostat (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Le profil de sécurité de Duvyzat repose sur une étude de phase 3 de 18 mois, menée en double aveugle, contrôlée par placebo, regroupant au total 179 patients ambulants âgés de 6 ans et plus, traités concomitamment par corticostéroïdes, parmi lesquels 118 ont reçu deux fois par jour une dose de givinostat allant jusqu’à 62 mg et 61 ont reçu un placebo (étude EPIDYS).
Les événements survenus le plus fréquemment dans l’étude contrôlée par placebo (sur base des termes agrégés, le cas échéant) étaient la diarrhée (38,1 %), les douleurs abdominales (33,9 %), la thrombopénie (32,2 %), les vomissements (28,8 %) et l’hypertriglycéridémie (22,9 %).
Tableau des effets indésirables
Les effets indésirables sont classés ci-dessous par classe d’organe et de fréquence selon MedDRA (voir Tableau 3). Le tableau présente les effets indésirables rapportés chez les patients traités par givinostat à une fréquence de plus de 2 % par rapport aux patients recevant le placebo dans l’étude EPIDYS.
Les groupes de fréquence sont définis selon la convention suivante : Très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 3 – Effets indésirables rapportés chez les patients traités par givinostat à une fréquence de plus de 2 % par rapport aux patients recevant le placebo dans l’étude contrôlée par placebo EPIDYS.
| Classe de système d’organes | Très fréquent | Fréquent |
| Infections et infestations | Gastro-entérite | |
| Affections hématologiques et du système lymphatique | Thrombopénie(a) | |
| Troubles du métabolisme et de la nutrition | Hypertriglycéridémie(b) | Diminution de l’appétit |
| Affections psychiatriques | Anxiété | |
| Affections du système nerveux | Étourdissements | |
| Affections vasculaires | Hématome | |
| Affections gastro-intestinales | Diarrhée(c), vomissements, douleurs abdominales(d) | Constipation |
| Affections de la peau et du tissu sous-cutané | Érythème, éruption cutanée | |
| Affections musculo-squelettiques et du tissu systémique | Myalgie, arthralgie, faiblesse musculaire | |
| Troubles généraux et anomalies au site d'administration | Pyrexie | Fatigue |
| Investigations | Augmentation du taux de thyréostimuline (TSH) dans le sang(e) |
(a)La thrombopénie inclut la diminution du nombre de plaquettes et la thrombopénie ; (b)L’hypertriglycéridémie inclut l’hypertriglycéridémie et l’augmentation des triglycérides dans le sang ;
(c)La diarrhée inclut la diarrhée et les selles molles ;
(d)Les douleurs abdominales incluent les douleurs abdominales et les douleurs abdominales hautes ; (e)L’augmentation de la thyréostimuline dans le sang inclut les résultats anormaux aux tests de la fonction thyroïdienne et l’augmentation de la thyréostimuline dans le sang.
Description de certains effets indésirables
Modifications hématologiques
Le givinostat a réduit le nombre de plaquettes et la plus forte réduction a été observée après environ 88 jours ; le taux de plaquettes est resté faible tout au long du traitement. Il n’y a eu aucun événement hémorragique grave lié à une thrombopénie. Après réduction de la dose de givinostat, les plaquettes sont revenues à des valeurs normales en 3 à 4 semaines environ.
Une thrombopénie est survenue chez 32,2 % des patients traités par Duvyzat et chez aucun des patients sous placebo. Ces réactions ont été légères chez 86,8 % des patients et modérées chez 13,2 % des patients.
Un faible taux de plaquettes a entraîné une réduction de la dose de givinostat chez 28 % des patients. Les patients ayant un taux initial de plaquettes inférieur à la limite de la normale étaient exclus des études.
Une diminution de l’hémoglobine et une diminution des neutrophiles ont également été observées chez les patients traités par givinostat comparativement à ceux recevant le placebo.
Modifications des triglycérides
Le givinostat a augmenté les taux de triglycérides et le taux le plus élevé a été observé après environ 221 jours. Après interruption de la dose de givinostat, les taux de triglycérides sont revenus aux valeurs initiales en 90 jours environ.
Des taux de triglycérides élevés (c.-à-d. des taux > 300 mg/dl) ont entraîné l’arrêt du traitement et ont conduit à une diminution de la dose chez respectivement 2 % et 8 % des patients traités par Duvyzat. Une hypertriglycéridémie est survenue chez 22,9 % des patients traités par Duvyzat. Parmi ces événements, 70,4 % ont été rapportés comme étant légers et 25,9 % comme étant modérés. Un cas a été signalé comme étant sévère (3,7 %).
Troubles gastro-intestinaux
Des troubles gastro-intestinaux, incluant diarrhée, vomissements et douleurs abdominales, sont survenus chez des patients traités par givinostat.
Une diarrhée a été rapportée chez 38 % des patients recevant Duvyzat (parmi lesquels il y a eu 1 cas sévère) et chez 18 % des patients sous placebo. La diarrhée survenait habituellement au cours des premières semaines suivant l’instauration du traitement par Duvyzat.
Des vomissements ont été rapportés chez 29 % des patients recevant Duvyzat (parmi lesquels il y a eu 2 cas sévères) et chez 13 % des patients sous placebo. Les vomissements survenaient généralement au cours des 2 premiers mois de traitement.
Des douleurs abdominales ont été rapportées chez 34 % des patients recevant Duvyzat et chez 23 % des patients sous placebo. Un cas de douleurs abdominales s’est révélé grave.
Description des autres anomalies de laboratoire
Des effets indésirables d’hypothyroïdie et/ou d’augmentation de thyréostimuline (TSH) sont survenus chez 5 % des patients traités par Duvyzat et chez 2 % des patients recevant le placebo. Par ailleurs, des cas d’hypothyroïdie (fréquents) ont été observés pendant un traitement à long terme. Les taux de thyréostimuline dans le sang étaient généralement 2 fois plus élevés que la limite supérieure de la normale, avec aucun changement ou des changements mineurs au niveau des hormones thyroïdiennes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Si un surdosage est suspecté, des soins médicaux de support, y compris une surveillance cardiaque, doivent être instaurés.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Autres médicaments pour les troubles du système musculo-squelettique, Code ATC : M09AX14.
Mécanisme d’action
Le givinostat est un inhibiteur des histones désacétylases (HDAC) de classe I et II qui module l’activité incontrôlée des HDAC dans les muscles dystrophiques, ce qui contribue à la dystrophie musculaire de Duchenne (DMD).
Il a été démontré que l’inhibition des HDAC induite par le givinostat réduit les lésions des fibres musculaires, l’inflammation musculaire chronique, la fibrose, les dépôts graisseux et favorise la biogenèse mitochondriale.
Le mécanisme d’action du givinostat est indépendant de la mutation génétique de la dystrophine sous-jacente à l’origine de la maladie.
Fraction graisseuse dans les muscles évaluée par spectroscopie RM
Le pourcentage de la fraction graisseuse présente dans les muscles vastes latéraux (MVL) de la cuisse a été mesuré dans l’étude EPIDYS grâce à la spectroscopie par résonance magnétique. À 18 mois, pour les patients ayant une fraction graisseuse initiale des MVL (FG MVL) entre > 5 % et ≤ 30 %, on a observé une augmentation de la moyenne des MC de la fraction graisseuse des MVL de 7,63 % dans le groupe traité par Duvyzat et une augmentation de 10,56 % chez les patients recevant le placebo.
Efficacité et sécurité cliniques
L’étude EPIDYS a évalué la sécurité et l’efficacité de Duvyzat chez les patients atteints de DMD. L’étude EPIDYS était une étude de phase 3 d’une durée de 18 mois, randomisée selon un rapport 2:1, en double aveugle, contrôlée par placebo, portant sur 179 patients ambulants atteints de DMD et âgés de 6 ans et plus. Du givinostat ou un placebo a été administré en plus d’une dose stable de corticostéroïdes pendant toute la durée de l’étude. Les patients ont été placés dans 2 groupes :
- Groupe A (120 patients) : sujets ayant une FG MVL initiale comprise entre > 5 % et ≤ 30 % à la spectro-RM.
- Groupe B (59 patients) : sujets ayant une FG MVL en dehors de la plage ci-dessus (les autres critères étaient les mêmes).
Un traitement a été instauré en fonction du poids. La dose initiale était de 17,7 - 62 mg de givinostat par voie orale deux fois par jour, avec une dose réduite à 11,8 - 41,4 mg deux fois par jour. Le protocole a donc été amendé afin de réduire la dose initiale pour les nouveaux participants, à 11,8 - 41,4 mg deux fois par jour, tout en permettant une nouvelle réduction de dose à 9,4 - 33,1 mg deux fois par jour.
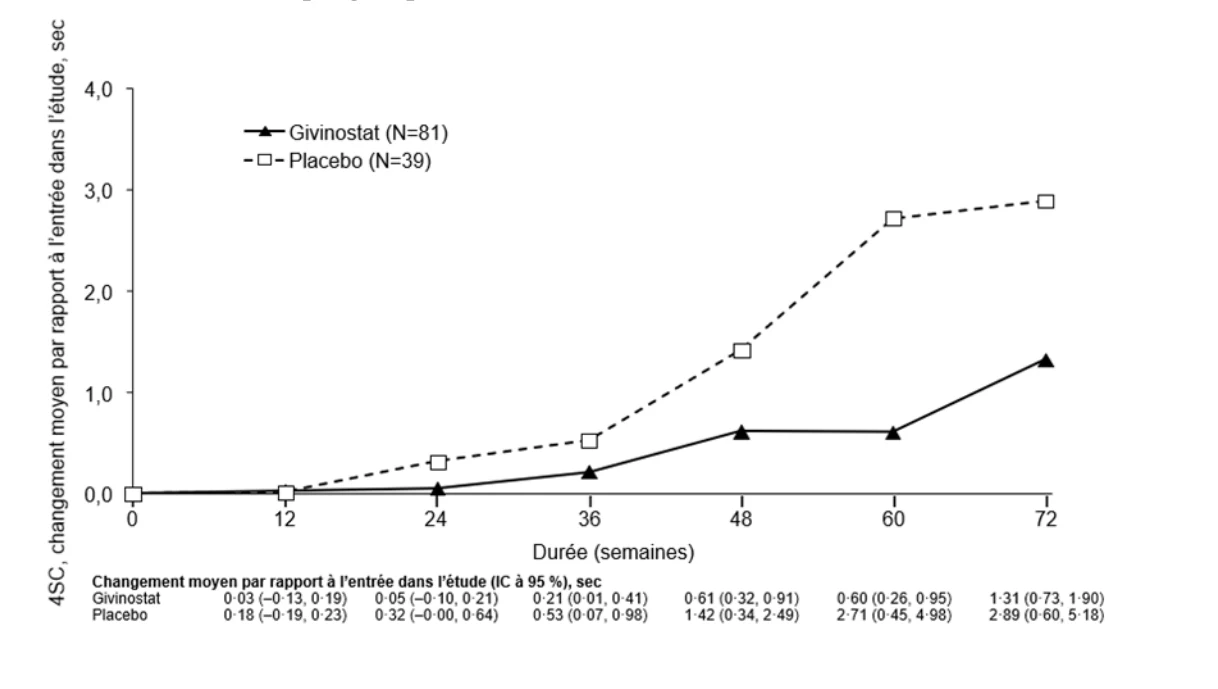
Dans le groupe A (population d’analyse principale spécifiée ci-dessus), le critère d’évaluation principal était la modification du temps nécessaire pour monter 4 marches (test 4SC, 4-stair climb) à 18 mois.
Le critère d’évaluation principal a été atteint, le givinostat a significativement réduit (p = 0,035) le temps de montée des 4 marches comparé au placebo, selon l’analyse en échelle logarithmique pré-spécifiée (Tableau 4). Lorsque les résultats ont été analysés en échelle non logarithmique, le temps de montée des 4 marches moyen a augmenté de 1,25 seconde dans le groupe givinostat contre 3,03 secondes dans le groupe placebo (voir Tableau 4). L’effet thérapeutique (changement par rapport à l’entrée dans l’étude, givinostat moins placebo) était de -1,78 secondes (p = 0,037).
Tableau 4 – Étude EPIDYS : Temps (en secondes) du test 4SC, modification par rapport à l’entrée dans l’étude jusqu’à 18 mois (groupe A)
| Temps du test 4SC | Givinostat§ (N = 81) | Placebo§ (N = 39) |
| Analyse en échelle logarithmique* | ||
| Moyenne des moindres carrés généralisés (MCG) (écart type [ET] échelle logarithmique) (IC à 95 %) | 1,27 (0,040) (1,172 ; 1,372) | 1,48 (0,058) (1,317 ; 1,657) |
Ratio moyen des MCG (givinostat/placebo) (ET échelle logarithmique) (IC à 95 %) valeur p | 0,86 (0,071) (0,745 ; 0,989) 0,0345 | |
| Analyse en échelle non logarithmique | ||
| Moyenne des MC (IC à 95 %) | 1,25 (0,311 ; 2,181) | 3,03 (1,666 ; 4,394) |
Différence dans les moyennes des MC (givinostat-placebo) (IC à 95 %) valeur p | -1,78 (-3,462, -0,106) 0,0374 | |
*L’analyse en échelle logarithmique a été réalisée puisque les données n’étaient pas distribuées normalement.
§ Du givinostat ou un placebo a été administré en plus d’une dose stable de corticostéroïdes pendant toute la durée de l’étude.
Remarque : Les moyennes des MC, les IC et les valeurs p ont été obtenus grâce à une analyse du modèle de covariance (ANCOVA) sur le changement intervenu dans le temps de montée des 4 marches depuis l’entrée dans l’étude au Mois 18.
Le changement dans les MCG moyen depuis l’entrée dans l’étude doit être interprété comme un changement du taux (FdE/entrée dans l’étude).
La Figure 1 décrit le temps moyen observé du test 4SC au cours des 72 semaines de traitement dans les deux groupes.
Figure 1 – Étude 48 : Changement moyen en secondes observé du test 4SC en fonction du traitement au fil du temps (groupe A)
*Du givinostat ou un placebo a été administré en plus d’une dose stable de corticostéroïdes pendant toute la durée de l’étude.
Dans le groupe A, les critères d’évaluation secondaires clés étaient le changement, entre le début de l’étude et 18 mois, dans le score NSAA (évaluation ambulatoire North Star), le délai nécessaire pour se relever du sol (DRS), la distance parcourue en 6 minutes en marchant (6MWT, 6-minute walk test), la force musculaire évaluée par l’extension du genou et la flexion du coude mesurée par myomètre portatif (MP) et la fraction graisseuse présente dans les muscles vastes latéraux évaluée par spectroscopie par résonance magnétique (MRS, magnetic resonance spectroscopy). Globalement, les résultats obtenus pour les critères d’évaluation secondaires clés évaluant la fonction, la force et la morphologie musculaire ne se sont pas révélés formellement statistiquement significatifs selon l’analyse de Hochberg pré-spécifiée, même si tous les résultats étaient en faveur du givinostat (Figure 2).
Figure 2 – Étude EPIDYS : Critères d’évaluation principaux et secondaires clés de l’efficacité du givinostat versus placebo (groupe A)§
§ Du givinostat ou un placebo a été administré en plus d’une dose stable de corticostéroïdes pendant toute la durée de l’étude.
La sécurité, la tolérance et l’efficacité à long terme du givinostat sont évaluées dans le cadre d’une étude d’extension à long terme, prospective et ouverte (OLE, Open-Label Extension), en cours appelée l’ÉTUDE 51. Les patients qui ont terminé l’étude de phase 2 sur le givinostat (ÉTUDE 43) et les patients qui ont terminé l’étude de phase 3 sur le givinostat (EPIDYS) ont été inclus dans l’ÉTUDE 51. Trente patients naïfs de givinostat ont été également inclus dans l’étude OLE. Au total, 207 patients de sexe masculin ont été inclus et reçoivent du givinostat en fonction de leur poids, c.-à-d. de 9,4 mg à 62 mg deux fois par jour. Tous les patients recevaient une dose stable de corticostéroïdes avant l’inclusion dans l’étude et poursuivent le traitement par corticostéroïdes pendant toute la durée de l’étude.
Le profil bénéfice/risque du givinostat en l’absence d’un traitement concomitant dans la DMD n’a pas été déterminé.
Le profil bénéfice/risque du givinostat chez les patients non-ambulants n’a pas été déterminé.
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Duvyzat dans un ou plusieurs sous-groupes de la population pédiatrique atteinte de DMD.
Une autorisation de mise sur le marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des preuves supplémentaires concernant ce médicament sont attendues. L’Agence européenne des médicaments réévaluera toute nouvelle information sur ce médicament au moins chaque année et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
Absorption 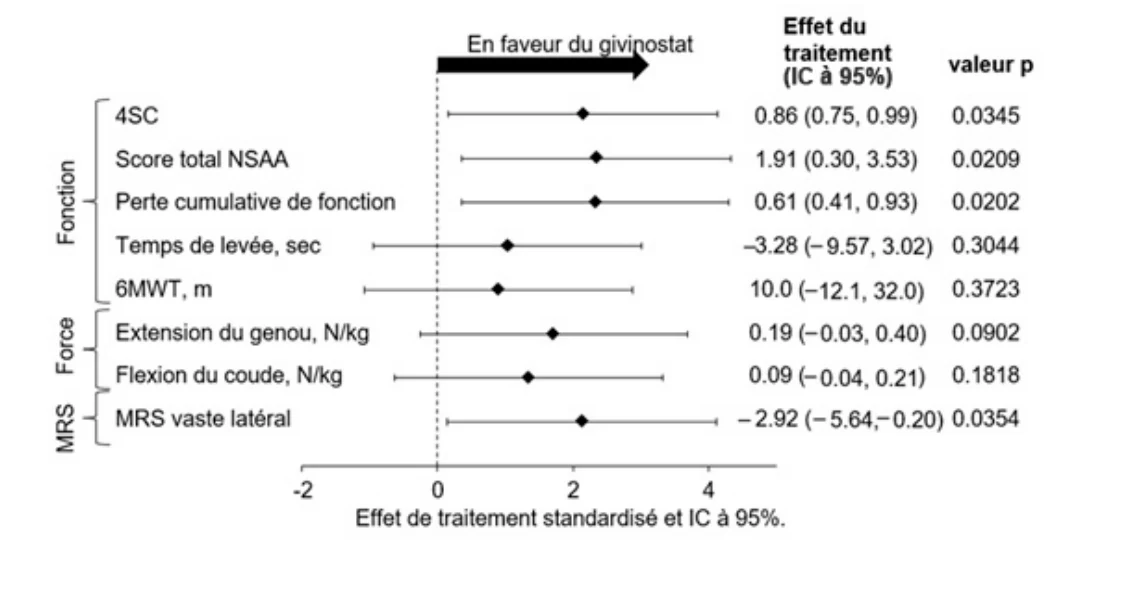
Le givinostat est bien absorbé après administration orale. Les concentrations plasmatiques moyennes augmentent proportionnellement à la dose, et les concentrations plasmatiques maximales sont atteintes 2 à 3 heures après l’administration. La prise d’un repas standard à forte teneur en graisses a entraîné une augmentation de l’exposition (augmentation d’environ 30 % de l'aire sous la courbe de la concentration plasmatique en fonction du temps [ASC] et d’environ 20 % de la concentration plasmatique maximale [Cmax]) et un retard dans le délai jusqu’à la concentration maximale (Tmax) de 2 à 3 heures. Les concentrations à l’état d’équilibre sont atteintes en 5 à 7 jours, tant après une administration quotidienne que biquotidienne. Une accumulation modérée légèrement inférieure au double a été observée après une administration biquotidienne.
Selon une analyse pharmacocinétique basée sur la physiologie, incluant des données de volontaires sains, la biodisponibilité orale chez l’être humain devrait être de ≥ 50 % après une seule administration orale d’une dose comprise entre 44,3 et 177,2 mg.
Distribution
Le givinostat est lié aux protéines plasmatiques à 96 % environ et le coefficient de partage entre les globules rouges est faible (rapport sang/plasma = 1,3).
Biotransformation
Les études in vitro portant sur des préparations enzymatiques destinées à des êtres humains et le métabolisme in vitro et in vivo chez l’animal ont montré que le givinostat est fortement métabolisé et forme plusieurs métabolites. Le CYP450 et les UGT ne sont pas impliqués dans les réactions métaboliques principales. Les enzymes formant les métabolites primaires n’ont été que partiellement identifiées. Quatre métabolites majeurs, qui sont inactifs, ont été caractérisés chez l’être humain et l’animal, bien que ce soit en quantités différentes.
Élimination
Dans le plasma, le givinostat présente un profil d’élimination biphasique, avec une phase d’élimination terminale apparente moyenne (demi-vie) d’environ 6 heures. L’élimination du givinostat est probablement dépendante du métabolisme, suivie d’une excrétion rénale et biliaire. L’excrétion urinaire du givinostat et des principaux métabolites chez l’homme a été évaluée chez des volontaires sains après des doses uniques et répétées de givinostat. Le pourcentage de givinostat sous forme inchangée, récupéré dans les urines, était très faible, tant après une administration biquotidienne unique que répétée (< 3 % de la dose).
Linéarité/non-linéarité
La pharmacocinétique du givinostat est linéaire étant donné que l’ASC∞ obtenue après une seule administration est comparable à celle obtenue après plusieurs administrations quotidiennes une fois par jour, avec une accumulation apparente minimale possible de la substance active au fil du temps (la fourchette des rapports d’accumulation était comprise entre 1,0 et 1,7).
La linéarité a été testée après une seule administration de doses comprises entre 44,3 et 354,4 mg et après plusieurs administrations de doses comprises entre 44,3 et 177,2 mg.
Poids
Selon les analyses PK de population, il s’est avéré que le poids affecte de manière significative la clairance du givinostat.
L’effet n’est pas linéaire, c.-à.-d. qu’il est plus important pour les poids plus faibles et moins important pour les poids de 30 kg et plus. Il est donc recommandé d’opter pour une dose basée sur le poids.
Caractéristiques dans des groupes spécifiques
Les analyses PK de population montrent que l’âge et l’administration concomitante de corticostéroïdes n’a pas d’effet sur la pharmacocinétique du givinostat.
La pharmacocinétique du givinostat a été évaluée chez des patients pédiatriques de sexe masculin âgés de 6 ans et plus.
Insuffisance hépatique
Le givinostat n’a pas été étudié chez des patients insuffisants hépatiques. La prudence est de rigueur lors de l’administration et de la surveillance de ce produit chez ces patients.
Insuffisance rénale
Le givinostat n’a pas été étudié chez des patients insuffisants rénaux. Toutefois, une altération de la fonction rénale ne devrait pas avoir d’impact sur l’exposition au givinostat, car l’excrétion rénale n’est pas une voie d’élimination importante du givinostat.
5.3 Données de sécurité préclinique
Dans les études de toxicité orale en administration répétée menées chez le rat et le singe, on a observé avec le givinostat une réduction dose-dépendante des globules blancs avec une atrophie des organes lymphoïdes (thymus, ganglions lymphatiques et rate), du nombre de globules rouges et de plaquettes, et de la cellularité de la moelle osseuse. Une augmentation des enzymes hépatiques a été également observée. Chez le singe, il y avait également une hyperplasie du canal biliaire. Ces toxicités étaient généralement réversibles après l’arrêt du médicament, mais elles se sont développées à des expositions au givinostat plus faibles chez l’animal que l’exposition atteinte avec la dose maximale recommandée chez l'homme (DMRH).
Génotoxicité et cardiogénicité
Le givinostat était positif pour les mutations à trame décalée à des doses élevées in vitro dans les bactéries (test d’Ames), négatif dans les cellules de mammifères (TK+/- dans les cellules de lymphome de souris) et négatif in vivo chez les rats transgéniques BigBlue et dans le locus de Pig-a. En conclusion, le givinostat ne présente pas de potentiel génotoxique pertinent in vivo.
Aucune donnée provenant d’études de cancérogénicité avec le givinostat n’est actuellement disponible.
Toxicité pour la reproduction et le développement
Le givinostat a provoqué une diminution dose-dépendante de la taille et du poids des organes accessoires mâles dès la dose la plus faible. Chez les animaux ayant reçu des doses moyennes et élevées, on a observé une augmentation de l’intervalle pré-coïtal et une diminution du nombre de bouchons de copulation résultant probablement d'une perturbation de la formation de l'éjaculat. Cela n’a toutefois pas eu d’influence sur les paramètres du sperme et le nombre de femelles gestantes.
Des effets indésirables maternels ont été observés à des doses élevées dans les études de toxicité embryo-fœtale et dans les études de développement pré- et postnatal. Les effets sur la gestation, le développement embryo-fœtal et les paramètres de la portée ont été considérés comme secondaires à la toxicité maternelle. Toutefois, des effets sur le développement embryo-fœtal et les paramètres de la portée étaient déjà observés à des niveaux de dose intermédiaires dans l’étude sur le développement embryo-fœtal chez le rat et le lapin ainsi que dans le groupe recevant une faible dose dans l’étude sur le développement pré- et postnatal. Aucun effet indésirable n’a été observé sur le comportement, le développement neurologique, la maturation sexuelle et la fonction reproductive de la progéniture. Globalement, des effets néfastes été observés sur la reproduction lorsque l’exposition au givinostat chez l’animal était inférieure à la DMRH, excepté pour l’étude sur le développement embryo-fœtal chez le lapin, avec une marge de sécurité d’environ 10 par rapport à l'exposition humaine à la DMRH.
Toxicité juvénile
Chez le rat, des effets ont été observés sur les paramètres hématologiques et les organes lymphoïdes à des niveaux de dose élevés et ils étaient totalement ou partiellement réversibles. Ces effets ont été observés à des expositions au givinostat plus faibles chez les animaux que celles obtenues dans le cadre de la DMRH. Chez l’animal, on n’a observé aucun effet lié au traitement sur la croissance, la maturation sexuelle, les performances reproductives et le développement neuro-comportemental.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Polysorbate 20 (E432)
Glycérol (E422)
Gomme adragante (E413)
Benzoate de sodium (E211)
Arôme de pêche : substances aromatisantes naturelles, substances aromatisantes, propylène glycol (E1520)
Arôme de crème : substances aromatisantes naturelles, substances aromatisantes, propylène glycol (E1520)
Saccharine sodique (E954)
Sorbitol liquide (E420)
Acide tartrique (E334)
Hydroxyde de sodium (E524)
Eau purifiée
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans.
Après première ouverture : 60 jours.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température.
6.5 Nature et contenu de l’emballage extérieur
Flacon ambré en polyéthylène téréphtalate contenant 140 mL de suspension buvable, fermé par un bouchon muni d’une sécurité enfant en polyéthylène haute densité avec adaptateur pour seringue en polyéthylène basse densité.
Chaque boîte contient un flacon et une seringue orale graduée de 10 mL.
La seringue orale est graduée de 1 à 10 mL, à intervalle de 0,5 mL.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
Utilisation avec une sonde d’alimentation entérale :
Duvyzat peut être administré par sonde d’alimentation entérale. Duvyzat ne doit pas être mélangé avec la préparation nutritive ou d’autres produits. La sonde d’alimentation entérale doit être rincée avec au moins 20 mL d’eau avant et après l’administration de Duvyzat.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHE
Italfarmaco S.p.A.
Viale F. Testi, 330
20126 Milano
Italie
Tél.: +39 02 64431
info@italfarmacogroup.com
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/25/1930/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 6 Juin 2025
Date du renouvellement : 21 mai 2026
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.