


Résumé des caractéristiques - Skytrofa
1. DÉNOMINATION DU MÉDICAMENT
Skytrofa 3 mg poudre et solvant pour solution injectable en cartouche
Skytrofa 3,6 mg poudre et solvant pour solution injectable en cartouche
Skytrofa 4,3 mg poudre et solvant pour solution injectable en cartouche
Skytrofa 5,2 mg poudre et solvant pour solution injectable en cartouche
Skytrofa 6,3 mg poudre et solvant pour solution injectable en cartouche
Skytrofa 7,6 mg poudre et solvant pour solution injectable en cartouche
Skytrofa 9,1 mg poudre et solvant pour solution injectable en cartouche
Skytrofa 11 mg poudre et solvant pour solution injectable en cartouche
Skytrofa 13,3 mg poudre et solvant pour solution injectable en cartouche
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Skytrofa se compose de somatropine transitoirement conjuguée à un vecteur méthoxy polyéthylène glycol (mPEG) à l'aide de la technologie déposée TransCon Linker. Le dosage de Skytrofa indique toujours la quantité du groupement somatropine.
Skytrofa 3 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 3 mg de somatropine*, correspondant à 8,6 mg de lonapegsomatropine et 0,279 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 11 mg/mL.
Skytrofa 3,6 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 3,6 mg de somatropine*, correspondant à 10,3 mg de lonapegsomatropine et 0,329 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 11 mg/mL.
Skytrofa 4,3 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 4,3 mg de somatropine*, correspondant à 12,3 mg de lonapegsomatropine et 0,388 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 11 mg/mL.
Skytrofa 5,2 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 5,2 mg de somatropine*, correspondant à 14,8 mg de lonapegsomatropine et 0,464 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 11 mg/mL.
Skytrofa 6,3 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 6,3 mg de somatropine*, correspondant à 18 mg de lonapegsomatropine et 0,285 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 22 mg/mL.
Skytrofa 7,6 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 7,6 mg de somatropine*, correspondant à 21,7 mg de lonapegsomatropine et 0,338 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 22 mg/mL.
Skytrofa 9,1 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 9,1 mg de somatropine*, correspondant à 25,9 mg de lonapegsomatropine et 0,4 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 22 mg/mL.
Skytrofa 11 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 11 mg de somatropine*, correspondant à 31,4 mg de lonapegsomatropine et 0,479 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 22 mg/mL.
Skytrofa 13,3 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 13,3 mg de somatropine*, correspondant à 37,9 mg de lonapegsomatropine et 0,574 mL de solvant. Après reconstitution, la concentration basée sur la protéine somatropine** est de 22 mg/mL.
* Le dosage indique la quantité du groupement somatropine sans tenir compte du linker mPEG.
** Produite dans des cellules d'Escherichia coli par la technologie de l'ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre et solvant pour solution injectable (injection).
Poudre blanche à blanc cassé.
Le solvant est une solution limpide et incolore.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Retard de croissance chez les enfants et adolescents de 3 ans à 18 ans dû à une sécrétion insuffisante d'hormone de croissance endogène (déficit en hormone de croissance [GHD]).
4.2 Posologie et mode d'administration
Le traitement doit être instauré et supervisé par des médecins qualifiés et expérimentés dans le diagnostic et la prise en charge des enfants atteints de déficit en hormone de croissance.
La quantité et la concentration de lonapegsomatropine sont toujours exprimées en mg de somatropine, en référence à la quantité de groupement somatropine et sans inclure le linker mPEG, afin de prévenir les erreurs médicamenteuses lorsque le traitement quotidien par somatropine des patients sera modifié par un traitement hebdomadaire.
Posologie
La posologie et l'administration doivent être individuellement adaptées pour chaque patient.
Dose initiale
La dose initiale recommandée de Skytrofa est de 0,24 mg de somatropine/kg de poids corporel, administrée une fois par semaine. La dose initiale recommandée pour une telle dose en fonction du poids est indiquée au Tableau 1.
Tableau 1 Dose recommandée en fonction du poids du patient, en cas de doses prescrites de
0,24 mg de somatropine/kg/semaine
| Poids (kg) | Doe de somatropine |
| 11,5 – 13,9 | 3 mg |
| 14 – 16,4 | 3,6 mg |
| 16,5 – 19,9 | 4,3 mg |
| 20 – 23,9 | 5,2 mg |
| 24 – 28,9 | 6,3 mg |
| 29 – 34,9 | 7,6 mg |
| 35 – 41,9 | 9,1 mg |
| 42 – 50,9 | 11 mg |
| 51 – 60,4 | 13,3 mg |
| 60,5 – 69,9 | 15,2 mg (avec deux cartouches à double compartiment de 7,6 mg chacune) |
| 70 – 84,9 | 18,2 mg (avec deux cartouches à double compartiment de 9,1 mg chacune) |
| 85 – 100 | 22 mg (avec deux cartouches à double compartiment de 11 mg chacune) |
En cas de prescription d'une dose autre que 0,24 mg de somatropine/kg/semaine, il faut calculer la dose hebdomadaire totale (en mg de somatropine) et sélectionner le dosage approprié comme suit :
- Dose hebdomadaire totale (mg de somatropine) = dose prescrite (mg de somatropine/kg) x poids corporel du patient (kg)
- Arrondir la dose hebdomadaire totale (mg de somatropine) au dosage le plus proche en tenant compte des objectifs thérapeutiques et de la réponse clinique.
Dose initiale chez les patients changeant de traitement après un traitement quotidien par des médicaments à base de somatropine
En cas de passage d'un traitement quotidien par somatropine à un traitement hebdomadaire par lonapegsomatropine, il faut attendre au moins 8 heures entre la dernière dose quotidienne de somatropine et la première dose de lonapegsomatropine.
Chez les enfants recevant précédemment un traitement quotidien par somatropine, le médecin peut ajuster la dose initiale en tenant compte de la dose actuelle de somatropine, de la réponse clinique individuelle et des considérations cliniques spécifiques au patient.
Chez les enfants passant d'un traitement quotidien par somatropine à une dose hebdomadaire égale ou supérieure à 0,24 mg de somatropine/kg de poids corporel, la dose initiale recommandée de lonapegsomatropine est de 0,24 mg de somatropine/kg (Tableau 1).
Chez les enfants passant d'un traitement quotidien par somatropine à une dose hebdomadaire inférieure à 0,24 mg de somatropine/kg de poids corporel, il faut utiliser la dose hebdomadaire précédemment prescrite comme dose initiale recommandée de lonapegsomatropine (voir équation ci-dessus).
Titration de la dose
La dose de lonapegsomatropine doit être ajustée individuellement pour chaque patient en fonction de la réponse clinique, des effets indésirables et/ou des concentrations sériques de facteur de croissance
analogue à l'insuline de type 1 (IGF-1) hors de l’intervalle ciblé. Les dosages de somatropine disponibles figurent à la rubrique 1.
Les valeurs moyennes des scores de déviation standard (SDS) IGF-1 (prélèvement 4-5 jours après l'administration) peuvent être utilisés comme référence pour la titration de la dose (Tableau 2). Il est nécessaire de patienter au moins 2 semaines après l'instauration du traitement par lonapegsomatropine ou après tout changement de dose pour évaluer les valeurs SDS IGF-1 qui en résultent. Les ajustements de dose doivent être ciblés pour obtenir des valeurs moyennes SDS 'IGF-1 située dans la fourchette de la normale, c.-à-d. entre -2 et +2 (de préférence proche d'un SDS de 0).
Les valeurs des SDS 'IGF-1 peuvent varier au fil du temps, de ce fait, un contrôle régulier des valeurs des SDS IGF-1 sériques est recommandé tout au long du traitement, en particulier pendant la puberté.
Tableau 2 Changement de dosage de somatropine recommandé en fonction des catégories des valeurs moyennes des SDSIGF-1
| Intervalle des valeurs moyennes des SDS IGF-1 (prélèvement 4-5 jours après l'administration) | Changement recommandé du dosage de somatropine |
| > +4 | Réduire de 3 dosages |
| +3 à +4 | Réduire de 2 dosages |
| +2 à +3 | Réduire de 1 dosage |
| -2 à +2 | Aucun changement |
| < -2 | Augmenter de 1 dosage |
Évaluation du traitement
Une évaluation de l'efficacité et de la sécurité doit être envisagée à des intervalles de 6 à 12 mois environ et peut être effectuée en évaluant les paramètres auxologiques, la biochimie (taux d'IGF-1, d'hormones, de glucose et de lipides) et le statut pubertaire. Des évaluations plus fréquentes doivent être envisagées pendant la puberté.
Le traitement doit être interrompu chez les patients présentant une vitesse de croissance annualisée inférieure à 2 cm/an, ayant atteint leur taille définitive, présentant un SDS de la vitesse de croissance < +1 après la première année de traitement ou ayant un âge osseux > 14 ans (filles) ou > 16 ans (garçons), ce qui correspond à la soudure du cartilage de conjugaison
Une fois les épiphyses soudées, il convient de réévaluer les patients sur le plan clinique afin de déterminer la nécessité ou non d'un traitement par hormone de croissance.
Traitement par œstrogènes par voie orale
Chez les femmes sous traitement par œstrogènes par voie orale, une dose plus élevée d'hormone de croissance peut être nécessaire pour atteindre l'objectif thérapeutique (voir rubrique 4.4).
Oubli de dose
En cas d’oubli d’une dose, la dose doit être administrée dès que possible, au plus tard 2 jours après l'oubli. Si plus de 2 jours se sont écoulés, la dose oubliée ne doit pas être prise et la dose suivante doit être administrée le jour habituel. Dans tous les cas, les patients peuvent alors reprendre son schéma d'administration habituel une fois par semaine.
Changement du jour d'administration
Le jour de l'injection hebdomadaire peut être modifié et remplacé par un autre jour de la semaine. La lonapegsomatropine peut être administrée 2 jours avant ou 2 jours après le jour d'administration prévu. Il convient de laisser un intervalle d'au moins 5 jours entre la dernière dose et le nouveau jour de l'administration hebdomadaire prévu.
Insuffisance rénale
Aucune information n'étant disponible concernant les patients présentant une insuffisance rénale, il est impossible d'émettre des recommandations de dose.
Insuffisance hépatique
Aucune information n'étant disponible concernant les patients présentant une insuffisance hépatique, il est impossible d'émettre des recommandations de dose.
Population pédiatrique
La sécurité et l'efficacité du lonapegsomatropine chez les enfants âgés de moins de 3 ans n'ont pas été établies. Les données actuellement disponibles sont décrites à la rubrique 5.1, mais aucune recommandation sur la posologie ne peut être donnée.
Mode d'administration
Chaque injection doit être administrée une fois par semaine par voie sous-cutanée dans l'abdomen, la fesse ou la cuisse. Le site d'administration doit être varié pour prévenir la lipoatrophie.
La lonapegsomatropine doit être administrée après reconstitution de la poudre pour solution injectable avec le solvant fourni. La lonapegsomatropine doit être administrée à l'aide de l’auto-injecteur de Skytrofa (hormone de croissance). Le patient et l’aidant doivent recevoir une formation permettant d'assurer une compréhension de la procédure d'administration à l'aide du dispositif et une auto-injection de la lonapegsomatropine.
La solution reconstituée doit être incolore, limpide à opalescente et exempte ou quasi-exempte de particules visibles (voir rubrique 6.6).
Pour les instructions concernant la reconstitution du médicament avant administration, voir la rubrique 6.6 et les instructions fournies à la fin de la notice.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique 6.1(voir rubrique 4.4).
La somatropine ne doit pas être utilisée en présence de preuve d'une activité tumorale (voir rubrique 4.4). Les tumeurs intracrâniennes doivent être inactives, et tout traitement antitumoral doit être terminé avant l'instauration du traitement par hormone de croissance. Le traitement doit être interrompu en présence de preuve d’une croissance tumorale.
Les patients présentant un état critique aigu et souffrant de complications après une chirurgie à cœur ouvert, une intervention chirurgicale abdominale, des polytraumatismes, une insuffisance respiratoire aiguë ou des affections similaires ne doivent pas être traités par la lonapgsomatropine (pour les patients sous traitement de substitution, voir rubrique 4.4).
La lonapegsomatropine ne doit pas être utilisée pour stimuler la croissance des enfants dont les épiphyses sont soudées.
4.4 Mises en garde spéciales et précautions d'emploi
Traçabilité
Afin d'améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
État critique aigu
Chez les patients adultes présentant un état critique aigu, souffrant de complications après une chirurgie à cœur ouvert, une intervention chirurgicale abdominale, un polytraumatisme ou une insuffisance respiratoire aiguë, la mortalité était plus élevée chez les patients traités avec 5,3 mg ou 8 mg de somatropine par jour (c.-à-d. 37,1 à 56 mg/semaine) que les patients recevant un placebo, soit 42 % vs 19 %. En l'absence d'informations sur la sécurité du traitement de substitution par hormone de croissance chez les patients présentant un état critique aigu, les bénéfices de la poursuite du traitement par lonapegsomatropine dans cette situation doivent être évalués en comparaison avec ses risques potentiels. Chez tous les patients développant une autre maladie ou un état critique similaire, le bénéfice possible du traitement par lonapegsomatropine doit être comparé à son risque potentiel.
Tumeur
Chez les patients présentant des antécédents de tumeur maligne, il convient d'être particulièrement attentif aux signes et symptômes de récidive.
En cas d’antécédents de tumeurs ou de déficit en hormone de croissance secondaire à une lésion intracrânienne, le patient doit être examiné régulièrement afin de détecter la progression ou la récidive des processus pathologiques sous-jacents.
Chez les patients ayant survécu à un cancer pendant l’enfance et traités par hormone de croissance, un risque accru d’apparition d’une nouvelle tumeur a été rapporté. Chez les patients dont la tumeur cérébrale initiale a été traitée par radiothérapie, les seconds néoplasmes les plus fréquents étaient des tumeurs intracrâniennes, en particulier des méningiomes.
Hypersensibilité
Des réactions anaphylactiques, notamment un angioœdème, ont été rapportées lors de l’utilisation de la lonapegsomatropine. Il convient d’informer les patients et les aidants de la possibilité de telles réactions, particulièrement après la première dose. En cas de réaction d’hypersensibilité soudaine et grave, il est nécessaire de chercher rapidement une assistance médicale.
Dans ce cas, il convient d’arrêter le traitement par la lonapegsomatropine (voir rubrique 4.3).
Hypertension intracrânienne bénigne
En cas d'ataxie sévère ou récurrente, de céphalée, de troubles visuels, de nausée et/ou de vomissement, il est recommandé d'effectuer un examen du fond de l'œil pour détecter un œdème papillaire. Si l'œdème papillaire est confirmé, un diagnostic d'hypertension intracrânienne bénigne devra être envisagé et, s’il y a lieu, le traitement par hormone de croissance devra être interrompu. L’état actuel des connaissances ne permet pas de donner des recommandations spécifiques concernant la poursuite du traitement par hormone de croissance chez les patients ayant une hypertension intracrânienne résolue. En cas de reprise du traitement par hormone de croissance, une surveillance attentive de de la survenue des symptômes d'hypertension intracrânienne est nécessaire. Un examen du fond de l'œil est conseillé à l'instauration du traitement et ensuite périodiquement au cours du traitement.
Sensibilité à l'insuline
L'hormone de croissance peut réduire la sensibilité à l'insuline. Chez les patients diabétiques, un ajustement de la dose d'insuline peut être nécessaire après l'instauration du traitement par lonapegsomatropine. Les patients présentant un diabète, une intolérance au glucose ou tout autre
facteur de risque de diabète doivent être étroitement surveillés pendant le traitement par lonapegsomatropine (voir rubrique 4.5).
Insuffisance surrénalienne
L’instauration d'un traitement par hormone de croissance peut entraîner une inhibition de la 11β-hydroxystéroïde déshydrogénase 1 (11βHSD-1) et réduire les concentrations sériques de cortisol. Par conséquent, une insuffisance surrénalienne centrale (secondaire) non diagnostiquée peut être découverte et un traitement substitutif par glucocorticoïdes peut être nécessaire. De plus, les patients traités par glucocorticoïdes pour une insuffisance surrénalienne préalablement diagnostiquée peuvent nécessiter une augmentation de leur dose d'entretien ou de secours, après l'instauration du traitement par lonapegsomatropine (voir rubrique 4.5).
Fonction thyroïdienne
L'hormone de croissance augmente la conversion extrathyroïdienne de la T4 en T3, ce qui peut entraîner une diminution de la concentration serique en T4 et une augmentation de la concentration sérique en T3. Par conséquent, la fonction thyroïdienne doit être surveillée chez tous les patients. Chez les patients présentant une insuffisance hypophysaire et recevant un traitement substitutif standard, l'effet potentiel du traitement par lonapegsomatropine sur la fonction thyroïdienne doit être étroitement surveillé (voir rubriques 4.5 et 4.8).
Épiphysiolyse fémorale supérieure et ostéonécrose
Chez les patients atteints de troubles endocriniens, notamment de déficit en hormone de croissance, une épiphysiolyse de la hanche peut survenir plus fréquemment que dans la population générale. L’ostéonécrose a été rapportée chez des patients traités avec d’autres produits à base d’hormone de croissance. Les enfants présentant une douleur persistante de la hanche/du genou et/ou commençant à boiter pendant le traitement par lonapegsomatropine doivent subir un examen clinique.
Scoliose
La scoliose peut progresser chez tout enfant pendant une période de croissance rapide. Le traitement par hormone de croissance augmentant la vitesse de croissance, les signes et la progression de la scoliose doivent être surveillés au cours du traitement. Toutefois, le traitement par hormone de croissance n'a pas révélé augmenter l'incidence ou la sévérité de la scoliose (voir rubrique 4.8).
Pancréatite
Bien qu'elle soit rare, une pancréatite doit être envisagée chez les enfants traités par hormone de croissance qui développent des douleurs abdominales non expliquées.
Syndrome de Prader-Willi
La lonapegsomatropine n'a pas été étudiée chez les patients atteints du syndrome de Prader-Willi. La lonapegsomatropine n'est pas indiquée dans un traitement à long terme les enfants présentant un déficit de croissance lié à un syndrome de Prader-Willi, confirmé génétiquement, sauf en cas d’un déficit en hormone de croissance associé. Des cas de mort subite ont été rapportés après le début du traitement par hormone de croissance chez des patients ayant un syndrome de Prader-Willi et présentant un ou plusieurs des facteurs de risque suivants : obésité sévère, antécédents d'obstruction des voies aériennes supérieures ou d'apnée du sommeil, ou infection respiratoire d’origine non identifiée.
Leucémie
Des cas de leucémie ont été rapportés chez un faible nombre de patients atteints de déficit en hormone de croissance et traités par somatropine. Il n'existe toutefois aucune preuve que l'incidence de la
leucémie soit accrue chez les patients traités par hormone de croissance sans facteurs de prédisposition.
Utilisation avec un traitement par voie orale contenant des œstrogènes
Les œstrogènes par voie orale influencent la réponse de l'IGF-1 à l'hormone de croissance. Si une patiente sous lonapegsomatropine débute un traitement par voie orale contenant des œstrogènes, il peut être nécessaire d'augmenter la dose de lonapegsomatropine afin de maintenir les concentrations sériques d'IGF-1 dans l’intervalle normal pour son âge (voir rubrique 4.2). Inversement, si une patiente sous lonapegsomatropine arrête un traitement par voie orale contenant des œstrogènes, il peut être nécessaire de réduire la dose de lonapegsomatropine pour éviter un excès d'hormone de croissance et/ou des effets indésirables (voir rubrique 4.5).
Anticorps
Des anticorps contre la lonapegsomatropine ont été observés chez certains patients. Aucun de ces anticorps n'était neutralisant et aucun impact clinique n'était apparent. Il faut toutefois envisager un test de la présence d'anticorps chez les patients ne répondant pas au traitement.
4.5 Interactions avec d'autres médicaments et autres formes d'interactions
Traitement par glucocorticoïdes
Un traitement concomitant par glucocorticoïdes inhibe les effets de stimulation de la croissance de la lonapegsomatropine. Le traitement de substitution par glucocorticoïdes des patients atteints de déficit en hormone adrénocorticotrope (ACTH) doit être soigneusement ajusté pour éviter tout effet inhibiteur sur la croissance, et la croissance des patients traités par glucocorticoïdes doit être suivie de près pour évaluer l'impact potentiel du traitement par glucocorticoïdes sur la croissance.
L'hormone de croissance réduit la conversion de la cortisone en cortisol et peut révéler une insuffisance surrénalienne centrale précédemment non diagnostiquée ou rendre inefficace un traitement de substitution par glucocorticoïdes faiblement dosé (voir rubrique 4.4).
Produits métabolisés par le cytochrome P450
Aucune étude d'interaction médicamenteuse n'a été effectuée avec la lonapegsomatropine. Les données d'études d'interaction avec la somatropine effectuées sur des enfants et des adultes atteints d’un déficit en hormone de croissance et sur des hommes âgés en bonne santé suggèrent que l'administration de somatropine peut augmenter la clairance des composés connus pour être métabolisés par des isoenzymes du cytochrome P450, en particulier la CYP3A et la CYP1A2. La clairance des composés métabolisés par la CYP3A4 (p. ex. stéroïdes sexuels, corticostéroïdes, anticonvulsivants et ciclosporine) et par la CYP1A2 (p. ex. théophylline) peut être accrue et entraîner une baisse de l'exposition à ces composés. La pertinence clinique de ces interactions n'est pas connue.
Insuline et/ou autres agents hypoglycémiants
Chez les patients diabétiques nécessitant un traitement médicamenteux (p. ex. médicaments hypoglycémiants), la dose d'insuline et/ou d'hypoglycémiant par voie orale peut nécessiter un ajustement lors de l’instauration du traitement par lonapegsomatropine (voir rubrique 4.4).
Hormones thyroïdiennes
L'hormone de croissance augmentant la conversion extrathyroïdienne de la T4 en T3, l'ajustement de l'hormonothérapie thyroïdienne substitutive peut s'avérer nécessaire (voir rubrique 4.4).
Traitement par œstrogènes par voie orale
Chez les patientes sous traitement par voie orale contenant des œstrogènes, une dose plus élevée d'hormone de croissance peut être nécessaire pour atteindre l'objectif thérapeutique (voir rubriques 4.2 et 4.4).
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n'existe pas de données ou il existe des données limitées sur l'utilisation de la lonapegsomatropine chez la femme enceinte. Les études publiées sur l'utilisation de somatropine à courte durée d'action chez la femme enceinte sur plusieurs décennies n'ont identifié aucun risque lié au médicament de malformation congénitale majeure, de fausse couche, ni d'issue défavorable pour la mère ou le fœtus.
Les études effectuées chez l'animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction (voir rubrique 5.3). Skytrofa n'est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n'utilisant pas de contraception.
Allaitement
On ne sait pas si lonapegsomatropine est excrétée dans le lait maternel. La lonapegsomatropine n'étant pas absorbée par voie orale, il est peu probable qu'elle ait un effet nocif sur le nouveau-né/nourrisson allaité. La décision d’interrompre l’allaitement ou d’interrompre/de s’abstenir de prendre Skytrofa doit être prise en tenant compte du bénéfice de l’allaitement pour l’enfant et du bénéfice du traitement pour la mère.
Fertilité
Il n'existe aucune donnée clinique concernant l'effet de la lonapegsomatropine sur la fertilité. Les études effectuées chez l'animal sont insuffisantes en ce qui concerne la fertilité (voir rubrique 5.3).
4.7 Effets sur l'aptitude à conduire des véhicules et à utiliser des machines
La lonapegsomatropine n'a aucun effet ou un effet négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés étaient les suivants : céphalée (11,1 %), arthralgie (4,6 %), hypothyroïdie secondaire (,6 %) et réactions au site d'injection (1,6 %).
Liste tabulée des effets indésirables
Le Tableau 3 ci-dessous reprend les effets indésirables observés pendant le traitement par lonapegsomatropine. Les effets indésirables sont classifiés selon les classes de systèmes d'organes MedDRA et par fréquence à l'aide de la terminologie suivante : très fréquent (≥1/10), fréquent (≥ 1/100, <1/10), peu fréquent (≥1/1 000, <1/100), rare (≥1/10 000, <1/1 000), très rare (<1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Dans chaque catégorie de fréquence, les réactions indésirables sont présentées par ordre de sévérité décroissante.
Tableau 3 Fréquence des effets indésirables de la lonapegsomatropine
Classe de systèmes d'organes | Très fréquent | Fréquent | Peu fréquent |
Affections du système immunitaire | Réaction anaphylactiqueb | ||
| Affections endocriniennes | Hypothyroïdie secondaire | Insuffisance corticosurrénalienne secondaire | |
Affections du système nerveux | Céphalée | ||
Affections musculo- squelettiques et systémiques | Arthralgie | Scoliose Arthrite Douleurs de la croissance | |
| Affections des organes de reproduction et du sein | Gynécomastie | ||
| Troubles généraux et anomalies au site d'administration | Réactions au site d'injectiona |
a Les réactions au site d'injection englobent l'hyperhémie, l'atrophie au site d'injection, la douleur au site d'injection, l'urticaire au site d'injection et l'œdème localisé.
b Les réactions anaphylactiques rapportées avec la lonapegsomatropine englobent l’angioœdème (voir rubrique 4.4).
Description de certains effets indésirables
Immunogénicité
Les patients peuvent développer des anticorps contre la lonapegsomatropine. La proportion de patients testés positifs à des anticorps liants détectables à tout moment du traitement était faible (6,3 %) et aucun patient n'a présenté d'anticorps neutralisants. Aucune corrélation apparente n'a été observée entre la présence d'anticorps liants anti-lonapegsomatropine et des événements indésirables ou une perte d'efficacité. En cas d'absence de réponse inexpliquée au traitement par lonapegsomatropine, il convient d'envisager un test des anticorps anti-lonapegsomatropine (voir rubrique 4.4).
Effets indésirables liés à la classe pharmacologique des hormones de croissance
Outre les effets indésirables au médicament susmentionnés, les effets suivants ont été rapportés avec d'autres produits contenant une hormone de croissance. La fréquence de ces événements indésirables ne peut être estimée sur la base des données disponibles (sauf indication contraire).
- Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) : leucémie (voir rubrique 4.4).
- Troubles du métabolisme et de la nutrition : diabète de type 2 (voir rubrique 4.4).
- Affections du système nerveux : hypertension intracrânienne bénigne (voir rubrique 4.4), paresthésie.
- Affections musculo-squelettiques et systémiques : myalgie.
- Affections des organes de reproduction et du sein : gynécomastie (fréquence : peu fréquent).
- Affections de la peau et du tissu sous-cutané : rash cutané, urticaire et prurit.
- Troubles généraux et anomalies au site d'administration : œdème périphérique, œdème de la face.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Symptômes
Le surdosage aigu peut conduire initialement à une hypoglycémie, puis secondairement à une hyperglycémie. Un surdosage peut, à long terme, conduire à des signes et symptômes de gigantisme.
Prise en charge
Le traitement est symptomatique et de soutien. Il n'existe pas d'antidote à un surdosage de somatropine.
Il est recommandé de contrôler la fonction thyroïdienne après un surdosage.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : hormones hypophysaires et hypothalamiques et analogues, somatropine et agonistes de la somatropine, code ATC : H01AC09.
Mécanisme d'action
La lonapegsomatropine est une « prodrogue » de la somatropine à longue durée d'action. La lonapegsomatropine se compose du médicament parent, la somatropine, transitoirement conjugué à un vecteur méthoxy polyéthylène glycol (4 x 10 kDa de mPEG) à l'aide de la technologie déposée TransCon Linker. Le vecteur a un effet protecteur qui limite l'excrétion rénale et la clairance de la lonapegsomatropine via son récepteur. Après une administration sous-cutanée, la lonapegsomatropine libère de la somatropine totalement active par autoclivage du TransCon Linker. La somatropine (191 acides aminés) possède un mode d'action et une distribution identique à ceux de la somatropine quotidienne, mais avec une injection sous-cutanée une fois par semaine.
La somatropine se lie à un récepteur dimérique de l'hormone de croissance dans la membrane des cellules cibles, entraînant une transduction du signal intracellulaire et de nombreux effets pharmacodynamiques. La somatropine exerce des effets tissulaires et métaboliques directs, ainsi que des effets indirects médiés par l'IGF-1, notamment la stimulation de la prolifération et de la différenciation des chondrocytes, la stimulation de la production de glucose hépatique, la synthèse protéique et la lipolyse. La somatropine stimule la croissance des enfants atteints de déficit en hormone de croissance en raison de son effet sur les cartilages de conjugaison des os.
Effets pharmacodynamiques
La somatropine libérée par la lonapegsomatropine produit une réponse de l'IGF-1 linéaire en fonction de la dose. Un changement de dose de 0,02 mg de somatropine/kg entraînant un changement approximatif de la valeur moyenne hebdomadaire des scores de déviation standard (SDS) IGF-1 de 0,17.
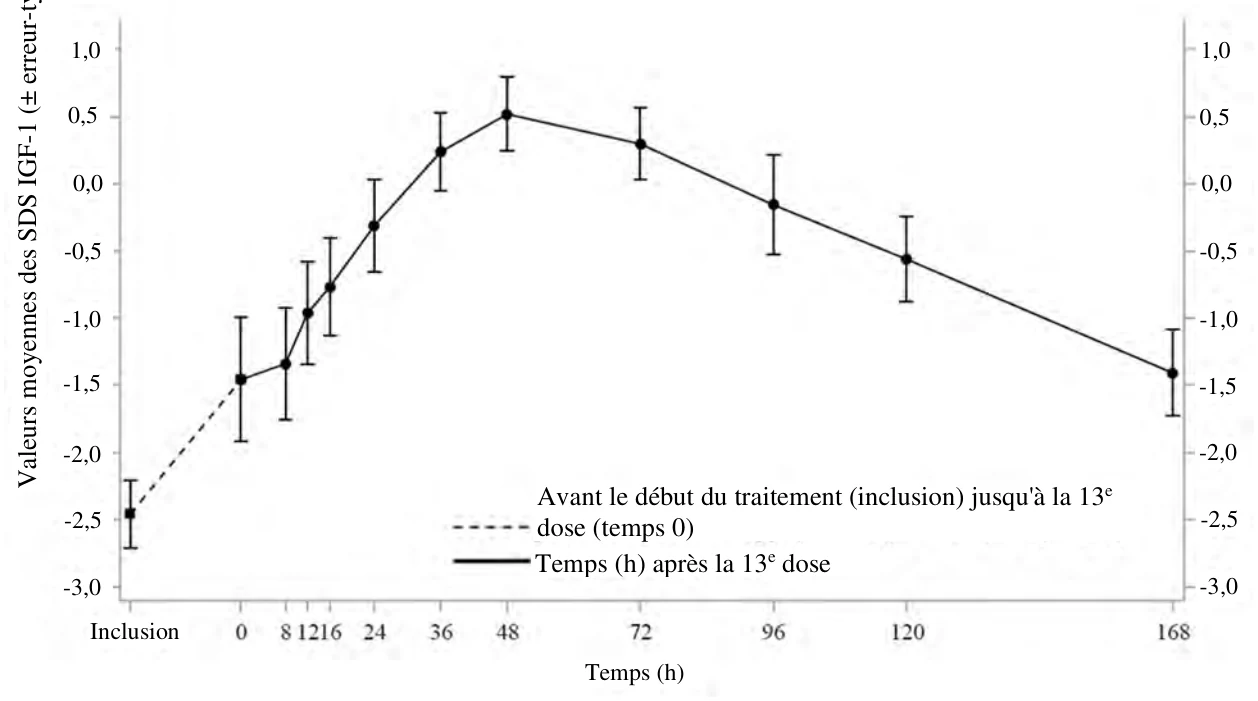
À l'état d'équilibre, les valeurs des SDS IGF-1 ont atteint un pic environ 2 jours après la dose, la valeur moyenne hebdomadaire des SDS IGF-1 correspondant à environ 4,5 jours après la dose (Figure 1). Les valeurs des SDS IGF-1 se trouvaient dans les limites de la normale pour les patients atteints de déficit en hormone de croissance pendant la majeure partie de la semaine, comme avec un traitement quotidien par la somatropine.
Figure 1 Valeurs moyennes des SDS IGF-1 (± erreur-type) à l'état d'équilibre chez des enfants atteints de déficit en hormone de croissance après administration de lonapegsomatropine à la dose de 0,24 mg de somatropine/kg/semaine
Efficacité et sécurité cliniques
L'efficacité et la sécurité de la lonapegsomatropine administrée une fois par semaine ont été évaluées lors des essais cliniques de phase III portant sur 306 enfants atteints de déficit en hormone de croissance.
Essai heiGHt:
Lors d'un essai clinique de phase III multicentrique, randomisé, en ouvert, contrôlé par un traitement actif en groupes parallèles d’une durée de 52 semaines, 161 enfants prépubères atteints de déficit en hormone de croissance et naïfs de traitement ont été randomisés dans un groupe traité par lonapegsomatropine une fois par semaine (N = 105) ou dans un groupe traité par somatropine tous les jours (N = 56), tous deux à une dose hebdomadaire totale de 0,24 mg de somatropine/kg. Les patients étaient âgés de 3,2 à 13,1 ans, avec un âge moyen de 8,5 ans. La plupart des patients (N = 132 (82 %)) étaient de sexe masculin. Les patients présentaient un SDS moyen de la taille de -2,93 à l'inclusion. Le critère d'évaluation principal de l'efficacité était la vitesse de croissance annualisée (AHV) à la semaine 52. Le traitement par lonapegsomatropine une fois par semaine pendant 52 semaines a entraîné une non-infériorité de l’AHV par rapport à un traitement quotidien par somatropine (Tableau 4). Par ailleurs, les variations du (SDS) de la taille (variation par rapport à l'inclusion) avait tendance à être plus élevées pour la lonapegsomatropine une fois par semaine en comparaison avec un traitement quotidien par somatropine (Tableau 4). Les variations de l'AHV et du SDS de la taille étaient généralement plus importantes pour la lonapegsomatropine que pour la somatropine à partir de la semaine 26 jusqu'à la fin de l'essai, à la semaine 52.
Le ratio (SD) moyen âge osseux/âge chronologique a progressé de manière similaire dans les deux bras entre l'inclusion et la semaine 52 : de 0,69 (0,16) à 0,75 (0,15) avec la lonapegsomatropine une fois par semaine et de 0,70 (0,14) à 0,76 (0,14) avec la somatropine une fois par jour.
Tableau 4 Croissance et réponse de l'IGF-1 à la semaine 52 chez des enfants atteints de déficit en hormone de croissance et naïfs de traitement (analyse en intention de traiter)
Lonapegsomatropine une fois par semaine (N = 105) (0,24 mg de somatropine/kg/semaine) | Somatropine une fois par jour (N = 56) (0,24 mg de somatropine/kg/semaine) | Estimation de la différence entre les traitements (lonapegsomatropine moins somatropine) | |
AHV (cm/an)a, moyenne des CM (IC à 95 %) | 11,2 (10,7-11,6) | 10,3 (9,7-10,9) | 0,9b (0,2-1,5) |
SDS de la taille, variation par rapport à l'inclusionc, moyenne des CM (IC à 95 %) | 1,10 (1,02-1,18) | 0,96 (0,85-1,06) | 0,14d (0,03-0,26) |
Catégorie du SDS de l'IGF-1e, % < 0 0 à +2 +2 à +3 > +3 | 23,1 % 69,2 % 7,7 % 0 | 40,7 % 57,4 % 1,9 % 0 | Non analysé |
a AHV : les estimations de la moyenne des CM (carré-moyen) et l'IC à 95 % reposent sur un modèle ANCOVA incluant l'âge à l'inclusion, le taux maximum d'hormone de croissance (log-transformé) au test de stimulation, le SDS de la taille à l'inclusion (le SDS moyen de la taille parentale comme covariables), ainsi que le traitement et le sexe comme facteurs. Les données manquantes sont imputées à l'aide d'une méthode à imputation multiple.
b p = 0,0088 (bilatérale) pour la supériorité
c SDS de la taille, variation par rapport à l'inclusion : les estimations de la moyenne des CM et l'IC à 95 % reposent sur un modèle ANCOVA incluant l'âge à l'inclusion, les valeurs des pics d’hormone de croissance (log-transformé) suite au test de stimulation et le SDS de la taille à l'inclusion comme covariables, ainsi que le traitement et le sexe comme facteurs.
d p = 0,0149 (bilatérale)
e Taux moyen à la semaine 52
Lors d’un essai d'extension en ouvert, les patients issus de l’essai heiGHt qui ont poursuivi le traitement par lonapegsomatropine ont présenté une augmentation du SDS de la taille de 1,61 entre l'inclusion et la semaine 104. Les patients qui sont passés d'un traitement quotidien par somatropine à la lonapegsomatropine à la semaine 52 ont présenté une augmentation du SDS de la taille de 1,49 entre l'inclusion et la semaine 104.
Données supportives
Les données supportives issues des essais cliniques complémentaires réalisés avec la lonapegsomatropine confirment l'efficacité clinique à long terme du traitement par lonapegsomatropine.
Essai fliGHt:
Lors d'un essai clinique en ouvert à bras unique de 26 semaines évaluant la lonapegsomatropine (0,24 mg de somatropine/kg/semaine) chez 146 enfants atteints de déficit en hormone de croissance et âgés de 1 à 17 ans, dont 143 avaient reçu précédemment un traitement quotidien par somatropine pendant une durée moyenne (SD) de 1,1 (0,7) an, la vitesse de croissance annualisée moyenne (SD) était de 9 (2,7) cm/an et la variation moyenne (SD) du SDS de la taille par rapport à l'inclusion était de 0,28 (0,25). La préférence du patient et de l’aidant a été évaluée à la semaine 13. 84 % des patients et 90 % des aidants préféraient la lonapegsomatropine administrée une fois par semaine au traitement quotidien antérieur par la somatropine.
Tableau 5 Valeurs moyennes des SDS IGF-1 à l'inclusion et à la semaine 26 chez des enfants atteints de déficit en hormone de croissance déjà traités précédemment (analyse en intention de traiter)
| Catégorie des valeurs moyennes des SDS IGF-1 | Inclusion (N = 143) n (%) | Semaine 26 (N = 139) n (%) |
| < 0 | 37 (25,9) | 13 (9,4) |
| 0 à +2 | 74 (51,7) | 71 (51,1) |
| +2 à +3 | 27 (18,9) | 33 (23,7) |
| > +3 | 5 (3,5) | 22 (15,8) |
Essai enliGHten:
Dans un essai d’extension à long terme en ouvert, dans lequel étaient inclus des patients issus de l’essai heiGHt et de l’essai fliGHt, les patients (N = 298) qui ont poursuivi le traitement par lonapegsomatropine présentaient un SDS moyen (SD) de la taille à l’inclusion dans l’essai d’extension de -1,56 (0,88) et à la semaine 208 (la dernière visite avec des données suffisantes disponibles) de -0,39 (0,90), correspondant à une variation moyenne (SD) de +1,24 (0,65).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique après administration de la lonapegsomatropine a été évaluée après une dose unique, chez un total de 73 adultes sains dans le cadre de 2 essais. Par ailleurs, la pharmacocinétique a été évaluée chez des enfants atteints de déficit en hormone de croissance sur la base d'un échantillonnage intensif à la semaine 13 chez 11 patients et d'un échantillonnage épars chez 109 patients dans le cadre de 2 essais. Les données démographiques sont fournies dans le Tableau 6 pour les patients inclus dans l'évaluation pharmacocinétique de la lonapegsomatropine.
Tableau 6 Données démographiques des patients dans l'évaluation pharmacocinétique de la lonapegsomatropine
| Catégorie | Adultes en | Enfants atteints de déficit en |
| bonne santé | hormone de croissance | |
| N | 73 | 109 |
| Hommes/Femmes | 55 / 19 | 87 / 22 |
| Amérindien ou autochtone d'Alaska | 0 | 0 |
| Asiatique | 10 | 1 |
| Noir ou afro-américain | 13 | 2 |
| Autochtone hawaïen ou d'une autre île du | ||
| Pacifique | 0 | 0 |
| Blanc | 49 | 104 (11 avec échantillonnage |
| pharmacocinétique intensif) | ||
| Autre/multiples | 1 | 2 |
| Hispanique ou latino | 23 | 5 |
| Non hispanique ou latino | 50 | 104 |
Absorption
Après administration sous-cutanée d'une dose, la lonapegsomatropine libère de la somatropine de manière contrôlée, selon une cinétique de premier ordre.
Chez des enfants atteints de déficit en hormone de croissance, après administration sous-cutanée d'une dose de lonapegsomatropine correspondant à 0,24 mg de somatropine/kg/semaine, la concentration sérique maximale moyenne observée à l'état d'équilibre (CV%) (Cmax) de lonapegsomatropine était de 1 230 (86,3) ng de somatropine/mL au Tmax médian de 25 heures et, pour la somatropine libérée, la
Cmax était de 15,2 (83,4) ng/mL avec un délai médian de 12 heures pour atteindre la Cmax. L'exposition moyenne (CV%) à la somatropine pendant l'intervalle d'une semaine entre les doses (aire sous la courbe) était de 500 (83,8) h*ng/mL. Aucune accumulation de lonapegsomatropine ou de somatropine après l'administration de doses répétées n'a été observée.
Chez les enfants atteints de déficit en hormone de croissance, les injections étaient effectuées en alternance dans l'abdomen, la fesse et la cuisse. Aucune association apparente n'a été observée entre le site d'administration et l'exposition à la somatropine.
La biodisponibilité absolue de la lonapegsomatropine après l'administration sous-cutanée d'une dose n'a pas été étudiée.
Distribution
Chez les enfants atteints de déficit en hormone de croissance, le volume de distribution moyen (CV%) apparent à l'état d'équilibre de la lonapegsomatropine après l'administration sous-cutanée de 0,24 mg de somatropine/kg/semaine était de 0,13 (109) L/kg. Il est attendu que le volume de distribution de la somatropine libérée par la lonapegsomatropine soit similaire à celui de l'hormone de croissance endogène.
Élimination
Métabolisme
Le devenir métabolique de la somatropine implique le catabolisme protéique dans le foie et les reins.
Excrétion
Chez les enfants atteints de déficit en hormone de croissance, la clairance moyenne (CV%) apparente à l'état d'équilibre de la lonapegsomatropine après l'administration sous-cutanée de 0,24 mg de somatropine/kg/semaine était de 3,2 (67) mL/h/kg avec une demi-vie moyenne (± SD) observée de 30,7 (± 12,7) heures. La demi-vie apparente de la somatropine libérée par la lonapegsomatropine était d'environ 25 heures.
Populations particulières
Aucune étude de pharmacocinétique spécifique au sexe n'a été menée avec la lonapegsomatropine. La littérature disponible indique que la pharmacocinétique de la somatropine est similaire chez les patients de sexe masculin et féminin.
Selon une analyse pharmacocinétique de la population, l'âge, le sexe, la race/l'origine ethnique et le poids corporel n'ont pas d'effet cliniquement significatif sur la pharmacocinétique.
La lonapegsomatropine n'a pas été étudiée chez des patients présentant une insuffisance rénale ou une insuffisance hépatique (voir rubrique 4.2). Une diminution de la clairance de la somatropine après l'administration quotidienne de somatropine a été observée chez des patients présentant une dysfonction rénale et hépatique sévère. La pertinence clinique de cette diminution n'est pas connue. La pharmacocinétique du vecteur mPEG de la lonapegsomatropine devrait être dépendante de la fonction rénale, mais elle n'a pas été évaluée chez les patients présentant une insuffisance rénale.
La lonapegsomatropine n'a pas été étudiée chez des patients âgés de moins de 6 mois (voir rubrique 4.2).
5.3 Données de sécurité préclinique
Les données non cliniques issues des études de pharmacologie de sécurité, toxicologie en administration répétée, génotoxicité et cancérogénicité n'ont pas révélé de risque particulier pour l'homme.
Des études de toxicité pour la reproduction effectuées chez le rat et une évaluation histopathologique des organes reproducteurs chez le singe après administration sous-cutanée de lonapegsomatropine à des doses jusqu'à 20 fois supérieures à la dose clinique de 0,24 mg de somatropine/kg/semaine n'ont pas induit d'effets indésirables sur la fertilité du mâle et de la femelle ni sur les organes reproducteurs. En raison de la formation d'anticorps affectant l'exposition chez le rat, aucune conclusion définitive ne peut être tirée concernant la pertinence de ces résultats pour la fertilité humaine.
Aucune toxicité sur le développement embryonnaire ou fœtal n'a été observée chez les rats ayant reçu de la lonapegsomatropine par voie sous-cutanée à des doses jusqu'à 13 fois supérieures à la dose clinique de 0,24 mg de somatropine/kg/semaine. En raison de l'exposition intermittente, aucune conclusion définitive ne peut être tirée concernant l'étude du développement embryo-fœtal chez le rat.
Une étude de toxicité pour le développement embryo-fœtal chez le lapin a révélé des anomalies fœtales et une mortalité embryo-fœtale avec une dose 1,5 fois et 6 fois plus élevée que la dose clinique de 0,24 mg de somatropine/kg/semaine, respectivement, et probablement causées par la toxicité maternelle. La pertinence clinique de ces résultats est incertaine.
Dans une étude de développement pré- et postnatal chez le rat, aucun effet indésirable n'a été observé sur la femelle gravide/allaitante ni sur le développement du produit de conception, ni sur la progéniture après exposition de la femelle, de l'implantation au sevrage, à des doses sous-cutanées d'une autre prodrogue de la somatropine transitoirement pégylée et structurellement similaire jusqu'à 13 fois supérieures à la dose clinique de 0,24 mg de somatropine/kg/semaine.
Exposition au mPEG
À une exposition environ 10 fois supérieure à l'exposition humaine au composant mPEG de la lonapegsomatropine, une vacuolisation a été observée dans les cellules épithéliales des plexus choroïdes (CP) chez des singes cynomolgus après une exposition d’un an. À une exposition environ 34 fois supérieure à l'exposition humaine au mPEG, une légère augmentation du nombre d'animaux présentant des vacuoles a été observée dans les cellules épithéliales des CP des singes. La vacuolisation n'était pas associée à des changements morphologiques ni à des signes cliniques indésirables. La vacuolisation des cellules est considérée comme une réponse adaptative. Elle n'est donc pas considérée comme un effet indésirable possible chez l'être humain à la dose thérapeutique.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Poudre
Acide succinique
Tréhalose dihydraté
Trométamol
Solvant
Eau pour préparations injectables
6.2 Incompatibilités
En l'absence d'études de compatibilité, ce médicament ne doit pas être mélangé avec d'autres médicaments.
6.3 Durée de conservation
Non ouvert
5 ans lorsqu'il est conservé au réfrigérateur (entre 2 °C et 8 °C).
Skytrofa peut également être conservé à des températures ≤ 30 °C pendant 6 mois maximum. Dans les 6 mois, le médicament peut être remis au réfrigérateur (entre 2 °C et 8 °C).
Indiquer la date du premier retrait du réfrigérateur sur l'emballage du médicament. Jeter le médicament au bout de 6 mois.
Après reconstitution
La stabilité chimique et physique en cours d'utilisation a été démontrée pour le produit reconstitué conservé pendant 4 heures à une température ≤ 30 °C.
D'un point de vue microbiologique, le produit doit être utilisé immédiatement après reconstitution. S'il n'est pas utilisé immédiatement, les durées et conditions de conservation avant utilisation relèvent de la responsabilité de l'utilisateur et ne doivent pas dépasser 4 heures à une température ≤ 30 °C.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
À conserver dans l'emballage d'origine à l'abri de la lumière.
Pour d'autres conditions de conservation à une température ≤ 30 °C, voir la rubrique 6.3.
Pour les conditions de conservation du médicament après reconstitution, voir la rubrique 6.3.
6.5 Nature et contenu de l'emballage extérieur
Cartouche en verre (verre de type I) avec deux compartiments séparés par un bouchon en caoutchouc (bromobutyle). La cartouche est refermée par un bouchon en caoutchouc (bromobutyle) à une extrémité et par un disque de fermeture en caoutchouc (bromobutyle) à l'autre. La cartouche est montée dans un adaptateur pour aiguille en plastique.
Chaque emballage contient 4 cartouches à double compartiment et à usage unique en plaquettes individuelles et 6 aiguilles jetables de 0,25 mm x 4 mm (31 G x 5/32"). Chaque cartouche à double compartiment possède une étiquette spécifique avec des bandes à deux codes couleur servant uniquement pour que l'auto-injecteur de Skytrofa puisse sélectionner les paramètres de reconstitution corrects. Les couleurs des dosages indiquées sur l'emballage et le film de la plaquette servent à distinguer les différents dosages.
Skytrofa 3 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 3 mg de somatropine en poudre dans le premier compartiment et 0,279 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est jaune/verte. La couleur du dosage sur l'emballage et la plaquette est abricot clair.
Skytrofa 3,6 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 3,6 mg de somatropine en poudre dans le premier compartiment et 0,329 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est jaune/cyan. La couleur du dosage sur l'emballage et la plaquette est cyan.
Skytrofa 4,3 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 4,3 mg de somatropine en poudre dans le premier compartiment et 0,388 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est jaune/rose. La couleur du dosage sur l'emballage et la plaquette est gris foncé.
Skytrofa 5,2 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 5,2 mg de somatropine en poudre dans le premier compartiment et 0,464 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est verte/rose. La couleur du dosage sur l'emballage et la plaquette est jaune.
Skytrofa 6,3 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 6,3 mg de somatropine en poudre dans le premier compartiment et 0,285 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est cyan/jaune. La couleur du dosage sur l'emballage et la plaquette est orange.
Skytrofa 7,6 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 7,6 mg de somatropine en poudre dans le premier compartiment et 0,338 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est cyan/rose. La couleur du dosage sur l'emballage et la plaquette est violet foncé.
Skytrofa 9,1 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 9,1 mg de somatropine en poudre dans le premier compartiment et 0,4 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est rose/jaune. La couleur du dosage sur l'emballage et la plaquette est marron doré.
Skytrofa 11 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 11 mg de somatropine en poudre dans le premier compartiment et 0,479 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est rose/verte. La couleur du dosage sur l'emballage et la plaquette est bleu foncé.
Skytrofa 13,3 mg poudre et solvant pour solution injectable en cartouche
Chaque cartouche à double compartiment contient 13,3 mg de somatropine en poudre dans le premier compartiment et 0,574 mL de solvant dans le second. L'étiquette à deux couleurs de la cartouche (bas/haut) est rose/cyan. La couleur du dosage sur l'emballage et la plaquette est rouge foncé.
6.6 Précautions particulières d'élimination et manipulation
Manipulation
Si le médicament était conservé au réfrigérateur, le laisser à température ambiante pendant 15 minutes avant utilisation.
Chaque cartouche à double compartiment de Skytrofa contenant la poudre et le solvant pour solution injectable est à usage unique et doit être uniquement utilisée avec les aiguilles fournies et l’auto-
injecteur de Skytrofa. L’auto-injecteur de Skytrofa n'est pas inclus dans cet emballage. La poudre pour solution injectable doit être reconstituée avec le solvant fourni à l'aide d'un auto-injecteur de Skytrofa après avoir fixé l'aiguille à la cartouche à double compartiment.
La solution reconstituée doit être incolore, limpide à opalescente et exempte ou quasi-exempte de particules visibles. La solution peut parfois contenir des bulles d'air. Si elle contient des particules, ne pas l'injecter.
Après reconstitution, Skytrofa est administré par voie sous-cutanée (dosage automatique) à l'aide de l’auto-injecteur de Skytrofa.
Skytrofa est administré sous la forme d'une dose unique complète (utilisation totale).
Lire les instructions d'utilisation pour la préparation de Skytrofa figurant à la fin de la notice et les instructions d'utilisation accompagnant l’auto-injecteur de Skytrofa avant utilisation.
Mise au rebut
Le patient doit être informé qu'il doit jeter la cartouche et l'aiguille après chaque injection. Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L'AUTORISATION DE MISE SUR LE MARCHÉ
Ascendis Pharma Endocrinology Division A/S
Tuborg Boulevard 12
DK-2900 Hellerup
Danemark
8. NUMÉRO(S) D'AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1607/001
EU/1/21/1607/002
EU/1/21/1607/003
EU/1/21/1607/004
EU/1/21/1607/005
EU/1/21/1607/006
EU/1/21/1607/007
EU/1/21/1607/008
EU/1/21/1607/009
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L'AUTORISATION
Date de première autorisation : 11 janvier 2022.
Date du dernier renouvellement de l’autorisation:
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.