


Résumé des caractéristiques - Datroway
1. DÉNOMINATION DU MÉDICAMENT
Datroway 100 mg poudre pour solution à diluer pour perfusion
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Un flacon de poudre pour solution à diluer pour perfusion contient 100 mg de datopotamab déruxtécan. Après reconstitution, un flacon de 5 mL de solution contient 20 mg/mL de datopotamab déruxtécan (voir rubrique 6.6).
Le datopotamab déruxtécan est un anticorps conjugué contenant un anticorps monoclonal (ACm) de type IgG1 anti-TROP2 humanisé produit dans des cellules de mammifère (cellules d’ovaire de hamster chinois), lié de façon covalente au DXd, un dérivé de l’exatécan inhibiteur de la topoisomérase I, par un agent de liaison tétrapeptidique clivable. Environ 4 molécules de déruxtécan sont liées à chaque molécule d’anticorps.
Excipient à effet notoire :
Chaque flacon de 100 mg contient 1,50 mg de polysorbate 80 (E 433).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution à diluer pour perfusion.
Poudre lyophilisée de couleur blanche à blanc-jaunâtre agglomérée.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Cancer du sein
Datroway en monothérapie est indiqué dans le traitement de première ligne des patients adultes atteints d’un cancer du sein triple négatif (CSTN) non résécable ou métastatique qui ne sont pas éligibles à un traitement par inhibiteur de PD-1/PD-L1 (voir rubrique 5.1).
Datroway en monothérapie est indiqué dans le traitement des patients adultes présentant un cancer du sein avec récepteurs hormonaux positifs (RH+) et HER2-négatif non résécable ou métastatique ayant reçu une hormonothérapie et au moins une ligne de chimiothérapie pour la maladie au stade avancé (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Datroway doit être prescrit par un médecin et administré sous la surveillance d’un professionnel de santé expérimenté dans l’utilisation des médicaments anticancéreux.
Sélection des patients
Les patients traités pour un cancer du sein RH+ et HER2-négatif non résécable ou métastatique doivent avoir un statut tumoral HER2-négatif documenté, déterminé en utilisant un dispositif médical de diagnostic in vitro (DIV) portant le marquage CE s’il est disponible, ou à l’aide d’un autre test validé.
Posologie
La dose recommandée de Datroway est de 6 mg/kg (jusqu’à une dose maximale de 540 mg chez les patients pesant ≥ 90 kg), administrée en perfusion intraveineuse toutes les trois semaines (cycle de 21 jours) jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Prémédication et prophylaxie
Avant chaque perfusion de Datroway, une prémédication pour la prévention des réactions liées à la perfusion consistant en un antihistaminique et du paracétamol (avec ou sans corticoïdes) doit être envisagée (voir rubrique 4.8).
Il est également recommandé que les patients reçoivent une prophylaxie antiémétique (dexaméthasone avec un antagoniste des récepteurs 5-HT3 ainsi que d’autres médicaments, par exemple un antagoniste des récepteurs NK1) avant la perfusion de Datroway et les jours suivants si nécessaire.
Pour le traitement prophylactique de la kératite et de la stomatite, voir rubrique 4.4.
Modifications posologiques
Modifications posologiques en cas de réactions liées à la perfusion
Le débit de perfusion de Datroway doit être ralenti ou la perfusion interrompue si le patient présente une réaction liée à la perfusion. Le traitement par Datroway doit être arrêté définitivement en cas de réactions liées à la perfusion engageant le pronostic vital.
Modifications posologiques en cas d’effets indésirables
La prise en charge des effets indésirables peut nécessiter une interruption temporaire du traitement par Datroway, une réduction de la dose ou l’arrêt du traitement conformément aux recommandations présentées dans les tableaux 1 et 2.
La dose de Datroway ne doit pas être ré-augmentée après qu’une réduction de dose a été effectuée.
Tableau 1 : Réductions de dose en cas d’effets indésirables
| Dose initiale recommandée | 6 mg/kg (jusqu’à une dose maximale de 540 mg chez les patients pesant ≥ 90 kg) |
| Première réduction de dose | 4 mg/kg (jusqu’à une dose maximale de 360 mg chez les patients pesant ≥ 90 kg) |
| Deuxième réduction de dose | 3 mg/kg (jusqu’à une dose maximale de 270 mg chez les patients pesant ≥ 90 kg) |
| Troisième réduction de dose | Arrêter définitivement |
Tableau 2 : Modifications posologiques en cas d’effets indésirables
| Effet indésirable | Intensité* | Modification posologique |
Pneumopathie interstitielle diffuse (PID)/pneumopathie inflammatoire [voir rubriques 4.4 et 4.8] | PID/pneumopathie inflammatoire asymptomatique (grade 1) | Interrompre le traitement jusqu’à la résolution au grade 0#, puis :
|
PID/pneumopathie inflammatoire symptomatique (grade ≥ 2) |
| |
| Kératite [voir rubriques 4.4 et 4.8] | Grade 2 |
|
| Grade 3 |
| |
| Grade 4 |
| |
| Stomatite [voir rubriques 4.4 et 4.8] | Grade 2 |
|
| Grade 3 |
| |
| Grade 4 |
|
* Les grades de toxicité sont définis selon les Critères de terminologie communs pour les événements indésirables du National Cancer Institute (NCI-CTCAE) version 5.0.
# Grade 0 : résolution complète de la PID/pneumopathie inflammatoire, y compris disparition des anomalies radiologiques associées à une PID/pneumopathie inflammatoire évolutive. Une formation de tissu fibreux ou une fibrose résiduelle après la guérison de la PID/pneumopathie inflammatoire ne sont pas considérées comme indiquant une maladie évolutive.
Oubli ou retard de dose
En cas d’oubli ou de retard d’une dose programmée, la dose doit être administrée le plus tôt possible sans attendre le prochain cycle planifié. Le calendrier d’administration doit être ajusté afin de maintenir un intervalle de trois semaines entre les perfusions.
Populations particulières
Sujets âgés
Aucun ajustement de la posologie de Datroway n’est nécessaire chez les patients âgés de 65 ans et plus. Les données concernant l’utilisation du datopotamab déruxtécan chez les patients âgés de 85 ans et plus sont limitées.
Insuffisance rénale
Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une insuffisance rénale légère à modérée (clairance de la créatinine [ClCr] ≥ 30 et < 90 mL/min) (voir rubrique 5.2). La posologie recommandée de Datroway chez les patients atteints d’insuffisance rénale sévère n’a pas été établie (voir rubrique 5.2). Les patients présentant une insuffisance rénale sévère doivent être étroitement surveillés. Chez les patients présentant une insuffisance rénale modérée lors de l’inclusion traités par le datopotamab déruxtécan 6 mg/kg, il a été observé une incidence plus élevée d’effets indésirables graves que chez les patients ayant une fonction rénale normale.
Insuffisance hépatique
Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une insuffisance hépatique légère (bilirubine totale inférieure ou égale à la limite supérieure de la normale [LSN] et aspartate aminotransférase [ASAT] > LSN ou bilirubine totale > 1 à 1,5 × LSN, quelle que soit la valeur de l’ASAT). Les données permettant de faire une recommandation pour l’ajustement de la posologie chez les patients présentant une insuffisance hépatique modérée (bilirubine totale > 1,5 à 3 × LSN, quelle que soit la valeur de l’ASAT) sont limitées. Les données chez les patients présentant une insuffisance hépatique sévère (bilirubine totale > 3 × LSN, quelle que soit la valeur de l’ASAT) sont insuffisantes. Par conséquent, les patients présentant une insuffisance hépatique modérée ou sévère doivent être étroitement surveillés (voir rubriques 4.4 et 5.2).
Population pédiatrique
La sécurité et l’efficacité chez les enfants et adolescents âgés de moins de 18 ans n’ont pas été établies.
Aucune donnée n’est disponible.
Mode d’administration
Voie intraveineuse. Datroway doit être reconstitué et dilué par un professionnel de santé et administré en perfusion intraveineuse. Il ne doit pas être administré en injection intraveineuse rapide ou en bolus.
La première perfusion doit être administrée en 90 minutes. Les patients doivent être surveillés pendant la perfusion et pendant au moins 30 minutes après l’administration de la dose initiale afin que des signes ou symptômes de réactions liées à la perfusion puissent être détectés.
Les perfusions suivantes doivent être administrées en 30 minutes si les perfusions précédentes ont été tolérées. Les patients doivent être surveillés pendant la perfusion et pendant au moins 30 minutes après la perfusion.
Précautions à prendre avant la manipulation ou l’administration du médicament
Ce médicament contient un composant cytotoxique qui est lié de façon covalente à l’anticorps monoclonal (voir les procédures particulières de manipulation et d’élimination à la rubrique 6.6).
Pour les instructions concernant la reconstitution et la dilution du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Pneumopathie interstitielle diffuse/pneumopathie inflammatoire
Des cas de pneumopathie interstitielle diffuse (PID), y compris de pneumopathie inflammatoire, ont été rapportés chez des patients traités par Datroway (voir rubrique 4.8). Des issues fatales ont été observées.
Les patients doivent être informés qu’ils doivent immédiatement signaler toute toux, dyspnée, fièvre et/ou tout symptôme respiratoire nouveau ou s’aggravant. Les patients doivent être surveillés afin de détecter les signes et symptômes de PID/pneumopathie inflammatoire. Des investigations doivent être réalisées rapidement en cas de signes de PID/pneumopathie inflammatoire. Des examens d’imagerie doivent être réalisés en cas de suspicion de PID/pneumopathie inflammatoire. La consultation auprès d’un pneumologue doit être envisagée. En cas de PID/pneumopathie inflammatoire asymptomatique (grade 1), une corticothérapie (par exemple ≥ 0,5 mg/kg par jour de prednisolone ou équivalent) doit être envisagée. Le traitement par Datroway doit être interrompu jusqu’à résolution au grade 0 et peut être repris conformément aux instructions figurant dans le tableau 2 (voir rubrique 4.2). En cas de PID/pneumopathie inflammatoire symptomatique (grade ≥ 2), une corticothérapie systémique (par exemple ≥ 1 mg/kg par jour de prednisolone ou équivalent) doit être instaurée rapidement et poursuivie pendant au moins 14 jours, avec ensuite une diminution progressive de la dose sur 4 semaines au moins. Le traitement par Datroway doit être arrêté définitivement chez les patients chez lesquels une PID/pneumopathie inflammatoire symptomatique (grade ≥ 2) est diagnostiquée (voir rubrique 4.2). Les patients ayant des antécédents de PID/pneumopathie inflammatoire peuvent présenter un risque accru de développer une PID/pneumopathie inflammatoire et doivent être étroitement surveillés.
Hypersensibilité
Des réactions anaphylactiques graves ont été observées avec le datopotamab déruxtécan. Les patients doivent faire l’objet d’une surveillance étroite afin de détecter la survenue de réactions d’hypersensibilité/allergiques, qui peuvent avoir la même présentation clinique qu’une réaction liée à la perfusion. Les médicaments nécessaires au traitement de ces réactions, ainsi que le matériel d’urgence, doivent être disponibles pour une utilisation immédiate. En cas de réaction d’hypersensibilité grave, le traitement par datopotamab déruxtécan doit être immédiatement et définitivement interrompu.
Kératite
Datroway peut provoquer des effets indésirables sur la surface oculaire, y compris une kératite. Les signes et symptômes de kératite peuvent comprendre une sécheresse oculaire, une augmentation de la sécrétion lacrymale, une photophobie et une baisse de l’acuité visuelle (voir rubrique 4.8).
Il doit être recommandé aux patients d’appliquer plusieurs fois par jour, à titre prophylactique, des collyres lubrifiants sans conservateur. Les patients doivent être informés que, sauf indication contraire d’un ophtalmologue, ils doivent éviter de porter des lentilles de contact. En cas d’apparition ou d’aggravation de signes et symptômes oculaires pouvant évoquer une kératite, les patients doivent être adressés rapidement à un ophtalmologue pour des examens appropriés. L’apparition d’une kératite doit être surveillée et en cas de confirmation du diagnostic, le traitement par Datroway doit être différé, la dose réduite ou le traitement arrêté définitivement (voir rubrique 4.2).
Les patients présentant une pathologie de la cornée cliniquement significative étaient exclus de l’étude (voir rubrique 5.1). Les patients présentant une kératite préexistante doivent être étroitement surveillés.
Stomatite
Des cas de stomatite, incluant des ulcères buccaux et une mucite buccale, ont été rapportés chez des patients traités par Datroway (voir rubrique 4.8).
En plus d’une bonne hygiène bucco-dentaire, l’utilisation de bains de bouche à base de corticoïde (par exemple dexaméthasone solution buvable 0,1 mg/mL quatre fois par jour ou bain de bouche équivalent) est recommandée lors de l’instauration du traitement par Datroway et pendant toute la durée du traitement à titre prophylactique et curatif. Si le tableau clinique le justifie, l’administration d’antifongiques peut être envisagée, conformément aux recommandations nationales. En l’absence d’un bain de bouche à base de corticoïde à visée prophylactique, l’utilisation de bains de bouche doux (par exemple bains de bouche sans alcool et/ou contenant du bicarbonate) conformément aux recommandations nationales est recommandée. L’utilisation de glace pilée ou d’eau glacée conservée dans la bouche pendant toute la perfusion peut également être envisagée. En cas de survenue d’une stomatite, la fréquence des bains de bouche peut être augmentée et/ou d’autres traitements topiques peuvent être utilisés. En fonction de la sévérité de l’effet indésirable, le traitement par Datroway doit être différé, la dose réduite ou le traitement arrêté définitivement (voir rubrique 4.2).
Toxicité embryonnaire et fœtale
Sur la base des observations chez l’animal et de son mécanisme d’action, le composant inhibiteur de la topoisomérase I de Datroway peut provoquer une toxicité embryonnaire et fœtale en cas d’administration à une femme enceinte.
Chez les patientes en âge de procréer, l’absence de grossesse doit être vérifiée avant l’instauration du traitement par Datroway. La patiente doit être informée des risques potentiels pour le fœtus. Les patientes en âge de procréer doivent être informées qu’elles doivent utiliser une contraception efficace pendant le traitement et pendant au moins 7 mois après la dernière perfusion de Datroway. Les hommes ayant une partenaire en âge de procréer doivent être informés qu’ils doivent utiliser une contraception efficace pendant le traitement et pendant au moins 4 mois après la dernière perfusion de Datroway (voir rubrique 4.6).
Insuffisance hépatique modérée ou sévère
Les données chez les patients présentant une insuffisance hépatique modérée ou sévère sont limitées. Le métabolisme et l’excrétion biliaire étant les principales voies d’élimination du DXd, le composant inhibiteur de la topoisomérase I, Datroway doit être administré avec prudence chez les patients présentant une insuffisance hépatique modérée ou sévère (voir rubriques 4.2 et 5.2).
Excipient à effet notoire
Ce médicament contient 1,5 mg de polysorbate 80 par flacon. Les polysorbates peuvent provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude clinique d’interaction n’a été réalisée avec le datopotamab déruxtécan. Cependant, des études cliniques d’interactions ont été effectuées avec le trastuzumab déruxtécan (T-DXd), qui contient le même agent cytotoxique que Datroway, le DXd. L’administration de ritonavir (un inhibiteur du CYP3A4 et d’OATP1B1 et 1B3) ou d’itraconazole (un inhibiteur du CYP3A4) n’a pas eu d’effet sur la Cmax du DXd. L’ASC a été augmentée d’1,2 fois par les deux inhibiteurs, ce qui n’a pas été considéré comme cliniquement pertinent. Par conséquent, il est très probable que les inhibiteurs du CYP3A4, d’OATP1B1 et d’OATP1B3 n’auront pas d’effet cliniquement pertinent sur la pharmacocinétique du déruxtécan libéré à partir du datopotamab déruxtécan.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/Contraception chez les femmes et les hommes
Chez les femmes en âge de procréer, l’absence de grossesse doit être vérifiée avant l’instauration du traitement par Datroway.
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement par Datroway et pendant au moins sept mois après l’arrêt du traitement.
Les hommes ayant une partenaire en âge de procréer doivent utiliser une contraception efficace pendant le traitement par Datroway et pendant au moins quatre mois après l’arrêt du traitement.
Grossesse
Il n’existe pas de données sur l’utilisation de Datroway chez la femme enceinte. Sur la base des observations chez l’animal et du mécanisme d’action du DXd, le composant inhibiteur de la topoisomérase I, une toxicité embryonnaire et fœtale est prévisible en cas d’administration à une femme enceinte (voir rubrique 5.3).
Datroway n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception. Les patientes doivent être informées des risques potentiels pour le fœtus avant qu’elles ne deviennent enceintes et être averties qu’elles doivent contacter immédiatement leur médecin si elles découvrent qu’elles sont enceintes.
Allaitement
On ne sait pas si le datopotamab déruxtécan est excrété dans le lait maternel. Les IgG humaines sont secrétées dans le lait maternel. En raison du risque d’effets indésirables graves chez les enfants allaités, l’allaitement doit être interrompu avant l’instauration du traitement par Datroway. Les patientes peuvent commencer à allaiter un mois après la fin du traitement.
Fertilité
Il n’existe pas de données sur l’effet du datopotamab déruxtécan sur la fertilité humaine. Selon les résultats des études de toxicologie effectuées chez l’animal, Datroway peut altérer les fonctions de reproduction et la fertilité masculines et féminines (voir rubrique 5.3).
Les hommes et les femmes doivent consulter pour obtenir des conseils sur la préservation de la fertilité avant le traitement. On ne sait pas si le datopotamab déruxtécan ou ses métabolites sont présents dans le liquide séminal. Les patients ne doivent pas faire de don de sperme ni demander de congélation du sperme pendant toute la période de traitement par Datroway et pendant au moins quatre mois après la fin du traitement. Les patientes ne doivent pas faire de don d’ovocytes ni demander d’autoconservation des ovocytes pendant toute la période de traitement par Datroway et pendant au moins sept mois après la fin du traitement.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Datroway peut avoir une influence sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients doivent être informés qu’ils doivent faire preuve de prudence lors de la conduite de véhicules ou de l’utilisation de machines en cas de fatigue ou de modifications de la vision pendant le traitement par Datroway (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Le profil de sécurité a été évalué à partir des données combinées de quatre études cliniques menées chez 841 patients recevant Datroway à la dose de 6 mg/kg pour le traitement du cancer du sein. L’exposition médiane à Datroway dans cette population était de 6,4 mois (intervalle : 0,7 à 38 mois).
Les effets indésirables les plus fréquents étaient : stomatite (64,3 %), nausées (52,7 %), fatigue (40,4 %), alopécie (36,9 %), constipation (34,7 %), vomissements (25,0 %), sécheresse oculaire (23,9 %), anémie (19,3 %), appétit diminué (17,6 %), kératite (16,6 %), aspartate aminotransférase (ASAT) augmentée (15,7 %), éruption cutanée (15,2 %), neutropénie (14,9 %), COVID-19 (13,1 %), leucopénie (12,5 %), alanine aminotransférase (ALAT) augmentée (11,9 %) et diarrhée (10,2 %).
Les effets indésirables de grades 3/4 les plus fréquents étaient : stomatite (8,1 %), amylase augmentée (3,9 %), fatigue (3,8 %), anémie (3,0 %), ASAT augmentée (1,9 %), pneumonie (1,9 %), kératite (1,8 %), neutropénie (1,8 %), vomissements (1,7 %), ALAT augmentée (1,3 %), nausées (1,1 %) et infection des voies urinaires (1,1 %). Des effets de grade 5 sont survenus chez 0,5 % des patients et étaient dus à une PID/pneumopathie inflammatoire, une dyspnée ou un sepsis..
Les effets indésirables graves les plus fréquents étaient : pneumonie (1,9 %), COVID-19 (1,5%), PID/pneumopathie inflammatoire (1,1 %) et vomissements (1,1 %).
Le taux d’arrêts du traitement en raison d’effets indésirables était de 3,6 %. L’effet indésirable le plus fréquent ayant entraîné l’arrêt du traitement était la PID/pneumopathie inflammatoire (1,7 %). Le taux de réductions de dose en raison d’effets indésirables était de 22,1 %. Les effets indésirables les plus fréquents ayant entraîné une réduction de dose étaient : stomatite (11,5 %), fatigue (3,4 %), kératite (1,8 %), nausées (1,4 %) et amylase augmentée (1,3 %). Le taux d’interruptions du traitement en raison d’effets indésirables était de 22,7 %. Les effets indésirables les plus fréquents ayant entraîné une interruption du traitement étaient : stomatite (5,0 %), COVID-19 (3,8 %), pneumonie (2,0 %), kératite (1,7 %), fatigue (1,8 %), amylase augmentée (1,8 %), PID/pneumopathie inflammatoire (1,5 %), sécheresse oculaire (1,2 %), neutropénie (1,2 %) et réaction liée à la perfusion (1,2 %).
Liste tabulée des effets indésirables
Le tableau 3 présente les effets indésirables rapportés avec Datroway. Les effets indésirables sont présentés par classe de systèmes d’organes et catégorie de fréquence. Les fréquences des effets indésirables sont basées sur les fréquences des événements indésirables toutes causes confondues, où certains des événements pour un effet indésirable donné peuvent avoir d’autres causes que le traitement par le datopotamab déruxtécan, par exemple la maladie, l’administration d’autres médicaments ou d’autres étiologies non liées. La sévérité des effets indésirables était évaluée selon la définition des Critères communs de terminologie pour les événements indésirables (CTCAE) : grade 1 = léger, grade 2 = modéré, grade 3 = sévère, grade 4 = engageant le pronostic vital et grade 5 = décès.
Les catégories de fréquence sont définies comme suit : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 3 : Effets indésirables rapportés chez les patients traités par le datopotamab déruxtécan 6 mg/kg
| Classe de systèmes d’organes | Catégorie de fréquenceq | Effets indésirables |
| Infections et infestations | ||
| Très fréquent | COVID-19a | |
| Fréquent | Infection des voies urinaires, pneumonieb | |
| Peu fréquent | Sepsis | |
| Affections hématologiques et du système lymphatique | ||
| Très fréquent | Anémie, neutropéniec, leucopénied | |
| Affections du système immunitaire | ||
| Peu fréquent | Réaction anaphylactique | |
| Troubles du métabolisme et de la nutrition | ||
| Très fréquent | Appétit diminué | |
| Affections du système nerveux | ||
| Fréquent | Dysgueusie | |
| Affections oculaires | ||
| Très fréquent | Sécheresse oculaire, kératitee | |
| Fréquent | Conjonctivitef, augmentation de la sécrétion lacrymale, kératopathieg, blépharite, dysfonctionnement des glandes de Meibomius, vision trouble, photophobie, défauts visuelsh | |
| Affections respiratoires, thoraciques et médiastinales | ||
| Fréquent | PID/pneumopathie inflammatoirei, dyspnée, rhinorrhée | |
| Affections gastro-intestinales | ||
| Très fréquent | Stomatitej, nausées, constipation, vomissements, diarrhée | |
| Fréquent | Bouche sèche | |
| Affections de la peau et du tissu sous-cutané | ||
| Très fréquent | Alopécie, éruption cutanéek | |
| Fréquent | Hyperpigmentation cutanéel, sécheresse cutanéem, prurit, madarose | |
| Troubles généraux et anomalies au site d’administration | ||
| Très fréquent | Fatiguen | |
| Investigations | ||
| Très fréquent | Aspartate aminotransférase augmentée, alanine aminotransférase augmentée | |
| Fréquent | Amylase augmentéeo | |
| Lésions, intoxications et complications d’interventions | ||
| Fréquent | Réaction liée à la perfusionp | |
a Incluant COVID-19, pneumonie COVID-19, test SARS-CoV-2 positif.
b Incluant pneumonie, infection des voies aériennes inférieures et infection fongique des voies aériennes inférieures.
c Incluant neutropénie et neutrophiles diminués.
d Incluant leucopénie et diminution du nombre de globules blancs.
e Incluant kératite, kératite ponctuée et kératite ulcérative.
f Incluant conjonctivite, trouble conjonctival, hyperémie conjonctivale et irritation conjonctivale. g Incluant kératopathie, défaut de l’épithélium cornéen, lésion cornéenne et lésion de la cornée. h Incluant troubles visuels et baisse de l’acuité visuelle.
i Incluant pneumopathie interstitielle diffuse et pneumopathie inflammatoire.
j Incluant stomatite, ulcère aphteux, glossite, ulcération buccale, odynophagie, douleur buccale, douleur oropharyngée et inflammation du pharynx.
k Incluant éruption cutanée, éruption cutanée érythémateuse, éruption cutanée maculopapuleuse et éruption cutanée prurigineuse.
l Incluant hyperpigmentation cutanée et dyschromie cutanée.
m Incluant sécheresse cutanée et xérose.
n Incluant fatigue et asthénie.
o Incluant amylase augmentée et hyperamylasémie.
p Le terme « réaction à la perfusion » inclut toutes les réactions (réaction liée à la perfusion, bronchospasme, frissons, bouffées vasomotrices, hypersensibilité, hypotension, prurit, pyrexie, éruption cutanée, éruption maculopapuleuse, urticaire, respiration sifflante) survenues le jour de la perfusion de Datroway. q Aucun effet indésirable n’a été identifié avec une catégorie de fréquence « rare » ou « très rare » sur la base des données de sécurité actuellement disponibles.
Description de certains effets indésirables
Pneumopathie interstitielle diffuse/pneumopathie inflammatoire
Une PID/pneumopathie inflammatoire a été rapportée par l’investigateur chez 4,4 % de l’ensemble des patients traités par Datroway 6 mg/kg, dont 3,4 % ont été confirmés par adjudication. Parmi les 3,4 % confirmés par adjudication, 1,0 % étaient de grade 1, 1,7 % étaient de grade 2, 0,6 % étaient de grade 3 et 0,2 % étaient de grade 5. Le délai médian de survenue était de 5,3 mois (intervalle : 1,1 à 19,3 mois). La PID/pneumopathie inflammatoire s’est résolue chez 41 % des patients, avec une durée médiane de 0,9 mois (intervalle : 0,3 à 5,2 mois).
Effets indésirables à la surface oculaire
Des effets indésirables à la surface oculaire sont survenus chez 46,3 % de l’ensemble des patients traités par Datroway ; 29,1 % des cas étaient de grade 1, 13,2 % de grade 2, 3,6 % de grade 3 et 0,36 % étaient de grade 4. Une kératite est survenue chez 16,6 % de l’ensemble des patients traités par Datroway ; 10,7 % des cas étaient de grade 1, 4,2 % de grade 2, 1,7 % de grade 3 et 0,1 % de grade 4. Le délai médian de survenue était de 4,4 mois (intervalle : 0,3 à 24 mois). La kératite s’est résolue chez 50 % des patients, avec une durée médiane de 2,3 mois (intervalle : 0,2 à 15,9 mois). Le traitement a été arrêté en raison d’une kératite chez 0,5 % des patients.
Stomatite
Une stomatite est survenue chez 64,3 % de l’ensemble des patients traités par Datroway ; 29,1 % des cas étaient de grade 1, 27,1 % de grade 2 et 8,1 % de grade 3. Le délai médian de survenue était de 0,7 mois (intervalle : 0,03 à 19,8 mois) et la durée médiane était de 1,1 mois (intervalle : 0,03 à 25,5 mois). Le traitement a été arrêté en raison d’une stomatite chez 0,2 % des patients.
Événements hématologiques
Une neutropénie est survenue chez 14,9 % des patients traités par Datroway (1,8 % des cas étaient de grade ≥ 3). Une leucopénie est survenue chez 12,5 % des patients traités par Datroway (0,7 % étaient de grade ≥ 3). Un facteur de croissance a été utilisé chez 4,0 % des patients traités par Datroway.
Sujets âgés
Sur les 841 patients atteints d’un cancer du sein traités par Datroway 6 mg/kg, 22,6 % étaient âgés de 65 ans et plus et 4,5 % étaient âgés de 75 ans et plus. Les données permettant d’établir la sécurité chez les patients âgés de 85 ans et plus sont limitées.
Il a été observé un pourcentage plus élevé d’effets indésirables de grades 3/4 (33,7 % contre 29,0 %), d’effets indésirables graves (11,1 % contre 8,4 %) et d’effets indésirables entraînant l’arrêt du traitement (4,2 % contre 3,4 %) chez les patients âgés de 65 ans et plus par rapport aux patients de moins de 65 ans.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n’existe pas actuellement de traitement spécifique en cas de surdosage. L’administration de doses plus élevées que celles indiquées peut augmenter le risque d’effets indésirables. Des mesures de soutien générales doivent être mises en place et un traitement approprié doit être instauré.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Antinéoplasiques, anticorps monoclonaux et conjugués anticorps médicaments, Code ATC : L01FX35
Mécanisme d’action
Le datopotamab déruxtécan est un anticorps conjugué ciblant la glycoprotéine TROP2 (trophoblast cell-surface antigen 2). L’anticorps est une IgG1 anti-TROP2 humanisée couplée au déruxtécan (DXd), un inhibiteur de la topoisomérase I, par un agent de liaison tétrapeptidique clivable. L’anticorps conjugué est stable dans le plasma. L’anticorps se lie à la protéine TROP2 exprimée à la surface de certaines cellules tumorales. Après la liaison, le datopotamab déruxtécan est internalisé dans les cellules cancéreuses. Par la suite, la libération du DXd provoque des lésions de l’ADN et la mort cellulaire par apoptose par le biais de l’inhibition de la topoisomérase I. Comme l’ont montré les études in vitro, le datopotamab déruxtécan peut également présenter une cytotoxicité indirecte par le biais de mécanismes de cytotoxicité à médiation cellulaire dépendante des anticorps (ADCC), de phagocytose à médiation cellulaire dépendante des anticorps (ADCP) et une cytotoxicité collatérale du DXd contre les cellules tumorales.
Effets pharmacodynamiques
Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe une possibilité d’immunogénicité. Pendant la période de traitement d’une durée médiane de 5,8 mois dans les études cliniques menées chez des patients atteints d’un CBNPC ou d’un cancer du sein traités par Datroway à la dose de 6 mg/kg, l’incidence d’anticorps contre le datopotamab déruxtécan était de 16 % (222 patients sur 1 350) et l’incidence d’anticorps neutralisants dirigés contre le datopotamab déruxtécan était de 2,7 % (37 patients sur 1 350). Il n’y a pas eu d’effet apparent des anticorps anti-médicament sur la pharmacocinétique ou l’efficacité du datopotamab déruxtécan. Il n’a pas été observé d’effet cliniquement significatif sur la sécurité du datopotamab déruxtécan.
Efficacité et sécurité cliniques
Cancer du sein triple négatif
TROPION-Breast02 (NCT 05374512)
L’efficacité de Datroway a été évaluée dans l’étude TROPION-Breast02, une étude multicentrique, en ouvert et randomisée, menée auprès de 644 patients atteints d’un cancer du sein triple négatif (CSTN) non résécable ou métastatique naïfs de chimiothérapie antérieure ou d’autre traitement anticancéreux systémique pour un cancer du sein non résécable ou métastatique.
Des patients présentant soit une maladie métastatique de novo, soit une maladie récidivante ont été inclus ; les patients étaient éligibles à l’étude quel que soit le délai écoulé entre un traitement antérieur du cancer du sein à un stade précoce et la récidive.
Les patients ne devaient pas être éligibles à un traitement par inhibiteur de PD-1/PD-L1, c’est-à-dire que la tumeur était soit PD-L1 négative, soit PD-L1 positive et le patient se trouvait dans l’une des situations suivantes :
- récidive du cancer du sein après un traitement antérieur par inhibiteur de PD-1/PD-L1 pour une maladie à un stade précoce ; ou
- comorbidités empêchant un traitement par inhibiteur de PD-1/PD-L1 ; ou
- aucun accès réglementaire à un traitement par inhibiteur de PD-1/PD-L1.
Les patients présentant des métastases cérébrales stables ont été inclus dans l’étude. Les patients étaient exclus en cas d’antécédents de PID/pneumopathie inflammatoire nécessitant une corticothérapie, de PID/pneumopathie inflammatoire en cours ou de maladie cornéenne cliniquement significative à la sélection. Les patients avec un indice de performance ECOG > 1 étaient également exclus.
Au total, 644 patients ont été randomisés selon un rapport 1:1 pour recevoir Datroway 6 mg/kg (N = 323) en perfusion intraveineuse toutes les trois semaines ou une chimiothérapie au choix de l'investigateur (N = 321, paclitaxel 27,7 %, nab-paclitaxel 54,2 %, capécitabine 2,2 %, éribuline 11,2 % ou carboplatine 4,7 %) jusqu'à la survenue d'une toxicité inacceptable ou la progression de la maladie. Le choix de la chimiothérapie n’incluait pas les anthracyclines et reposait sur l’utilisation antérieure de taxanes par le patient ainsi que sur ses antécédents d’intervalle sans maladie (DFI, disease-free interval). La randomisation était stratifiée en fonction de la région géographique (États-Unis, Canada et Europe ou Reste du monde), du statut PD-L1 (positif ou négatif) et antécédents de DFI (de novo ou ≤ 12 mois ou > 12 mois). Le DFI était défini comme le délai entre la fin du traitement à visée curative (soit la date de la chirurgie de la tumeur mammaire primitive, soit la date de la dernière dose de traitement anticancéreux systémique [hors hormonothérapie], selon l’événement survenu en dernier) et la première récidive locale ou à distance documentée de la maladie (par biopsie ou imagerie). La radiothérapie adjuvante n’était pas considérée comme un traitement à visée curative pour la détermination du DFI.
Les co-critères d’évaluation principaux étaient la SSP évaluée par un RCIA selon les critères RECIST v1.1 et la SG. Le taux de réponse objective (TRO) et la durée de la réponse (DR) étaient des critères secondaires.
Les caractéristiques démographiques et cliniques à l’inclusion étaient comparables entre les bras de traitement. L’âge médian était de 56 ans (plage : 23 à 85 ans), 24,8 % des patients étaient âgés de ≥ 65 ans et 99,7 % étaient des femmes ; 44,1 % étaient blancs, 4,2 % étaient noirs ou afro-américains, 43,8 % étaient asiatiques, et 15,1 % étaient d’ethnicité hispanique ou latino-américaine ; l’indice de performance ECOG était de 0 chez 58,5 % des patients et de 1 chez 41,5 % ; 75,5 % des patients présentaient une maladie viscérale, 29,7 % présentaient des métastases hépatiques et 9,9 % des métastases cérébrales stables au moment de la randomisation. Des mutations BRCA ont été rapportées chez 3,0 % des patients (19 patients) ; le statut BRCA était disponible pour 185 patients (28,7 %).
89,8 % des patients présentaient une maladie PD-L1 négative et 9,8 % des patients une maladie PD-L1 positive. 34,0 % des patients présentaient une maladie métastatique de novo. Le DFI était ≤ 12 mois chez 20,7 % des patients et > 12 mois chez 45,3 % des patients. Le DFI était ≤ 6 mois chez 15,2 % des patients.
Les résultats d’efficacité sont présentés dans le tableau 4 et les figures 1 et 2.
Tableau 4 : Résultats d’efficacité dans l’étude TROPION-Breast02
| Critère d’efficacité | Datroway (N = 323) | Chimiothérapie (N = 321) |
| Survie sans progression déterminée par RCIA | ||
| Nombre d’événements (%) | 199 (61,6) | 209 (65,1) |
| Médiane, mois (IC à 95 %) | 10,8 (8,6 ; 13,0) | 5,6 (5,0 ; 7,0) |
| Hazard ratio (IC à 95 %) | 0,57 (0,47 ; 0,69) | |
| Valeur pa | < 0,0001 | |
| Survie globale | ||
| Nombre d’événements (%) | 168 (52,0) | 181 (56,4) |
| Médiane, mois (IC à 95 %) | 23,7 (19,8 ; 25,6) | 18,7 (16,0 ; 21,8) |
| Hazard ratio (IC à 95 %) | 0,79 (0,64 ; 0,98) | |
| Valeur pb | 0,0291 | |
| Taux de réponse objective déterminé par RCIA | ||
| n (%) | 202 (62,5) | 94 (29,3) |
| IC à 95 % | 57,3 ; 68,0 | 23,7 ; 33,7 |
a Le seuil prédéfini pour la valeur p était de 0,01.
b Le seuil prédéfini pour la valeur p était de 0,0499.
Figure 1 : Courbe de Kaplan-Meier de la SSP déterminée par RCIA dans l’étude TROPION-Breast02
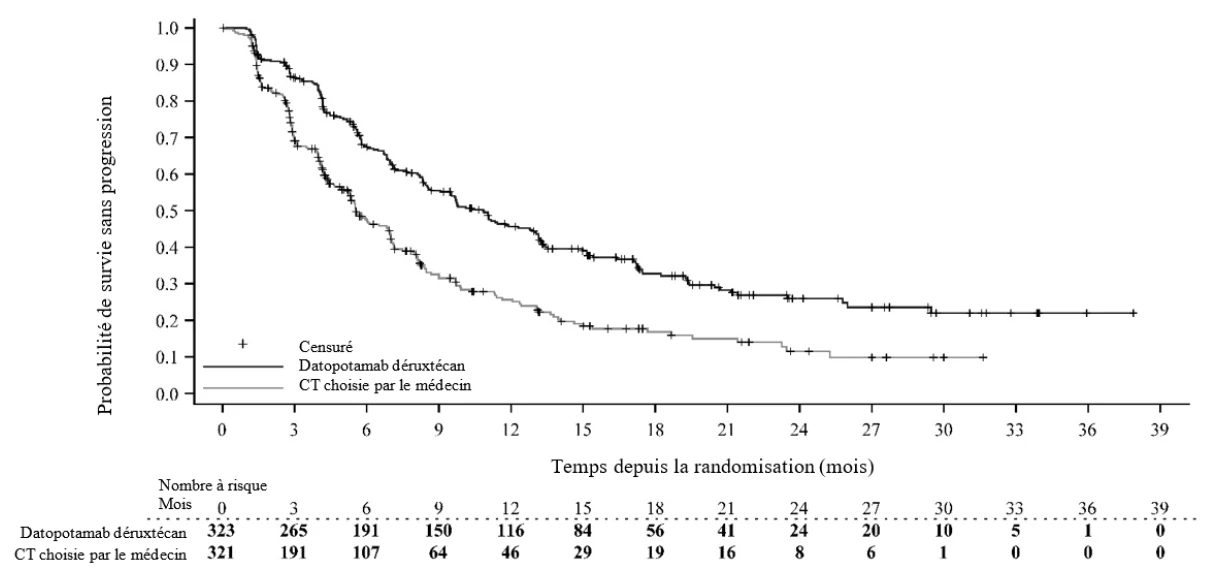
Figure 2 : Courbe de Kaplan-Meier de la SG dans l’étude TROPION-Breast02
Cancer du sein RH+/HER2-
TROPION-Breast01 (NCT05104866)
L’efficacité de Datroway a été évaluée dans l’étude TROPION-Breast01, une étude multicentrique en ouvert, randomisée, menée chez 732 patients présentant un cancer du sein RH-positif et HER2-négatif (IHC 0, IHC 1+ ou IHC 2+/ISH-) non résécable ou métastatique. Les patients devaient avoir présenté une progression de la maladie sous hormonothérapie ou ne pas être candidats à ce type de traitement. Les patients devaient avoir reçu préalablement une ou deux lignes de chimiothérapie pour la maladie non résécable ou métastatique. Les patients présentant des métastases cérébrales non évolutives sur le plan clinique pouvaient être inclus dans l’étude. Les patients ayant des antécédents de PID/pneumopathie inflammatoire ayant nécessité une corticothérapie ou présentant une PID/pneumopathie inflammatoire ou une maladie cardiaque ou pulmonaire ou une affection cornéenne cliniquement significatives lors de la sélection étaient exclus de l’étude. Les patients ayant un indice de performance ECOG (Eastern Coorperative Oncology Group) > 1 étaient également exclus.
Au total, 732 patients ont été randomisés selon un rapport 1:1 pour recevoir Datroway 6 mg/kg (N = 365) en perfusion intraveineuse toutes les trois semaines ou la chimiothérapie choisie par le médecin (N = 367, éribuline 59,9 %, capécitabine 20,7 %, vinorelbine 10,4 % ou gemcitabine 9,0 %) jusqu’à la survenue d’une toxicité inacceptable ou la progression de la maladie. La randomisation était stratifiée en fonction du nombre de lignes de chimiothérapie antérieures (une ou deux), du traitement antérieur par un inhibiteur de CDK4/6 (oui ou non) et de la région géographique (États-Unis, Canada, Europe ou reste du monde). L’imagerie tumorale était réalisée toutes les six semaines jusqu’à la progression de la maladie.
Les deux critères d’évaluation principaux de l’efficacité étaient la survie sans progression (SSP), déterminée par revue centralisée indépendante en aveugle (RCIA) selon les Critères d’évaluation de la réponse dans les tumeurs solides (RECIST) version 1.1 et la survie globale (SG). Le taux de réponse objective (TRO) confirmée et la durée de la réponse (DR) étaient des critères secondaires.
Les caractéristiques démographiques et cliniques à l’inclusion étaient comparables entre les bras de traitement. L’âge médian était de 55 ans (plage : 28 à 86 ans), 22,3 % des patients étaient âgés de 65 ans et plus et 98,8 % étaient des femmes, 47,8 % étaient blancs, 1,5 % étaient noirs ou afro-américains, 40,7 % étaient asiatiques et 11,3 % étaient d’ethnicité hispanique ou latino-américaine, l’indice de performance ECOG était de 0 chez 57 % des patients et de 1 chez 42,3 %, 97,3 % des patients présentaient un envahissement viscéral, 71,9 % des métastases hépatiques et 7,9 % des métastases cérébrales stables au moment de la randomisation lors de l’inclusion. 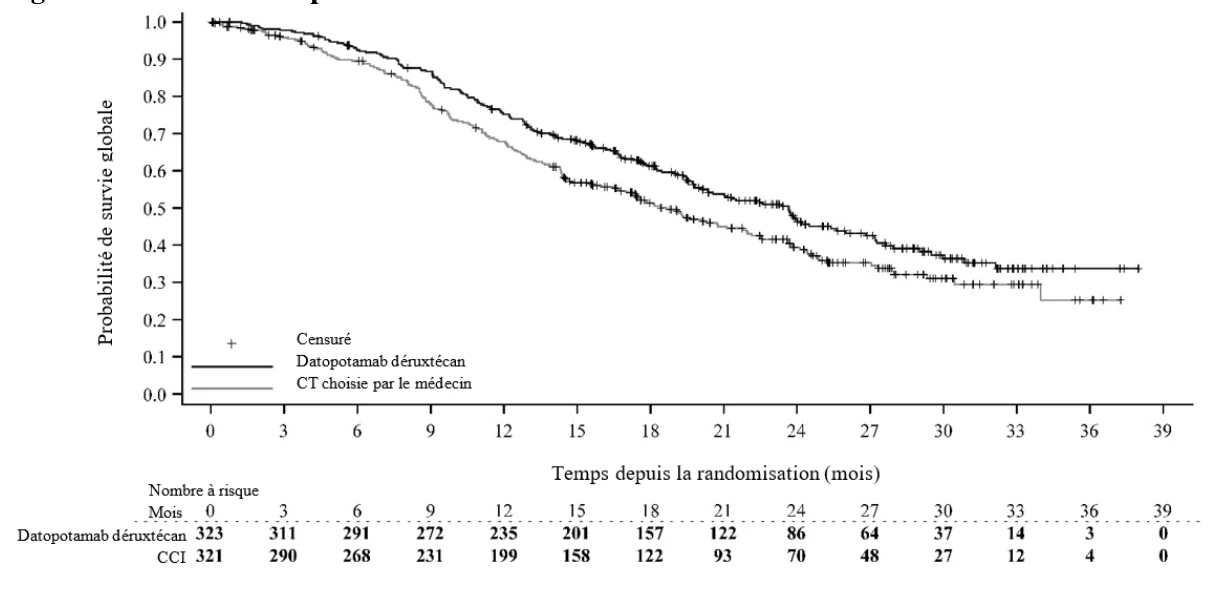
Au total, 60,2 % des patients avaient reçu préalablement une hormonothérapie en situation (néo) adjuvante, 88,5 % avaient reçu préalablement une hormonothérapie pour la maladie non résécable ou métastatique et tous les patients avaient reçu préalablement au moins une ligne de chimiothérapie pour la maladie non résécable ou métastatique. Au total, 80,7 % des patients avaient reçu un traitement antérieur par taxane et 63,8 % par anthracycline. Soixante-deux pour cent (62 %) des patients avaient reçu préalablement une ligne de chimiothérapie et 37,7 % deux lignes de chimiothérapie pour le traitement de la maladie au stade non résécable ou métastatique ; 82,5 % des patients avaient reçu un traitement antérieur par un inhibiteur de CDK4/6.
Les résultats d’efficacité sont présentés dans le tableau 5 et dans les figures 3 et 4.
Tableau 5 : Résultats d’efficacité dans l’étude TROPION-Breast01
| Critère d’efficacité | Datroway (N = 365) | Chimiothérapie (N = 367) | |
| Survie sans progression déterminée par RCIAa | |||
| Nombre d’événements (%) | 212 (58,1) | 235 (64,0) | |
| Médiane, mois (IC à 95 %) | 6,9 (5,7 ; 7,4) | 4,9 (4,2 ; 5,5) | |
| Hazard ratio (IC à 95 %) | 0,63 (0,52 ; 0,76) | ||
| Valeur pb | < 0,0001 | ||
| Survie globalec,d | |||
| Nombre d’événements (%) | 223 (61,1) | 213 (58,0) | |
| Médiane, mois (IC à 95 %) | 18,6 (17,3 ; 20,1) | 18.3 (17,3 ; 20,5) | |
| Hazard ratio (IC à 95 %) | 1,01 (0,83 ; 1,22) | ||
| Valeur pe | 0,9445 | ||
| Taux de réponse objective déterminé par RCIAa,f | |||
| n (%) | 133 (36,4) | 84 (22,9) | |
| IC à 95 % | 31,4 ; 41,3 | 18,6 ; 27,2 | |
| Durée de la réponse déterminée par RCIAa,f | |||
| Médiane, mois (IC à 95 %) | 6,7 (5,6 ; 9,8) | 5,7 (4,9 ; 6,8) | |
a Date de gel des données : 17 juillet 2023.
b Le seuil prédéfini pour la valeur p était de 0,01.
c Date de gel des données : 24 juillet 2024.
d 12,3 % et 24,0 % des patients respectivement des bras datopotamab déruxtécan et chimiothérapie choisie par le médecin ont reçu un traitement ultérieur par le trastuzumab déruxtécan et/ou le sacituzumab govitécan après l’arrêt du traitement de l’étude.
e Le seuil prédéfini pour la valeur p était de 0,0403.
f Les critères d’évaluation ont été analysés à l’aide de statistiques descriptives.
Figure 3 : Courbe de Kaplan-Meier de la SSP déterminée par RCIA dans l’étude TROPION-Breast01 (date de gel des données : 17 juillet 2023)
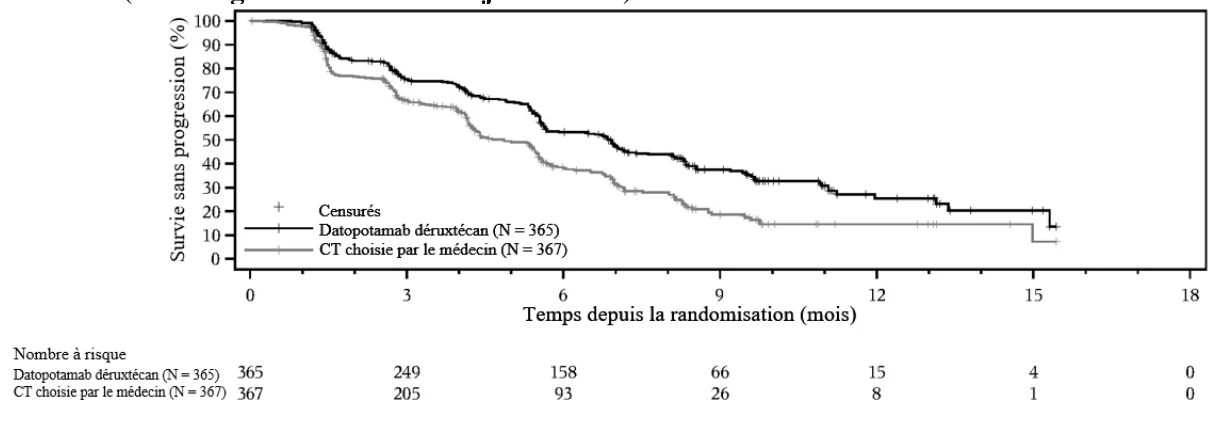
L’amélioration de la SSP déterminée par RCIA a été comparable dans les sous-groupes de patients prédéfinis en fonction de la région géographique, du traitement antérieur par un inhibiteur de CDK4/6 et du nombre de lignes de traitement antérieures.
Figure 4 : Courbe de Kaplan-Meier de la SG (résultat final) dans l’étude TROPION-Breast01 (date de gel des données : 24 juillet 2024)
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Datroway dans tous les sous-groupes de la population pédiatrique dans l’indication de cancer du sein (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
À la posologie recommandée de Datroway, les moyennes géométriques (coefficient de variation [CV]%) des Cmax du datopotamab déruxtécan et du DXd étaient respectivement de 154 µg/mL (20,3 %) et 2,82 ng/mL (58,1 %), et les ASC (aires sous la courbe des concentrations plasmatiques en fonction du temps) du datopotamab déruxtécan et du DXd étaient respectivement de 671 µg*jour/mL (31,4 %) et 18,5 ng*jour/mL (42,6 %) après l’administration de la première dose lors du cycle 1.
Distribution
Le volume de distribution à l’état d’équilibre du datopotamab déruxtécan est de 3,52 L. In vitro, sur la plage de concentrations de 10 ng/mL à 100 ng/mL, le taux moyen de liaison du DXd aux protéines plasmatiques humaines est de 96,8 % à 98,0 % et le rapport des concentrations sang/plasma est de 0,59 à 0,62.
Biotransformation
Le datopotamab déruxtécan est clivé dans la cellule par des enzymes lysosomales pour libérer le DXd. Il est attendu que l’anticorps monoclonal IgG1 anti-TROP2 humanisé soit dégradé en petits peptides et acides aminés par des voies cataboliques de la même façon que les IgG endogènes. Des études de métabolisme in vitro sur microsomes hépatiques humains indiquent que le DXd est métabolisé principalement par le CYP3A4 par des voies oxydatives et ne fait pas l’objet d’un métabolisme significatif par les enzymes UGT ou par d’autres enzymes du cytochrome P450. 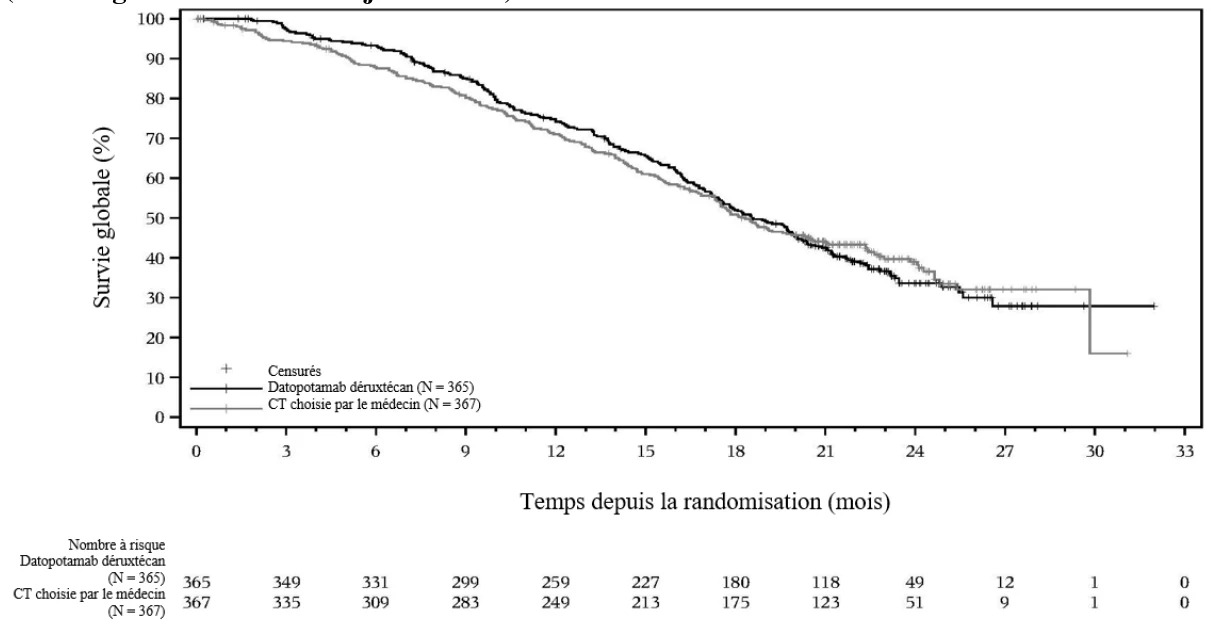
Élimination
Après administration par voie intraveineuse de datopotamab déruxtécan chez des patients, la clairance du datopotamab déruxtécan estimée est de 0,57 L/jour. La demi-vie d’élimination (t1/2) médiane du datopotamab déruxtécan est de 4,82 jours et la demi-vie d’élimination apparente médiane du DXd libéré est d’environ 5,50 jours. In vitro, le DXd est un substrat de la P-gp, d’OATP1B1, d’OATP1B3, de MATE2-K, de MRP1 et de la BCRP. L’élimination du DXd n’a pas été étudiée chez l’homme.
Interactions in vitro
Effets de Datroway sur la pharmacocinétique d’autres médicaments
Les études in vitro indiquent que le DXd n’est pas un inhibiteur ni un inducteur des principales enzymes du CYP450 incluant les CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 et 3A. Les études in vitro indiquent que le DXd n’est pas un inhibiteur des transporteurs OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, MATE1, MATE2-K, P-gp, BCRP ou BSEP.
Effets d’autres médicaments sur la pharmacocinétique de Datroway
In vitro, le DXd est un substrat de la P-gp, d’OATP1B1, d’OATP1B3, de MATE2-K, de MRP1 et de la BCRP.
Il n’est pas attendu d’interactions cliniquement significatives avec les médicaments qui sont des inhibiteurs des transporteurs MATE2-K, MRP1, P-gp, OATP1B1 ou BCRP (voir rubrique 4.5).
Linéarité/non-linéarité
Après administration par voie intraveineuse, l’exposition au datopotamab déruxtécan et au DXd libéré augmente de façon proportionnelle à la dose dans la plage de doses de 4 mg/kg à 10 mg/kg (environ 0,7 à 1,7 fois la dose recommandée). À la dose de 6 mg/kg, il n’a pas été observé d’accumulation du datopotamab déruxtécan entre le cycle 1 et le cycle 3.
Populations particulières
Selon l’analyse pharmacocinétique de population, l’âge (26 à 86 ans), le groupe ethnique, la région et le sexe n’ont pas d’effet cliniquement significatif sur l’exposition au datopotamab déruxtécan ou au DXd. Les valeurs moyennes du volume de distribution et de la clairance du datopotamab déruxtécan et du DXd augmentent avec le poids (35,6 à 156 kg). Cela est considéré comme cliniquement pertinent. Pour les recommandations posologiques, voir la rubrique 4.2.
Insuffisance rénale
Il n’a pas été mené d’étude spécifique chez des patients présentant une insuffisance rénale. Selon l’analyse pharmacocinétique de population ayant inclus des patients présentant une insuffisance rénale légère à modérée (ClCr ≥ 30 et < 90 mL/min) (estimée selon la formule de Cockcroft-Gault), la pharmacocinétique du datopotamab déruxtécan ou du DXd n’est pas modifiée en cas d’insuffisance rénale légère à modérée par rapport aux sujets ayant une fonction rénale normale (ClCr ≥ 90 mL/min). L’effet d’une insuffisance rénale sévère (ClCr < 30 mL/min) sur la pharmacocinétique du datopotamab déruxtécan ou du DXd est inconnu (voir rubrique 4.2).
Insuffisance hépatique
Il n’a pas été mené d’étude spécifique chez des patients présentant une insuffisance hépatique. Selon l’analyse pharmacocinétique de population ayant inclus des patients présentant une insuffisance hépatique légère (bilirubine totale ≤ LSN et ASAT > LSN ou bilirubine totale > 1 à 1,5 × LSN, quel que soit le taux d’ASAT), la pharmacocinétique du datopotamab déruxtécan ou du DXd n’est pas modifiée en cas d’insuffisance hépatique légère par rapport aux sujets ayant une fonction hépatique normale. L’ASC moyenne du DXd à l’état d’équilibre était 2,5 fois supérieure chez les patients présentant une insuffisance hépatique modérée (bilirubine totale > 1,5 à 3 × LSN, quel que soit le taux d’ASAT) comparativement aux patients dont la fonction hépatique est normale. Les données chez les patients présentant une insuffisance hépatique sévère (bilirubine totale > 3 × LSN, quel que soit le taux d’ASAT) sont insuffisantes. Par conséquent, les patients présentant une insuffisance hépatique modérée ou sévère doivent être étroitement surveillés (voir rubriques 4.2 et 4.4).
5.3 Données de sécurité préclinique
Toxicité à doses répétées
Chez l’animal, des effets toxiques ont été observés dans les organes lymphatiques et hématopoïétiques, l’intestin, les reins, les organes génitaux mâles et femelles, les poumons, la peau, les yeux (cornée), le foie et les incisives après l’administration de datopotamab déruxtécan à des doses entraînant des niveaux d’exposition à l’inhibiteur de la topoisomérase I inférieurs à l’exposition plasmatique chez l’homme. Chez ces animaux, l’exposition à l’anticorps conjugué était similaire ou supérieure à l’exposition plasmatique chez l’homme.
Génotoxicité
Le DXd a été clastogène dans un essai des micronoyaux sur cellules de moelle osseuse in vivo chez le rat et dans un essai d’aberrations chromosomiques sur cellules de poumon de hamster chinois in vitro.
Carcinogénicité
Il n’a pas été réalisé d’études de cancérogenèse avec le datopotamab déruxtécan.
Toxicité sur la reproduction et le développement
Il n’a pas été réalisé d’études spécifiques de la fertilité avec le datopotamab déruxtécan. Selon les résultats d’une étude de toxicologie effectuée chez le rat, le datopotamab déruxtécan à la dose de 200 mg/kg (environ 29 fois la dose recommandée chez l’homme de 6 mg/kg sur la base des ASC) peut altérer les fonctions de reproduction et la fertilité chez les mâles et les femelles à des niveaux d’exposition à l’inhibiteur de la topoisomérase I inférieurs à l’exposition plasmatique chez l’homme. Chez les mâles, la toxicité sur l’appareil reproducteur a été observée dans les testicules (dégénérescence de l’épithélium germinal et atrophie des tubes séminifères) et les épididymes (nécrose unicellulaire de l’épithélium du canal épididymaire, présence de débris cellulaires dans le canal et diminution du nombre de spermatozoïdes dans le canal) et, à l’exception de la nécrose unicellulaire de l’épithélium du canal épididymaire, les effets n’ont pas été réversibles après une période sans traitement de huit semaines. Les effets sur la fertilité chez les femelles, incluant une augmentation du nombre de follicules ovariens atrétiques et une nécrose unicellulaire de l’épithélium de la muqueuse vaginale, peuvent être réversibles.
Il n’a pas été mené d’études de toxicité sur la reproduction et le développement avec le datopotamab déruxtécan. Selon les résultats des études de toxicologie générale effectuées chez l’animal, le datopotamab déruxtécan et le DXd étaient toxiques pour les cellules à division rapide (testicules) et le DXd était génotoxique, ce qui semble indiquer un potentiel d’embryotoxicité et de tératogénicité.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
L-histidine
Chlorhydrate de L-histidine monohydraté
Saccharose
Polysorbate 80 (E 433)
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
Ne pas utiliser de solution injectable de chlorure de sodium pour la reconstitution ou la dilution car cela peut provoquer la formation de particules.
6.3 Durée de conservation
Flacon non ouvert
4 ans.
Solution reconstituée
La stabilité physico-chimique après reconstitution a été démontrée pendant une durée allant jusqu’à 48 heures à une température comprise entre 2 °C et 8 °C. D’un point de vue microbiologique, le produit doit être utilisé immédiatement. Dans le cas contraire, les durées et conditions de conservation après reconstitution et avant utilisation relèvent de la responsabilité de l’utilisateur et ne doivent normalement pas excéder 24 heures à une température comprise entre 2 °C et 8 °C, sauf si la reconstitution a été effectuée en conditions aseptiques contrôlées et validées.
Solution diluée
Il est recommandé d’utiliser immédiatement la solution diluée. Dans le cas contraire, la solution diluée peut être conservée à température ambiante (≤ 25 °C) pendant 4 heures au maximum ou au réfrigérateur (entre 2 °C et 8 °C) pendant 24 heures au maximum, en incluant les durées de préparation et de perfusion, à l’abri de la lumière.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Pour les conditions de conservation du médicament après reconstitution et dilution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Datroway est présenté en flacon en verre borosilicate jaune de type I de 10 mL fermé par un bouchon en laminé de caoutchouc butyle et résine fluorée avec opercule serti bleu en polypropylène/aluminium.
Chaque boîte contient un flacon.
6.6 Précautions particulières d’élimination et manipulation
Datroway contient un composant cytotoxique et doit être administré sous la surveillance d’un médecin expérimenté dans l’utilisation des médicaments cytotoxiques. Des procédures appropriées pour la préparation, la manipulation et l’élimination correctes des médicaments anticancéreux et cytotoxiques doivent être utilisées.
Une technique aseptique appropriée doit être utilisée pour les procédures de reconstitution et de dilution ci-dessous.
Reconstitution
- La reconstitution doit être effectuée immédiatement avant la dilution.
- Plusieurs flacons peuvent être nécessaires pour obtenir la pleine dose. Calculer la dose (en mg), le volume total de solution de Datroway reconstituée nécessaire et le nombre de flacons de Datroway nécessaires (voir rubrique 4.2).
Reconstituer chaque flacon de 100 mg en utilisant une seringue stérile pour injecter lentement
5 mL d’eau pour préparations injectables dans chaque flacon afin d’obtenir une concentration finale de 20 mg/mL.
- Faire tourner doucement le flacon jusqu’à dissolution complète. Ne pas agiter.
- D’un point de vue microbiologique, le produit doit être utilisé immédiatement. Dans le cas contraire, la stabilité physico-chimique après reconstitution a été démontrée pendant une durée allant jusqu’à 48 heures à une température comprise entre 2 °C et 8 °C. Conserver les flacons contenant la solution de Datroway reconstituée au réfrigérateur entre 2 °C et 8 °C à l’abri de la lumière. Ne pas congeler.
- Le médicament reconstitué ne contient pas de conservateur et est à usage unique.
Dilution
- Prélever la quantité calculée du ou des flacons à l’aide d’une seringue stérile. Examiner la solution reconstituée pour vérifier l’absence de particules et de coloration anormale. La solution doit être limpide et incolore à jaune clair. Ne pas utiliser si la solution contient des particules visibles ou si elle est trouble ou présente une coloration anormale.
- Diluer le volume calculé de solution de Datroway reconstituée dans une poche à perfusion contenant 100 mL de solution de glucose à 5 %. Ne pas utiliser de solution de chlorure de sodium (voir rubrique 6.2). L’utilisation de poches à perfusion en polychlorure de vinyle (PVC) ou en polyoléfine (polypropylène [PP] ou copolymère d’éthylène et de polypropylène) est recommandée.
- Retourner doucement la poche à perfusion pour mélanger complètement la solution. Ne pas agiter.
- Couvrir la poche à perfusion pour la protéger de la lumière.
Si le médicament n’est pas utilisé immédiatement, conserver à température ambiante (≤ 25 °C)
pendant 4 heures au maximum, en incluant les durées de préparation et de perfusion, ou au réfrigérateur entre 2 °C et 8 °C pendant 24 heures au maximum, à l’abri de la lumière. Ne pas congeler.
- Éliminer toute solution non utilisée restant dans le flacon.
Administration
- Si la solution pour perfusion préparée a été conservée au réfrigérateur (entre 2 °C et 8 °C), il est recommandé de la laisser atteindre la température ambiante à l’abri de la lumière avant l’administration.
- Administrer Datroway en perfusion intraveineuse stricte à l’aide d’un perfuseur et d’une tubulure en PVC, en polybutadiène (PBD) ou en polyéthylène basse densité (PEBD).
Administrer Datroway avec un filtre en ligne en polytétrafluoroéthylène (PTFE),
polyéthersulfone (PES) ou nylon 66 de 0,2 micron.
- Ne pas administrer en injection intraveineuse rapide ou en bolus (voir rubrique 4.2).
- Couvrir la poche à perfusion pour la protéger de la lumière.
- Ne pas mélanger Datroway avec d’autres médicaments ni administrer d’autres médicaments par la même ligne intraveineuse.
Élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 Munich
Allemagne
8. NUMÉRO D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/25/1915/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 4 avril 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.