


Résumé des caractéristiques - Polivy
1. DÉNOMINATION DU MÉDICAMENT
Polivy 30 mg poudre pour solution à diluer pour perfusion.
Polivy 140 mg poudre pour solution à diluer pour perfusion.
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Polivy 30 mg poudre pour solution à diluer pour perfusion
Chaque flacon de poudre pour solution à diluer pour perfusion contient 30 mg de polatuzumab vedotin.
Après reconstitution, chaque mL contient 20 mg de polatuzumab vedotin.
Polivy 140 mg poudre pour solution à diluer pour perfusion
Chaque flacon de poudre pour solution à diluer pour perfusion contient 140 mg de polatuzumab vedotin.
Après reconstitution, chaque mL contient 20 mg de polatuzumab vedotin.
Le polatuzumab vedotin est un anticorps conjugué composé d’un agent antimitotique monométhylauristatine E (MMAE) lié de manière covalente à un anticorps monoclonal dirigé contre le CD79b (immunoglobuline G1 [IgG1] humanisée recombinante produite à partir de cellules d’ovaire de hamster chinois par la technique de l’ADN recombinant).
Excipient à effet notoire
Chaque flacon de 30 mg de Polivy contient 1,8 mg de polysorbate 20.
Chaque flacon de 140 mg de Polivy contient 8,4 mg de polysorbate 20.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution à diluer pour perfusion (poudre pour solution à diluer).
Poudre lyophilisée blanche à blanche grisâtre.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Polivy, en association au rituximab, au cyclophosphamide, à la doxorubicine et à la prednisone (R-CHP), est indiqué dans le traitement des patients adultes présentant un lymphome diffus à grandes cellules B (LDGCB) non précédemment traité.
Polivy, en association à la bendamustine et au rituximab, est indiqué dans le traitement des patients adultes présentant un lymphome diffus à grandes cellules B (LDGCB) en rechute ou réfractaire, non candidats à une greffe de cellules souches hématopoïétiques.
4.2 Posologie et mode d'administration
Polivy doit être administré sous la surveillance d'un professionnel de santé expérimenté dans le diagnostic et le traitement des patients atteints d’un cancer.
Posologie
Lymphome diffus à grandes cellules B
Patients non précédemment traités
La dose recommandée de Polivy est de 1,8 mg/kg, administrée en perfusion intraveineuse tous les 21 jours en association au rituximab, au cyclophosphamide, à la doxorubicine et à la prednisone (R-CHP) pendant 6 cycles. Polivy, le rituximab, le cyclophosphamide et la doxorubicine peuvent être administrés quel que soit l’ordre au Jour 1 après administration de la prednisone. La prednisone est administrée aux Jours 1 à 5 de chaque cycle. Les cycles 7 et 8 comprennent le rituximab en monothérapie.
Se référer au résumé des caractéristiques du produit (RCP) des agents de chimiothérapie administrés en association à Polivy pour les patients présentant un LDGCB non précédemment traité.
Patients en rechute ou réfractaires
La dose recommandée de Polivy est de 1,8 mg/kg, administrée en perfusion intraveineuse tous les 21 jours en association à la bendamustine et au rituximab pendant 6 cycles. Polivy, la bendamustine et le rituximab peuvent être administrés quel que soit l’ordre au Jour 1 de chaque cycle. En association avec Polivy, les doses recommandées de bendamustine sont de 90 mg/m2/jour au Jour 1 et au Jour 2 de chaque cycle et 375 mg/m2 de rituximab au Jour 1 de chaque cycle.
En raison de l'expérience clinique limitée chez les patients traités à la posologie de 1,8 mg /kg de Polivy à une dose totale> 240 mg, il est recommandé de ne pas dépasser la dose de 240 mg/cycle.
Patients non précédemment traités et patients en rechute ou réfractaires
Si aucune prémédication n’a déjà été reçue par le patient, un antihistaminique et un antipyrétique doivent être administrés avant de recevoir Polivy.
Retard(s) ou oubli(s) de doses
Si une dose prévue de Polivy est omise, elle doit être administrée dès que possible et le calendrier d'administration doit être adapté afin de maintenir un intervalle de 21 jours entre les doses.
Modifications de dose
La vitesse de perfusion de Polivy doit être ralentie ou l'administration doit être interrompue si le patient développe une réaction liée à la perfusion. Le traitement par Polivy doit être arrêté immédiatement et définitivement si le patient présente une réaction menaçant le pronostic vital.
Différentes modifications de dose de Polivy sont possibles chez des patients présentant un LDGCB non précédemment traité et ceux en rechute ou réfractaire (R/R).
Pour les modifications de dose liées à une neuropathie périphérique (voir rubrique 4.4), se reporter au Tableau 1 ci-dessous.
Tableau 1 Modifications de dose de Polivy en cas de neuropathie périphérique (NP)
| Indication | Sévérité de la NP au Jour 1 de tout cycle | Modification de dose |
| LDGCB non précédemment traité | Grade 2a | Neuropathie sensorielle :
Neuropathie motrice :
|
| Grade 3a | Neuropathie sensorielle :
Neuropathie motrice :
En cas de neuropathie sensorielle et motrice concomitante, suivre les recommandations de restriction les plus strictes parmi celles indiquées ci-dessus. | |
| Grade 4 | Arrêter le traitement par Polivy. |
| Indication | Sévérité de la NP au Jour 1 de tout cycle | Modification de dose |
| LDGCB R/R | Grade 2–3 | Suspendre l’administration de Polivy jusqu’à amélioration à un grade ≤ 1. En cas de retour au grade ≤ 1 au Jour 14 ou avant, reprendre Polivy à une dose réduite à 1,4 mg/kg pour l’ensemble des cycles restants. Si une précédente réduction de dose à 1,4 mg/kg a déjà eu lieu, arrêter le traitement par Polivy. En l’absence de retour à un grade ≤ 1 au Jour 14 ou avant, arrêter le traitement par Polivy. |
| Grade 4 | Arrêter le traitement par Polivy. |
a R-CHP peut continuer à être administré.
Pour les modifications de dose liées à une myélosuppression (rubrique 4.4), se reporter au Tableau 2 ci-dessous.
Tableau 2 Modifications de dose de Polivy, de la chimiothérapie et du rituximab en cas de myélosuppression
| Indication | Sévérité de la myélosuppression au Jour 1 de tout cycle | Modification de dose |
| LDGCB non précédemment traité | Neutropénie de grade 3-4 | Suspendre tous les traitements jusqu’au retour à une NAN* > 1 000/µL. En cas de retour à une NAN > 1 000/µL au Jour 7 ou avant, reprendre tous les traitements sans aucune réduction de dose. En cas de retour à une NAN > 1 000/µL après le Jour 7 :
|
| Thrombocytopénie de grade 3-4 | Suspendre tous les traitements jusqu’au retour à un taux de plaquettes > 75 000/µL. En cas de retour à un taux de plaquettes > 75 000/µL au Jour 7 ou avant, reprendre tous les traitements sans aucune réduction de dose. En cas de retour à un taux de plaquettes > 75 000/µL après le Jour 7 :
|
| Indication | Sévérité de la myélosuppression au Jour 1 de tout cycle | Modification de dose |
| LDGCB R/R | Neutropénie de grade 3-41 | Suspendre tous les traitements jusqu’au retour à une NAN > 1 000/µL. En cas de retour à une NAN > 1 000/µL au Jour 7 ou avant, reprendre tous les traitements sans aucune réduction de dose. En cas de retour à une NAN > 1 000/µL après le Jour 7 :
|
| Thrombocytopénie de grade 3-41 | Suspendre tous les traitements jusqu’au retour à un taux de plaquettes > 75 000/µL. En cas de retour à un taux de plaquettes > 75 000/µL au Jour 7 ou avant, reprendre tous les traitements sans aucune réduction de dose. En cas de retour à un taux de plaquettes > 75 000/µL après le Jour 7 :
|
1 Si la cause principale est le lymphome, la réduction de dose de la bendamustine peut ne pas être nécessaire. *NAN : numération absolue des neutrophiles
Pour les modifications de dose liées à une réaction à la perfusion (voir rubrique 4.4), se reporter au Tableau 3 ci-dessous.
Tableau 3 Modifications de dose de Polivy en cas de réaction liée à la perfusion
| Indication | Sévérité de la réaction liée à la perfusion au Jour 1 de tout cycle | Modification de dose |
| LDGCB non précédemment traité et R/R | Grade 1-3 réaction liée à la perfusion | Interrompre la perfusion de Polivy et administrer un traitement symptomatique. En cas de premier épisode de respiration sifflante, de bronchospasme ou d'urticaire généralisée de grade 3, arrêter définitivement Polivy. En cas de récurrence de respiration sifflante ou d'urticaire de grade 2, ou en cas de récurrence de l'un des symptômes de grade 3, arrêter définitivement le traitement par Polivy. Sinon, une fois la résolution complète des symptômes obtenue, la perfusion peut être reprise à 50 % du débit atteint avant l'interruption. En l'absence de symptômes liés à la perfusion, le débit de perfusion peut être augmenté de 50 mg/heure toutes les 30 minutes. Pour le cycle suivant, perfuser Polivy pendant 90 minutes. Si aucune réaction liée à la perfusion ne survient, les perfusions suivantes pourront être administrées pendant 30 minutes. Administrer une prémédication à tous les cycles. |
Grade 4 réaction liée à la perfusion | Arrêter immédiatement la perfusion de Polivy. Administrer un traitement symptomatique. Arrêter définitivement Polivy. |
Populations particulières
Sujet âgé
Aucun ajustement posologique de Polivy n’est requis chez les patients âgés de ≥ 65 ans (voir rubrique 5.2).
Insuffisance rénale
Aucun ajustement posologique de Polivy n’est requis chez les patients présentant une clairance de la créatinine (CLCr) ≥ 30 mL/min. Les données étant limitées, il n’a pas été établi de dose recommandée pour les patients présentant une CLCr < 30 mL/min.
Insuffisance hépatique
L’administration de Polivy chez des patients présentant une insuffisance hépatique modérée à sévère (bilirubine > 1,5 × Limite Supérieure à la Normale [LSN]) doit être évitée.
Aucun ajustement posologique de la dose initiale de Polivy n’est requis chez les patients présentant une insuffisance hépatique légère (bilirubine supérieure à la LSN jusqu’à ≤ 1,5 × LSN ou ASAT supérieure à la LSN).
Dans la population étudiée présentant une insuffisance hépatique légère (définie par un taux d’ASAT ou ALAT > 1,0 à 2,5 × LSN ou bilirubine totale > 1,0 à 1,5 × LSN), on a observé une augmentation maximale de 40 % de l’exposition à la forme non conjuguée de la MMAE qui a été jugée cliniquement non significative.
Population pédiatrique
La sécurité et l’efficacité chez les enfants et adolescents âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Polivy doit être administré par voie intraveineuse.
La dose initiale de Polivy doit être administrée en perfusion intraveineuse de 90 minutes. Les patients doivent être surveillés pendant la perfusion et pendant au moins 90 minutes après la fin de la perfusion initiale pour permettre l’identification des réactions liées à la perfusion/hypersensibilité.
Si la perfusion précédente a été bien tolérée, les doses ultérieures de Polivy peuvent être administrées en perfusion de 30 minutes. Les patients doivent alors être surveillés pendant la perfusion et pendant au moins 30 minutes après la fin de la perfusion.
Polivy doit être reconstitué et dilué de manière aseptique, sous la surveillance d’un professionnel de santé. Il doit être administré en perfusion intraveineuse via une ligne de perfusion dédiée équipée d’un filtre d'appoint ou en ligne, stérile, apyrogène, à faible fixation protéique (taille de pores de 0,2 ou 0,22 micromètres) et d'un cathéter. Polivy ne doit pas être administré en injection rapide ou bolus intraveineux.
Pour les instructions concernant la reconstitution et la dilution du médicament avant administration, voir la rubrique 6.6.
Précaution à prendre avant de manipuler ou d'administrer le produit
Polivy contient un composant cytotoxique lié de manière covalente à un anticorps monoclonal. Suivre les procédures de manipulation et d’élimination appropriées (voir rubrique 6.6).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés dans la rubrique 6.1. Infections sévères actives (voir rubrique 4.4).
4.4 Mises en garde spéciales et précautions d'emploi
Traçabilité
Afin d'améliorer la traçabilité des médicaments biologiques, le nom de spécialité et le numéro de lot du produit administré doivent être clairement enregistrés.
Myélosuppression
Une neutropénie grave et sévère et une neutropénie fébrile ont été rapportées chez des patients traités par Polivy dès le premier cycle de traitement. L'administration prophylactique de facteur de stimulation des colonies de granulocytes (G-CSF) a été requise au cours du développement clinique et doit être envisagée. Une thrombocytopénie ou une anémie de grade 3 ou 4 peut aussi apparaître avec Polivy. Une numération de la formule sanguine doit être réalisée avant chaque dose de Polivy. Chez les patients présentant une neutropénie et/ou une thrombocytopénie de grade 3 ou 4, des analyses biologiques plus fréquentes doivent être réalisées et/ou l'administration de Polivy doit être retardée ou arrêtée (voir rubrique 4.2).
Neuropathie périphérique (NP)
Une NP a été rapportée chez des patients traités par Polivy dès le premier cycle de traitement, ce risque augmente avec les doses successives. Chez les patients présentant une NP préexistante, une aggravation est possible. La NP rapportée avec le traitement par Polivy est le plus souvent une NP sensorielle. Toutefois, des cas de NP motrices et sensorimotrices ont également été rapportés. Les patients doivent être surveillés afin d’identifier des symptômes de NP, comme une hypoesthésie, une hyperesthésie, une paresthésie, une dysesthésie, des douleurs neuropathiques, une sensation de brûlure, une faiblesse musculaire ou des troubles de la marche. En cas d'apparition d’une NP ou d'aggravation d’une NP existante, un retard de l’administration, une réduction de dose ou l'arrêt de Polivy peut être nécessaire (voir rubrique 4.2).
Infections
Des infections graves, menaçant le pronostic vital ou fatales, y compris des infections opportunistes, telles que des pneumopathies (y compris à pneumocystis jirovecii et d'autres infections fongiques), bactériémie, septicémie, infection herpétique et infection à cytomégalovirus, ont également été rapportées chez des patients traités par Polivy (voir rubrique 4.8). Une réactivation d’infections latentes a été rapportée. Les patients doivent être surveillés étroitement pendant le traitement afin de rechercher des signes d'infections bactériennes, fongiques et/ou virales et doivent être incités à consulter un médecin en cas d’apparition de signes et symptômes d’infection. Une prophylaxie anti-infectieuse doit être envisagée tout au long du traitement par Polivy. Polivy ne doit pas être administré en cas d’infection sévère active. En cas d’infection grave, l'administration de Polivy et de toute chimiothérapie concomitante doit être interrompue.
Virus de l’immunodéficience humaine (VIH)
Polivy n’a pas été étudié chez les patients porteurs du VIH. En ce qui concerne l’administration conjointe de Polivy avec des inhibiteurs des CYP3A voir la rubrique 4.5.
Immunisation
Les vaccins vivants ou vivants atténués ne doivent pas être administrés simultanément avec le traitement. Aucune étude n'a été menée chez des patients ayant récemment reçus des vaccins vivants.
Leucoencéphalopathie multifocale progressive (LEMP)
| Un cas de LEMP a été rapporté lors du traitement par Polivy (voir rubrique 4.8). Les patients doivent | ||||
| être étroitement surveillés afin d’identifier les symptômes ou l’aggravation de symptômes | ||||
| neurologiques, cognitifs ou des changements comportementaux suggérant la présence d’une LEMP. | ||||
| Lorsqu’une LEMP est suspectée, Polivy et toute chimiothérapie concomitante doivent être suspendus, | ||||
| et si le diagnostic est confirmé, arrêtés définitivement. | ||||
Syndrome de lyse tumorale (SLT)
Les patients ayant une charge tumorale élevée et une tumeur proliférant rapidement peuvent présenter un risque accru de SLT. Des mesures appropriées/une prophylaxie, doivent être prises avant le traitement par Polivy conformément aux recommandations locales. Les patients doivent être étroitement surveillés afin d’identifier un SLT lors du traitement par Polivy.
Réactions liées à la perfusion
Polivy peut être à l’origine de réactions liées à la perfusion, y compris de cas sévères. Des réactions tardives liées à la perfusion sont survenues jusqu'à 24 heures après l’administration de Polivy. Un antihistaminique et un antipyrétique doivent être administrés avant l'administration de Polivy et les patients doivent être étroitement surveillés tout au long de la perfusion. En cas de réaction liée à la perfusion, la perfusion doit être interrompue et une prise en charge médicale appropriée doit être instaurée (voir rubrique 4.2).
Toxicité embryo-fœtale
Étant donné son mécanisme d'action et les observations faites dans le cadre des études précliniques, Polivy peut être délétère pour le fœtus en cas d'administration à une femme enceinte (voir rubrique 5.3). Les femmes enceintes doivent être informées de ce risque pour leur fœtus.
Il est conseillé aux femmes en âge de procréer d’utiliser une contraception efficace au cours du traitement par Polivy et pendant au moins 9 mois après la dernière dose (voir rubrique 4.6). Il est conseillé aux hommes ayant une partenaire en âge de procréer d’utiliser une contraception efficace au cours du traitement par Polivy et pendant au moins 6 mois après la dernière dose (voir rubrique 4.6).
Fertilité
Lors des études précliniques, le polatuzumab vedotin a montré une toxicité testiculaire ; il peut altérer la fonction reproductrice de l'homme et la fertilité (voir rubrique 5.3). Par conséquent, il est conseillé aux hommes traités par ce médicament de faire conserver des échantillons de sperme avant le traitement (voir rubrique 4.6).
Patients âgés
Parmi les 435 patients présentant un LDGCB non précédemment traité, traités par Polivy en association à R-CHP dans l’étude GO39942, 227 (52,2 %) étaient âgés de 65 ans et plus. Les patients âgés de 65 ans et plus présentaient une incidence d’effets indésirables graves de 39,2 % et les patients âgés de moins de 65 ans une incidence de 28,4 %. Une incidence d’effets indésirables graves similaire a été observée chez les patients âgés du bras de traitement R-CHOP.
Parmi les 151 patients présentant un LDGCB, ayant reçu un traitement précédent, traités par Polivy en association à la bendamustine et au rituximab (BR) dans l’étude GO29365, 103 (68 %) étaient âgés de 65 ans ou plus. Les patients âgés de 65 ans et plus présentaient une incidence similaire d’effets indésirables graves (55 %) que les patients âgés de moins de 65 ans (56 %). Les essais cliniques de Polivy n’ont pas recruté un nombre suffisant de patients âgés de 65 ans ou plus pour déterminer si la réponse de ces patients était différente de celle des patients plus jeunes.
Toxicité hépatique
Des cas graves de toxicité hépatique compatibles avec une lésion hépatocellulaire, incluant des élévations des transaminases et/ou de la bilirubine, sont survenus chez des patients traités par Polivy (voir rubrique 4.8). Ce risque peut être augmenté en cas de maladie hépatique préexistante, de taux initiaux élevés d’enzymes hépatiques et de prise de médicaments concomitants. Les taux d’enzymes hépatiques et de bilirubine doivent être surveillés (voir rubrique 4.2).
Lésion par extravasation au site de perfusion
Des lésions de la peau et des tissus mous ont été observées après l'administration de polatuzumab vedotin, dans les heures ou les semaines suivant une extravasation (voir rubrique 4.8). Il convient d’assurer un bon accès veineux avant de commencer le traitement par Polivy et de surveiller une éventuelle extravasation au site de perfusion pendant l'administration. En cas d’extravasation, il convient d’arrêter la perfusion, de surveiller l’apparition de lésions tissulaires et de prendre les mesures appropriées conformément aux pratiques cliniques locales.
Selon l’avis médical, la dose restante pourra être administrée dans un autre membre. Excipients à effet notoire
Ce médicament contient moins de 1 mmol de sodium (23 mg) par dose, c’est-à-dire qu’il est essentiellement « sans sodium ».
Ce médicament contient du polysorbate 20. Chaque flacon de Polivy 30 mg poudre pour solution à diluer pour perfusion contient 1,8 mg de polysorbate 20. Chaque flacon de Polivy 140 mg poudre pour solution à diluer pour perfusion contient 8,4 mg de polysorbate 20, équivalent à 1,2 mg/mL. Le polysorbate 20 peut provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude clinique dédiée sur les interactions médicamenteuses avec le polatuzumab vedotin chez l’homme n'a été conduite.
Interactions médicamenteuses avec les inhibiteurs, substrats ou inducteurs du CYP3A4 et avec les inhibiteurs de la P-gp administrés concomitamment
Selon des simulations utilisant un modèle pharmacocinétique basé sur les paramètres physiologiques de la MMAE libérée du polatuzumab vedotin, les inhibiteurs puissants du CYP3A4 et de la P-gp (par exemple, le kétoconazole) peuvent augmenter l'aire sous la courbe de la concentration en fonction du temps (ASC) de la MMAE non conjuguée de 48 %. Il est conseillé d’être prudent en cas d’administration concomitante avec un inhibiteur du CYP3A4. Les patients recevant de manière concomitante des inhibiteurs puissants du CYP3A4 (par exemple, le boceprevir, la clarithromycine, le cobicistat, l’indinavir, l’itraconazole, la nefazodone, le nelfinavir, le posaconazole, le ritonavir, le saquinavir, le telaprevir, la telithromycine ou le voriconazole) doivent être surveillés plus étroitement afin d’identifier des signes de toxicité.
La MMAE non conjuguée ne devrait pas modifier l’ASC des médicaments substrats du CYP3A4 administrés de manière concomitante (par exemple, le midazolam).
Les inducteurs puissants du CYP3A4 (par exemple, la rifampicine, la carbamazépine, le phénobarbital, la phénytoïne, le millepertuis (Hypericum perforatum)) peuvent diminuer l’exposition à la MMAE non conjuguée.
Interactions médicamenteuses du rituximab, de la bendamustine, du cyclophosphamide et de la doxorubicine en association avec le polatuzumab vedotin
| La pharmacocinétique (PK) du rituximab, de la bendamustine, du cyclophosphamide et de la | |||||
| doxorubicine n’est pas modifiée par la co-administration avec le polatuzumab vedotin. Le rituximab | |||||
| administré de manière concomitante est associé à une augmentation de l’ASC plasmatique de la | |||||
| MMAE conjuguée à l’anticorps (acMMAE) de 24 % et une diminution de l’ASC plasmatique de la | |||||
| MMAE non conjuguée de 37 %, sur la base d’une analyse PK de population. L’ASC plasmatique de | |||||
| l’acMMAE et de la MMAE non conjuguée pour l’association Polivy plus R-CHP est cohérente avec | |||||
| d’autres études sur Polivy. Aucun ajustement posologique n’est nécessaire. | |||||
| La bendamustine n'a pas d’incidence sur l’ASC plasmatique de l’acMMAE et de la MMAE non | |||||
| conjuguée. | |||||
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/Contraception chez les hommes et chez les femmes
Chez les femmes
Il est conseillé aux femmes en âge de procréer d’utiliser une contraception efficace au cours du traitement avec le polatuzumab vedotin et pendant au moins 9 mois après la dernière dose.
Chez les hommes
Il est conseillé aux hommes ayant une partenaire en âge de procréer d’utiliser une contraception efficace au cours du traitement avec le polatuzumab vedotin et au moins 6 mois après la dernière dose.
Grossesse
Aucune donnée sur l’utilisation de Polivy chez la femme enceinte n’est disponible. Les études chez l’animal ont montré une toxicité sur la reproduction (voir rubrique 5.3). Étant donné son mécanisme d'action et les observations faites dans le cadre des études précliniques, polatuzumab vedotin peut être délétère pour le fœtus en cas d'administration à une femme enceinte. Chez les femmes en âge de procréer, l’existence d’une grossesse doit être recherchée avant le traitement. Polivy n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception, sauf si le bénéfice potentiel pour la mère l’emporte sur le risque potentiel pour le fœtus.
Allaitement
On ne sait pas si le polatuzumab vedotin ou ses métabolites sont excrétés dans le lait humain. Un risque pour les enfants allaités ne peut être exclu. Les femmes doivent arrêter l’allaitement lors du traitement par Polivy et pendant au moins 3 mois après la dernière dose.
Fertilité
Lors des études précliniques, le polatuzumab vedotin a montré une toxicité testiculaire ; il peut altérer la fonction reproductrice de l'homme et la fertilité (voir rubrique 5.3).
Par conséquent, il est conseillé aux hommes traités par ce médicament de faire conserver des échantillons de sperme avant le traitement. Il est également conseillé aux hommes traités par Polivy de ne pas concevoir un enfant pendant le traitement et jusqu'à 6 mois après la dernière dose.
4.7 Effets sur l'aptitude à conduire des véhicules et à utiliser des machines
Polivy a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Des réactions liées à la perfusion, une neuropathie périphérique, une fatigue et des étourdissements peuvent survenir lors du traitement par Polivy (voir rubriques 4.4 et 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
La sécurité d’emploi de Polivy a été évaluée chez 435 patients dans l’étude GO39942 (POLARIX). Les EI décrits à la rubrique 4.8 ont été identifiés :
- au cours du traitement et du suivi de patients présentant un LDGCB non précédemment traité dans l'étude clinique pivot GO39942 (POLARIX), ayant reçu Polivy plus R-CHP (n=435) ou R-CHOP (n=438). Dans le groupe Polivy plus R-CHP, 91,7 % ont reçu 6 cycles de Polivy, tandis que 88,5 % des patients ont reçu 6 cycles de vincristine dans le groupe R-CHOP.
Chez des patients présentant un LDGCB non précédemment traité, traités par Polivy plus R-CHP :
- Les événements indésirables (EI) les plus fréquemment rapportés (≥ 30 %) chez les patients traités par Polivy en association à R-CHP pour un LDGCB non précédemment traité étaient neuropathie périphérique (52,9 %), nausées (41,6 %), neutropénie (38,4 %) et diarrhées (30,8 %).
Des effets indésirables graves ont été rapportés chez 24,1 % des patients traités par Polivy plus
R-CHP.
- Les effets indésirables graves les plus fréquents, rapportés chez ≥ 5 % des patients, étaient neutropénie fébrile (10,6 %) et pneumonie (5,3 %).
L’EI ayant conduit à un arrêt du traitement chez > 1 % des patients traités par Polivy plus R-
CHP était la pneumonie (1,1 %).
La sécurité d’emploi de Polivy a été évaluée chez 151 patients dans l’étude GO29365. Les EI décrits à la rubrique 4.8 ont été identifiés :
- au cours du traitement et du suivi de patients présentant un LDGCB ayant reçu un traitement précédent (n=151) dans l'étude clinique pivot GO29365. Ce nombre inclut les patients de la phase préalable de tolérance (n=6), les patients randomisés (n=39), et les patients de la cohorte d’extension (n=106) ayant reçu Polivy plus BR par comparaison avec les patients randomisés (n=39) ayant reçu BR seul. Les patients dans les bras de traitement ont reçu une médiane de 5 cycles de traitement, tandis que les patients randomisés dans le bras comparateur ont reçu une médiane de 3 cycles de traitement.
Chez des patients présentant un LDGCB, ayant reçu un traitement précédent, traités par Polivy plus BR :
- Les EI (tous grades) les plus fréquemment rapportés (≥ 30 %) chez les patients traités par Polivy plus BR dans le LDGCB précédemment traité étaient neutropénie (45,7 %), diarrhées (35,8 %), nausées (33,1 %), thrombocytopénie (32,5 %), anémie (31,8 %) et la neuropathie périphérique (30,5 %).
Des effets indésirables graves ont été rapportés chez 41,7 % des patients traités par Polivy plus
BR.
Les effets indésirables graves les plus fréquents, rapportés chez ≥ 5 % des patients, étaient :
neutropénie fébrile (10,6 %), septicémie (9,9 %), pneumonie (8,6 %) et pyrexie (7,9 %).
- L'EI ayant conduit à un arrêt du traitement chez > 5 % des patients traités par Polivy plus BR était la thrombocytopénie (7,9 %).
Tableau listant les effets indésirables observés dans les essais cliniques
Les EI observés chez 586 patients traités par Polivy sont présentés dans le Tableau 4. Les EI sont listés ci-dessous par système organe-classe MedDRA (SOC) et par catégorie de fréquence. La catégorie de fréquence correspondant à chaque effet indésirable est définie comme suit : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), très rare (< 1/10 000). Au sein de chaque groupe de fréquences, les effets indésirables sont présentés par ordre de gravité décroissant.
Tableau 4 Tableau listant les EI survenus chez des patients traités par Polivy dans les essais cliniques
| Infections et infestations | |
| Très fréquent | pneumoniea, infection des voies respiratoires supérieures |
| Fréquent | septicémiea, infection à herpes virusa, infection à cytomégalovirus, infection des voies urinairesc |
| Affections hématologiques et du système lymphatique | |
| Très fréquent | neutropénie fébrile, neutropénie, thrombocytopénie, anémie, leucopénie |
| Fréquent | lymphopénie, pancytopénie |
| Troubles du métabolisme et de la nutrition | |
| Très fréquent | hypokaliémie, diminution de l’appétit |
| Fréquent | hypocalcémie, hypoalbuminémie |
| Affections du système nerveux | |
| Très fréquent | neuropathie périphérique |
| Fréquent | vertiges |
| Affections oculaires | |
| Peu fréquent | vision floueb |
| Affections respiratoires, thoraciques et médiastinales | |
| Très fréquent | toux |
| Fréquent | Pneumopathie inflammatoire, dyspnéec |
| Affections gastro-intestinales | |
| Très fréquent | diarrhées, nausées, constipation, vomissements, mucitec, douleurs abdominales |
| Affections hépatobiliaires | |
| Fréquent | élévation des transaminases |
| Affections de la peau et du tissu sous-cutané | |
| Très fréquent | alopéciec |
| Fréquent | prurit, infections cutanéesc, rashc, sécheresse cutanéec |
| Affections musculo-squelettiques et du tissu conjonctif | |
| Fréquent | arthralgie, myalgiec |
| Troubles généraux et anomalies au site d’administration | |
| Très fréquent | pyrexie, fatigue, asthénie |
| Fréquent | œdème périphériquec, frissons |
| Peu fréquent | extravasation au site de perfusion |
| Investigations | |
| Très fréquent | perte de poids |
| Fréquent | élévation de la lipaseb, hypophosphatémie |
| Lésions, intoxications et complications d'interventions | |
| Très fréquent | réactions liées à la perfusion |
a Effet indésirable associé à une issue fatale
b EI observés uniquement en cas de LDGCB en rechute ou réfractaire.
c EI observés uniquement en cas de LDGCB non précédemment traité.
Les EI listés ont été observés à la fois dans les cas de LDGCB non précédemment traité et de LDGCB en rechute ou réfractaire, sauf indication contraire en note de bas de page.
EI rares et très rares : aucun
Description d’effets indésirables d’intérêt particulier
Myélosuppression
Dans une étude contrôlée versus placebo GO39942 (POLARIX), 0,5 % des patients du bras Polivy plus R-CHP ont arrêté le traitement à l’étude en raison d’une neutropénie. Aucun patient n’a arrêté le traitement à l’étude dans le bras R-CHOP en raison d’une neutropénie. Une thrombocytopénie a conduit à l’arrêt du traitement à l’étude chez 0,2 % des patients du bras Polivy plus R-CHP, et chez aucun patient dans le bras R-CHOP. Aucun patient n’a arrêté le traitement en raison d’une anémie que ce soit dans le bras Polivy plus R-CHP ou dans le bras R-CHOP.
Dans une étude en ouvert GO29365, 4 % des patients des bras Polivy plus BR ont arrêté Polivy en raison d'une neutropénie, contre 2,6 % des patients du bras BR qui ont arrêté le traitement en raison d’une neutropénie. Une thrombocytopénie a conduit à l’arrêt du traitement à l’étude chez 7,9 % des patients du bras de Polivy plus BR et 5,1 % des patients du bras BR. Dans les bras Polivy plus BR, une neutropénie, une thrombocytopénie et une anémie de grade 3 ou plus ont été rapportées chez respectivement 40,4 %, 25,8 % et 12,6 % des patients.
Neuropathie périphérique (NP)
Dans une étude contrôlée versus placebo GO39942 (POLARIX), dans le bras Polivy plus R-CHP, une NP de grade 1, 2 et 3 a été rapportée chez respectivement 39,1 %, 12,2 % et 1,6 % des patients. Dans le bras R-CHOP, des NP de grade 1, 2 et 3 ont été rapportées chez respectivement 37,2 %, 15,5 % et 1,1 % des patients. Aucune NP de grade 4 à 5 n'a été rapportée, que ce soit dans le bras Polivy plus R-CHP ou dans le bras R-CHOP. 0,7 % des patients ont arrêté le traitement à l’étude dans le bras Polivy plus R-CHP en raison d'une NP, contre 2,3 % dans le bras R-CHOP. La dose du traitement à l’étude a été réduite chez 4,6 % des patients dans le bras Polivy plus R-CHP en raison d'une NP, contre 8,2 % dans le bras R-CHOP. Dans le bras Polivy plus R-CHP, le délai médian d’apparition de la première NP était de 2,27 mois, contre 1,87 mois dans le bras R-CHOP. Les événements de NP ont été résolus chez 57,8 % des patients dans le bras Polivy plus R-CHP à la date butoir de l’essai clinique, contre 66,9 % dans le bras R-CHOP. Le délai médian de résolution de la neuropathie périphérique était de 4,04 mois dans le bras Polivy plus R-CHP, contre 4,6 mois dans le bras R-CHOP.
Dans une étude en ouvert GO29365, dans les bras Polivy plus BR, une NP de grade 1 et une NP de grade 2 ont été rapportées chez respectivement 15,9 % et 12,6 % des patients. Dans le bras BR, des NP de grade 1 et de grade 2 ont été rapportées chez respectivement 2,6 % et 5,1 % des patients. Une NP de grade 3 a été rapportée dans les bras Polivy plus BR et aucune NP n’a été rapportée dans le bras BR. Aucune NP de grade 4 à 5 n'a été rapportée, que ce soit dans les bras Polivy plus BR ou dans le bras BR. 2,6 % des patients ont arrêté le traitement par Polivy en raison d'une NP et la dose de Polivy a été réduite chez 2,0 % des patients en raison d'une NP. Dans le bras BR, aucun patient n'a arrêté le traitement et aucune réduction de dose n’a été nécessaire en raison d’une NP. Dans le bras Polivy plus BR, le délai médian d’apparition de la première NP était de 1,6 mois, et la résolution de l’événement a été rapportée pour 39,1 % des patients présentant une NP.
Infections
Dans une étude contrôlée versus placebo GO39942 (POLARIX), des infections, incluant une pneumopathie et d’autres types d’infections, ont été rapportées chez 49,7 % des patients du bras Polivy plus R-CHP et chez 42,7 % des patients du bras R-CHOP. Des infections de grade 3-4 sont survenues chez 14,0 % des patients du bras Polivy plus R-CHP et chez 11,2 % des patients du bras R-CHOP. Dans le bras Polivy plus R-CHP, des infections graves ont été rapportées chez 14,0 % des patients et des infections fatales chez 1,1 % des patients. Dans le bras R-CHOP, des infections graves ont été rapportées chez 10,3 % des patients et des infections fatales chez 1,4 % des patients. 7 patients (1,6 %) du bras Polivy plus R-CHP ont arrêté le traitement en raison d’une infection, contre 10 patients (2,3 %) du bras R-CHOP.
Dans une étude en ouvert GO29365, des infections, incluant une pneumopathie et d’autres types d’infections, ont été rapportées chez 48,3 % des patients des bras Polivy plus BR et 51,3 % des patients du bras BR. Dans les bras Polivy plus BR, des infections graves ont été rapportées chez 27,2 % des patients et des infections fatales chez 6,6 % des patients. Dans le bras BR, des infections graves ont été rapportées chez 30,8 % des patients et des infections fatales chez 10,3 % des patients. Quatre patients (2,6 %) des bras Polivy plus BR ont arrêté le traitement en raison d'une infection, contre 2 patients (5,1 %) du bras BR.
Leucoencéphalopathie multifocale progressive (LEMP)
Dans une étude contrôlée versus placebo GO39942 (POLARIX), aucun cas de LEMP n’a été rapporté.
Dans une étude en ouvert GO29365, un cas de LEMP, qui s’est avéré fatal, est survenu chez un patient traité par Polivy plus bendamustine et obinutuzumab. Ce patient avait reçu trois précédentes lignes de traitement, incluant des anticorps anti-CD20.
Toxicité hépatique
Dans une étude contrôlée versus placebo GO39942 (POLARIX), une toxicité hépatique a été rapportée chez 10,6 % des patients du bras Polivy plus R-CHP et chez 7,3 % des patients du bras R-CHOP. Dans le bras Polivy plus R-CHP, la plupart des événements étaient de grade 1 ou 2 (8,7 %). Des événements de grade 3 ont été rapportés chez 1,8 % des patients. Aucun événement de grade 4 ou 5 n’est survenu. Des événements liés à une toxicité hépatique grave ont été rapportés chez 1 patient (0,2 %) et ils étaient réversibles.
Dans une autre étude, deux cas de toxicité hépatique grave (lésion hépatocellulaire et stéatose hépatique) ont été rapportés et étaient réversibles.
Toxicité gastro-intestinale
Dans une étude contrôlée versus placebo GO39942 (POLARIX), une toxicité gastro-intestinale a été rapportée chez 76,1 % des patients du bras Polivy plus R-CHP contre 71,9 % des patients du bras R-CHOP. La plupart des événements étaient de grade 1 ou 2, et des événements de grade 3 ou supérieur ont été rapportés chez 9,7 % des patients du bras Polivy plus R-CHP contre 8,2 % des patients du bras R-CHOP. Les événements liés à une toxicité gastro-intestinale les plus fréquents étaient des diarrhées et des nausées.
Dans une étude en ouvert GO29365, une toxicité gastro-intestinale a été rapportée chez 72,8 % des patients des bras Polivy plus BR, contre 66,7 % des patients du bras BR. La plupart des événements étaient de grade 1 ou 2, et des événements de grade 3 et 4 ont été rapportés chez 16,5 % des patients des bras Polivy plus BR contre 12,9 % des patients du bras BR. Les événements liés à une toxicité gastro-intestinale les plus fréquents étaient des diarrhées et des nausées.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V.
4.9 Surdosage
Il n’existe pas d’expérience de surdosage dans les essais cliniques chez l’homme. La dose la plus élevée testée jusqu’à présent est de 2,4 mg/kg, administrée en perfusion intraveineuse ; cette dose a été associée à des évènements de NP plus fréquents et plus sévères. En cas de surdosage, les patients doivent interrompre immédiatement la perfusion et être surveillés étroitement.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : agents antinéoplasiques ; Autres anticorps monoclonaux et conjugués anticorps-médicament
Code ATC : L01FX14
Mécanisme d’action
Le polatuzumab vedotin est un anticorps conjugué dirigé contre le CD79b, qui délivre préférentiellement un puissant agent antimitotique (la monométhylauristatine E, ou MMAE) au niveau des lymphocytes B, entraînant la mort des lymphocytes B malins. La molécule de polatuzumab vedotin est composée de MMAE liée de manière covalente à un anticorps monoclonal de type immunoglobuline G1 humanisée, grâce à un agent de liaison clivable. L'anticorps monoclonal se lie avec une grande affinité et une haute sélectivité au CD79b, un composant en partie extracellulaire du récepteur des lymphocytes B. L’expression du CD79b est limitée aux cellules normales au sein de la lignée des lymphocytes B (à l’exception des plasmocytes) et aux lymphocytes B malins ; il est exprimé dans > 95 % des lymphomes diffus à grandes cellules B. Après fixation du CD79b, le polatuzumab vedotin est rapidement internalisé et l’agent de liaison est clivé par les protéases lysosomales permettant à la MMAE d’être libérée à l'intérieur de la cellule. La MMAE se lie aux microtubules des cellules en division en inhibant la division cellulaire et en induit ainsi une apoptose.
Effets pharmacodynamiques
Électrophysiologie cardiaque
D'après les données des ECG de deux études menées en ouvert chez des patients atteints d’affections malignes à cellules B préalablement traitées à la dose recommandée, le polatuzumab vedotin n'a pas montré d’allongement de l'intervalle QTc moyen dans une mesure cliniquement pertinente.
Efficacité et sécurité cliniques
LDGCB non précédemment traité
L’efficacité de Polivy a été évaluée dans une étude internationale multicentrique randomisée menée en double aveugle, contrôlée versus placebo (POLARIX, GO39942) chez 879 patients présentant un LDGCB non précédemment traité.
Les patients éligibles étaient âgés de 18 à 80 ans et avaient un score IPI de 2 à 5 et un statut de performance ECOG de 0 à 2. Les histologies comprenaient le LDGCB (sans autre indication (NOS), de type ABC (activated B-cell) et de type GCB (germinal center B-cell)), le LBHG (NOS, double-hit, triple-hit), et d’autres sous-types de lymphome à grandes cellules B (EBV positif, riche en cellules T/riche en histiocytes). Les patients ne présentaient pas de lymphome du SNC ou de neuropathie périphérique de grade supérieur à 1 connus.
Les patients ont été randomisés selon un rapport 1:1 pour recevoir Polivy plus R-CHP ou R-CHOP pendant six cycles de 21 jours puis deux cycles supplémentaires de rituximab seul dans les deux bras. Les patients étaient stratifiés en fonction du score IPI (2 vs 3-5), de la présence ou de l’absence de masse tumorale volumineuse (lésion ≥ 7,5 cm) et de la situation géographique.
Polivy a été administré par voie intraveineuse à la dose de 1,8 mg/kg au Jour 1 des Cycles 1 à 6. R-CHP ou R-CHOP ont été administrés à partir du Jour 1 des Cycles 1 à 6, puis le rituximab seul a été administré au Jour 1 des Cycles 7 à 8. L’administration dans chaque bras de traitement a été effectuée selon la posologie suivante :
- Bras Polivy + R-CHP : Polivy 1,8 mg/kg, rituximab 375 mg/m², cyclophosphamide 750 mg/m², doxorubicine 50 mg/m² et prednisone 100 mg/jour, aux Jours 1 à 5 de chaque cycle, par voie orale.
- Bras R-CHOP : rituximab 375 mg/m², cyclophosphamide 750 mg/m², doxorubicine 50 mg/m², vincristine 1,4 mg/m² et prednisone 100 mg/jour, aux Jours 1 à 5 de chaque cycle, par voie orale.
Les deux groupes de traitement étaient globalement équilibrés au regard des données démographiques initiales et des caractéristiques de la maladie. L’âge médian était de 65 ans (plage de 19 à 80 ans), 53,6 % des patients étaient de type caucasien et 53,8 % étaient des hommes, 43,8 % avaient une masse tumorale volumineuse, 38,0 % avaient un score IPI de 2, 62,0 % avaient un score IPI de 3 à 5 et 88,7 % avaient une maladie de stade III ou IV. La majorité des patients (84,2 %) présentaient un LDGCB (incluant les types NOS, ABC et GCB).
Chez 211 patients, aucun résultat de caractérisation de la cellule d’origine (COO) n’a été rapporté. Parmi la population dont la COO a pu être évaluée (n=668), 33,1 % des patients présentaient un LDGCB de type ABC et 52,7 % des patients un LDGCB de type GCB, par profilage d’expression génique.
Le critère principal d'évaluation de l'étude était la survie sans progression évaluée par l’investigateur. La durée médiane de suivi était de 28,2 mois. Les résultats d’efficacité sont résumés dans le Tableau 5 et sur la Figure 1.
Tableau 5 Résumé des données d’efficacité chez des patients présentant un LDGCB non précédemment traité issues de l’étude GO39942 (POLARIX)
Polivy + R-CHP N=440 R-CHOP N=439 | |
| Critère principal d’évaluation | |
Survie sans progression1,* Nombre (%) de patients avec événements HR (IC à 95 %) valeur de p3,** estimation de la PFS à 2 ans (%) [IC à 95 %] | 107 (24,3 %) 134 (30,5 %) 0,73 [0,57, 0,95] 0,0177 76,7 70,2 [72,65, 80,76] [65,80, 74,61] |
| Principaux critères secondaires d’évaluation | |
Survie sans événement (EFSeff)1 Nombre (%) de patients avec événement HR [IC à 95 %] valeur de p3,** | 112 (25,5 %) 138 (31,4 %) 0,75 [0,58, 0,96] 0,0244 |
Taux de réponse objective (ORR) à la fin du traitement2 Répondeurs (%) (CR, PR) Différence de taux de réponse (%) [IC à 95 %] Taux de réponse complète (%) (CR)2,* Répondeurs (%) Différence de taux de réponse (%) [IC à 95 %] Réponse partielle (%) (PR) IC à 95 % de Clopper-Pearson | 376 (85,5 %) 368 (83,8 %) 1,63 [-3,32, 6,57] 343 (78,0 %) 325 (74,0 %) 3,92 [-1,89, 9,70] 33 (7,5 %) 43 (9,8 %) [5,22, 10,37] [7,18, 12,97] |
INV : Investigateur ; BICR : Blinded independent central review, revue centralisée indépendante à l'aveugle ; IC : intervalle de confiance ; HR: Hazard ratio ; PFS: Progression free survival, survie sans progression ; EFSeff : Event free survival efficacy, survie sans événement efficacité : sert à indiquer les événements EFS qui sont liés à l’efficacité et est définie comme le temps écoulé entre la date de la randomisation et le premier des événements suivants susceptible de se produire : progression/récidive de la maladie, décès, quelle qu’en soit la cause, motif principal en termes d’efficacité déterminé par l’investigateur, autre qu’une progression/récidive de la maladie, conduisant à l’initiation de tout traitement contre le lymphome non spécifié dans le protocole (non-protocol specified anti-lymphoma treatment, NALT), si une biopsie a été obtenue après la fin du traitement et a indiqué la présence d'une maladie résiduelle, qu’un traitement NALT ait été initié ou non ; CMH : Cochran-Mantel-Haenszel
1 évalué par l’INV
2 évalué par la BICR
3 test du log-rank, stratifié
*Selon les critères de réponse de Lugano de 2014
**Stratifié en fonction du score IPI (2 vs 3-5), de la présence ou de l’absence de masse tumorale volumineuse, de la géographie
Lors de l’analyse intermédiaire, le principal critère secondaire d’évaluation de l’OS était insuffisamment développé et n’était pas statistiquement différent [hazard ratio stratifié de 0,94 (IC à 95 %, 0,65, 1,37) ; p=0,7524].
Figure 1 Courbe de Kaplan Meier de la survie sans progression (PFS) évaluée par l’INV dans l’étude GO39942 (POLARIX)
LDGCB en rechute ou réfractaire
L’efficacité de Polivy a été évaluée dans une étude internationale multicentrique menée en ouvert (GO29365), qui incluait une cohorte randomisée de 80 patients présentant un LDGCB précédemment traité. Les patients ont été randomisés selon un rapport 1:1 pour recevoir Polivy plus BR ou BR seul pendant six cycles de 21 jours. Les patients étaient stratifiés en fonction de la durée de réponse au dernier traitement précédent, ≤ 12 mois ou > 12 mois.
Les patients éligibles n’étaient pas candidats à une autogreffe de cellules souches hématopoïétiques et présentaient une maladie en rechute ou réfractaire après avoir reçu précédemment au moins une chimiothérapie systémique. L’étude n’incluait pas de patients ayant reçu une greffe de cellules souches hématopoïétiques allogénique, présentant un lymphome du système nerveux central, un lymphome indolent transformé de grade 3b, une maladie cardiovasculaire ou pulmonaire significative, des infections actives, des ASAT ou ALAT > 2,5 × LSN ou une bilirubine total ≥ 1,5 × LSN, une créatinine > 1,5 × LSN (ou ClCr < 40 mL/min) à moins que cela ne soit dû au lymphome sous-jacent.
Polivy a été administré par voie intraveineuse à la dose de 1,8 mg/kg au Jour 2 du Cycle 1 et au Jour 1 des Cycles 2 à 6. La bendamustine a été administrée par voie intraveineuse à la dose de 90 mg/m2 par jour aux Jours 2 et 3 du Cycle 1 et aux Jours 1 et 2 des Cycles 2 à 6. Le rituximab a été administré à la dose de 375 mg/m2 au Jour 1 des Cycles 1 à 6.
Parmi les 80 patients ayant été randomisés pour recevoir Polivy plus BR (n=40) ou BR seul (n=40), la majorité étaient caucasiens (71 %) et de sexe masculin (66 %). L’âge médian était de 69 ans (variant de 30 à 86 ans). Soixante-quatre des 80 patients (80 %) présentaient un statut de performance ECOG de 0-1 et 14 des 80 patients (18 %) un ECOG de 2. La majorité des patients (98 %) présentaient un LDGCB NOS. 48 % des patients présentaient un LDGCB de type ABC (activated B-cell) et 40 % un LDGCB de type GCB (germinal center B-cell). Les principales raisons pour lesquelles les patients n’étaient pas candidats à une greffe de cellules souches hématopoïétiques incluaient l’âge (40 %), une réponse insuffisante au traitement de rattrapage (26 %) et un précédent échec de greffe (20 %). Le nombre de précédents traitements médian était de 2 (variant de 1 à 7), avec 29 % (n=23) des patients ayant reçu un précédent traitement, 25 % (n=20) en ayant reçu deux et 46 % (n=37) en ayant reçu trois ou plus. Tous les patients sauf un patient du groupe pola + BR de la phase II randomisée étaient naïfs de traitement à la bendamustine. 80 % des patients présentaient une maladie réfractaire. Pour les patients ayant reçu du polatuzumab vedotin plus BR et dont le nombre de lymphocytes CD3+ a été 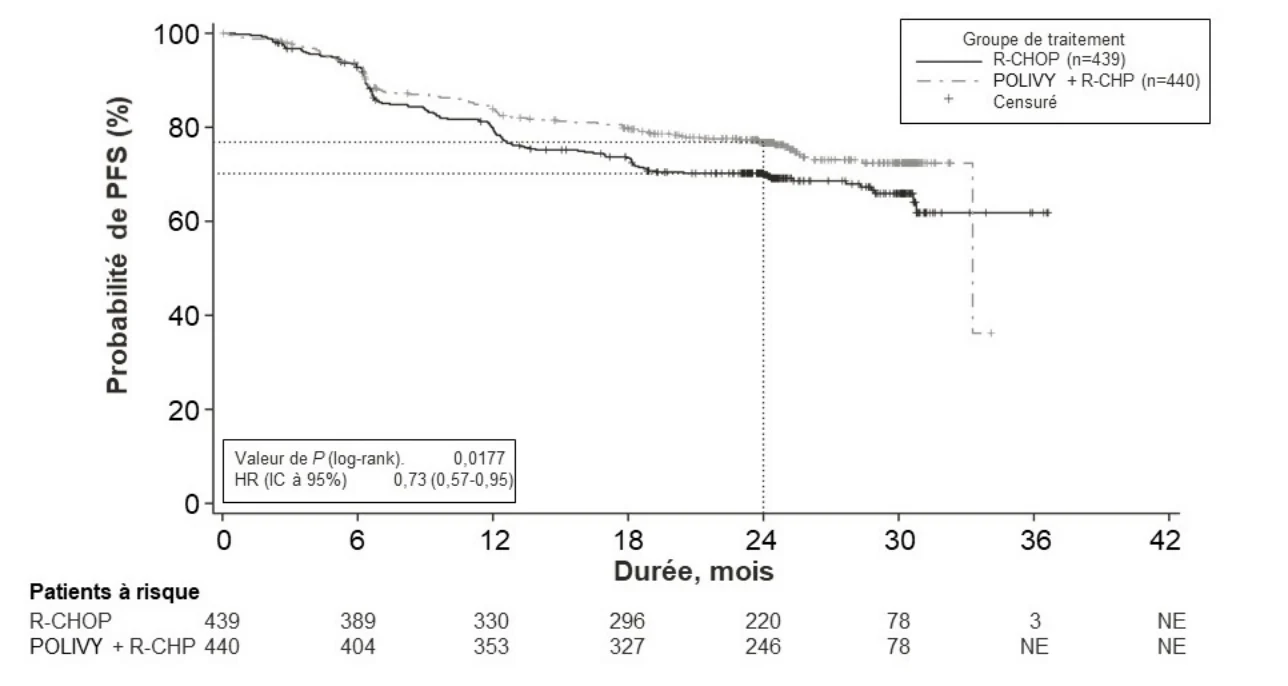 analysé, le nombre absolu de lymphocytes CD3+ était > 200 cellules/µL chez 95 %, 79 % et 83 % des patients analysés respectivement avant le traitement (n=134), à la fin du traitement (n=72) et 6 mois après la fin du traitement (n=18).
Le critère principal d'évaluation de l'étude était le taux de réponse complète (CR) à la fin du traitement (6 à 8 semaines après le Jour 1 du Cycle 6 ou la dernière dose de traitement à l'étude), tel qu’évalué par tomodensitométrie TEP/CT par un comité de revue indépendant (CRI).
Tableau 6 Résumé des données d’efficacité chez des patients présentant un LDGCB précédemment traité issues de l’étude GO29365
Polivy + bendamustine + rituximab N=40 Bendamustine + rituximab N=40 | |
| Durée médiane d’observation de 22 mois | |
| Critère principal d’évaluation | |
Taux de réponse complète* (évalué par le CRI) à la Fin du traitement** Répondeurs (%) Différence de taux de réponse (%) [IC à 95 %] Valeur de p (test du Chi² de CMH***) | 16 (40,0) 7 (17,5) 22,5 [2,6 - 40,2] 0,0261 |
| Principaux critères secondaires et exploratoires d’évaluation | |
Durée de la réponse (évaluée par l’INV) Nombre de patients inclus dans l’analyse Nombre (%) de patients présentant un événement DOR médiane (IC à 95 %), mois HR [IC à 95 %] Valeur de p (test du log-rank, stratifié***) | 28 17 (60,7) 13 11 (84,6) 10,3 (5,6 - NE) 4,1 (2,6 - 12,7) 0,44 [0,20 - 0,95] 0,0321 |
Taux de réponse globale* (évalué par l’INV) à la Fin du traitement** Répondeurs (%) (CR, PR) Différence de taux de réponse (%) [IC à 95 %] Valeur de p (test du Chi² CMH***) Réponse complète (%) (CR) Différence de taux de réponse (%) [IC à 95 %] Valeur de p (test du Chi² CMH***) Réponse partielle (%) (PR) IC à 95 % de Clopper-Pearson | 19 (47,5) 7 (17,5) 30,0 [9,5 - 47,4] 0,0036 17 (42,5) 6 (15,0) 27,5 [7,7 - 44,7] 0,0061 2 (5,0) [0,6 - 16,9] 1 (2,5) [0,06 - 13,2] |
Taux de meilleure réponse globale* (évalué par l’INV) Répondeurs (%) (CR, PR) Différence de taux de réponse (%) [IC à 95 %] Réponse complète (%) (CR) IC à 95 % de Clopper-Pearson Réponse partielle (%) (PR) IC à 95 % de Clopper-Pearson | 28 (70,0) 13 (32,5) 37,5 [15,6 - 54,7] 23 (57,5) 8 (20,0) [40,9 - 73,0] [9,1 - 35,7] 5 (12,5) [4,2 - 26,8] 5 (12,5) [4,2 - 26,8] |
IC : Intervalle de confiance ; CMH : Cochran-Mantel-Haenszel ; CR : Réponse Complète ; DOR : Durée de Réponse ; HR : Hazard Ratio ; INV : Investigateur ; CRI : Comité de revue indépendant ; NE : Non évaluable ; PR : Réponse Partielle *Selon les critères de Lugano 2014 modifiés : Confirmation requise sur la moelle osseuse de la CR observée par TEP-TDM. La PR par TEP-TDM nécessitait de répondre à la fois aux critères TEP-TDM et TDM.
**6-8 semaines après le Jour 1 du Cycle 6 ou le dernier traitement à l'étude
*** Stratification par la durée de réponse au précédent traitement (≤ 12 mois vs > 12 mois)
La survie globale (OS) était un critère exploratoire dont l'erreur de type 1 n’était pas contrôlée. L’OS médiane dans le bras Polivy plus BR était de 12,4 mois (IC à 95 % de 9,0-NE) versus 4,7 mois (IC à 95 % de 3,7-8,3 mois) dans le bras contrôle. L’hazard ratio de l’OS (estimation non ajustée) était de 0,42. Lorsque l’on tient compte de l'influence des covariables à l’inclusion l’hazard ratio de l’OS était ajusté à 0,59. Les covariables comportaient le statut réfractaire primaire, le nombre de lignes de traitement antérieures, l'IPI (International Prognostic Index) et la transplantation antérieure de cellules souches hématopoïétiques.
La survie sans progression (PFS) évaluée par l’investigateur était un critère exploratoire dont l'erreur de type 1 n’était pas contrôlée. La PFS médiane dans le bras Polivy plus BR était de 7,6 mois (IC à 95 % de 6,0-17,0) versus 2,0 mois (IC à 95 % de 1,5-3,7 mois) dans le bras contrôle. L’hazard ratio de la PFS (estimation non ajustée) était de 0,34.
Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe une possibilité de réponse immunitaire chez les patients traités par le polatuzumab vedotin. Dans les études GO39442 (POLARIX) et GO29365, des anticorps anti-polatuzumab vedotin ont été détectés respectivement chez 1,4 % des patients (6/427) et chez 5,2 % des patients (12/233), parmi lesquels aucun anticorps neutralisant n’a été détecté. En raison du nombre limité de patients positifs aux anticorps anti-polatuzumab vedotin, aucune conclusion ne peut être tirée quant à un effet potentiel de l’immunogénicité sur l’efficacité ou la sécurité.
Les résultats des essais d'immunogénicité dépendent fortement de plusieurs facteurs, parmi lesquels la sensibilité et la spécificité de l’essai, la méthodologie de l’essai, la manipulation des échantillons, le moment de recueil des échantillons, les médicaments concomitants et les maladies sous-jacentes. Pour ces raisons, des comparaisons de l’incidence des anticorps dirigés contre le polatuzumab vedotin avec l’incidence des anticorps dirigés contre d'autres produits peuvent être trompeuses.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Polivy dans tous les sous-groupes de la population pédiatrique pour le traitement des néoplasmes à lymphocytes B matures (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
L’exposition plasmatique à la MMAE conjuguée à l’anticorps (acMMAE) a augmenté de manière proportionnelle à la dose pour des doses de polatuzumab vedotin comprises entre 0,1 et 2,4 mg/kg. Après la première dose de polatuzumab vedotin de 1,8 mg/kg, la concentration maximale moyenne (Cmax) de l’acMMAE était de 803 (± 233) ng/mL et l'aire sous la courbe de la concentration en fonction du temps entre le temps zéro et l’infini (ASCinf) était de 1 860 (±966) jours•ng/mL. Sur la base de l’analyse PK de population, l’ASC de l’acMMAE au Cycle 3 a augmenté d’environ 30 % par rapport à l’ASC du Cycle 1 et atteint plus de 90 % de l’ASC du Cycle 6. La demi-vie terminale au Cycle 6 était d’environ 12 jours (IC à 95 % de 8,1-19,5 jours) pour l’acMMAE. Sur la base de l’analyse PK de population, la concentration de l'acMMAE prévue à la fin du Cycle 6 correspond à environ 80 % de la valeur théorique à l'état d'équilibre. Les expositions à la MMAE non conjuguée, le composant cytotoxique du polatuzumab vedotin, ont augmenté proportionnellement à la dose pour des doses de polatuzumab vedotin comprises entre 0,1 et 2,4 mg/kg. Les concentrations plasmatiques de la MMAE ont suivi une cinétique limitée par la vitesse de formation. Après la première dose de polatuzumab vedotin de 1,8 mg/kg, la Cmax était de 6,82 (± 4,73) ng/mL, le délai avant d’atteindre la concentration plasmatique maximale était d’environ 2,5 jours et la demi-vie terminale était d’environ 4 jours. Les expositions plasmatiques à la MMAE non conjuguée sont < 3 % des expositions à l’acMMAE. Sur la base de l’analyse PK de population, l’exposition plasmatique (ASC) à la MMAE non conjuguée diminue après administrations répétées toutes les trois semaines.
Sur la base de simulations pharmacocinétiques de population, une analyse post-hoc a prévu une augmentation ne dépassant pas 55 % de l'exposition à la MMAE non conjuguée chez les patients pesant plus de 100 kg.
Absorption
Polivy est administré en perfusion intraveineuse. Aucune étude n’a été réalisée avec d'autres voies d'administration.
Distribution
L’estimation sur la population du volume central de distribution de l’acMMAE était de 3,15 L, ce qui est approximativement égal au volume plasmatique. In vitro, la MMAE est modérément liée (71 %-77 %) aux protéines plasmatiques humaines. La MMAE ne se partitionne pas de manière significative dans les cellules sanguines in vitro ; le rapport sang/plasma est compris entre 0,79 à 0,98.
Les données in vitro indiquent que la MMAE est un substrat de la P-gp, mais n'inhibe pas la P-gp aux concentrations cliniquement pertinentes.
Biotransformation
Un catabolisme du polatuzumab vedotin est attendu chez les patients conduisant à la production de petits peptides, d'acides aminés, de MMAE non conjuguée et de catabolites liés à la MMAE non conjuguée. Les taux de métabolites de MMAE n'ont pas été mesurés dans le plasma humain.
Les études in vitro indiquent que la MMAE est un substrat du CYP3A4/5, mais n’induit pas les enzymes CYP majeures. La MMAE est un inhibiteur faible temps-dépendant du CYP3A4/5, mais il n’inhibe pas le CYP3A4/5 de manière compétitive aux concentrations cliniquement pertinentes.
La MMAE n’inhibe pas les CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 ou CYP2D6.
Élimination
Sur la base d’une analyse PK de population, le conjugué (acMMAE) est essentiellement éliminé par une voie de clairance linéaire non spécifique avec une valeur de 0,9 L/jour. Les études in vivo menées chez le rat ayant reçu le polatuzumab vedotin (avec marquage radioactif sur la MMAE) démontrent que la majeure partie de la radioactivité est excrétée dans les fèces et une partie mineure dans l’urine.
Population pédiatrique
Aucune étude n'a été conduite sur la pharmacocinétique du polatuzumab vedotin dans la population pédiatrique (moins de 18 ans).
Sujets âgés
L’âge n'a pas eu d’incidence sur la pharmacocinétique de l’acMMAE et de la MMAE non conjuguée, sur la base d’analyses PK de population chez des patients âgés de 19 à 89 ans. Il n’a pas été observé de différence significative de pharmacocinétique de l’acMMAE et de la MMAE non conjuguée parmi les patients âgés de < 65 ans (n=394) et les patients âgés de ≥ 65 ans (n=495) sur la base d’analyses PK de population.
Insuffisance rénale
Chez les patients présentant une insuffisance rénale légère (CLCr 60-89 mL/min, n=361) ou modérée (CLCr 30- 59 mL/min, n=163), l’exposition à l’acMMAE et à la MMAE non conjuguée sont similaires à celles de patients ayant une fonction rénale normale (CLCr ≥ 90 mL/min, n=356), sur la base d’analyses PK de population. Les données sont insuffisantes pour évaluer l'impact de l'insuffisance rénale sévère (CLCr 15-29 mL/min, n=4) sur la PK. Aucune donnée n’est disponible chez des patients présentant une insuffisance rénale terminale et/ou en dialyse.
Insuffisance hépatique
Chez les patients présentant une insuffisance hépatique légère [ASAT ou ALAT > 1,0 à 2,5 × LSN ou bilirubine totale > 1,0 à 1,5 × LSN, n=133], les expositions à l’acMMAE sont similaires, tandis que l’ASC de la MMAE non conjuguée est supérieure de 40 % au maximum par rapport aux patients ayant une fonction hépatique normale (n=737), sur la base d’analyses PK de population.
Les données sont insuffisantes pour évaluer l'impact de l'insuffisance hépatique modérée (bilirubine totale > 1,5-3 × LSN, n=11) sur la PK. Les données disponibles sont limitées concernant des patients présentant une insuffisance hépatique sévère ou ayant reçu une greffe de foie.
5.3 Données de sécurité préclinique
Toxicité systémique
Chez le rat et le singe cynomolgus, les toxicités systémiques prédominantes associées à l'administration de MMAE et de polatuzumab vedotin comprenaient une toxicité réversible sur la moelle osseuse et des effets associés sur les cellules du sang périphérique.
Génotoxicité
Aucune étude de mutagénicité n'a été réalisée avec le polatuzumab vedotin. La MMAE ne s’est pas montrée mutagène dans le test de mutation bactérienne inverse (test d’Ames) ni le test de mutation directe sur le lymphome de souris L5178Y.
La MMAE s’est montrée génotoxique dans l’étude du micronoyau sur moelle osseuse de rat, probablement par un mécanisme aneugènique. Ce mécanisme est cohérent avec l’effet pharmacologique de la MMAE en tant qu’agent perturbateur des microtubules.
Carcinogénicité
Aucune étude de carcinogénicité n'a été réalisée avec le polatuzumab vedotin et/ou la MMAE.
Altération de la fertilité
Aucune étude de fertilité dédiée chez les animaux n'a été réalisée avec le polatuzumab vedotin. Toutefois, les résultats d'une étude de 4 semaines à doses répétées chez le rat indiquent que le polatuzumab vedotin a le potentiel d'altérer la fonction de reproduction et la fertilité chez le mâle. La dégénérescence des tubules séminifères testiculaires ne s’est pas inversée après une période de 6 semaines sans traitement et a été corrélée avec une diminution du poids des testicules ainsi qu’avec les résultats bruts de l’autopsie montrant des testicules petits et/ou mous chez les mâles ayant reçu ≥ 2 mg/kg.
Toxicité sur la reproduction
Aucune étude de tératogénicité dédiée chez les animaux n'a été réalisée avec le polatuzumab vedotin. Toutefois, le traitement de rates gestantes avec la MMAE à la dose de 0,2 mg/kg a entraîné une létalité embryonnaire et des malformations fœtales (incluant une langue saillante, des anomalies de rotation des membres, un laparoschisis et une agnathie). L’exposition systémique (ASC) chez le rat à une dose de 0,2 mg/kg de MMAE correspond à environ 50 % de l’ASC chez les patients ayant reçu la dose recommandée de 1,8 mg/kg de Polivy tous les 21 jours.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Acide succinique
Hydroxyde de sodium (pour l’ajustement du pH)
Saccharose
Polysorbate 20 (E432)
6.2 Incompatibilités
Ce médicament ne doit pas être mélangé ni dilué avec d'autres médicaments, à l’exception de ceux mentionnés dans la rubrique 6.6.
6.3 Durée de conservation
Flacon fermé
30 mois
Solution reconstituée
D’un point de vue microbiologique, la solution reconstituée doit être utilisée immédiatement. Si elle n’est pas utilisée immédiatement, les durées et les conditions de conservation en cours d’utilisation et de pré-utilisation sont de la responsabilité de l’utilisateur et ne devraient normalement pas dépasser 24 heures au réfrigérateur (entre 2 °C et 8 °C), sauf si la reconstitution a eu lieu dans des conditions d’asepsie contrôlées et validées. La stabilité physico-chimique de la solution reconstituée a été démontrée pour les durées indiquées dans le Tableau 7. Le flacon reconstitué doit être jeté si le temps de conservation dépasse les limites indiquées dans le Tableau 7.
Tableau 7 Durées pendant lesquelles la stabilité physico-chimique de la solution reconstituée a été démontrée
| Diluant utilisé pour préparer la solution reconstituée | Conditions de conservation de la solution reconstituée1 |
| Eau stérile pour préparation injectable | Jusqu’à 168 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 24 heures à température ambiante (entre 9 °C et 25 °C) |
| Eau bactériostatique à 0,9 % pour préparation injectable | Jusqu’à 168 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 4 heures à température ambiante (entre 9 °C et 25 °C) |
| Chlorure de sodium 9 mg/mL (0,9 %) | Jusqu’à 168 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 24 heures à température ambiante (entre 9 °C et 25 °C) |
| Chlorure de sodium 4,5 mg/mL (0,45 %) | Jusqu’à 168 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 24 heures à température ambiante (entre 9 °C et 25 °C) |
1 Pour garantir la stabilité du produit, ne pas dépasser les durées de conservation spécifiées.
Solution diluée
D’un point de vue microbiologique, la solution pour perfusion préparée doit être utilisée immédiatement. Si elle n’est pas utilisée immédiatement, les durées et les conditions de conservation en cours d’utilisation et de pré-utilisation relèvent de la responsabilité de l’utilisateur et ne devraient normalement pas dépasser 24 heures au réfrigérateur (entre 2 °C et 8 °C), sauf si la dilution a eu lieu dans des conditions d’asepsie contrôlées et validées. La stabilité physico-chimique de la solution préparée a été démontrée pour les durées indiquées dans le Tableau 8. La solution diluée doit être jetée si le temps de conservation dépasse les limites indiquées dans le Tableau 8.
Tableau 8 Durées pendant lesquelles la stabilité physico-chimique de la solution pour perfusion préparée a été démontrée
| Diluant utilisé pour préparer la solution reconstituée | Diluant utilisé pour préparer la solution pour perfusion | Conditions de conservation de la solution pour perfusion1 |
Eau stérile pour préparation injectable | Chlorure de sodium 9 mg/mL (0,9 %) | Jusqu’à 72 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 4 heures à température ambiante (entre 9 °C et 25 °C) |
| Chlorure de sodium 4,5 mg/mL (0,45 %) | Jusqu’à 72 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 8 heures à température ambiante (entre 9 °C et 25 °C) | |
| Glucose à 5 % | Jusqu’à 72 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 8 heures à température ambiante (entre 9 °C et 25 °C) | |
Eau bactériostatique à 0,9 % pour préparation injectable ou Chlorure de sodium 9 mg/mL (0,9 %) ou Chlorure de sodium 4,5 mg/mL (0,45 %) | Chlorure de sodium 9 mg/mL (0,9 %) | Jusqu’à 72 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 4 heures à température ambiante (entre 9 °C et 25 °C) |
| Chlorure de sodium 4,5 mg/mL (0,45 %) | Jusqu’à 72 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 4 heures à température ambiante (entre 9 °C et 25 °C) | |
| Glucose à 5 % | Jusqu’à 72 heures au réfrigérateur (entre 2 °C et 8 °C) ou jusqu’à 4 heures à température ambiante (entre 9 °C et 25 °C) |
1 Pour garantir la stabilité du produit, ne pas dépasser les durées de conservation spécifiées.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Conserver le flacon dans l’emballage extérieur à l’abri de la lumière.
Pour les conditions de conservation du médicament après reconstitution et dilution, voir rubrique 6.3.
6.5 Nature et contenu de l'emballage extérieur
Polivy 30 mg poudre pour solution à diluer pour perfusion :
Flacon de 6 mL (incolore, verre de Type 1) fermé par un bouchon (laminate de fluororésine), avec joint en aluminium et capsule flip-off en plastique, contenant 30 mg de polatuzumab vedotin. Boîte d’un flacon.
Polivy 140 mg poudre pour solution à diluer pour perfusion :
Flacon de 20 mL (incolore, verre de Type 1) fermé par un bouchon (laminate de fluororésine), avec joint en aluminium et capsule flip-off en plastique, contenant 140 mg de polatuzumab vedotin. Boîte d’un flacon.
6.6 Précautions particulières d’élimination et manipulation
Précautions générales
Polivy contient un agent cytotoxique. Il doit être administré sous la surveillance d'un professionnel de santé expérimenté dans l’utilisation d’agents cytotoxiques. Des procédures appropriées pour la manipulation et l’élimination des médicaments antinéoplasiques et cytotoxiques doivent être appliquées.
Le produit reconstitué ne contient pas de conservateur et est destiné à une administration unique. Une technique aseptique appropriée doit être utilisée tout au long de la manipulation de ce médicament.
Polivy doit être reconstitué en utilisant de l’eau stérile pour préparation injectable, ou de l’eau bactériostatique à 0,9 % pour préparation injectable, ou du chlorure de sodium 9 mg/mL (0,9 %), ou du chlorure de sodium 4,5 mg/mL (0,45 %) et dilué dans une poche de perfusion intraveineuse contenant une solution injectable de chlorure de sodium à 9 mg/mL (0,9 %), ou une solution injectable de chlorure de sodium à 4,5 mg/mL (0,45 %) ou du glucose à 5 % avant administration.
La solution reconstituée et la solution pour perfusion ne doivent pas être congelées ni exposées à la lumière directe du soleil.
Instructions pour la reconstitution
/
- Polivy 30 mg : À l’aide d’une seringue stérile, injecter lentement 1,8 mL d’eau stérile pour préparation injectable, ou d’eau bactériostatique à 0,9 % pour préparation injectable, ou de chlorure de sodium 9 mg/mL (0,9 %), ou de chlorure de sodium 4,5 mg/mL (0,45 %) dans le flacon de Polivy de 30 mg, pour obtenir une solution à usage unique contenant 20 mg/mL de polatuzumab vedotin. Diriger le flux vers la paroi du flacon et non directement sur le lyophilisat.
- Polivy 140 mg : À l’aide d’une seringue stérile, injecter lentement 7,2 mL d’eau stérile pour préparation injectable, ou d’eau bactériostatique à 0,9 % pour préparation injectable, ou de chlorure de sodium 9 mg/mL (0,9 %), ou de chlorure de sodium 4,5 mg/mL (0,45 %) dans le flacon de Polivy de 140 mg, pour obtenir une solution à usage unique contenant 20 mg/mL de polatuzumab vedotin. Diriger le flux vers la paroi du flacon et non directement sur le lyophilisat.
- Mélanger délicatement en faisant tourner le flacon jusqu'à dissolution complète. Ne pas agiter.
- Vérifier l'absence de décoloration ou de particules dans la solution reconstituée. La solution reconstituée doit être incolore à légèrement brunâtre, transparente à légèrement opalescente, et exempte de particules visibles. Ne pas utiliser la solution reconstituée en cas de décoloration ou de turbidité, ni si elle contient des particules visibles.
Instructions pour la dilution
- 1. Polivy doit être dilué à une concentration finale de 0,72-2,7 mg/mL dans une poche de perfusion intraveineuse, avec un volume minimal de 50 mL, contenant une solution injectable de chlorure de sodium à 9 mg/mL, ou une solution injectable de chlorure de sodium à 4,5 mg/mL, ou du glucose à 5 %.
- 2.
Déterminer le volume de solution reconstituée à 20 mg/mL nécessaire en fonction de la dose requise (voir ci-dessous) :
Volume de Polivy (mL) reconstituée à diluer = Dose de Polivy (mg/kg) X poids du patient (kg)
Concentration de la solution reconstituée (20 mg/mL)
- 3. Extraire le volume requis de solution reconstituée du flacon de Polivy à l’aide d’une seringue stérile et le diluer dans la poche de perfusion intraveineuse. Éliminer toute quantité inutilisée restant dans le flacon.
- 4. Mélanger délicatement la poche de perfusion intraveineuse en la retournant lentement. Ne pas agiter.
- 5. S'assurer de l’absence de particules dans la poche de perfusion intraveineuse, la jeter si des particules sont présentes.
Éviter le transport de la solution préparée pour perfusion, car l'agitation peut entraîner une agrégation. Si la perfusion préparée doit être transportée, éliminer l’air de la poche de perfusion et limiter le transport à 30 minutes à une température ambiante (entre 9 °C et 25 °C) ou à 24 heures au réfrigérateur (entre 2 °C et 8 °C). Si l’air a été éliminé, un set de perfusion avec perforateur est nécessaire pour garantir l’administration de la dose exacte. La durée de conservation totale plus les durées de transport du produit dilué ne doivent pas dépasser la durée de conservation spécifiée dans le Tableau 7 (voir rubrique 6.3).
Polivy doit être administré par le biais d’une ligne de perfusion dédiée équipée d’un filtre d'appoint ou en ligne stérile, apyrogène, à faible fixation protéique (taille de pores de 0,2 ou 0,22 micromètres) et d'un cathéter.
Polivy est compatible avec les poches de perfusion intraveineuse en chlorure de polyvinyle (PVC) ou polyoléfines comme le polyéthylène (PE) et le polypropylène. En outre, aucune incompatibilité n'a été observée avec les sets de perfusion en PVC, PE, polyuréthane, polybutadiène, acrylonitrile butadiène styrène, polycarbonate, polyétheruréthane, éthylène propylène fluoré ou polytétrafluoréthylène et avec les filtres à membrane constitués de polyéther sulfone ou de polysulfone.
Élimination
Polivy est à usage unique.
Tout produit non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Allemagne
8. NUMÉROS D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1388/001
EU/1/19/1388/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 16 janvier 2020
Date du dernier renouvellement : 3 décembre 2021
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.