


Résumé des caractéristiques - Tivdak
1. DÉNOMINATION DU MÉDICAMENT
Tivdak 40 mg poudre pour solution à diluer pour perfusion
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Un flacon de poudre pour solution à diluer pour perfusion contient 40 mg de tisotumab vedotin.
Après reconstitution, chaque millilitre de solution pour perfusion contient 10 mg de tisotumab vedotin.
Le tisotumab vedotin est constitué d’un anticorps IgG1 kappa entièrement humain conjugué à la monométhylauristatine E (MMAE) par l’intermédiaire d’un lieur (valine-citrulline) clivable par protéase.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution à diluer pour perfusion.
Poudre ou poudre agglomérée lyophilisée de couleur blanche à blanc cassé.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Tivdak est indiqué en monothérapie dans le traitement des patientes adultes atteintes d’un cancer du col de l’utérus récidivant ou métastatique présentant une progression de la maladie pendant ou après un traitement systémique (voir rubrique 5.1).
4.2 Posologie et mode d’administration
| Le traitement par Tivdak doit être instauré et supervisé par un médecin expérimenté dans l’utilisation | |
| de traitements anticancéreux. | |
Avant la première perfusion, et en fonction du tableau clinique, un ophtalmologue doit réaliser un examen ophtalmologique, incluant un test de l’acuité visuelle et un examen à la lampe à fente (voir « Soins oculaires » à la fin de cette rubrique et la rubrique 4.4).
Posologie
La dose recommandée de Tivdak est de 2 mg/kg (jusqu’à la dose maximale de 200 mg pour les patientes dont le poids est supérieur ou égal à 100 kg), toutes les 3 semaines jusqu’à la progression de la maladie ou l’apparition d’une toxicité inacceptable.
Adaptations posologiques
Le schéma recommandé de réduction de la dose de Tivdak est présenté dans le tableau 1. Tivdak doit être définitivement arrêté chez les patientes qui ne peuvent pas tolérer la dose de 0,9 mg/kg.
Tableau 1 : Schéma de réduction de dose
| Dose | |
| Dose de départ | 2 mg/kg (jusqu’à la dose maximale de 200 mg) |
| Première réduction de dose | 1,3 mg/kg (jusqu’à la dose maximale de 130 mg) |
| Deuxième réduction de dose | 0,9 mg/kg (jusqu’à la dose maximale de 90 mg) |
Les adaptations posologiques recommandées en cas d’effets indésirables sont fournies dans le tableau 2. En cas d’apparition ou d’aggravation de symptômes oculaires, les patientes doivent être orientées vers un ophtalmologue dès que possible pour une évaluation (voir rubrique 4.4).
Tableau 2 : Adaptations posologiques
| Effet indésirable | Sévérité* | Occurrence | Adaptation posologique |
| Kératite | Grade 1 | Toutes | Suspendre l’administration jusqu’à la stabilisation de l’état clinique, puis reprendre le traitement à la même dose. |
| Grade 2 | Première occurrence | Suspendre l’administration jusqu’à un retour à un grade ≤ 1, puis reprendre le traitement à la dose immédiatement inférieure. | |
| Deuxième occurrence | Suspendre l’administration jusqu’à un retour à un grade ≤ 1, puis reprendre le traitement à la dose immédiatement inférieure. Si aucune résolution à un grade ≤ 1, arrêter définitivement. | ||
| Troisième occurrence | Arrêter définitivement. | ||
| Grade 3 ou 4 | Toutes | Arrêter définitivement. | |
| Ulcération conjonctivale | Grade 1 ou 2 | Première occurrence | Suspendre l’administration jusqu’à la stabilisation de l’état clinique, puis reprendre le traitement à la dose immédiatement inférieure. |
| Deuxième occurrence ou plus | Suspendre l’administration jusqu’à la stabilisation de l’état clinique, puis reprendre le traitement à la dose immédiatement inférieure. Si aucune stabilisation ou amélioration, arrêter définitivement. | ||
| Grade 3 ou 4 | Toutes | Arrêter définitivement. | |
Cicatrice conjonctivale ou cornéenne ou symblépharon | Tous grades confondus | Toutes | Arrêter définitivement. |
| Effet indésirable | Sévérité* | Occurrence | Adaptation posologique |
| Conjonctivite et autres effets oculaires | Grade 1 | Toutes | Suspendre l’administration jusqu’à la stabilisation de l’état clinique, puis reprendre le traitement à la même dose. |
| Grade 2 | Première occurrence | Suspendre l’administration jusqu’à un retour à un grade ≤ 1, puis reprendre le traitement à la même dose. | |
| Deuxième occurrence | Suspendre l’administration jusqu’à un retour à un grade ≤ 1, puis reprendre le traitement à la dose immédiatement inférieure. Si aucune résolution à un grade ≤ 1, arrêter définitivement. | ||
| Troisième occurrence | Arrêter définitivement. | ||
| Grade 3 ou 4 | Toutes | Arrêter définitivement. | |
| Neuropathie périphérique | Grade 2 ou 3 | Toutes (apparition ou aggravation d’une affection préexistante) | Suspendre l’administration jusqu’à un retour à un grade ≤ 1, puis reprendre le traitement à la dose immédiatement inférieure. |
| Grade 4 | Toutes | Arrêter définitivement. | |
Effets indésirables cutanés sévères (notamment syndrome de Stevens-Johnson [SSJ]) | Suspecté (tous grades confondus) | Toutes | Suspendre immédiatement l’administration et consulter un spécialiste pour confirmer le diagnostic. |
| Grade 3 ou 4 confirmé | Toutes | Arrêter définitivement. |
* Le grade de toxicité est déterminé selon la classification CTCAE version 5.0 du NCI (National Cancer Institute Common Terminology Criteria for Adverse Events) dans laquelle le grade 1 est léger, le grade 2 est modéré, le grade 3 est sévère, le grade 4 met en jeu le pronostic vital.
Oubli d’une dose
Si une dose prévue de Tivdak est oubliée, elle doit être administrée dès que possible. Le calendrier d’administration doit être ajusté pour conserver l’intervalle approprié entre les doses.
Soins oculaires
Les patientes doivent suivre les recommandations suivantes pour réduire le risque d’effets indésirables oculaires (voir rubrique 4.4).
Évaluation oculaire par le médecin traitant
Avant chaque perfusion, le médecin traitant doit examiner les yeux de la patiente, notamment le contrôle du mouvement normal des yeux et l’interroger sur d’éventuels signes ou symptômes oculaires. En cas de signes ou symptômes oculaires, la patiente doit être orientée vers un ophtalmologue (voir rubrique 4.4).
Collyre topique contenant un corticostéroïde sans conservateur (par exemple, dexaméthasone à 0,1 %, 3 fois par jour ou équivalent, conformément à la prescription)
Les patientes doivent être informées qu’elles doivent administrer 1 goutte dans chaque œil 3 fois par jour en commençant la veille de chaque perfusion et poursuivre le traitement prescrit pendant 3 jours après chaque perfusion.
Collyre topique contenant un vasoconstricteur oculaire sans conservateur (par exemple, tartrate de brimonidine à 0,2 %, 3 gouttes par œil ou équivalent, conformément à la prescription) Les gouttes doivent être administrées dans chaque œil immédiatement avant chaque perfusion.
Compresses froides
Après l’administration du collyre, des coussinets oculaires rafraîchissants doivent être appliqués avant le début de la perfusion et conservés en place durant la perfusion et pendant 30 minutes après la perfusion.
Collyre topique lubrifiant sans conservateur
Les patientes doivent être informées qu’elles doivent administrer un collyre lubrifiant plusieurs fois par jour tout au long du traitement et pendant 30 jours après la dernière dose de Tivdak.
Lentilles de contact
Il convient de conseiller aux patientes d’éviter de porter des lentilles de contact pendant toute la durée du traitement, sauf avis contraire de leur ophtalmologue.
Populations particulières
Personnes âgées
Aucune adaptation posologique n’est nécessaire chez les patientes de 65 ans et plus (voir rubrique 5.2).
Insuffisance rénale
Aucune adaptation posologique n’est nécessaire chez les patientes présentant une insuffisance rénale légère (clairance de la créatinine [ClCr] > 60 à 90 mL/min) ou modérée (ClCr de 30 à 60 mL/min). Le tisotumab vedotin n’a pas été étudié chez les patientes présentant une insuffisance rénale sévère (ClCr de 15 à < 30 mL/min) ou en insuffisance rénale terminale (ClCr < 15 mL/min) (voir rubrique 5.2).
Insuffisance hépatique
Aucune adaptation posologique n’est nécessaire chez les patientes présentant une insuffisance hépatique légère (bilirubine totale > 1 à 1,5 fois la limite supérieure de la normale [LSN] et toute aspartate aminotransférase [ASAT] ou bilirubine totale ≤ LSN et ASAT > LSN, conformément aux critères du National Cancer Institute pour l’insuffisance hépatique). Cependant, l’exposition au médicament étant susceptible d’augmenter chez ces patientes, la prudence est recommandée lors du traitement des patientes présentant une insuffisance hépatique légère. Le tisotumab vedotin n’a pas été étudié chez les patientes présentant une insuffisance hépatique modérée ou sévère (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité de Tivdak n’ont pas été établies chez les enfants et les adolescentes de moins de 18 ans. Aucune donnée n’est disponible.
Mode d’administration
Tivdak est destiné à une utilisation par voie intraveineuse. La dose recommandée doit être administrée par une perfusion intraveineuse de 30 minutes. Le tisotumab vedotin ne doit pas être administré en injection rapide ou bolus intraveineux.
Pour les instructions concernant la reconstitution et la dilution du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Effets indésirables oculaires
Des effets indésirables oculaires se sont produits chez des patientes traitées par tisotumab vedotin dans les études cliniques menées chez des patientes atteintes de cancer du col de l’utérus (voir rubrique 4.8). Les effets indésirables oculaires les plus fréquents étaient la conjonctivite, la sécheresse oculaire, la kératite et la blépharite.
Avant la première perfusion, et en fonction du tableau clinique, les patientes doivent être orientées vers un ophtalmologue pour un examen ophtalmologique complet (incluant un test de l’acuité visuelle et un examen à la lampe à fente). Avant chaque perfusion, le médecin traitant doit examiner les yeux de la patiente, notamment le contrôle du mouvement normal des yeux et l’interroger sur d’éventuels signes ou symptômes oculaires. Les patientes doivent faire l’objet d’une surveillance pour détecter l’apparition ou l’aggravation de signes et symptômes oculaires et être orientées dès que possible vers un ophtalmologue s’il y a lieu. Les patientes doivent être informées de signaler rapidement toute apparition ou aggravation de signes et symptômes oculaires. L’administration de Tivdak doit être interrompue, la dose réduite ou l’administration définitivement arrêtée en fonction de la sévérité de l’effet indésirable (voir rubrique 4.2).
Les patientes doivent suivre les recommandations du paragraphe Soins oculaires de la rubrique 4.2 afin de réduire le risque d’effets indésirables oculaires (voir rubrique 4.2).
Neuropathie périphérique
Des cas de neuropathie périphérique ont été observés avec le tisotumab vedotin, y compris des événements de grade 3 (voir rubrique 4.8).
Les patientes doivent faire l’objet d’une surveillance pour détecter des symptômes généraux de neuropathie, tels qu’une paresthésie, une sensation de picotement ou de brûlure, une douleur neuropathique, une faiblesse musculaire, ou une dysesthésie. Les patientes présentant une neuropathie périphérique nouvelle ou aggravée peuvent nécessiter une interruption du traitement, une réduction de la dose ou un arrêt définitif de Tivdak (voir rubrique 4.2).
Effets indésirables cutanés sévères
Des effets indésirables cutanés sévères, notamment des événements de SSJ pouvant engager le pronostic vital ou d’issue fatale, peuvent se produire chez les patientes traitées par tisotumab vedotin. Les patientes doivent faire l’objet d’une surveillance en vue de détecter des signes ou symptômes d’effets indésirables cutanés sévères, lesquels incluent des lésions en cocarde, une aggravation des effets cutanés, une vésication ou exfoliation cutanée, des plaies douloureuses dans la bouche, le nez, la gorge ou la zone génitale, une fièvre ou des symptômes de type grippe et des ganglions lymphatiques gonflés. Si des signes ou symptômes d’effets indésirables cutanés sévères apparaissent, l’administration de Tivdak doit être immédiatement interrompue jusqu’à ce que l’étiologie de l’effet ait été établie. La consultation précoce d’un spécialiste est recommandée afin de permettre une plus grande précision diagnostique et une prise en charge appropriée. Le traitement par Tivdak doit être arrêté définitivement en cas d’effets indésirables cutanés sévères de grade 3 ou 4 confirmé, notamment de SSJ (voir rubrique 4.2).
Toxicité embryo-fœtale
D’après son mécanisme d’action et les résultats des études menées chez l’animal, le tisotumab vedotin peut avoir des effets délétères sur le fœtus s’il est administré à une femme enceinte, notamment une toxicité embryo-fœtale et des malformations structurales (voir rubriques 4.6 et 5.3). L’absence de grossesse des femmes en âge de procréer doit être vérifiée avant d’instaurer le traitement par Tivdak. Il faut conseiller aux femmes en âge de procréer d’utiliser une contraception efficace pendant le traitement par Tivdak et pendant 2 mois après l’administration de la dernière dose (voir rubrique 4.6).
Patientes exclues des études cliniques
Les patientes présentant les pathologies suivantes ont été exclues des études cliniques : une maladie active de la surface oculaire significative sur le plan clinique, un épisode antérieur de conjonctivite cicatricielle ou de SSJ oculaire, une neuropathie périphérique de grade 2 ou supérieur, des problèmes ou risques de saignement significatifs sur le plan clinique ou des risques cardiovasculaires (voir rubrique 5.1). En l’absence de données, le tisotumab vedotin doit être utilisé avec prudence chez ces populations, après une évaluation attentive du rapport bénéfice/risque au cas par cas.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude formelle d’interaction médicamenteuse n’a été réalisée avec le tisotumab vedotin.
Inhibiteurs, substrats et inducteurs du CYP3A4
Études d’interaction médicamenteuse
Études cliniques
Inhibiteurs puissants du CYP3A4 : le kétoconazole (un puissant inhibiteur du CYP3A4) co-administré avec un autre conjugué anticorps-médicament (CAM) contenant de la MMAE a augmenté l’exposition à la MMAE, sans modifier l’exposition au CAM. L’utilisation concomitante d’inhibiteurs puissants du CYP3A4 avec le tisotumab vedotin entraînerait probablement les mêmes effets sur la MMAE non conjuguée et le CAM. La prudence est recommandée en cas de traitement avec des inhibiteurs puissants du CYP3A4. Les patientes doivent faire l’objet d’une surveillance étroite en vue de détecter tout effet indésirable lorsque le tisotumab vedotin est donné de manière concomitante avec des inhibiteurs puissants du CYP3A4 (par exemple, bocéprévir, clarithromycine, cobicistat, indinavir,
| itraconazole, néfazodone, nelfinavir, posaconazole, ritonavir, saquinavir, télaprévir, télithromycine, | |
| voriconazole). | |
Inducteurs puissants du CYP3A4 : la rifampicine (un inducteur puissant du CYP3A4) co-administrée avec un autre CAM contenant de la MMAE a diminué l’exposition à la MMAE, sans modifier l’exposition au CAM. L’utilisation concomitante d’inducteurs puissants du CYP3A4 avec le tisotumab vedotin entraînerait probablement les mêmes effets sur la MMAE non conjuguée et le CAM.
Substrats sensibles du CYP3A4 : un autre CAM contenant de la MMAE co-administré avec le midazolam (un substrat sensible du CYP3A4) n’a pas eu d’effet sur l’exposition au midazolam. De la même façon, le tisotumab vedotin ne devrait pas modifier l’exposition à des médicaments qui sont métabolisés par les enzymes du CYP3A4.
Études in vitro
Systèmes de transporteur : la MMAE est un substrat de la P-glycoprotéine (P-gp), mais pas un inhibiteur de la P-gp.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/Contraception chez les femmes et les hommes
L’absence de grossesse des femmes en âge de procréer doit être vérifiée avant d’instaurer le traitement par Tivdak. Il est nécessaire d’informer les femmes en âge de procréer qu’elles doivent utiliser une méthode de contraception efficace durant le traitement et pendant au moins 2 mois après l’arrêt du traitement.
Il est nécessaire d’informer les hommes ayant des partenaires féminines en âge de procréer d’utiliser une contraception efficace durant le traitement et pendant 4 mois après l’administration de la dernière dose de Tivdak.
Grossesse
Il n’existe pas de données sur l’utilisation du tisotumab vedotin chez la femme enceinte.
D’après son mécanisme d’action et les résultats des études menées chez l’animal, le tisotumab vedotin pourrait avoir des effets délétères sur l’embryon et le fœtus s’il est administré à une femme enceinte, notamment une toxicité embryo‑fœtale et des malformations structurales (voir rubrique 5.3).
Tivdak ne doit pas être utilisé pendant la grossesse à moins que la situation clinique de la femme ne justifie le traitement avec le tisotumab vedotin.
Allaitement
Il n’existe pas de données disponibles sur l’excrétion dans le lait maternel du tisotumab vedotin. Un risque pour l’enfant allaité ne peut être exclu. L’allaitement doit être interrompu au cours du traitement avec Tivdak et pendant au moins 3 semaines après l’administration de la dernière dose.
Fertilité
D’après les résultats des études effectuées chez l’animal, le tisotumab vedotin pourrait diminuer la fertilité masculine et féminine (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le tisotumab vedotin a une influence modérée sur l’aptitude à conduire des véhicules et à utiliser des machines. Du fait des effets indésirables possibles tels que les effets indésirables oculaires et la neuropathie périphérique (voir rubriques 4.4 et 4.8), les patientes doivent être avisées d’être prudentes lorsqu’elles conduisent ou utilisent des machines tant qu’elles ne sont pas certaines que Tivdak n’a pas d’effets indésirables sur elles. L’état clinique de la patiente doit être pris en compte lors de l’évaluation de la capacité de la patiente à réaliser des tâches nécessitant des capacités de jugement, motrices ou cognitives.
4.8 Effets indésirables
Résumé du profil de sécurité
Sauf mention contraire, les fréquences d’effets indésirables sont basées sur des fréquences d’effets indésirables toutes causes confondues identifiées chez 425 patientes exposées à au moins une dose de 2 mg/kg de tisotumab vedotin par voie intraveineuse au cours d’une durée médiane de 3,7 mois dans des études cliniques.
Les effets indésirables les plus fréquents (≥ 25 %) étaient la neuropathie périphérique (39 %), la nausée (37 %), l’épistaxis (33 %), la conjonctivite (32 %), l’alopécie (31 %), l’anémie (27 %) et la diarrhée (25 %).
Des effets indésirables sévères (de grade 3 ou supérieur) se sont produits chez 56 % des patientes. Les effets indésirables sévères les plus fréquents (≥ 2 %) étaient l’anémie (10 %), la neuropathie périphérique (6 %), la fatigue (5 %), la douleur abdominale (3 %), la neutropénie (3 %), le vomissement (2 %), l’asthénie (2 %) et la diarrhée (2 %).
Des effets indésirables graves se sont produits chez 37 % des patientes. Les effets indésirables graves les plus fréquents (≥ 2 %) étaient la douleur abdominale (2 %), la constipation (2 %), la fièvre (2 %), la neuropathie périphérique (2 %) et le vomissement (2 %). Des effets indésirables mortels se sont produits chez 2% des patientes.
Des effets indésirables ayant entraîné l’arrêt du traitement se sont produits chez 15 % des patientes recevant du tisotumab vedotin ; les effets indésirables les plus fréquents ayant entraîné l’arrêt du traitement (≥ 2 %) étaient la neuropathie périphérique (7 %), la conjonctivite (2 %) et la kératite (2 %).
Des effets indésirables ayant entraîné une interruption du traitement se sont produits chez 37 % des patientes ; les effets indésirables les plus fréquents ayant entraîné une interruption du traitement (≥ 2 %) étaient la conjonctivite (6 %), la neuropathie périphérique (6 %) et la kératite (3 %).
Des effets indésirables ayant entraîné une réduction de la dose se sont produits chez 25 % des patientes ; les effets indésirables les plus fréquents ayant entraîné une réduction de la dose (≥ 2 %) étaient la neuropathie périphérique (6 %), la conjonctivite (5 %) et la kératite (3 %).
Tableau des effets indésirables
Les effets indésirables observés au cours des études cliniques menées pour le tisotumab vedotin sont présentés par classe de systèmes d’organes MedDRA et terme préférentiel (voir le tableau 3). Au sein de chaque classe de systèmes d’organes, les effets indésirables sont présentés par catégorie de fréquence : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés dans un ordre décroissant de fréquence.
Tableau 3 : Effets indésirables
| Classe de systèmes d’organes | Catégorie de fréquence | Effet indésirable |
| Affections hématologiques et du système lymphatique | Très fréquent | anémie |
| Fréquent | neutropénie | |
| Peu fréquent | neutropénie fébrile | |
| Trouble du métabolisme et de la nutrition | Très fréquent | diminution de l’appétit |
| Affections du système nerveux | Très fréquent | neuropathie périphérique1 |
| Affections oculaires | Très fréquent | conjonctivite, sécheresse oculaire2, kératite |
| Fréquent | irritation oculaire3, blépharite, kératite ponctuée, kératite ulcérative, prurit de l’œil, hyperémie oculaire, ulcère conjonctival, entropion, hyperémie conjonctivale, épisclérite, meibomite | |
| Peu fréquent | érosion cornéenne, trichiasis, coloration de la cornée au colorant vital présente, cicatrice conjonctivale, kératopathie, trouble conjonctival, érosion conjonctivale, œdème palpébral, madarose, dysfonctionnement des glandes de Meibomius, œdème périorbitaire, symblépharon, chalazion, abrasion conjonctivale, œdème conjonctival, dégénérescence cornéenne, irritation cornéenne, opacité cornéenne, cicatrice de la cornée, amincissement de la cornée, érythème de la paupière, bord de la paupière croûteux, conjonctivite non infectieuse, gonflement palpébral | |
| Affections respiratoires, thoraciques et médiastinales | Très fréquent | épistaxis |
| Classe de systèmes d’organes | Catégorie de fréquence | Effet indésirable |
| Affections gastro-intestinales | Très fréquent | nausée4, diarrhée5, constipation, douleur abdominale6, vomissement |
| Affections de la peau et du tissu sous-cutané | Très fréquent | alopécie, rash7, prurit |
| Peu fréquent | érythème polymorphe, dermite bulleuse, syndrome de Stevens-Johnson | |
| Troubles généraux et anomalies au site d’administration | Très fréquent | fatigue, fièvre, asthénie |
1 La neuropathie périphérique inclut : neuropathie périphérique sensitive, neuropathie périphérique, paresthésie, neuropathie sensitivomotrice périphérique, faiblesse musculaire, neuropathie motrice périphérique, hypoesthésie, troubles de la démarche, névralgie, sensation de brûlure, polyneuropathie démyélinisante, neurotoxicité, polyneuropathie, déficit sensoriel et sensation de brûlure de la peau. 2 La sécheresse oculaire inclut : sécheresse oculaire et augmentation de la sécrétion lacrymale. 3 L’irritation oculaire inclut : sécrétions oculaires anormales, douleur oculaire, irritation oculaire et œdème de l’œil.
4 La nausée inclut : nausée et efforts de vomissement.
5 La diarrhée inclut : diarrhée et gastroentérite.
6 La douleur abdominale inclut : douleur abdominale, douleur abdominale haute, gêne abdominale, douleur abdominale basse et abdomen sensible.
7 Le rash inclut : rash, rash maculopapuleux, érythème, eczéma, rash maculeux, dermite acnéiforme, rash pustuleux, urticaire, dermatite, dermatite allergique, rash érythémateux, irritation cutanée et toxicité cutanée.
Description de certains effets indésirables
Effets indésirables oculaires
Des effets indésirables oculaires ont été observés chez 55 % des 425 patientes atteintes de cancer du col de l’utérus traitées par tisotumab vedotin dans les études cliniques. Les effets indésirables oculaires les plus fréquents étaient la conjonctivite (32 %), la sécheresse oculaire (17 %), la kératite (12 %) et la blépharite (5 %). Des effets indésirables oculaires de grade 3 se sont produits chez 3 % des patientes. Des cas de kératite ulcérative de grade 3 ont été rapportés chez 1,2 % des patientes. Des effets indésirables oculaires de grade 4 ont été observés chez 0,2 % des patientes, notamment des cas de kératite ulcérative.
Le délai médian d’apparition du premier événement d’effet indésirable oculaire tous grades confondus était de 1,2 mois (intervalle : 0 à 17,1). Les effets indésirables oculaires ont entraîné un arrêt du traitement chez 6 %, une interruption du traitement chez 13 % et une réduction de la dose chez 12 % des patientes. Parmi les patientes ayant présenté des effets indésirables oculaires, 59 % ont présenté une résolution complète et 31 % ont présenté une amélioration partielle au terme du suivi. Parmi les patientes présentant des effets indésirables oculaires en cours au terme du suivi, 28 % des patientes présentaient un effet de grade 1 maximum, 10 % présentaient un effet de grade 2 maximum, et 3 % présentaient un effet de grade 3 maximum. Chez les patientes dont les événements s’étaient résolus, le délai médian de résolution était de 0,59 mois (intervalle : 0 à 12,6) (voir rubrique 4.4).
Neuropathie périphérique
Une neuropathie périphérique est survenue chez 39 % des 425 patientes atteintes de cancer du col de l’utérus traitées par tisotumab vedotin dans les études cliniques ; 6 % étaient de grade 3. Les événements de neuropathie périphérique les plus fréquents tous grades confondus étaient la neuropathie périphérique sensitive (23 %), la neuropathie périphérique (5 %), la paresthésie (4 %), la neuropathie sensitivomotrice périphérique (3 %) et la faiblesse musculaire (3 %).
Le délai médian d’apparition du premier événement de neuropathie périphérique tous grades confondus était de 2,4 mois (intervalle : 0 à 11,3). Parmi les patientes ayant présenté une neuropathie périphérique, 18 % ont présenté une résolution complète et 21 % ont présenté une amélioration partielle au terme du suivi. Parmi les patientes présentant une neuropathie périphérique en cours au terme du suivi, 45 % des patientes présentaient un effet de grade 1 maximum, 27 % présentaient un effet de grade 2 maximum, et 10 % présentaient un effet de grade 3 maximum. Chez les patientes dont les événements s’étaient résolus, le délai médian de résolution était de 0,72 mois (intervalle : 0 à 20,7) (voir rubrique 4.4).
Effets indésirables cutanés sévères
Des effets indésirables cutanés sévères sont survenus chez 1,6 % des 425 patientes atteintes de cancer du col de l’utérus traitées par tisotumab vedotin dans les études cliniques, notamment des cas d’érythème polymorphe (0,7 %), de dermite bulleuse (0,5 %) et de SSJ (0,5 %). Des effets indésirables cutanés sévères de grade 3 ou supérieur se sont produits chez 0,5 % des patientes, dont un événement d’issue fatale.
Le délai médian d’apparition du premier événement d’effets indésirables cutanés sévères était de 0,2 mois (intervalle : 0,1 à 0,9). Parmi les patientes qui ont présenté des effets indésirables cutanés sévères, 43 % ont présenté une résolution complète au terme du suivi. Chez les patientes dont les événements s’étaient résolus, le délai médian de résolution était de 0,79 mois (intervalle : 0,5 à 2,3).
Effets indésirables gastro-intestinaux
La nausée, la diarrhée, la constipation, la douleur abdominale et le vomissement étaient les troubles gastro-intestinaux les plus fréquemment rapportés, tous grades confondus, chez les 425 patientes atteintes de cancer du col de l’utérus traitées par tisotumab vedotin. La nausée est survenue chez 37 % des patientes et était de grade ≥ 3 chez 1 % des patientes. La diarrhée est survenue chez 25 % des patientes et était de grade ≥ 3 chez 2 % des patientes. La constipation est survenue chez 24 % des patientes et était de grade ≥ 3 chez 1 % des patientes. La douleur abdominale est survenue chez 22 % des patientes et était de grade ≥ 3 chez 3 % des patientes. Le vomissement est survenu chez 20 % des patientes et était de grade ≥ 3 chez 2 % des patientes.
Populations particulières
Personnes âgées
Parmi les 425 patientes atteintes de cancer du col de l’utérus traitées par tisotumab vedotin dans les études cliniques, 60 (14 %) avaient 65 ans ou plus. Des effets indésirables de grade 3 ou supérieur sont survenus chez 60 % des patientes de 65 ans ou plus et chez 55 % des patientes de moins de 65 ans. Des effets indésirables graves sont survenus chez 35 % des patientes de 65 ans ou plus et chez 38 % des patientes de moins de 65 ans.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n’existe pas d’antidote connu en cas de surdosage avec le tisotumab vedotin. En cas de surdosage, la patiente doit faire l’objet d’une surveillance étroite en vue de détecter tout effet indésirable et un traitement de soutien doit être mis en place.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : agents antinéoplasiques, autres anticorps monoclonaux et conjugués anticorps-médicaments, Code ATC : L01FX23
Mécanisme d’action
Le tisotumab vedotin est un conjugué anticorps-médicament (CAM) dirigé contre le facteur tissulaire (FT), une protéine de surface cellulaire exprimée à des niveaux élevés sur de nombreuses tumeurs solides par rapport aux tissus normaux. La petite molécule, MMAE, est un agent perturbateur des microtubules attaché à l’anticorps par l’intermédiaire d’un lieur clivable par protéase. Le tisotumab vedotin se lie aux cellules tumorales exprimant le FT, le complexe CAM-FT est internalisé et la libération locale de la MMAE se produit par clivage protéolytique. La MMAE désorganise le réseau de microtubules des cellules en division active et entraîne ainsi l’arrêt du cycle cellulaire et la mort cellulaire apoptotique.
La cytotoxicité directe dans les cellules exprimant le FT, l’effet bystander, la cytotoxicité cellulaire dépendante des anticorps, la phagocytose cellulaire dépendante des anticorps et la mort cellulaire immunogène ont été démontrées in vitro avec le tisotumab et/ou le tisotumab vedotin.
Immunogénicité
Des anticorps anti-médicaments (AAM) ont été fréquemment détectés (5 % dans les études cliniques). Aucune preuve de l’impact des AAM sur la pharmacocinétique, l’efficacité ou la sécurité n’a été observée. Toutefois, les données restent limitées.
Électrophysiologie cardiaque
L’effet du tisotumab vedotin (2 mg/kg toutes les 3 semaines) sur l’intervalle QTc a été évalué chez 153 patientes. À la dose de 2 mg/kg toutes les 3 semaines, le tisotumab vedotin n’avait aucun effet clinique significatif sur la prolongation de l’intervalle QTc.
Efficacité et sécurité cliniques
Cancer du col de l’utérus
SGNTV-003
L’efficacité du tisotumab vedotin a été évaluée dans une étude de phase III, en ouvert, multicentrique et randomisée (SGNTV-003) menée chez 502 patientes atteintes d’un cancer du col de l’utérus récidivant ou métastatique qui avaient reçu un ou deux protocoles de traitement systémiques incluant une chimiothérapie en doublet (les patientes n’ayant pas été exposées au platine étaient autorisées) avec ou sans bévacizumab et un agent anti-PD-1/PD-L1 si elles étaient éligibles et l’agent disponible. Les patientes ont été randomisées selon un rapport 1:1 pour recevoir soit le tisotumab vedotin 2 mg/kg par voie intraveineuse toutes les 3 semaines, soit le choix de chimiothérapie de l’investigateur (topotécan, vinorelbine, gemcitabine, irinotécan ou pémétrexed) jusqu’à la progression de la maladie ou l’apparition d’une toxicité inacceptable.
La randomisation a été stratifiée en fonction de l’indice de performance ECOG (0 vs 1), de l’administration antérieure de bévacizumab (oui vs non), de la région (États-Unis, Europe, autre), de l’administration antérieure d’un agent anti-PD-1 ou anti-PD-L1 (oui vs non). Les évaluations de la réponse tumorale ont été effectuées toutes les 6 semaines pendant les 30 premières semaines et toutes les 12 semaines par la suite.
Les patientes ont été exclues de l’étude si elles présentaient des histologies neuroendocrines, lymphoïdes ou sarcomatoïdes primitives, une maladie active de la surface oculaire significative sur le plan clinique, un épisode antérieur de conjonctivite cicatricielle ou de SSJ oculaire, une neuropathie périphérique de grade 2 ou supérieur, des problèmes ou risques de saignement significatifs sur le plan clinique, notamment des troubles connus de la coagulation, une hémorragie alvéolaire diffuse due à une vasculite et une diathèse hémorragique connue, ou des problèmes ou risques cardiovasculaires significatifs.
Le critère d’évaluation principal de l’étude était la survie globale (SG). Les critères d’évaluation secondaires clés étaient la survie sans progression (SSP) et le taux de réponse objective (TRO) confirmé évalué par l’investigateur à l’aide des critères RECIST v1.1.
Parmi les 502 patientes randomisées, l’âge médian était de 50 ans (intervalle : 26 à 80) ; 49 % des patientes étaient blanches, 36 % étaient asiatiques ; 2 % étaient noires. Dix-sept pour cent des patientes avaient 65 ans ou plus. Vingt pour cent des patientes étaient hispaniques ou latino-américaines. Soixante-trois pour cent des patientes présentaient un carcinome épidermoïde, 32 % présentaient un adénocarcinome, et 5 % présentaient une histologie adénoépidermoïde. L’indice de performance ECOG était 0 (54 %) ou 1 (46 %). Soixante et un pour cent des patientes avaient reçu une ligne antérieure de traitement systémique et 38 % avaient reçu deux lignes antérieures de traitement systémique. Six patientes (1,2 %) n’avaient pas reçu et 496 patientes (99 %) avaient reçu un traitement antérieur par chimiothérapie à base de platine pour une maladie récidivante ou métastatique. Soixante-quatre pour cent des patientes avaient reçu du bévacizumab et 27 % des patientes avaient reçu un agent anti-PD-1 ou anti-PD-L1 dans le cadre de leur traitement systémique antérieur.
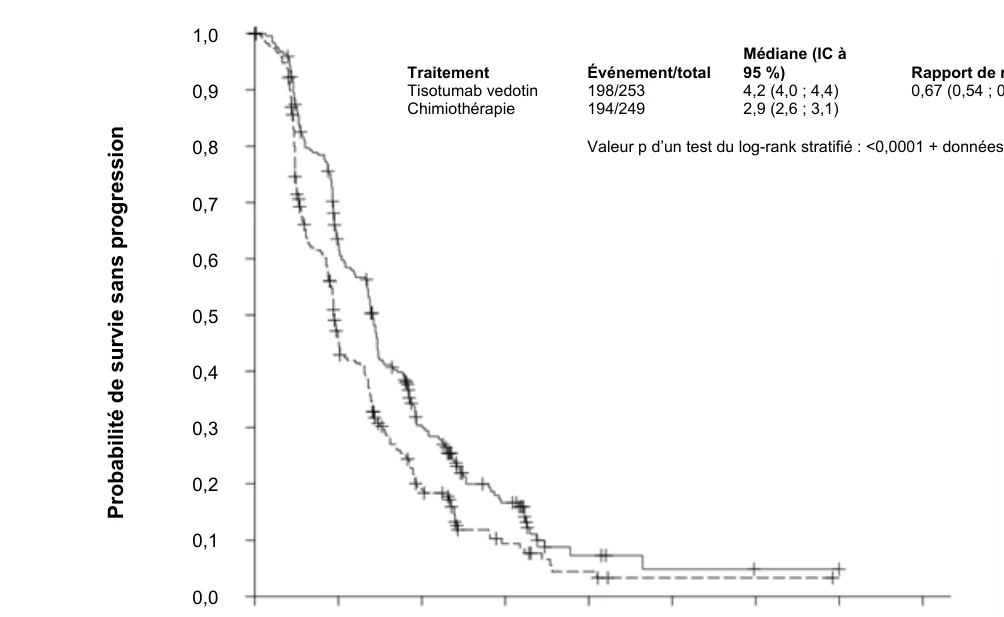
À une durée médiane de suivi de 10,8 mois (IC à 95 % : 10,3 à 11,6), l’étude SGNTV-003 a démontré une amélioration statistiquement significative de la SG, de la SSP et du TRO pour les patientes traitées par tisotumab vedotin par rapport à une chimiothérapie. Les résultats d’efficacité sont récapitulés dans le tableau 4 et les figures 1 et 2.
Tableau 4. Résultats d’efficacité dans l’étude SGNTV-003
| Critère d’évaluation | Tisotumab vedotin N = 253 | Chimiothérapie N = 249 |
| Survie globale | ||
| Nombre (%) de patientes présentant des événements | 123 (48,6) | 140 (56,2) |
| Médiane en mois (IC à 95 %) | 11,5 (9,8 ; 14,9) | 9,5 (7,9 ; 10,7) |
| Rapport de risque (IC à 95 %) | 0,70 (0,54 ; 0,89) | |
| Valeur de p bilatérale | 0,00381 | |
| Survie sans progression2 | ||
| Nombre (%) de patientes présentant des événements | 198 (78,3) | 194 (77,9) |
| Médiane en mois (IC à 95 %) | 4,2 (4,0 ; 4,4) | 2,9 (2,6 ; 3,1) |
| Rapport de risque (IC à 95 %) | 0,67 (0,54 ; 0,82) | |
| Valeur de p bilatérale | < 0,00013 | |
| Taux de réponse objective confirmé (RC + RP)2 | ||
| TRO (%) (IC à 95 %) | 17,8 (13,3 ; 23,1) | 5,2 (2,8 ; 8,8) |
| Durée de réponse4 | ||
| Médiane en mois (IC à 95 %) | 5,3 (4,2 ; 8,3) | 5,7 (2,8 ; PA) |
IC = intervalle de confiance ; RC = réponse complète ; PA = pas atteinte ; TRO = taux de réponse objective ; RP = réponse partielle.
1 Le seuil de signification statistique est de 0,0226 (bilatéral)
2 Évalués par l’investigateur à l’aide des critères RECIST v1.1
3 Le seuil de signification statistique est de 0,0453 (bilatéral)
4 Basé sur les patientes présentant la meilleure réponse objective, des réponses complètes ou partielles confirmées (n = 45 pour le tisotumab vedotin, n = 13 pour la chimiothérapie)
Figure 1. Courbe de Kaplan-Meier de la survie globale
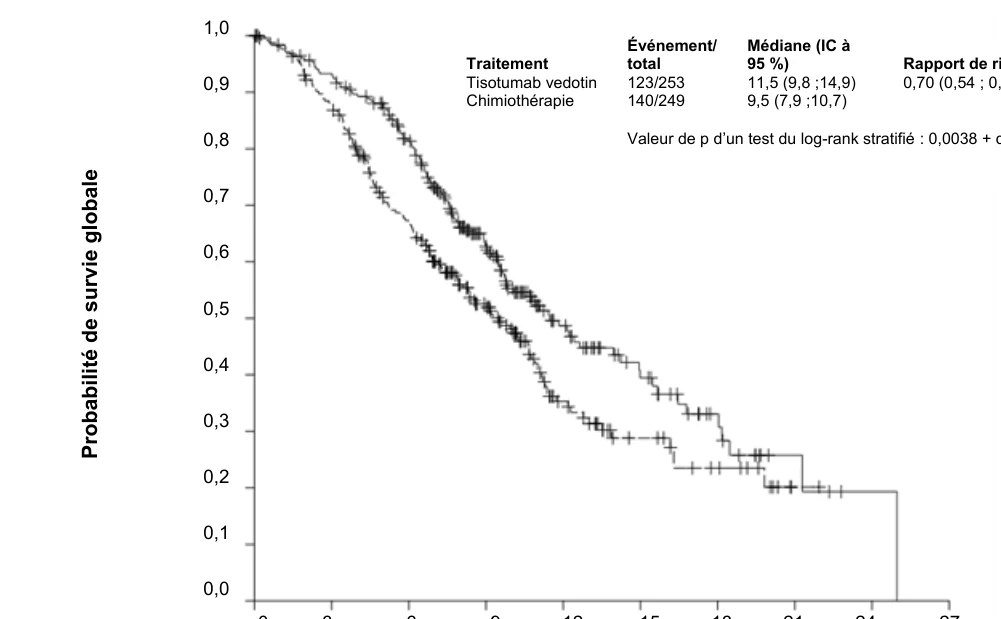
Rapport de risque (IC à 95 %)
0,70 (0,54 ; 0,89)
Valeur de p d’un test du log-rank stratifié : 0,0038 + données censurées
0 3 6 9 12 15 18 21 24 27 Temps (mois) Sujets à risque
Tisotumab vedotin 253 234 191 109 52 29 14 4 1 0 Chimiothérapie 249 212 150 87 37 19 11 1 0 0
Figure 2. Courbe de Kaplan-Meier de la survie sans progression
Rapport de risque (IC à 95 %)
0,67 (0,54 ; 0,82)
Valeur p d’un test du log-rank stratifié : <0,0001 + données censurées
0 3 6 9 12 15 18 21 24 Temps (mois) Sujets à risque
Tisotumab vedotin 253 148 62 25 5 2 1 0 0 Chimiothérapie 249 96 34 11 4 1 1 0 0
Les résultats d’efficacité pour les SG et SSP étaient généralement cohérents dans les sous-groupes de patientes prédéfinis.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Tivdak dans tous les sous-groupes de la population pédiatrique dans le traitement du cancer du col de l’utérus (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Distribution
D’après une analyse pharmacocinétique de la population, le volume central de distribution du tisotumab vedotin était estimé à 3,10 L.
In vitro, la liaison de la MMAE aux protéines plasmatiques humaines était comprise dans l’intervalle allant de 68 à 82 %.
Biotransformation
Le catabolisme du tisotumab vedotin n’a pas été étudié chez l’être humain ; toutefois, il devrait être catabolisé en petits peptides, acides aminés, MMAE non conjuguée et métabolites non conjugués de la MMAE. Le tisotumab vedotin libère la MMAE par clivage protéique, et la MMAE est principalement métabolisée par le CYP3A4 in vitro. Les données obtenues in vivo chez l’animal et l’être humain suggèrent qu’une petite fraction seulement de la MMAE libérée à partir du tisotumab vedotin est métabolisée. Les taux de métabolites de la MMAE n’ont pas été mesurés dans le plasma humain.
Élimination
D’après une analyse pharmacocinétique de la population, la demi-vie terminale médiane du tisotumab vedotin est d’environ 4,04 jours et la demi-vie terminale de la MMAE est d’environ 2,56 jours. La clairance linéaire du tisotumab vedotin est estimée à 1,42 L/jour et après une dose de 2 mg/kg, il est estimé qu’environ 60 % de la dose est éliminée par clairance linéaire (CL). La clairance de la MMAE non conjuguée est estimée à 42,8 L/jour. L’élimination de la MMAE semble être limitée par son taux de libération du tisotumab vedotin.
Excrétion
L’excrétion du tisotumab vedotin n’est pas entièrement caractérisée. À la suite de l’administration d’une dose unique d’un autre CAM contenant de la MMAE, 17 % de la MMAE administrée a été retrouvée dans les selles et 6 % dans les urines sur une période de 1 semaine, principalement sous la forme du médicament non modifié. Un profil d’excrétion similaire est attendu pour la MMAE après administration du tisotumab vedotin.
Populations particulières
Personnes âgées
D’après une analyse pharmacocinétique de population, l’âge (21 à 81 ans) n’a pas d’effet cliniquement significatif sur la pharmacocinétique du tisotumab vedotin.
Sexe
D’après une analyse pharmacocinétique de population, le sexe n’a pas d’effet cliniquement significatif sur la pharmacocinétique du tisotumab vedotin.
Insuffisance rénale
D’après une analyse pharmacocinétique de population, aucune différence cliniquement significative des expositions au tisotumab vedotin et à la MMAE n’a été observée chez les patientes présentant une insuffisance rénale légère (clairance de la créatinine ; ClCr > 60 à 90 mL/min, n = 142) ou modérée (ClCr de 30 à 60 mL/min, n = 42) par rapport aux patientes ayant une fonction rénale normale. L’effet de l’insuffisance rénale sévère ou de l’insuffisance rénale terminale avec ou sans dialyse sur la pharmacocinétique du tisotumab vedotin et de la MMAE non conjuguée est inconnu.
Insuffisance hépatique
D’après une analyse pharmacocinétique de population, aucune différence cliniquement significative des expositions au tisotumab vedotin n’a été observée chez les patientes présentant une insuffisance hépatique légère (bilirubine totale > 1 à 1,5 fois la LSN et toute ASAT, ou bilirubine totale ≤ LSN et ASAT > LSN, n = 58) par rapport aux patientes ayant une fonction hépatique normale, alors que les expositions à la MMAE étaient supérieures de 37 % en insuffisance hépatique légère par rapport à une fonction hépatique normale. L’effet de l’insuffisance hépatique modérée ou sévère ou de la greffe de foie sur la pharmacocinétique du tisotumab vedotin ou de la MMAE non conjuguée est inconnu.
Relations pharmacocinétique/pharmacodynamique
Dans une analyse exposition-réponse à la dose de 2 mg/kg toutes les 3 semaines, une exposition au tisotumab vedotin plus élevée était associée à une plus grande incidence de certains effets indésirables (par exemple, effets indésirables oculaires de grade 2 ou supérieur) et une exposition inférieure était associée à une plus faible efficacité.
5.3 Données de sécurité préclinique
Toxicité en administration répétée
Des études de toxicité en administration répétée ont été réalisées avec le tisotumab vedotin à des expositions représentant environ 2,3 à 4,3 fois l’aire sous la courbe (ASC) humaine à la dose clinique recommandée. Des lésions cutanées ont été observées dans une étude en administration répétée à ≥ 3 mg/kg réalisée chez le singe (13 semaines). Les modifications cutanées étaient entièrement réversibles après une période de récupération de 6 semaines. Chez le rat et le singe cynomolgus, l’administration de MMAE et de tisotumab vedotin (uniquement des singes à une dose ≥ 3 mg/kg) a induit une toxicité réversible sur la moelle osseuse et des effets associés sur les cellules du sang périphérique. Une rougeur ou un gonflement des yeux et de la conjonctive (avec ou sans sécrétions anormales), et/ou une conjonctivite, ont été observés après un traitement par tisotumab vedotin chez les singes à 5 mg/kg (13 semaines). Ces résultats se sont inversés après une période de récupération de 6 semaines.
Carcinogénicité
Aucune étude de carcinogénicité n’a été réalisée chez l’animal avec le tisotumab vedotin ou la MMAE.
Génotoxicité
La MMAE s’est avérée génotoxique dans le test du micronoyau de moelle osseuse de rat in vivo par un mécanisme aneugène.
Toxicité sur la reproduction et le développement
Aucune étude de fertilité spécifique n’a été réalisée chez l’animal avec le tisotumab vedotin ou la MMAE. Cependant, les résultats des études de toxicité en administration répétée indiquent que le tisotumab vedotin pourrait altérer la fertilité masculine et féminine.
Les résultats d’une étude de toxicité en administration répétée de 13 semaines au cours de laquelle du tisotumab vedotin a été administré à des singes cynomolgus ont démontré une atrophie des tubes séminifères des testicules et une absence de spermatozoïdes, une diminution de la numération des spermatozoïdes et une vacuolisation épithéliale des épididymes. Les modifications associées à une diminution de la taille des testicules et une réduction ou une absence totale de spermatozoïdes et de motilité des spermatozoïdes ont été observées à des doses de 1, 3 et 5 mg/kg correspondant à environ 0,5 à 4 fois l’exposition systémique humaine (d’après l’ASC) à la dose clinique recommandée. Une récupération partielle des modifications induites sur les testicules et les épididymes a été observée à 3 et 5 mg/kg ; et une récupération complète à 1 mg/kg 6 semaines après l’administration de la dose.
Des effets sur les ovaires ont été observés dans des études de toxicité en administration répétée d’autres CAM contenant de la MMAE. Une diminution légère ou modérée des follicules ovariens secondaires et tertiaires, ou leur absence ont été observées chez de jeunes singes cynomolgus femelles ayant reçu des doses de 3 mg/kg ou plus, une fois par semaine pendant 4 semaines. Ces effets ont montré des signes de récupération 6 semaines après l’administration de la dernière dose et aucun changement des follicules primordiaux n’a été observé.
Aucune étude de reproduction chez l’animal n’a été menée avec le tisotumab vedotin afin d’évaluer son effet sur la reproduction et le développement fœtal. D’après son mécanisme d’action et les résultats des études menées chez l’animal, le tisotumab vedotin pourrait avoir des effets délétères sur l’embryon et le fœtus s’il est administré à une femme enceinte. L’administration par voie intraveineuse de MMAE à des rates gravides pendant l’organogenèse (entre le 6e jour et le 13e jour de gestation) a entraîné une augmentation des résorptions totales, de la perte post-implantatoire, des mises-bas prématurées, de la perte de fœtus viables et de la toxicité embryo-fœtale tératogène à une dose de 0,2 mg/kg (environ 0,5 fois l’ASC humaine à la dose recommandée).
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
L-histidine
Chlorhydrate de L-histidine monohydraté
Saccharose
D-mannitol
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Flacon non ouvert
5 ans
Solution reconstituée dans le flacon
La stabilité chimique et physique en cours d’utilisation de la solution reconstituée a été démontrée pendant 24 heures maximum entre 2 °C et 8 °C et jusqu’à 8 heures entre 9 °C et 25 °C.
D’un point de vue microbiologique, sauf si la méthode de reconstitution permet d’exclure le risque de contamination microbienne, le produit reconstitué doit être utilisé immédiatement. En cas d’utilisation non immédiate, les durées et conditions de conservation avant utilisation relèvent de la responsabilité de l’utilisateur.
Solution diluée dans la poche de perfusion
La stabilité chimique et physique en cours d’utilisation de la solution diluée a été démontrée pour les durées indiquées dans le tableau 5.
D’un point de vue microbiologique, sauf si la méthode de dilution permet d’exclure le risque de contamination microbienne, le produit dilué doit être utilisé immédiatement. En cas d’utilisation non immédiate, les durées et conditions de conservation avant utilisation relèvent de la responsabilité de l’utilisateur.
Tableau 5 : Conditions de conservation d’une solution de Tivdak diluée à l’état réfrigéré
Solvant utilisé pour préparer la solution pour perfusion | Conditions de conservation d’une solution de Tivdak diluée (incluant le temps de perfusion) |
| Solution injectable de chlorure de sodium 9 mg/mL (0,9 %) | Jusqu’à 18 heures entre 2 °C et 8 °C |
| Solution injectable de dextrose 50 mg/mL (5 %) | Jusqu’à 24 heures entre 2 °C et 8 °C |
| Solution injectable de Ringer lactate | Jusqu’à 12 heures entre 2 °C et 8 °C |
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Pour les conditions de conservation du médicament après reconstitution et dilution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Flacon en verre de type I de 10 mL avec bouchon gris en caoutchouc butyl, opercule et dessus, joint de 20 mm avec capuchon en aluminium argenté et disque grenat. Chaque boîte contient 1 flacon.
6.6 Précautions particulières d’élimination et manipulation
Reconstitution dans le flacon unidose
- 1. Suivre les procédures relatives à la manipulation et à l’élimination adéquates des médicaments cytotoxiques.
- 2. Utiliser une technique aseptique appropriée pour la reconstitution et la préparation des solutions d’administration.
- 3. Calculer la dose recommandée en fonction du poids réel de la patiente afin de déterminer le nombre de flacons nécessaires.
- 4. Reconstituer chaque flacon de 40 mg avec 4 mL d’eau stérile pour préparations injectables afin d’obtenir une concentration de 10 mg/mL de Tivdak.
- 5.
Faire tourner délicatement chaque flacon jusqu’à ce que le contenu soit complètement dissous.
Laisser le ou les flacons reconstitués reposer. Ne pas secouer le flacon. Ne pas exposer à la lumière directe du soleil.
- 6. Les médicaments administrés par voie parentérale doivent faire l’objet d’une inspection visuelle afin de vérifier l’absence d’éventuelles particules et de coloration anormale avant l’administration, lorsque la solution et le récipient le permettent. La solution reconstituée doit être transparente à légèrement opalescente, incolore à jaune-brunâtre et exempte de particules visibles. Jeter tout flacon présentant des particules visibles ou une coloration anormale.
- 7. Sur la base de la dose calculée, la solution reconstituée du ou des flacons doit être immédiatement ajoutée à la poche de perfusion. Ce produit ne contient pas de conservateur. S’ils ne sont pas utilisés immédiatement, les flacons reconstitués peuvent être conservés avant dilution jusqu’à 24 heures à l’état réfrigéré entre 2 °C et 8 °C ou pendant 8 heures maximum à température ambiante (entre 9 °C et 25 °C). Ne pas congeler. Jeter les flacons inutilisés contenant de la solution reconstituée au-delà de la durée de conservation recommandée.
Dilution dans la poche de perfusion
- 8. Prélever la quantité calculée de solution reconstituée du ou des flacons et la transférer dans une poche de perfusion.
- 9.
Diluer Tivdak avec l’une des solutions injectables suivantes : solution de dextrose 50 mg/mL
(5 %), solution de chlorure de sodium 9 mg/mL (0,9 %) ou solution de Ringer lactate. La poche de perfusion doit contenir suffisamment de diluant pour obtenir une concentration finale de 0,7 mg/mL à 2,4 mg/mL de Tivdak.
- 10. Mélanger la solution diluée en retournant doucement la poche. Ne pas secouer la poche. Ne pas exposer à la lumière directe du soleil.
- 11. Avant l’utilisation, examiner la poche de perfusion afin de vérifier l’absence d’éventuelles particules et de coloration anormale. La solution reconstituée doit être transparente à légèrement opalescente, incolore à jaune-brunâtre et exempte de particules visibles. Ne pas utiliser la poche de perfusion en présence de particules ou d’une coloration anormale.
- 12. Jeter toute quantité non utilisée restant dans les flacons unidoses.
Administration
- 13. Confirmer l’administration des collyres de stéroïde et vasoconstricteur (voir rubrique 4.2).
- 14.
Appliquer des compresses froides sur les yeux après l’administration du collyre
vasoconstricteur, les laisser en place durant la perfusion et jusqu’à 30 minutes après la perfusion. Changer les compresses froides au besoin pendant la perfusion pour garder la zone des yeux froide (voir rubrique 4.2).
- 15. Administrer immédiatement la perfusion pendant 30 minutes par une ligne intraveineuse contenant un filtre en ligne de 0,2 µm.
- 16. Si la perfusion n’est pas administrée immédiatement, conserver la solution diluée de Tivdak au réfrigérateur comme indiqué dans le tableau 5 (voir rubrique 6.3). Jeter la solution si la durée de conservation dépasse ces limites. Ne pas congeler. À sa sortie du réfrigérateur, effectuer l’administration de la solution pour perfusion diluée de Tivdak dans un délai de 4 heures (incluant la durée de la perfusion).
Élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Genmab A/S
Carl Jacobsens Vej 30
2500 Valby
Danemark
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/25/1911/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 28 mars 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.