


Résumé des caractéristiques - Empliciti
1. DÉNOMINATION DU MÉDICAMENT
Empliciti 300 mg, poudre pour solution à diluer pour perfusion
Empliciti 400 mg, poudre pour solution à diluer pour perfusion
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Empliciti 300 mg, poudre pour solution à diluer pour perfusion
Chaque flacon de poudre contient 300 mg d’élotuzumab*.
Empliciti 400 mg, poudre pour solution à diluer pour perfusion
Chaque flacon de poudre contient 400 mg d’élotuzumab.
Après reconstitution, chaque mL de solution à diluer contient 25 mg d’élotuzumab.
* Elotuzumab est produit à partir d’une lignée de cellules NS0 par la technologie de l’ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution à diluer pour perfusion (poudre pour solution à diluer).
La poudre est un lyophilisat entier ou fragmenté blanc à blanc cassé.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Empliciti est indiqué en association au lénalidomide et à la dexaméthasone dans le traitement du myélome multiple chez des patients adultes ayant reçu au moins un traitement antérieur (voir rubriques 4.2 et 5.1).
Empliciti est indiqué en association au pomalidomide et à la dexaméthasone dans le traitement des patients adultes atteints d’un myélome multiple en rechute et réfractaire, ayant reçu au moins deux traitements antérieurs, dont le lénalidomide et un inhibiteur du protéasome, et qui ont présenté une progression de la maladie lors du dernier traitement (voir rubriques 4.2 et 5.1).
4.2 Posologie et mode d’administration
Le traitement par élotuzumab doit être instauré et suivi par un médecin expérimenté dans le traitement du myélome multiple.
Prémédication pour la prévention des réactions liées à la perfusion (RLPs) Les patients doivent recevoir les prémédications suivantes 45-90 minutes avant la perfusion d’Empliciti (voir rubrique 4.4) :
- Dexaméthasone 8 mg par voie intraveineuse
- Antagoniste H1 : diphenhydramine (25-50 mg par voie orale ou par voie intraveineuse) ou un antagoniste H1 équivalent.
- Antagoniste H2 : ranitidine (50 mg par voie intraveineuse ou 150 mg par voie orale) ou un antagoniste H2 équivalent.
- Paracétamol (650-1000 mg par voie orale).
Prise en charge de la RLP
Si une RLP de Grade ≥ 2 se produit pendant l’administration d’Empliciti, la perfusion doit être interrompue. Dès la résolution à un Grade ≤ 1, Empliciti doit être repris à un débit de 0,5 mL/min et peut être augmenté graduellement de 0,5 mL/min toutes les 30 minutes tant que la tolérance du patient le permet jusqu’au débit auquel s’était produit la RLP. S’il n’y a pas de réapparition de la RLP, l’augmentation peut être poursuivie (voir Tableaux 3 et 4).
Chez les patients présentant une RLP, les signes vitaux doivent être surveillés toutes les 30 minutes pendant 2 heures après la fin de la perfusion d'Empliciti. Si la RLP se reproduit, la perfusion d'Empliciti doit être arrêtée et ne pas être reprise le même jour (voir rubrique 4.4). Les RLPs très sévères (Grade ≥ 3) peuvent nécessiter l’arrêt définitif du traitement par Empliciti et un traitement d’urgence.
Posologie d'administration en association au lénalidomide et à la dexaméthasone La durée de chaque cycle de traitement est de 28 jours, consultez le Tableau 1 pour voir le schéma posologique.
Le traitement doit être poursuivi jusqu’à progression de la maladie ou jusqu'à apparition d’une toxicité inacceptable.
La dose recommandée d’Empliciti est de 10 mg/kg de poids corporel (pc) administrée par voie intraveineuse chaque semaine, aux jours 1, 8, 15 et 22 pour les deux premiers cycles de traitement et puis toutes les 2 semaines aux jours 1 et 15.
La dose recommandée de lénalidomide est de 25 mg une fois par jour par voie orale aux jours 1 à 21 des cycles répétés de 28 jours, et au moins 2 h après la perfusion d’Empliciti quand ils sont administrés le même jour.
L’administration de dexaméthasone est la suivante:
- Les jours auxquels Empliciti est administré, la dexaméthasone doit être prise à la dose de 28 mg une fois par jour par voie orale entre 3 et 24 heures avant Empliciti plus 8 mg par voie intraveineuse entre 45 et 90 minutes avant Empliciti aux jours 1, 8, 15 et 22 des cycles répétés de 28 jours.
Les jours auxquels Empliciti n’est pas administré mais une dose de dexaméthasone est planifiée
(Jours 8 et 22 du cycle 3 et tous les cycles suivants), la dexaméthasone doit être prise à la dose de 40 mg par voie orale.
Tableau 1 : Schéma posologique recommandé pour Empliciti en association au lénalidomide et la dexaméthasone
| Cycle | Cycles 1 & 2 (de 28 jours) | Cycles 3 et + (de 28 jours) | |||||||||||||||||||||||||
| Jour du Cycle | 1 | 8 | 15 | 22 | 1 | 8 | 15 | 22 | |||||||||||||||||||
| Prémédication | ✓ | ✓ | ✓ | ✓ | ✓ | ✓ | |||||||||||||||||||||
Empliciti (mg/kg pc) par voie intraveineuse | 10 | 10 | 10 | 10 | 10 | 10 | |||||||||||||||||||||
| Lénalidomide (25 mg) par voie | Jours 1 à 21 | Jours 1 à 21 | |||||||||||||||||||||||||
| orale | |||||||||||||||||||||||||||
Dexaméthasone (mg) par voie orale | 28 | 28 | 28 | 28 | 28 | 40 | 28 | 40 | |||||||||||||||||||
| Jour du Cycle | 1 | 8 | 15 | 22 | 1 | 8 | 15 | 22 | |||||||||||||||||||
Pour des informations supplémentaires concernant le lénalidomide et la dexaméthasone, voir le Résumé des Caractéristiques du Produit correspondant.
Posologie d'administration en association au pomalidomide et à la dexaméthasone La durée de chaque cycle de traitement est de 28 jours, consultez le Tableau 2 pour voir le schéma posologique.
Le traitement doit être poursuivi jusqu’à progression de la maladie ou jusqu'à l'apparition d’une toxicité inacceptable.
La dose recommandée d’Empliciti est de 10 mg/kg pc administrée par voie intraveineuse chaque semaine aux jours 1, 8, 15 et 22 pour les deux premiers cycles de traitement et puis de 20 mg/kg pc administrés le jour 1 de chaque cycle de traitement par la suite.
La dose recommandée de pomalidomide est de 4 mg une fois par jour par voie orale aux jours 1 à 21 des cycles répétés de 28 jours, et au moins 2 heures après la perfusion d’Empliciti quand ils sont administrés le même jour.
Administration de dexaméthasone chez les adultes âgés de ≤ 75 ans et de > 75 ans :
- Les jours auxquels Empliciti est administré, pour les patients âgés de ≤75 ans, la dexaméthasone doit être prise à la dose de 28 mg par voie orale entre 3 et 24 heures avant Empliciti, plus 8 mg par voie intraveineuse entre 45 et 90 minutes avant Empliciti et, pour les patients âgés de > 75 ans, la dexaméthasone doit être prise à la dose de 8 mg par voie orale entre 3 et 24 heures avant Empliciti plus 8 mg par voie intraveineuse entre 45 et 90 minutes avant Empliciti.
Les jours auxquels Empliciti n’est pas administré mais une dose de dexaméthasone est planifiée
(Jours 8, 15 et 22 du cycle 3 et de tous les cycles suivants), la dexaméthasone doit être prise à la dose de 40 mg par voie orale chez les patients âgés de ≤ 75 ans et de 20 mg par voie orale chez les patients âgés de > 75 ans.
Tableau 2 : Schéma posologique recommandé pour Empliciti en association au pomalidomide et à la dexaméthasone
| Cycle | Cycles 1 & 2 (de 28 jours) | Cycles 3 et + (de 28 jours) | ||||||
| Jour du cycle | 1 | 8 | 15 | 22 | 1 | 8 | 15 | 22 |
| Prémédication | ✓ | ✓ | ✓ | ✓ | ✓ | |||
| Empliciti (mg/kg pc) par voie intraveineuse | 10 | 10 | 10 | 10 | 20 | |||
| Pomalidomide (4 mg) par voie orale | Jours 1 à 21 | Jours 1 à 21 | ||||||
| Dexaméthasone (mg) par voie intraveineuse | 8 | 8 | 8 | 8 | 8 | |||
| Dexaméthasone (mg) par voie orale ≤ 75 ans | 28 | 28 | 28 | 28 | 28 | 40 | 40 | 40 |
| Dexaméthasone (mg) par voie orale > 75 ans | 8 | 8 | 8 | 8 | 8 | 20 | 20 | 20 |
| Jour du cycle | 1 | 8 | 15 | 22 | 1 | 8 | 15 | 22 |
Pour des informations supplémentaires concernant le pomalidomide et la dexaméthasone, voir le Résumé des Caractéristiques du Produit correspondant.
Voir Mode d’administration ci-dessous pour les instructions relatives aux débits de perfusion.
Retard de prise, interruption, ou arrêt définitif
Si la prise d’un des médicaments du traitement est retardée, interrompue, ou arrêtée définitivement, le traitement avec les autres médicaments peut être poursuivi comme planifié. Cependant, si la prise de la dexaméthasone par voie orale ou intraveineuse est retardée ou arrêtée définitivement, l’administration d’Empliciti doit être basée sur l’évaluation clinique (ex : risque d’hypersensibilité) (voir rubrique 4.4).
Populations particulières
Personnes âgées
Aucun ajustement de posologie n’est requis pour Empliciti chez les patients âgés de plus de 65 ans (voir rubrique 5.2). Les données sur l’efficacité et la sécurité d’Empliciti chez les patients ≥ 85 ans sont très limitées. La dose de dexaméthasone en association au pomalidomide est ajustée en fonction de l'âge. Voir Administration de dexaméthasone pour les adultes âgés de ≤ 75 ans et de > 75 ans ci-dessus.
Insuffisance rénale
Aucun ajustement posologique d’Empliciti n’est requis chez les patients présentant une insuffisance rénale légère (clairance de la créatinine (ClCr) = 60 - 89 mL/min), modérée (ClCr = 30 - 59 mL/min), sévère (ClCr < 30 mL/min) ou une insuffisance rénale terminale nécessitant une dialyse (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement posologique d’Empliciti n’est requis chez les patients présentant une insuffisance hépatique légère (bilirubine totale (BT) ≤ à la limite supérieure de la normale (LSN) et aspartate aminotransférase (ASAT) > LSN ou la BT < 1 à 1,5 × LSN quelle que soit la valeur de l’ASAT). Empliciti n'a pas été étudié chez les patients présentant une insuffisance hépatique modérée (BT > 1,5 à 3 × LSN quelle que soit la valeur de l’ASAT) ou sévère (BT > 3 × LSN quelle que soit la valeur de l’ASAT) (voir rubrique 5.2).
Population pédiatrique
Il n’y a pas d’utilisation justifiée d’Empliciti dans la population pédiatrique dans l’indication du myélome multiple.
Mode d’administration
Empliciti doit être administré uniquement par voie intraveineuse.
Débit de perfusion d'Empliciti 10 mg/kg pc
L’administration de la solution reconstituée et diluée doit être initiée au débit de perfusion de 0,5 mL/min. Si la perfusion est bien tolérée le débit de perfusion peut être augmenté par palier tels que décrits dans le Tableau 3. Le débit maximal de perfusion ne doit pas excéder 5 mL/min.
Tableau 3 : Débit de perfusion d'Empliciti 10 mg/kg pc
| Cycle 1, Dose 1 | Cycle 1, Dose 2 | Cycle 1, Dose 3 et 4 et tous les Cycles suivants | ||
Intervalle de temps | Débit | Intervalle de temps | Débit | Débit |
0 - 30 min 0,5 mL/min 30 - 60 min 1 mL/min ≥ 60 min 2 mL/min* | 0 - 30 min 3 mL/min ≥ 30 min 4 mL/min*
| 5 mL/min* | ||
* Continuer à ce débit jusqu’à la fin de la perfusion.
Débit de perfusion d'Empliciti 20 mg/kg pc
L’administration de la solution reconstituée et diluée doit être initiée au débit de perfusion de 3 mL/min. Si la perfusion est bien tolérée le débit de perfusion peut être augmenté par palier tels que décrits dans le Tableau 4. Le débit de maximal de perfusion ne doit pas excéder 5 mL/min. Pour les patients dont le débit de perfusion est passé à 5 mL/min pour la dose de 10 mg/kg pc, il faut réduire le débit à 3 mL/min lors de la première perfusion de 20 mg/kg pc.
Tableau 4 : Débit de perfusion d'Empliciti 20 mg/kg pc
| Dose 1 | Dose 2 et toutes les doses suivantes | |
| Intervalle de temps | Débit | Débit |
0-30 min 3 mL/min ≥ 30 min 4 mL/min* | 5 mL/min* | |
* Continuer à ce débit jusqu’à la fin de la perfusion.
Pour les instructions concernant la reconstitution et la dilution d’Empliciti avant l'administration, voir rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Le Résumé des Caractéristiques du Produit du lenalidomide, du pomalidomide et de la dexaméthasone utilisés en association avec Empliciti doit être consulté avant de débuter le traitement.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d'améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
RLPs
Des RLPs ont été rapportées chez des patients recevant élotuzumab (voir rubrique 4.8).
Une prémédication par la dexaméthasone, un antagoniste H1, un antagoniste H2 et du paracétamol doit être administrée avant la perfusion d’Empliciti (voir rubrique 4.2 Prémédication). Le taux de RLPs était bien plus élevé chez les patients qui n’étaient pas prémédiqués.
Si l'un des symptômes de RLP atteint un Grade ≥ 2, la perfusion d’Empliciti doit être interrompue et des mesures médicales et de support appropriées doivent être instaurées. Les signes vitaux doivent être surveillés toutes les 30 minutes pendant 2 heures après la fin de la perfusion d'Empliciti. Après résolution de la réaction (symptômes de Grade ≤ 1), Empliciti peut être repris au débit de perfusion initial de 0,5 mL/min. Si les symptômes ne réapparaissent pas, le débit de perfusion peut être graduellement augmenté toutes les 30 minutes jusqu’à un maximum de 5 mL par minute (voir rubrique 4.2 Mode d’administration).
Les RLPs d’intensité très sévères peuvent nécessiter l'arrêt définitif du traitement par Empliciti et l'instauration d'un traitement d’urgence. Les patients présentant une RLP d’intensité légère ou modérée peuvent recevoir Empliciti à un débit de perfusion réduit et sous surveillance étroite (voir rubrique 4.2 Mode d’administration).
Conditions d’utilisation des médicaments utilisés avec Empliciti.
Empliciti est utilisé en association à d’autres médicaments ; par conséquent, les conditions d’utilisation s'appliquent aussi lorsque ces médicaments sont associés à d'autres thérapies. Le Résumé des Caractéristiques du Produit de tous les médicaments utilisés en association avec Empliciti doit être consulté avant de débuter le traitement.
Infections
Dans les essais cliniques chez les patients présentant un myélome multiple, l’incidence de toutes les infections, incluant la pneumonie, étaient plus élevées chez les patients traités par Empliciti (voir rubrique 4.8). Les patients doivent être surveillés et les infections prises en charge par un traitement standard.
Seconds cancers primitifs (SCP)
Dans l’essai clinique mené chez les patients présentant un myélome multiple qui comparait le traitement par Empliciti associé au lénalidomide et à la dexaméthasone à un traitement par le lénalidomide et la dexaméthasone (Etude CA204004), l’incidence des SCP, et particulièrement des tumeurs solides et cancer cutané autre que le mélanome, était plus élevée chez les patients traités par Empliciti (voir rubrique 4.8). Les SCPs sont connus pour être associés à l’exposition au lénalidomide, qui était étendue chez les patients traités par Empliciti en association au lénalidomide et la dexaméthasone versus le lénalidomide et la dexaméthasone. Le taux de cancers hématologiques était le même entre les deux bras de traitement. Les patients doivent être surveillés pour déceler le développement d’un SCP.
Excipients
Ce médicament contient 3,92 mg de sodium par flacon de 300 mg ou 5,23 mg de sodium par flacon de 400 mg, ce qui équivaut respectivement à 0,2 % ou 0,3 % de l'apport quotidien maximal recommandé par l'OMS de 2 g de sodium pour un adulte.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction pharmacocinétique n’a été réalisée. Empliciti, en tant qu’anticorps monoclonal humanisé, ne devrait pas être métabolisé par les enzymes du cytochrome P450 (CYP) ou d’autres enzymes métabolisant des médicaments, il n'est pas attendu que l’inhibition ou l’induction de ces enzymes par des médicaments co-administrés affecte la pharmacocinétique d’Empliciti.
Empliciti peut être détecté par l'électrophorèse des protéines sériques (EPS) et par les tests d’immunofixation du sérum chez les patients présentant un myélome et pourrait interférer avec une classification de réponse correcte. La présence d’élotuzumab dans le sérum des patients peut entraîner un petit pic dans la région gamma précoce de l'EPS correspondant aux IgGƙ sur le test d’immunofixation du sérum. Cette interférence peut impacter la détermination de la réponse complète et possiblement de la rechute après une réponse complète chez les patients présentant une protéine de myélome IgG kappa.
En cas de détection de pics supplémentaires sur immunofixation, la possibilité d’une gammapathie biclonale doit être exclue.
Le Résumé des Caractéristiques du Produit du lenalidomide, du pomalidomide et de la dexaméthasone utilisés en association avec Empliciti doit être consulté avant de débuter le traitement.
4.6 Fertilité, grossesse et allaitement
Les femmes en âge de procréer/Contraception masculine et féminine
Empliciti ne doit pas être utilisé chez les femmes en âge de procréer, sauf si la condition clinique de la femme nécessite un traitement avec élotuzumab. Les femmes en âge de procréer doivent utiliser une contraception efficace pendant et 120 jours suivant le traitement.
Les patients de sexe masculin doivent utiliser des mesures de contraception efficace pendant et 180 jours suivant le traitement si leur partenaire est enceinte ou en âge de procréer et n’utilise pas de contraception efficace.
Grossesse
Il n’existe pas de donnée sur l’utilisation d’élotuzumab chez la femme enceinte. Elotuzumab est pris en association au lénalidomide qui est contre-indiqué pendant la grossesse. Aucune donnée évaluant la toxicité sur la reproduction chez l’animal n’est disponible par manque de modèle animal adéquat. Empliciti ne doit pas être utilisé pendant la grossesse, sauf si la situation clinique de la femme exige un traitement par élotuzumab.
Le Résumé des Caractéristiques du Produit de chaque médicament utilisé en association avec Empliciti doit être consulté avant de débuter le traitement. Quand Empliciti est utilisé avec le lénalidomide ou le pomalidomide, il existe un risque délétère pour le fœtus, incluant un risque d'anomalies congénitales graves potentiellement létales chez l’enfant à naître, associé à ces médicaments et il est nécessaire de suivre les recommandations afin d’éviter une grossesse, ceci inclut la réalisation de tests de grossesse et la mise en place d’une contraception. Le lénalidomide et le pomalidomide sont présents dans le sang et le sperme des patients recevant le médicament. Se référer au Résumé des Caractéristiques du Produit pour les recommandations relatives à la contraception en raison de la présence et de la transmission dans le sperme ainsi que pour plus de détails. Les patients recevant Empliciti en association au lénalidomide ou au pomalidomide doivent suivre le programme de prévention de la grossesse respectivement du lénalidomide ou du pomalidomide.
Allaitement
Il n'est pas attendu qu'élotuzumab soit excrété dans le lait maternel. Elotuzumab sera utilisé en association au lénalidomide ou au pomalidomide et l’allaitement doit être interrompu en raison de l’utilisation du lénalidomide ou du pomalidomide.
Fertilité
Aucune étude évaluant les effets d’élotuzumab sur la fertilité n’a été réalisée. Par conséquent, l’effet d’élotuzumab sur la fertilité masculine et féminine est inconnu.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Sur la base des effets indésirables rapportés, Empliciti ne devrait pas avoir d’effet sur l’aptitude à conduire des véhicules et à utiliser des machines. Il est conseillé aux patients présentant des RLPs de ne pas conduire ou d’utiliser des machines jusqu’à l’atténuation des symptômes.
4.8 Effets indésirables
Résumé du profil de sécurité
Les données de sécurité d’élotuzumab ont été évaluées chez un total de 682 patients présentant un myélome multiple ayant reçu élotuzumab en association au lénalidomide et à la dexaméthasone (451 patients) ou au bortézomib et à la dexaméthasone (103 patients) ou au pomalidomide et à la dexaméthasone (128 patients) au travers de 8 études cliniques dont les données ont été agrégées. La majorité des effets indésirables étaient d'intensité légère à modérée (Grade 1 ou 2).
L’effet indésirable le plus grave pouvant survenir au cours du traitement par élotuzumab est la pneumonie.
Les effets indésirables les plus fréquents (survenant chez > 10 % des patients) avec un traitement par élotuzumab ont été des RLPs, diarrhée, zona, nasopharyngite, toux, pneumonie, infection des voies respiratoires supérieures, lymphopénie et perte de poids.
Tableau des effets indésirables
Les effets indésirables rapportés chez 682 patients présentant un myélome multiple qui étaient traités par élotuzumab dans 8 essais cliniques sont présentés dans le Tableau 5.
Ces effets sont présentés par système classe-organe et par ordre de fréquence. Les fréquences sont définies comme suit : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 5 : Effets indésirables chez les patients présentant un myélome multiple traités par
Empliciti
| Classe de système d’organe | Effets indésirables | Fréquence globale | Fréquence des Grades 3/4 |
| Infections et infestations | Pneumoniea | Très fréquent | Fréquent |
| Zonab | Fréquent | Peu fréquent | |
| Infection des voies respiratoires supérieures | Très fréquent | Fréquent | |
| Nasopharyngite | Très fréquent | Fréquence indéterminée | |
Affections hématologiques et du système lymphatique | Lymphopéniec | Très fréquent | Fréquent |
| Leucopénie | Fréquent | Fréquent | |
| Affections du système immunitaire | Réaction Anaphylactique | Peu fréquent | Peu fréquent |
| Hypersensibilité | Fréquent | Peu fréquent |
| Classe de système d’organe | Effets indésirables | Fréquence globale | Fréquence des Grades 3/4 |
Affections psychiatriques | Humeur altérée | Fréquent | Fréquence indéterminée |
| Affections du système nerveux | Céphalées | Très fréquent | Peu fréquent |
| Hypoesthésie | Fréquent | Peu fréquent | |
| Affections vasculaires | Thrombose veineuse profonde | Fréquent | Fréquent |
Affections respiratoires, thoraciques et médiastinales | Touxd | Très fréquent | Peu fréquent |
| Douleur oropharyngée | Fréquent | Fréquence indéterminée | |
Affections gastro-intestinales | Diarrhée | Très fréquent | Fréquent |
| Affections de la peau et du tissu sous-cutané | Sueurs nocturnes | Fréquent | Fréquence indéterminée |
| Troubles généraux et anomalies au site d'administration | Douleur thoracique | Fréquent | Fréquent |
| Fatigue | Très fréquent | Fréquent | |
| Fièvre | Très fréquent | Fréquent | |
| Investigations | Perte de poids | Très fréquent | Peu fréquent |
| Lésions, intoxications et complications liées aux procédures | Réaction liée à la perfusion | Fréquent | Peu fréquent |
a Le terme pneumonie regroupe les termes suivants : pneumonie, pneumonie atypique, bronchopneumonie, pneumonie lobaire, pneumonie bactérienne, pneumonie fongique, pneumonie virale (virus influenza) et pneumonie à pneumocoque. b Le terme zona regroupe les termes suivants : zona, herpes oral, et infection par le virus de l’herpès. c Le terme de lymphopénie inclut les termes suivants : lymphopénie et diminution de la numération des lymphocytes. d Le terme toux inclut les termes suivants : toux, toux productive et syndrome de toux ayant pour origine les voies aériennes supérieures.
L’incidence des effets indésirables ajustés selon l’exposition (tous Grades et Grades 3/4) dans l’Etude CA204004, un essai clinique mené chez des patients présentant un myélome multiple comparant un traitement par Empliciti associé au lénalidomide et la dexaméthasone (N = 318) par rapport à un traitement par le lénalidomide et la dexaméthasone (N = 317), est présenté dans le Tableau 6.
Tableau 6 : Taux des effets indésirables ajustés selon l’exposition dans l'étude CA204004 chez les patients traités par Empliciti versus lénalidomide et dexaméthasone [inclut des évènements multiples chez tous les patients traités]
Empliciti + Lénalidomide et Dexaméthasone N = 318 Tous grades Grade 3/4 | Lénalidomide et Dexaméthasone N = 317 Tous grades Grade 3/4 | |||||||
| Effet indésirable | Nombre d’évè- ne- ments | Taux (taux d’inci- dence /100 patient années) | Nombre d’évè- ne- ments | Taux (taux d’inci- dence /100 patient années) | Nombre d’évè- ne- ments | Taux (taux d’inci- dence /100 patient années) | Nombre d’évè-ne- ments | Taux (taux d’inci-dence /100 patient années) |
| Diarrhée | 303 | 59,2 | 19 | 3,7 | 206 | 49,3 | 13 | 3,1 |
| Fièvre | 220 | 43,0 | 8 | 1,6 | 116 | 27,7 | 10 | 2,4 |
| Fatigue | 205 | 40,0 | 33 | 6,4 | 145 | 34,7 | 26 | 6,2 |
| Touxa | 170 | 33,2 | 1 | 0,2 | 85 | 20,3 | - | - |
| Nasopharyngite | 151 | 29,5 | - | - | 116 | 27,7 | - | - |
Infection des voies respiratoires supérieures | 129 | 25,2 | 2 | 0,4 | 95 | 22,7 | 4 | 1,0 |
| Lymphopénieb | 90 | 17,6 | 65 | 12,7 | 57 | 13,6 | 31 | 7,4 |
| Céphalées | 88 | 17,2 | 1 | 0,2 | 40 | 9,6 | 1 | 0,2 |
| Pneumoniec | 80 | 15,6 | 54 | 10,5 | 54 | 12,9 | 34 | 8,1 |
| Leucopénie | 70 | 13,7 | 19 | 3,7 | 65 | 15,5 | 21 | 5,0 |
| Zonad | 51 | 10,0 | 5 | 1,0 | 24 | 5,7 | 3 | 0,7 |
Douleur oropharyngée | 45 | 8,8 | - | - | 17 | 4,1 | - | - |
| Perte de poids | 44 | 8,6 | 4 | 0,8 | 20 | 4,8 | - | - |
| Sueurs nocturnes | 31 | 6,1 | - | - | 12 | 2,9 | - | - |
| Douleur thoracique | 29 | 5,7 | 2 | 0,4 | 12 | 2,9 | 1 | 0,2 |
| Thrombose veineuse profonde | 26 | 5,1 | 18 | 3,5 | 12 | 2,9 | 7 | 1,7 |
| Hypoesthésie | 25 | 4,9 | 1 | 0,2 | 12 | 2,9 | - | - |
| Altération de l’humeur | 23 | 4,5 | - | - | 8 | 1,9 | - | - |
| Hypersensibilité | 10 | 2,0 | - | - | 4 | 1,0 | 1 | 0,2 |
a Le terme toux inclut les termes suivants : toux, toux productive, syndrome de toux ayant pour origine les voies aériennes supérieures
b Le terme lymphopénie inclut les termes suivants : lymphopénie et diminution de la numération des lymphocytes. c Le terme pneumonie regroupe les termes suivants : pneumonie, pneumonie atypique, bronchopneumonie, pneumonie lobaire, pneumonie bactérienne, pneumonie fongique, pneumonie virale (virus influenza) et pneumonie à pneumocoque. d Le terme zona regroupe les termes suivants : zona, herpes oral, et infection par le virus de l’herpès.
L’incidence des effets indésirables ajustés selon l’exposition (tous Grades et Grades 3/4) dans l’étude CA204125, un essai clinique mené chez des patients présentant un myélome multiple comparant un traitement par Empliciti associé au pomalidomide et à la dexaméthasone (N = 60) par rapport à un traitement par le pomalidomide et la dexaméthasone (N = 55), est présentée au Tableau 7.
Tableau 7 : Taux des effets indésirables ajustés selon l’exposition dans l'étude CA204125 pour les patients traités par Empliciti versus patients traités par pomalidomide et dexaméthasone [inclus des événements multiples chez tous les patients traités]
Empliciti + Pomalidomide et Dexaméthasone N = 60 Tous grades Grade 3/4 | Pomalidomide et Dexaméthasone N = 55 Tous grades Grade 3/4 | |||||||
| Effet indésirable | Nombre d’évè- ne- ments | Taux (taux d’inci- dence /100 patients années) | Nombre d’évè- ne- ments | Taux (taux d’inci- dence /100 patients années) | Nombre d’évè- ne- ments | Taux (taux d’inci- dence /100 patients années) | Nombre d’évè-ne- ments | Taux (taux d’inci-dence /100 patients années) |
| Touxa | 12 | 25,2 | 1 | 2,1 | 9 | 26,2 | - | - |
| Rhinopharyngite | 12 | 25,2 | - | - | 10 | 29,1 | - | - |
| Infection des voies aériennes supérieures | 9 | 18,9 | - | - | 10 | 29,1 | 1 | 2,9 |
| Leucopénie | 13 | 27,3 | 9 | 18,9 | 3 | 8,7 | 2 | 5,8 |
| Lymphopénieb | 10 | 21,0 | 6 | 12,6 | 1 | 2,9 | 1 | 2,9 |
| Pneumoniec | 6 | 12,6 | 4 | 8,4 | 9 | 26,2 | 8 | 23,3 |
| Zonad | 5 | 10,5 | - | - | 3 | 8,7 | - | - |
| Réaction liée à la perfusion | 2 | 4,2 | 1 | 2,1 | 1 | 2,9 | - | - |
| Douleur thoracique | 2 | 4,2 | - | - | 1 | 2,9 | - | - |
| Sueurs nocturnes | 1 | 2,1 | - | - | - | 0,0 | - | - |
| Hypoesthésie | 1 | 2,1 | - | - | 1 | 2,9 | - | - |
| Troubles de l’humeur | 1 | 2,1 | - | - | 1 | 2,9 | - | - |
a Le terme toux englobe les termes suivants : toux, toux productive et syndrome de toux d’origine des voies aériennes supérieures.
b Le terme lymphopénie englobe les termes suivants : lymphopénie et diminution de la numération lymphocytaire. c Le terme pneumonie regroupe les termes suivants : pneumonie, pneumonie atypique, bronchopneumonie, pneumonie lobaire, pneumonie bactérienne, pneumonie fongique, pneumonie grippale et pneumonie pneumococcique. d Le terme zona regroupe les termes suivants : zona, herpes oral, et infection par le virus de l’herpès.
Description des effets indésirables sélectionnés
RLPs
Dans les essais cliniques chez des patients présentant un myélome multiple, des RLPs ont été rapportées chez environ 10 % des patients prémédiqués traités par Empliciti associé au lénalidomide et à la dexaméthasone (N = 318) et 3 % des patients ayant reçu une prémédication et traités par Empliciti associé au pomalidomide et à la dexaméthasone (N = 60) (voir rubrique 4.4). Le taux de RLPs d’intensité légère à modérée était > 50 % chez les patients qui n’étaient pas prémédiqués. Toutes les notifications de RLPs étaient ≤ Grade 3. Les RLPs de Grade 3 sont survenues chez 1 % des patients. Dans l’étude CA204004, les symptômes les plus fréquents de RLP incluaient : fièvre, frissons et hypertension artérielle. Cinq pour cent (5 %) des patients ont nécessité une interruption de l’administration d’Empliciti pendant une durée médiane de 25 minutes du fait d’une RLP, et 1 % des patients ont arrêté leur traitement à cause des RLPs. Parmi les patients qui ont présentés une RLP, 70 % (23/33) ont eu la réaction au cours de la première dose. Dans l’étude CA204125, toutes les RLPs rapportées se sont produites au cours du premier cycle de traitement et étaient ≤ Grade 2.
Infections
L’incidence des infections, incluant la pneumonie, était plus élevée avec le traitement par Empliciti qu’avec le contrôle (voir rubrique 4.4). Dans l’essai clinique mené chez des patients présentant un myélome multiple (Etude CA204004), des infections ont été rapportées chez 81,4 % des patients dans le bras Empliciti associé au lénalidomide et à la dexaméthasone (N = 318) et 74,4 % dans le bras lénalidomide et dexaméthasone (N = 317). Des infections de Grade 3-4 ont été relevées chez 28 % et 24,3 % des patients traités par Empliciti associé au lénalidomide et à la dexaméthasone et ceux traités par le lénalidomide et la dexaméthasone, respectivement. Les infections fatales ont été peu fréquentes et ont été rapportées chez 2,5 % des patients traités par Empliciti associé au lénalidomide et à la dexaméthasone et 2,2 % des patients traités par le lénalidomide et la dexaméthasone. L’incidence de pneumonie était plus élevée dans le bras Empliciti associée au lénalidomide et à la dexaméthasone par rapport au bras lénalidomide et dexaméthasone rapportée à 15,1 % versus 11,7 % avec une issue fatale dans 0,6 % versus 0 %, respectivement.
Dans un essai clinique portant sur des patients atteints de myélome multiple (CA204125), des infections ont été rapportées chez 65 % des patients du bras Empliciti associé au pomalidomide et à la dexaméthasone (N = 60) et 65,5 % du bras pomalidomide et dexaméthasone (N = 55). Des infections de Grade 3-4 ont été observées respectivement chez 13,3 % et 21,8 % des patients traités par Empliciti associé au pomalidomide et à la dexaméthasone, et par pomalidomide et dexaméthasone. Les infections fatales (infections de grade 5) ont été observées chez 5 % des patients traités par Empliciti associé au pomalidomide et à la dexaméthasone, et chez 3,6 % des patients traités par pomalidomide et dexaméthasone.
CPSs
L’incidence des CPS était plus importante sous Empliciti qu’avec le contrôle (voir rubrique 4.4). Dans l'essai clinique mené chez des patients présentant un myélome multiple (Etude CA204004), des CPS invasifs ont été observés chez 6,9 % des patients traités par Empliciti associés au lénalidomide et la dexaméthasone (N = 318) et 4,1 % des patients traités par le lénalidomide et la dexaméthasone (N = 317). Les CPSs sont connus pour être associés à une exposition au lénalidomide qui était étendue chez les patients traités par Empliciti associé au lénalidomide et à la dexaméthasone versus ceux traités par le lénalidomide et la dexaméthasone. Les taux d’hémopathies malignes étaient les mêmes entres les deux bras de traitements (1,6 %). Des tumeurs solides ont été rapportées chez 2,5 % et 1,9 % des patients traités par Empliciti en association au lénalidomide et la dexaméthasone et ceux traités par le lénalidomide et la dexaméthasone, respectivement. Un cancer cutané de type non-mélanome a été rapporté chez 3,1 % et 1,6 % des patients traités par Empliciti en association au lénalidomide et la dexaméthasone et ceux traités par le lénalidomide et la dexaméthasone, respectivement.
Aucun événement de CPS n’a été rapporté chez les patients du bras de l’étude traité par Empliciti associé au pomalidomide et à la dexaméthasone (N = 60), et 1 événement (1,8 %) chez les patients du bras traité par pomalidomide et dexaméthasone (N = 55) dans l’étude CA204125.
Thrombose veineuse profonde
Dans un essai clinique mené chez des patients présentant un myélome multiple (Etude CA204004), des thromboses veineuses profondes ont été rapportées chez 7,2 % des patients traités par Empliciti en association au lénalidomide et la dexaméthasone (N = 318) et chez 3,8 % des patients traités par le lénalidomide et la dexaméthasone (N = 317). Parmi les patients traités par de l'aspirine, des thromboses veineuses profondes ont été rapportées chez 4,1 % des patients traités par Empliciti en association au lénalidomide et la dexaméthasone (E-Ld) et chez 1,4 % des patients traités par le lénalidomide et la dexaméthasone (Ld). Les taux de thromboses veineuses profondes observés entre les bras de traitement étaient similaires pour les patients ayant reçu une prophylaxie avec de l’héparine de bas poids moléculaire (2,2 % dans les deux bras de traitement), et pour les patients ayant reçu des antagonistes de vitamine K, les taux étaient de 0 % pour les patients traités avec E-Ld et 6,7 % pour les patients traités avec Ld.
Immunogénicité
Comme avec toute protéine thérapeutique, il existe un risque potentiel d’immunogénicité à Empliciti. Parmi les 390 patients traités par Empliciti au travers de quatre études cliniques et évaluables pour la présence d’anticorps anti-médicament, 72 patients (18,5 %) étaient positif au test de détection d’anticorps anti-médicaments émergents suite au traitement par dosage électrochimioluminescent (ECL). Des anticorps neutralisants ont été détectés chez 19 des 299 patients de l’Etude CA204004. Chez la majorité des patients, l’immunogénicité est survenue au début du traitement et était transitoire avec une résolution sous 2 à 4 mois. Il n’a pas été mis en évidence d’altération du profil pharmacocinétique, de l'efficacité ou du profil de toxicité associé au développement d'anticorps anti-médicament sur la base des analyses pharmacocinétiques de la population et des réponses à l’exposition.
Sur les 53 patients traités par Empliciti dans l’étude CA204125 et évaluables pour la présence d’anticorps anti-médicaments, 19 patients (36 %) ont été testés positifs, dont 1 patient a été testé positif de manière persistante, aux anticorps anti-médicaments survenant en cours de traitement avec un dosage ECL. Sur ces 19 patients, des anticorps anti-médicaments ont été observés au cours des 2 premiers mois de l’instauration du traitement par Empliciti. Les anticorps anti-médicaments ont disparu après 2 à 3 mois chez 18 (95 %) de ces 19 patients. Des anticorps neutralisants ont été détectés chez 2 des 53 patients.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V
4.9 Surdosage
Un cas de surdosage de 23,3 mg/kg pc d’élotuzumab en association au lénalidomide et la dexaméthasone a été rapporté chez un patient. Le patient n’a pas eu de symptômes, il n’a pas été nécessaire de mettre en place un traitement pour le surdosage et le patient a été capable de continuer le traitement par élotuzumab.
En cas de surdosage, les patients doivent être étroitement surveillés à la recherche de signes ou de symptômes évocateurs d’effets indésirables et un traitement symptomatique approprié doit être instauré.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Agents antinéoplasiques, anticorps monoclonaux. Code ATC : L01FX08.
Mécanisme d’action
Elotuzumab est un anticorps monoclonal IgG1 immuno-stimulateur humanisé, qui cible spécifiquement la protéine signaling lymphocyte activation molecule family member 7 (SLAMF7). Le SLAMF7 est exprimé de manière élevée sur les cellules du myélome multiple indépendantes d'anomalies cytogénétiques. Le SLAMF7 est aussi exprimé sur les cellules natural killer (NK), les plasmocytes sains et d’autres cellules immunitaires incluant certains sous-groupes de cellules T, monocytes, cellules B, macrophages et cellules dendritiques plasmacytoïdes, mais n’est pas détecté sur les tissus solides normaux ou les cellules souches hématopoïétiques.
Elotuzumab active directement les cellules natural killer à la fois via la voie du SLAMF7 et via les récepteurs Fc améliorant l’activité anti-myélome in vitro. Elotuzumab cible également SLAMF7 sur les cellules myélomateuses et par des interactions avec les récepteurs Fc sur des cellules immunitaires spécifiques, il favorise la mort des cellules du myélome via un mécanisme de cytotoxicité cellulaire dépendant des anticorps (ADCC) à médiation par les cellules NK et phagocytose cellulaire dépendant des anticorps à médiation par macrophages (ADCP). Dans les modèles non cliniques, élotuzumab a démontré une activité synergique quand il est utilisé en association au lénalidomide, au pomalidomide ou au bortézomib.
Efficacité et sécurité cliniques
Empliciti en association avec le lénalidomide et la dexaméthasone (CA204004) CA204004 est une étude randomisée, en ouvert, qui a été conduite pour évaluer l’efficacité et la sécurité d’Empliciti en association au lénalidomide et à la dexaméthasone (E-Ld) chez des patients présentant un myélome multiple ayant reçus de un à trois traitements antérieurs. Tous les patients présentaient une progression à la suite de leur traitement le plus récent. Les patients réfractaires au lénalidomide ont été exclus et 6 % des patients avaient déjà reçu un traitement par le lénalidomide. Les patients devaient récupérer après une greffe au moins 12 semaines à partir d'une greffe de cellules souches (GCS) autologues, et 16 semaines à partir d’une GCS allogénique. Les patients atteints d’une amylose cardiaque ou d’une leucémie des cellules plasmatiques ont été exclus de cette étude.
Les patients éligibles ont été randomisés selon un ratio 1:1 pour recevoir soit Empliciti en association au lénalidomide et à la dexaméthasone soit le lénalidomide et la dexaméthasone (Ld). Le traitement a été administré par cycles de 4 semaines jusqu’à progression de la maladie ou jusqu'à la survenue d’une toxicité inacceptable. Elotuzumab 10 mg/kg pc a été administré par voie intraveineuse chaque semaine pendant les 2 premiers cycles et toutes les 2 semaines par la suite. Avant la perfusion d'Empliciti, la dexaméthasone a été administrée en dose divisée : une dose orale de 28 mg et une dose intraveineuse de 8 mg. Dans le groupe contrôle et lors des semaines sans Empliciti, la dexaméthasone 40 mg a été administrée en une dose unique hebdomadaire par voie orale. Le lénalidomide 25 mg a été pris par voie orale une fois par jour pendant les 3 premières semaines de chaque cycle. L'évaluation de la réponse tumorale a été réalisée toutes les 4 semaines.
Un total de 646 patients a été randomisé afin de recevoir le traitement : 321 par Empliciti en association au lénalidomide et à la dexaméthasone et 325 par le lénalidomide et la dexaméthasone.
Les caractéristiques démographiques et initiales étaient comparables entre les deux bras de traitement. L’âge médian était de 66 ans (intervalle de 37 à 91 ans) ; 57 % des patients étaient âgés de plus de 65 ans ; 60 % des patients étaient des hommes ; la population d’origine ethnique caucasienne représentait 84 % de la population de l'étude, la population d’origine ethnique asiatique 10 %, et la population d’origine ethnique africaine 4 %. Le stade de la maladie selon le système de classification internationale (ISS) était de I chez 43 % des patients, de II chez 32 % et de III chez 21 %. Les catégories à haut risque cytogénétique de del17p et t(4 ;14) étaient présentes chez 32 % et 9 % des patients, respectivement. Le nombre moyen de traitements antérieurs était de 2. Trente-cinq pour cent (35 %) des patients étaient réfractaires (progression durant le dernier traitement ou au cours des 60 jours suivant le dernier traitement) et 65 % étaient en rechute (progression après 60 jours du dernier traitement). Les traitements précédents incluaient : greffe de cellules souches (55 %), bortézomib (70 %), melphalan (65 %), thalidomide (48 %) et lénalidomide (6 %).
Les critères principaux d’évaluation, la survie sans progression (SSP), évaluée par le hazard ratio, et le taux de réponse globale (TRG), ont été déterminés sur la base des évaluations faites en aveugle par un Comité d’Evaluation Indépendant (CEI). Les résultats d’efficacité sont présentés dans le Tableau 8 et la Figure 1. Le nombre médian de cycles était 19 dans le bras Empliciti et de 14 dans le bras comparateur.
La survie globale (SG) était un critère d'évaluation secondaire avec une analyse finale pré-définie de survie globale après au moins 427 décès.
Tableau 8 : Résultats d’efficacité de l’Etude CA204004
E-Ld
N = 321
Ld
N = 325
SSP (ITT)
Hazard Ratio [IC à 97,61 %] 0,68 [0,55 ; 0,85]
Test du log-rank stratifié valeur-pa 0,0001
Taux de SSP à 1 an (%) [IC à 95 %] 68 [63 ; 73] 56 [50 ; 61]
Taux de SSP à 2 ans (%) [IC à 95 %] 39 [34 ; 45] 26 [21 ; 31]
Taux de SSP à 3 ansb (%) [IC à 95 %] 23 [18 ; 28] 15 [10 ; 20]
SSP médiane en mois [IC à 95 %] 18,5 [16,5 ; 21,4] 14,3 [12,0 ; 16,0]
Réponse
Réponse globale (RG)c n (%) [IC à 95 %] 252 (78,5) [73,6 ; 82,9] 213 (65,5) [60,1 ; 70,7]
valeur pd 0,0002
Réponse Complète (RC + RCs)e n (%) 14 (4,4)f 24 (7,4)
Très Bonne Réponse Partielle (TBRP) n (%) 91 (28,3) 67 (20,6)
Réponse Partielle (RR/RP) n (%) 147 (45,8) 122 (37,5)
Réponse Combinée (RC+RCs+TBRP) n (%) 105 (32,7) 91 (28,0)
Survie Globaleg
Hazard Ratio [IC à 95,4 %] 0,82 [0,68 ; 1,00]
Test du log-rank stratifié valeur p 0,0408h
SG médiane en mois [IC à 95 %] 48,30 [40,34 ; 51,94] 39,62 [33,25 ; 45,27] a valeur p basée sur le test log-rang stratifié par les B2 microglobulines (< 3,5 mg/L versus ≥ 3,5 mg/L), nombre de lignes de traitement antérieures (1 versus 2 ou 3) et thérapie immunomodulatrice antérieure (aucune versus thalidomide seul versus autre).
b Une analyse pré-spécifiée pour le taux de SSP à 3 ans a été réalisée après une durée minimale de suivi de 33 mois. c Critère EBMT (European Group for Blood and Marrow Transplantation).
d valeur p basée sur le test chi carré de Cochran-Mantel-Haenszel stratifié par les B2 microglobulines (<3,5 mg/L versus ≥ 3,5 mg/L), nombre de lignes de traitement antérieures (1 versus 2 ou 3) et thérapie immunomodulatrice antérieure (aucune versus thalidomide seul versus autre).
e Réponse complète (RC) + réponse complète stringente (RCs)
f Les taux de réponse complète dans le groupe Empliciti peuvent être sous-estimés à cause d’une interférence entre l’anticorps monoclonal élotuzumab et le test d’immunofixation et l'électrophorèse des protéines sériques. g Une analyse finale prédéterminée de la SG a été réalisée sur la base d’au moins 427 décès sur une durée minimale de suivi de 70,6 mois.
h Dans l'analyse finale de la SG, la limite de l’étude définie par le protocole a atteint la significativité statistique
(p ≤ 0,046).
IC intervalle de confiance
Figure 1 : Survie sans progression dans l'étude CA204004 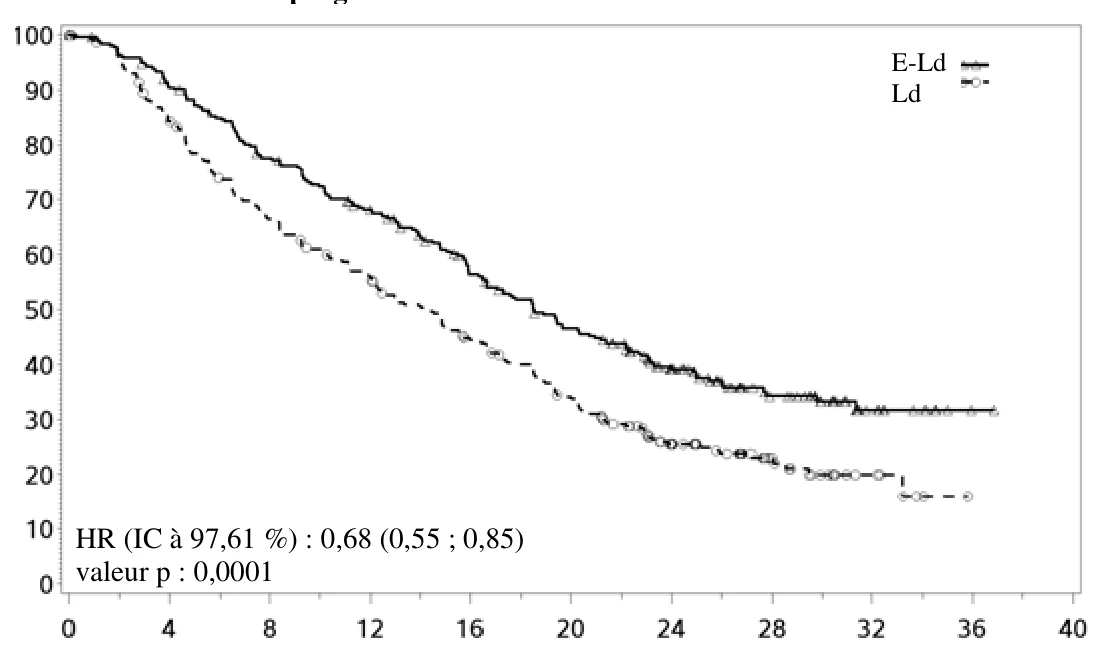
Survie sans progression (Mois) Nombre de sujets à risque
E-Ld 321 282 240 206 164 133 87 43 12 1 Ld 325 262 204 168 130 97 53 24 7
Les améliorations de SSP observées étaient homogènes dans tous les sous-groupes quel que soit l’âge (< 65 ans versus ≥ 65 ans), le statut du risque, la présence ou absence de catégories cytogénétiques del17p ou t(4 ;14), le stade de la maladie (ISS), le nombre de traitements antérieurs, l'exposition immunomodulatrice antérieure, l'exposition antérieure au bortézomib, l'état de rechute ou réfractaire, ou la fonction rénale tel que décrit dans le tableau 9.
Tableau 9 : Résultats d’efficacité des sous-ensembles dans l'étude CA204004
E-Ld
N = 321
Ld
N = 325
Description du sous-ensemble SSP médiane (mois)
[IC à 95 %]
SSP médiane (mois)
[IC à 95 %]
HR [IC à 95 %]
Age
< 65 ans. 19,4 [15,9 ; 23,1] 15,7 [11,2 ; 18,5] 0,74 [0,55 ; 1,00]
≥ 65 ans. 18,5 [15,7 ; 22,2] 12,9 [10,9 ; 14,9] 0,64 [0,50 ; 0,82]
Facteurs de risque
Risque élevé 14,8 [9,1 ; 19,6] 7,2 [5,6 ; 11,2] 0,63 [0,41 ; 0,95]
Risque standard 19,4 [16,5 ; 22,7] 16,4 [13,9 ; 18,5] 0,75 [0,59 ; 0,94]
Catégorie cytogénétique
Présence de del17p 19,6 [15,8 ; NE] 14,9 [10,6 ; 17,5] 0,65 [0,45 ; 0,93]
Absence de del17p 18,5 [15,8 ; 22,1] 13,9 [11,1 ; 16,4] 0,68 [0,54 ; 0,86]
Présence de t(4 ;14) 15,8 [8,4 ; 18,4] 5,5 [3,1 ; 10,3] 0,55 [0,32 ; 0,98]
Absence de t(4 ;14) 19,6 [17,0 ; 23,0] 14,9 [12,4 ; 17,1] 0,68 [0,55 ; 0,84]
Stade de la maladie (ISS)
I 22,2 [17,8 ; 31,3] 16,4 [14,5 ; 18,6] 0,61 [0,45 ; 0,83]
II 15,9 [9,5 ; 23,1] 12,9 [11,1 ; 18,5] 0,83 [0,60 ; 1,16]
III 14,0 [9,3 ; 17,3] 7,4 [5,6 ; 11,7] 0,70 [0,48 ; 1,04] Pro
bab
ilité san
s p
ro
gr
essio
n
(%)
E-Ld
N = 321
Ld
N = 325
Description du sous-ensemble SSP médiane (mois)
[IC à 95 %]
SSP médiane (mois)
[IC à 95 %]
HR [IC à 95 %]
Traitements antérieurs
Ligne de traitement
antérieure = 1
18,5 [15,8 ; 20,7] 14,5 [10,9 ; 17,5] 0,71 [0,54 ; 0,94]
Ligne de traitement
antérieure = 2 ou 3
18,5 [15,9 ; 23,9] 14,0 [11,1 ; 15,7] 0,65 [0,50 ; 0,85]
Exposition antérieure au
thalidomide
18,4 [14,1 ; 23,1] 12,3 [9,3 ; 14,9] 0,61 [0,46 ; 0,80]
Pas d’exposition antérieure
immunomodulatoire
18,9 [15,8 ; 22,2] 17,5 [13,0 ; 20,0] 0,78 [0,59 ; 1,04]
Exposition antérieure au
bortézomib
17,8 [15,8 ; 20,3] 12,3 [10,2 ; 14,9] 0,67 [0,53 ; 0,84]
Pas d’exposition antérieure au
bortézomib
21,4 [16,6 ; NE] 17,5 [13,1 ; 21,3] 0,70 [0,48 ; 1,00]
Réponse au traitement
Rechute 19,4 [16,6 ; 22,2] 16,6 [13,0 ; 18,9] 0,75 [0,59 ; 0,96]
Réfractaire 16,6 [14,5 ; 23,3] 10,4 [6,6 ; 13,3] 0,55 [0,40 ; 0,76]
Fonction rénale
ClCr de base < 60 mL/min 18,5 [14,8 ; 23,3] 11,7 [7,5 ; 17,4] 0,56 [0,39 ; 0,80]
ClCr de base ≥ 60 mL/min 18,5 [15,9 ; 22,2] 14,9 [12,1 ; 16,7] 0,72 [0,57 ; 0,90]
Les taux de survie globale à 1, 2, 3, 4 et 5 ans avec un traitement par Empliciti associé au lénalidomide et la dexaméthasone étaient respectivement de 91 %, 73 %, 60 %, 50 % et 40 %, comparés respectivement aux 83 %, 69 %, 53 %, 43 % et 33 % avec un traitement par le lénalidomide et la dexaméthasone (Voir Figure 2).
La dernière analyse planifiée de la SG avait été effectuée après 212 décès dans le bras E-Ld et 225 décès dans le bras Ld. Le suivi minimum était de 70,6 mois. Un avantage statistiquement significatif dans la SG a été observé chez les patients du bras E-Ld par rapport aux patients du bras Ld. La valeur médiane de la SG dans le bras E-Ld était de 48,30 mois, comparativement à 39,62 mois dans le bras Ld. Les patients du bras E-Ld ont présenté une réduction du risque de décès de 18 % par rapport à ceux du bras Ld (HR = 0,82 ; IC 95,4 % : 0,68 ; 1,00; valeur-p = 0,0408). Voir le tableau 8 et la figure 2.
Figure 2 : Survie globale dans l'étude CA204004 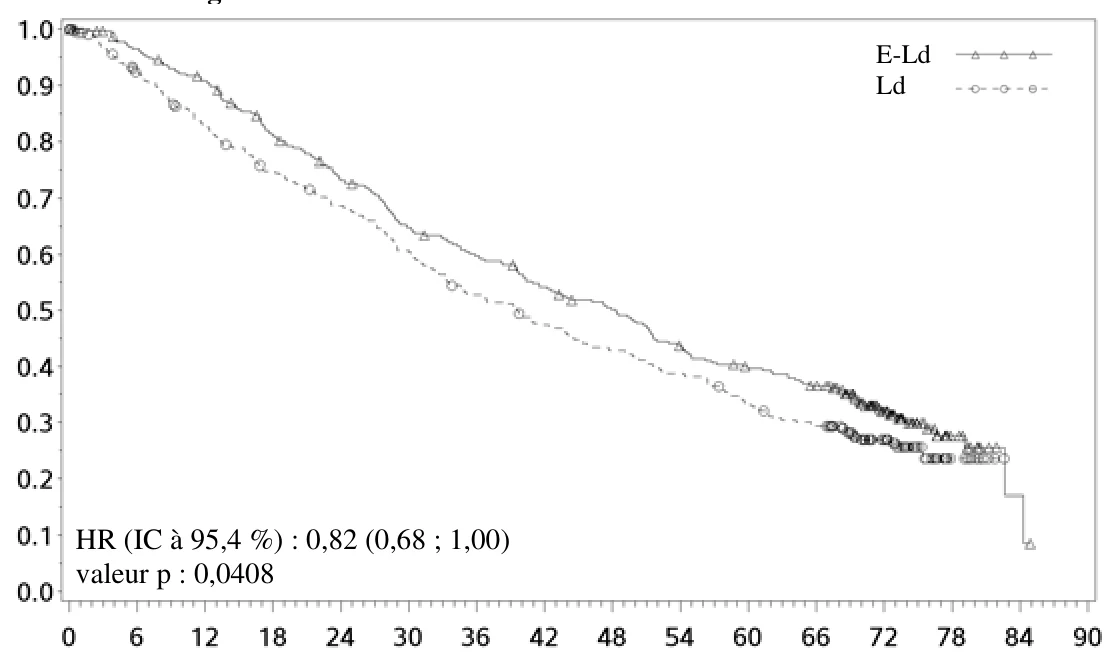
Survie globale (Mois) Nombre de sujets à risque
E-Ld 321 303 283 250 224 197 181 163 149 129 115 105 57 15 2 Ld 325 287 255 228 208 184 159 142 128 116 98 86 47 9
Empliciti en association avec le pomalidomide et la dexaméthasone (CA204125) CA204125 est une étude randomisée, en ouvert, menée pour évaluer l’efficacité et la sécurité d’emploi d’Empliciti en association avec le pomalidomide et la dexaméthasone (E-Pd) chez des patients atteints d’un myélome multiple réfractaire ou en rechute et réfractaire qui ont reçu au moins deux traitements antérieurs, dont le lénalidomide et un inhibiteur du protéasome (IP), et qui ont présenté une progression de la maladie pendant ou dans les 60 jours suivant le dernier traitement. Les patients étaient réfractaires s’ils avaient progressé pendant ou dans les 60 jours suivant le traitement par le lénalidomide et un IP et ou dans les 60 jours suivant leur dernier traitement, ou avaient rechuté et étaient réfractaires s’ils avaient obtenu au moins une réponse partielle au traitement précédent par le lénalidomide et un IP mais qui avait progressé dans les 6 mois et avait développé une maladie évolutive pendant ou 60 jours après la fin du dernier traitement. Les patients présentant une neuropathie périphérique de Grade 2 ou plus ont été exclus des études cliniques portant sur E-Pd.
Un total de 117 patients ont été randomisés selon un rapport de 1:1 pour recevoir le traitement : 60 dans le bras élotuzumab en association au pomalidomide et à la dexaméthasone (E-Pd), et 57 dans le bras pomalidomide et dexaméthasone (Pd). Le traitement a été administré au cours de cycles de 4 semaines (cycle de 28 jours) jusqu’à une progression de la maladie ou survenue d'une toxicité inacceptable. L'élotuzumab 10 mg/kg pc a été administré par voie intraveineuse toutes les semaines pendant les 2 premiers cycles et 20 mg/kg pc toutes les 4 semaines par la suite.
La dexaméthasone a été administrée les jours 1, 8, 15 et 22 de chaque cycle. Les semaines de la perfusion d’Empliciti, la dexaméthasone était administrée avant Empliciti en dose divisée : sujets âgés ≤ 75 ans à une dose orale de 28 mg et une dose intraveineuse de 8 mg, et sujets âgés > 75 ans à une dose orale de 8 mg et une dose intraveineuse de 8 mg. Les semaines sans perfusion d’Empliciti et dans le groupe témoin, la dexaméthasone était administrée aux sujets âgés ≤ 75 ans à une dose orale de 40 mg, et aux sujets âgés > 75 ans à une dose orale de 20 mg. La réponse tumorale a été évaluée toutes les 4 semaines.
Les caractéristiques démographiques et de référence étaient équilibrées entre les bras de traitement. L’âge médian était de 67 ans (plage de 36 à 81) ; 62 % des patients étaient âgés de plus de 65 ans ; 57 % des patients étaient de sexe masculin ; les blancs représentaient 77 % de la population de l’étude, les Asiatiques 21 % et les noirs 1 %. Le stade de la maladie selon le système de classification  Pro
bab
ilité d
e su
rv
ie d
u
patient
internationale (ISS) était de I chez 50 % des patients, de II chez 38 % et de III chez 12 %. Des anomalies chromosomiques, déterminées par hybridation in situ en fluorescence (FISH) de del(17p), t(4 ;14) et t(14 ;16), ont été observées chez respectivement 5 %, 11 % et 7 % des patients. Onze (9,4 %) patients avaient un myélome à haut risque. Le nombre médian de traitements antérieurs était de 3. Quatre-vingt-sept pour cent (87 %) des patients étaient réfractaires au lénalidomide, 80 % étaient réfractaires à un IP et 70 % étaient réfractaires tant au lénalidomide qu’à un IP. Les traitements antérieurs comprenaient : greffe de cellules souches (55 %), bortézomib (100 %), lénalidomide (99 %), cyclophosphamide (66 %), melphalan (63 %), carfilzomib (21 %), ixazomib (6 %), et daratumumab (3 %).
Le nombre médian de cycles de traitement était de 9 pour le bras E-Pd et de 5 pour le bras Pd. Le critère d’évaluation principal était la SSP évaluée par l’investigateur selon les critères modifiés de l’International Myeloma Working Group (IMWG). La SSP médiane per ITT était de 10,25 mois (IC à 95 % : 5,59 ; non-estimable (NE)) dans le bras E-Pd et de 4,67 mois (IC à 95 % : 2,83 ; 7,16) dans le bras Pd. La SSP et le TRG ont également été évalués par le CEI.
Les résultats pour la SSP évaluée par l’investigateur et le CEI sont résumés dans le Tableau 10 (suivi minimum de 9,1 mois). Une courbe de Kaplan Meier de la SSP évaluée par l’investigateur est présentée à la Figure 3.
Tableau 10 : Survie sans progression et réponse globale dans l’Etude CA204125
Évalués par
l’investigateur
Évalués par le CEIf
E-Pd
N = 60
Pd
N = 57
E-Pd N = 60
Pd
N = 57
SSP (ITT)
Risque relatif [IC à 95 %] 0,54 [0,34 ; 0,86] 0,51 [0,32 ; 0,82]
Valeur-p basée sur le test log-rang stratifiéa 0,0078 0,0043
SSP médiane en mois [IC à 95 %] 10,25
[5,59 ; NE]
4,67
[2,83 ; 7,16]
10,25 [6,54 ; NE]
4,70
[2,83 ; 7,62]
Réponse
Réponse globale (TRG)b n (%) [IC à 95 %] 32 (53,3)
[40,0 ; 66,3]
15 (26,3)
[15,5 ; 39,7]
35 (58,3) [44,9 ; 70,9]
14 (24,6) [14,1 ; 37,8]
valeur-pc 0,0029 0,0002
Réponse Complète (RC + RCs)d n (%) 5 (8,3)e 1 (1,8) 0 (0,0)e 0 (0,0)
Très Bonne Réponse Partielle (TBRP) n (%) 7 (11,7) 4 (7,0) 9 (15,0) 5 (8,8)
Réponse Partielle (RR/RP) n (%) 20 (33,3) 10 (17,5) 26 (43,3) 9 (15,8)
Réponse Combinée (RC+RCs+TBRP) n (%) 12 (20,0) 5 (8,8) 9 (15,0) 5 (8,8)
a Valeur p basée sur le test log-rang stratifié par stade de la maladie à l’entrée dans l’étude (Système international de stadification I-II vs III) et le nombre de lignes de traitement antérieures (2-3 vs ≥ 4) lors de la randomisation. b Critères modifiés de l’International Myeloma Working Group (IMWG).
c valeur-p basée sur le test du chi carré de Cochran-Mantel-Haenszel stratifié par stade de la maladie à l’entrée dans l’étude (Système international de stadification I-II vs III) et le nombre de lignes de traitement antérieures (2-3 vs ≥ 4) lors de la randomisation.
d Réponse complète (RC) + réponse complète stricte (RCs).
e Les taux de réponse complète dans le bras Empliciti peuvent être sous-estimés en raison d’une interférence de l’anticorps monoclonal élotuzumab avec le dosage par immunofixation et électrophorèse des protéines sériques. f L’évaluation du CEI a été effectuée post-hoc. NE : non-estimable
Figure 3 : Survie sans progression évaluée par l’investigateur dans l'étude CA204125
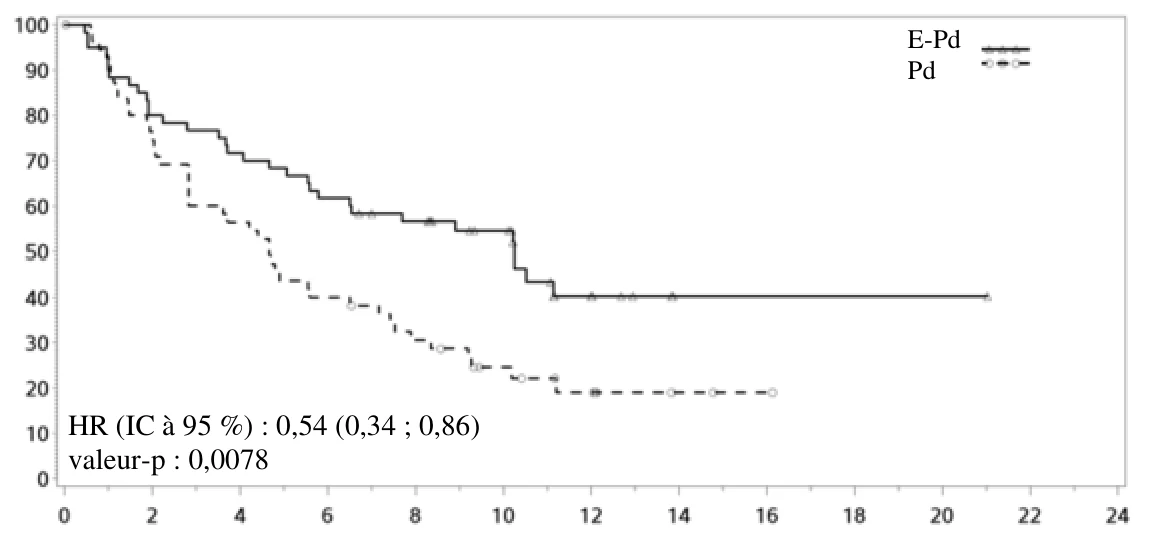
Nombre de sujets à risque
E-Pd 60 48 43 37 32 25 7 1 1 1 1 Pd 57 42 31 22 16 10 6 2 1
L’évaluation de la SSP ITT par l’investigateur a été effectuée dans plusieurs sous-groupes, notamment âge (< 65 versus ≥ 65), race, stade ISS, traitements antérieurs, greffe, catégorie de risque, indice ECOG, clairance de la créatinine et anomalies cytogénétiques. Indépendamment du sous-groupe évalué, la SSP était généralement conforme à celle observée dans la population en ITT pour les groupes de traitement. Cependant, les résultats doivent être examinés avec prudence car l’évaluation de la constance de l’effet dans les différents sous-groupes a été entravée par le nombre très limité de patients inclus dans les différents sous-groupes.
La survie globale (SG) était un critère d’'évaluation secondaire important. Une analyse finale pré-définie de la SG avait été effectuée après au moins 78 décès. Le suivi minimum était de 45,0 mois. Les résultats de la SG au moment de l’analyse finale ont atteint une significativité statistique. Une amélioration significative de la SG a été observée chez les patients du bras E-Pd par rapport aux patients du bras Pd (HR = 0,59 ; IC à 95 % : 0,37 ; 0,93 ; valeur-p = 0,0217), correspondant à une réduction du risque de décès de 41 %. Les résultats d’efficacité sont présentés dans le Tableau 11 et la Figure 4.
Tableau 11 : Résultats de survie globale dans l’étude CA204125
E-Pd
N = 60
Pd
N = 57 Survie globale (SG)**
Risque relatif [IC à 95 %] 0,59 [0,37 ; 0,93]
Valeur-p basée sur le test log-rank
stratifié*
0,0217***
SG médiane en mois [IC à 95 %] 29,80 [22,87 ; 45,67] 17,41 [13,83 ; 27,70] * Valeur-p basée sur le test log rank stratifié par stade de la maladie à l’entrée dans l’étude (Système international de stadification I-II vs III) et le nombre de lignes de traitement antérieures (2-3 vs ≥ 4) lors de la randomisation. ** Une analyse finale prédéterminée de la SG avait été réalisée sur la base d’au moins 78 décès (durée minimale de suivi de 45,0 mois).
*** L’analyse finale de la SG a franchi la limite alpha prédéterminée pour une significativité statistique (p < 0,20), ainsi que le seuil strict de 0,05.
Pro
bab
ilité san
s p
ro
gr
essio
n
(%)
Survie sans progression (Mois) Figure 4 : Survie globale dans l’étude CA204125 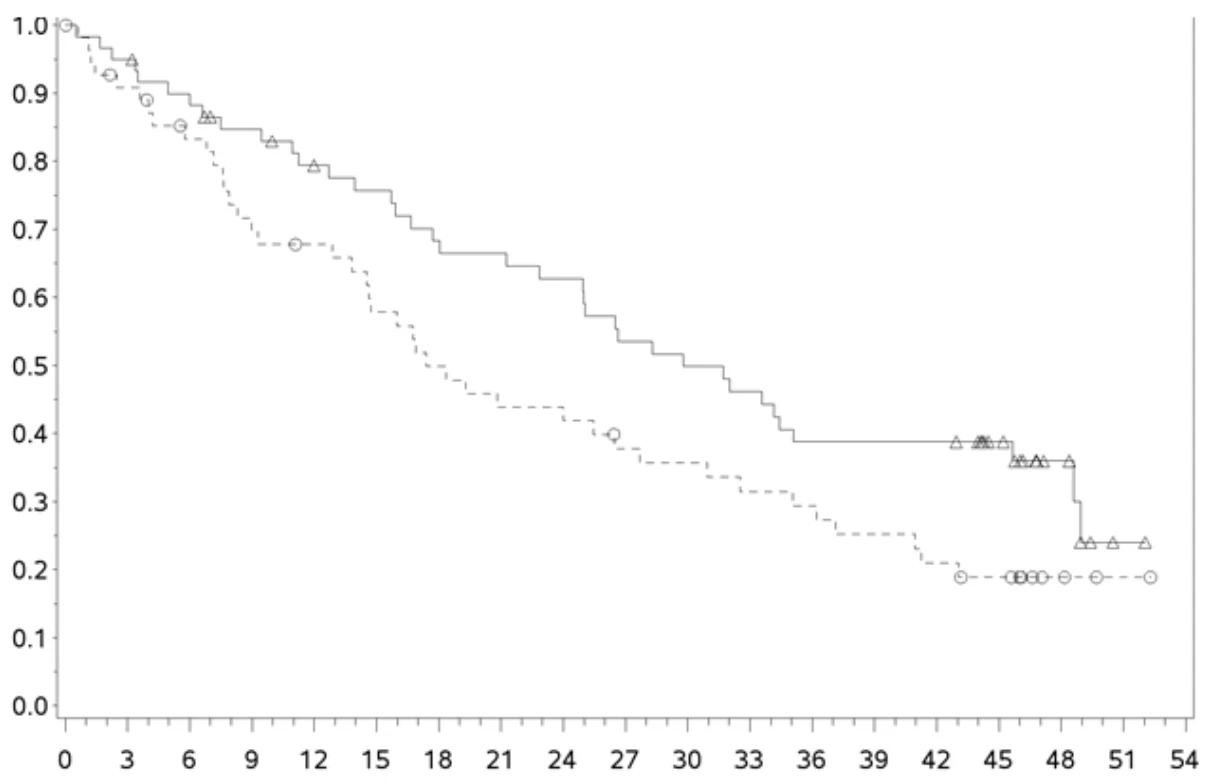
Survie globale (Mois)
Nombre de sujets à risque
E-Pd 60 57 53 48 43 41 37 36 34 29 27 25 21 21 21 15 7 1 0 Pd 57 49 43 36 34 29 25 22 22 18 17 15 14 12 10 8 3 1 0
E-Pd (événements : 37/60), médiane et IC à 95 % : 29,80 (22,87 ; 45,67)
- -○- - - Pd (événements : 41/57), médiane et IC à 95 % : 17,41 (13,83 ; 27,70)
E-Pd vs Pd - risque relatif et IC à 95 % : 0,59 (0,37 ; 0,93) IC à 80 % : 0,59 (0,44 ; 0,79), valeur-p : 0,0217
Niveau alpha ajusté = 0,2.
Les symboles représentent les observations censurées.
Stratifié par stade de la maladie à l’entrée dans l’étude (Système international de stadification I-II vs III) et par le nombre de lignes de traitement antérieures (2-3 vs ≥ 4) lors de la randomisation.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées dans tous les sous-groupes de la population pédiatrique dans le traitement du myélome multiple (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique (PK) d’élotuzumab a été étudiée chez des patients présentant un myélome multiple. Elotuzumab présente une pharmacocinétique non linéaire, la clairance diminuant avec une augmentation des doses de 0,5 à 20 mg/kg pc.
Absorption
Elotuzumab est administré par voie intraveineuse et par conséquent est immédiatement et complètement biodisponible.
Pro
bab
ilité d
e su
rv
ie d
u
patient
Distribution
La moyenne géométrique du volume de distribution d’élotuzumab au schéma posologique recommandé en association au lénalidomide et à la dexaméthasone, ou au pomalidomide et à la dexaméthasone à l’état d’équilibre est de respectivement 5,7 L (coefficient de variation (CV) : 23 %) et 5,6 L (CV : 21 %).
Biotransformation
La voie métabolique d’élotuzumab n’a pas été caractérisée. En tant qu'anticorps monoclonal de type IgG, il est attendu qu'élotuzumab soit dégradé en petits peptides et acides aminés via des voies cataboliques.
Élimination
La moyenne géométrique de la clairance totale d’élotuzumab à 10 mg/kg pc (en association au lénalidomide et à la dexaméthasone) à l'état d'équilibre est de 0,194 L/jour (CV: 62,9 %). A l’arrêt d’élotuzumab en association au lénalidomide et à la dexaméthasone ou en association au pomalidomide et à la dexaméthasone, les concentrations vont diminuer approximativement à 3 % (environ 97 % éliminés selon l'estimation à 5 demi-vies) de la concentration sérique maximale prévue à l’équilibre pour la population cible en trois mois.
Populations particulières
D’après les analyses de PK utilisant les données de 440 patients, la clairance d’élotuzumab augmente avec l'augmentation du pc ce qui est en faveur d’une posologie basée sur le poids. L’analyse de population PK suggère que les facteurs suivants n’ont pas eu d’effet cliniquement significatif sur la clairance d’élotuzumab : âge, sexe, race, lactate déhydrogénase (LDH) initial, albumine, insuffisance rénale, insuffisance hépatique légère, et coadministration avec le lénalidomide/la dexaméthasone ou le pomalidomide/la dexaméthasone. La clairance d'élotuzumab induite par la cible a augmenté avec les concentrations sériques de protéines M plus élevées.
Insuffisance rénale
Une étude (CA204007) en ouvert a évalué la pharmacocinétique d’élotuzumab en association au lénalidomide et à la dexaméthasone chez des patients présentant un myélome multiple et différents degrés d’insuffisance rénale (classifiée selon les valeurs de ClCr). L’effet de l’insuffisance rénale sur la pharmacocinétique d’élotuzumab a été évalué chez des patients présentant une fonction rénale normale (ClCr > 90 mL/min ; N = 8), une insuffisance rénale sévère ne nécessitant pas de dialyse (ClC < 30 mL/min ; N = 9) ou une insuffisance rénale au stade terminal nécessitant une dialyse (ClCr < 30 mL/min ; N = 9). Aucune différence cliniquement significative dans la pharmacocinétique d’élotuzumab n’a été relevée entre les patients présentant une insuffisance rénale sévère (avec ou sans dialyse) et les patients présentant une fonction rénale normale (voir rubrique 4.2).
Insuffisance hépatique
Empliciti est un anticorps monoclonal de type IgG1, qui est principalement éliminé par catabolisme. Par conséquent, il est peu probable qu'une insuffisance hépatique fonctionnelle altère sa clairance. L’effet de l’insuffisance hépatique sur la clairance d’Empliciti a été évalué par des analyses de PK chez une population de patients présentant une insuffisance hépatique modérée (BT ≤ LSN et ASAT > LSN ou BT < 1 à 1,5 × LSN et quelles que soient les valeurs d’ASAT ; N = 33). Aucune différence cliniquement importante de la clairance d’Empliciti n’a été observée entre les patients présentant une insuffisance hépatique modérée et les patients présentant une fonction hépatique normale. Elotuzumab n'a pas été étudié chez les patients présentant une insuffisance hépatique modérée (BT > 1,5 à 3 × LSN quelle que soit les valeurs d’ASAT) ou une insuffisance hépatique sévère (BT > 3 × la LSN quelle que soit les valeurs d’ASAT) (voir rubrique 4.2).
5.3 Données de sécurité préclinique
Elotuzumab reconnait uniquement la protéine SLAMF7 humaine. Parce qu’élotuzumab ne reconnait pas les formes non-humaines de la protéine SLAMF7, des données d’études de sécurité in vivo chez l’animal ne sont pas pertinentes. De la même façon, aucune donnée de carcinogénicité n’est disponible pour élotuzumab chez l’animal et aucune étude de fertilité ni d’embryo-foetotoxicité n’a été réalisée. Les informations de sécurité non cliniques consistent principalement en des études in vitro limitées sur cellules/tissus humain(e)s au cours desquelles aucun résultat préoccupant pour la sécurité n’a été identifié.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Saccharose
Citrate de sodium
Acide citrique monohydraté
Polysorbate 80 (E433)
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Flacon fermé
4 ans.
Après reconstitution et dilution
La solution reconstituée doit être transférée immédiatement du flacon à la poche de perfusion.
La stabilité chimique et physique de la solution reconstituée et diluée en cours d'utilisation a été démontrée pendant 24 heures, entre 2°C et 8°C et à l'abri de la lumière.
D’un point de vue microbiologique, la solution pour perfusion doit être utilisée immédiatement. Si elle n’est pas utilisée immédiatement, les durées et conditions de conservation avant l’utilisation relèvent de la responsabilité de l’utilisateur et ne doivent normalement pas dépasser 24 heures à une température comprise entre 2°C et 8°C et à l’abri de la lumière. Ne pas congeler la solution reconstituée ou diluée. La solution pour perfusion peut être conservée pendant un maximum de 8 heures sur un total de 24 heures, entre 20°C et 25°C et à lumière ambiante. Cette période de 8 heures inclut la durée d’administration du produit.
6.4 Précautions particulières de conservation
A conserver au réfrigérateur (entre 2°C et 8°C).
Ne pas congeler.
A conserver dans l’emballage d'origine à l’abri de la lumière.
Pour les conditions de conservation du médicament après reconstitution ou dilution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Flacon de 20 mL en verre de type I, fermé avec un bouchon en butyl gris et scellé avec une bague de sertissage en aluminium munie d’un capuchon de type flip off en polypropylène, contenant soit 300 mg soit 400 mg d’élotuzumab. Le capuchon de type flip off est de couleur ivoire pour la présentation à 300 mg et bleue pour la présentation à 400 mg.
Boîte contenant 1 flacon.
6.6 Précautions particulières d’élimination et manipulation
Calcul de la dose
Calculer la dose (mg) et déterminer le nombre de flacons nécessaires pour une posologie (10 mg/kg ou 20 mg/kg) selon le pc. Plus d'un flacon d’Empliciti peut être nécessaire pour administrer la dose totale au patient.
- La dose totale d’élotuzumab en mg est égale au pc du patient en kg multiplié par la dose d’élotuzumab (10 mg/kg ou 20 mg/kg, voir rubrique 4.2).
Reconstitution des flacons
En conditions aseptiques, reconstituer chaque flacon d’Empliciti à l'aide d'une seringue de taille adéquate et d'une aiguille de gauge 18 ou plus petit tel que décrit dans le Tableau 12. Une légère contrepression peut être ressentie lors de l'administration de l'eau pour préparations injectables, ceci est considéré comme normal.
Tableau 12 : Instructions pour la reconstitution
| Dosage | Quantité d’eau pour préparations injectables, requise pour la reconstitution | Volume final d’Empliciti reconstitué dans le flacon (incluant le volume déplacé par le lyophilisat) | Concentration après reconstitution |
| Flacon de 300 mg | 13,0 mL | 13,6 mL | 25 mg/mL |
| Flacon de 400 mg | 17,0 mL | 17,6 mL | 25 mg/mL |
Tenir le flacon droit et faire tourner la solution par rotation du flacon pour dissoudre le lyophilisat. Puis retourner le flacon à quelques reprises pour dissoudre toute poudre qui pourrait être présente dans la partie supérieure du flacon ou sur le bouchon. Eviter les agitations vigoureuses, NE PAS AGITER. La poudre lyophilisée doit se dissoudre en moins de 10 minutes.
Une fois que les résidus solides restants sont complètement dissouts, laisser la solution reconstituée au repos pendant 5 à 10 minutes. La solution reconstituée est incolore à légèrement jaune, limpide à très opalescente. Empliciti doit être visuellement inspecté pour vérifier l'absence de particules ou de coloration anormale avant l'administration. Jeter la solution si vous observez la présence de particules ou une coloration anormale.
Préparation de la solution pour perfusion
La solution reconstituée doit être diluée avec une solution injectable de chlorure de sodium à 9 mg/mL (0,9 %) ou de glucose à 5 % pour obtenir une concentration de perfusion finale entre 1 mg/mL et 6 mg/mL. Le volume de solution injectable de chlorure de sodium à 9 mg/mL (0,9 %) ou de glucose à 5 % doit être ajusté pour ne pas dépasser 5 mL/kg de pc quelle que soit la dose d’Empliciti administrée.
Calculer le volume (mL) de diluant (soit solution injectable de chlorure de sodium à 9 mg/mL [0,9 %], soit de glucose à 5 %) nécessaire pour préparer la solution pour perfusion pour le patient.
Prélever le volume nécessaire à la dose calculée à partir de chaque flacon, jusqu’à un maximum de 16 mL pour un flacon de 400 mg et 12 mL pour un flacon de 300 mg. Chaque flacon contient un léger surplus pour garantir un volume extractible suffisant.
Transférer les volumes prélevés dans tous les flacons nécessaires selon la dose calculée pour ce patient dans une seule poche à perfusion en chlorure de polyvinyle ou en polyoléfine contenant le volume calculé de diluant. Mélanger délicatement la perfusion par rotation manuelle. Ne pas secouer.
Empliciti est à usage unique exclusivement. Jeter la quantité restante inutilisée du flacon.
Administration
La totalité de la perfusion d’Empliciti doit être administrée à l’aide d’un kit de perfusion et d’un filtre stérile, apyrogène, à faible liaison aux protéines (diamètre des pores de 0,2 à 1,2 μm) en utilisant une pompe de perfusion automatique.
La perfusion d’Empliciti est compatible avec :
- des contenants en PVC et en polyoléfine
- des kits de perfusion en PVC
des filtres en ligne avec membranes en polyéthersulfone et nylon et de tailles de pores de 0,2 μm
à 1,2 μm.
Empliciti doit être initié à un débit de perfusion de 0,5 mL/min pour une dose de 10 mg/kg pc et 3 mL/min pour une dose de 20 mg/kg pc. Si bien toléré, le débit de perfusion peut être augmenté par palier tel que décrit dans les Tableaux 3 et 4 (voir rubrique 4.2 Posologie et mode d’administration). Le débit de perfusion maximal ne doit pas excéder 5 mL/min.
La solution pour perfusion d’Empliciti doit être utilisée immédiatement. Si elle n’est pas utilisée immédiatement, les durées et conditions de conservation avant l’utilisation relèvent de la responsabilité de l’utilisateur et ne doivent normalement pas dépasser 24 heures à une température comprise entre 2°C et 8°C et à l’abri de la lumière. Ne pas congeler la solution reconstituée ou diluée. La solution pour perfusion peut être conservée pendant un maximum de 8 heures sur un total de 24 heures, entre 20°C et 25°C et à lumière ambiante. Cette période de 8 heures inclut la durée d’administration du produit.
Elimination
Toute solution de perfusion restante ne doit pas être conservée pour une utilisation ultérieure. Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Bristol-Myers Squibb Pharma EEIG
Plaza 254
Blanchardstown Corporate Park 2
Dublin 15, D15 T867
Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/16/1088/001-002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 11 mai 2016
Date du dernier renouvellement : 17 décembre 2020
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu