


Résumé des caractéristiques - Korjuny
1. DÉNOMINATION DU MÉDICAMENT
Korjuny 10 microgrammes solution à diluer pour perfusion
Korjuny 50 microgrammes solution à diluer pour perfusion
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Korjuny 10 microgrammes solution à diluer pour perfusion
Une seringue préremplie contient 10 microgrammes de catumaxomab* dans 0,1 ml de solution, ce qui correspond à 0,1 mg/ml.
*anticorps monoclonal IgG2 hybride de rat-souris produit en lignées cellulaires issues d’hybridomes rats/souris
Excipients à effet notoire
Une seringue préremplie contient 21,6 microgrammes de polysorbate 80.
Pour la liste complète des excipients, voir rubrique 6.1.
Korjuny 50 microgrammes solution à diluer pour perfusion
Une seringue préremplie contient 50 microgrammes de catumaxomab* dans 0,5 ml de solution, ce qui correspond à 0,1 mg/ml.
*anticorps monoclonal IgG2 hybride de rat-souris produit en lignées cellulaires issues d’hybridomes rats/souris
Excipients à effet notoire
Une seringue préremplie contient 108 microgrammes de polysorbate 80.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution à diluer pour perfusion (solution à diluer stérile)
Solution limpide et incolore.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Korjuny est indiqué pour le traitement intrapéritonéal de l’ascite maligne chez des patients adultes atteints de carcinomes EpCAM (molécule d’adhésion cellulaire épithéliale)-positifs qui ne sont pas éligibles à un traitement anticancéreux systémique supplémentaire.
4.2 Posologie et mode d’administration
Korjuny doit être administré sous la surveillance d’un médecin expérimenté dans l’utilisation des médicaments anticancéreux.
Tests EpCAM
Au cours des études cliniques, l'expression de l'EpCAM a été déterminée à l'aide d'un dosage immunocytochimique validé appliqué à des échantillons d'ascite maligne, avec un seuil de positivité fixé à ≥ 400 cellules EpCAM-positives pour 10⁶ cellules d'ascite analysées.
Lorsqu’aucun dispositif de diagnostic in vitro portant le marquage CE et destiné à cet usage n’est disponible, les tests alternatifs utilisés en pratique clinique doivent être validés et démontrer des caractéristiques de performance analytique adaptées à l’usage prévue.
Posologie
Avant de procéder à la perfusion intrapéritonéale, il est recommandé d’administrer un médicament pour le traitement prophylactique des symptômes de libération des cytokines, y compris des médicaments analgésiques, antipyrétiques et anti-inflammatoires non stéroïdiens (voir rubriques 4.4 et 5.1).
Les effets indésirables du traitement par catumaxomab doivent être traités comme indiqué cliniquement et conformément aux recommandations de soins en vigueur.
La posologie de Korjuny comprend les 4 perfusions intrapéritonéales énumérées dans le tableau 1.
Tableau 1 Posologie de Korjuny
| Numéro de perfusion | Dose | Jour |
| 1 | 10 microgrammes | 0 |
| 2 | 20 microgrammes | 3 |
| 3 | 50 microgrammes | 7 |
| 4 | 150 microgrammes | 10 |
Les patients doivent rester sous surveillance médicale étroite pendant au moins 24 heures après la première perfusion de Korjuny. Pour les doses restantes, les patients peuvent être hospitalisés pendant au moins 6 heures ou plus longtemps après les perfusions de Korjuny à la discrétion du médecin traitant afin de préserver la sécurité du patient.
L’intervalle entre les jours de perfusion peut être prolongé à la discrétion du médecin traitant, si nécessaire, afin de réduire le risque d’effets indésirables. La durée totale du traitement ne doit pas dépasser 21 jours.
Populations particulières
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère à modérée. Les patients atteints d’insuffisance hépatique sévère et/ou de métastases affectant plus de 70 % du foie et/ou une thrombose/obstruction de la veine porte n’ont pas été étudiés. Le traitement de ces patients par Korjuny ne doit être envisagé qu’après une évaluation complète du rapport bénéfice/risque (voir rubriques 4.4 et 5.2).
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère. Les patients atteints d’insuffisance rénale modérée à sévère n’ont pas été étudiés. Le traitement de ces patients par Korjuny ne doit être envisagé qu’après une évaluation complète du rapport bénéfice/risque (voir rubriques 4.4 et 5.2).
Population pédiatrique
La sécurité et l’efficacité de Korjuny chez les enfants âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Korjuny doit être administré en perfusion intrapéritonéale exclusivement.
Korjuny ne doit pas être administré en bolus intrapéritonéal ou par toute autre voie d’administration. Pour plus d’informations sur le système de perfusion à utiliser, voir la rubrique 6.5.
Korjuny doit être administré par voie intrapéritonéale en perfusion à débit constant avec un temps de perfusion d’au moins 3 heures. Dans les études cliniques, des durées de perfusion de 3 heures et 6 heures ont été étudiées. Pour la première des 4 doses, une durée de perfusion de 6 heures peut être envisagée en fonction de l’état de santé du patient.
Précautions à prendre avant l’administration du médicament
Avant l’administration de Korjuny, la solution à diluer pour perfusion doit être diluée dans une solution injectable de chlorure de sodium à 9 mg/ml (0,9 %). La solution diluée de KORJUNY pour perfusion est ensuite administrée par voie intrapéritonéale en perfusion à débit constant à l’aide d’un système de pompe adéquat.
Pour les instructions concernant la dilution du médicament avant administration, voir rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1. Hypersensibilité aux protéines murines (de rat et/ou de souris).
4.4 Mises en garde spéciales et précautions d’emploi
Korjuny ne doit pas être administré en bolus ou par une voie d’administration autre que la voie intrapéritonéale.
Symptômes liés à la libération des cytokines (SLC)
La fixation du catumaxomab sur les cellules immunitaires et tumorales déclenchant la libération de cytokines pro-inflammatoires et cytotoxiques, des symptômes cliniques liés à cette libération des cytokines ont été signalés pendant et après l’administration de catumaxomab, tels que la fièvre, une hypotension, des symptômes gastro-intestinaux, des céphalées, une myalgie, une arthralgie, une tachycardie, des frissons, des symptômes respiratoires, des symptômes cutanés et de la fatigue.
Malgré une prémédication (voir rubriques 4.2 et 5.1), les patients peuvent présenter des SLC tels que décrits ci-dessus allant jusqu’à une sévérité de grade 4 (voir rubrique 4.8). Il faut conseiller aux patients de consulter immédiatement un médecin si des signes ou des symptômes du SLC apparaissent à tout moment. Le SLC doit être traité comme indiqué cliniquement et conformément aux recommandations de soins en vigueur.
Syndrome de réponse inflammatoire systémique (SRIS)
Des cas isolés de SRIS (accompagnés de fièvre, d’une augmentation de la fréquence cardiaque et de la fréquence respiratoire et d’une numération anormale des leucocytes) ont été signalés pendant et après le traitement par catumaxomab. Il faut conseiller aux patients de consulter immédiatement un médecin si des signes ou des symptômes de SRIS apparaissent à tout moment. Le SRIS doit être traité comme indiqué médicalement, conformément aux normes de soins en vigueur.
Infections aiguës
En présence de facteurs interférant avec le système immunitaire, en particulier d’infections aiguës, l’administration de catumaxomab n’est pas recommandée. Les patients doivent être surveillés afin de détecter tout signe ou symptôme d’infection, avant et après l’administration de Korjuny, et traités de manière appropriée.
Affections affectant l’état hémodynamique des patients
Une prise en charge médicale appropriée du drainage de l’ascite est un prérequis au traitement par Korjuny afin d’assurer la stabilité des fonctions rénales et circulatoires. Cela doit au moins inclure le drainage de l’ascite jusqu’à l’arrêt spontané de l’écoulement ou jusqu’au soulagement des symptômes.
Le volume sanguin, la protéinémie, la pression artérielle, le pouls et la fonction rénale doivent être évalués avant chaque perfusion de Korjuny. Des affections telles que l’hypovolémie, l’hypoprotéinémie, l’hypotension, la décompensation circulatoire et l’insuffisance rénale aiguë doivent être résolues avant chaque perfusion de Korjuny.
Fonction hépatique
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère à modérée. Des élévations transitoires des paramètres hépatiques après des perfusions de catumaxomab ont été observées dans le cadre d’études cliniques qui se sont ensuite améliorées chez la majorité des patients peu après la fin de la dernière perfusion de catumaxomab. Dans de rares cas, une atteinte hépatique d’origine médicamenteuse (DILI) due au catumaxomab ou une hépatite peuvent survenir, ce qui peut entraîner une insuffisance hépatique, y compris une issue fatale. Les patients traités par Korjuny doivent être étroitement surveillés afin de détecter tout signe cliniquement significatif d’élévation des paramètres hépatiques.
Les patients atteints d’insuffisance hépatique sévère et/ou souffrant d’une maladie métastatique affectant plus de 70 % du volume hépatique et/ou d’une thrombose ou obstruction de la veine porte n’ont pas été étudiés. Le traitement de ces patients par catumaxomab ne doit être envisagé qu’après une évaluation complète du rapport bénéfice/risque (voir rubrique 5.2).
Insuffisance rénale
Le catumaxomab n’est pas éliminé par voie rénale. Les patients présentant une insuffisance rénale modérée à sévère n’ont pas été étudiés. Le traitement de ces patients par Korjuny ne doit être envisagé qu’après une évaluation complète du rapport bénéfice/risque (voir rubrique 5.2).
Douleurs abdominales
Des douleurs abdominales ont été un effet indésirable fréquemment rapporté. Cet effet transitoire est considéré comme en partie lié à la voie d’administration intrapéritonéale.
Surveillance
Une surveillance adéquate du patient après la fin de la perfusion de Korjuny est recommandé avec une surveillance médicale étroite pendant au moins 24 heures après la première perfusion de Korjuny et pendant au moins 6 heures après les perfusions suivantes.
État général du patient et indice de masse corporelle (IMC)
Dans l’étude pivot IP-REM-AC-01, les patients présentant un indice de Karnofsky < 60 et un IMC < 17 ou > 40 kg/m2 n’ont pas été étudiés. Le traitement de ces patients par Korjuny est à la discrétion du médecin traitant.
Carte patient
Le prescripteur doit discuter des risques du traitement par Korjuny avec le patient. Une carte patient doit être remise au patient avec instruction de l’avoir sur soi en permanence. La carte patient décrit les signes et symptômes fréquents du SLC et du SRIS et fournit des instructions sur le moment auquel un patient doit consulter un médecin.
Excipient
Ce médicament contient 21,6 microgrammes de polysorbate 80 dans chaque seringue préremplie Korjuny 10 microgrammes et 108 microgrammes de polysorbate 80 dans chaque seringue préremplie Korjuny 50 microgrammes. Les polysorbates peuvent provoquer des réactions allergiques.
Ce médicament contient moins de 1 mmol de sodium (23 mg) par dose, c.-à-d. qu’il est essentiellement «sans sodium». La quantité de sodium administrée par perfusion est supérieure à celle contenue dans le médicament en raison de la dilution de la solution à diluer avec une solution injectable de chlorure de sodium à 9 mg/ml (0,9 %). Un volume supplémentaire de 500 ml de solution injectable de chlorure de sodium à 9 mg/ml (0,9 %) est administré avant chaque administration de Korjuny et un volume de 250 ml de solution injectable de chlorure de sodium à 9 mg/ml (0,9 %) est administré parallèlement à chaque administration de Korjuny. Voir rubrique 6.6.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
4.6 Fertilité, grossesse et allaitement
Pour les femmes en âge de procréer
Korjuny n’est pas recommandé chez les femmes en âge de procréer n’utilisant pas de contraception.
Grossesse
Il n’existe pas de données ou des données limitées sur l’utilisation du catumaxomab chez la femme enceinte. Les études effectuées chez l’animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction (voir rubrique 5.3). Korjuny n’est pas recommandé pendant la grossesse.
Allaitement
On ne sait pas si le catumaxomab/ses métabolites sont excrétés dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement, soit d’interrompre/de s’abstenir du traitement par Korjuny en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Aucune donnée n’est disponible concernant les effets du catumaxomab sur la fertilité.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Korjuny a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Il convient de conseiller aux patients avec des symptômes liés à la perfusion de ne pas conduire de véhicules ou utiliser de machines jusqu’à résolution des symptômes.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés étaient la fièvre (62 %), les douleurs abdominales (42 %), les nausées (41 %) et les vomissements (38 %). Les effets indésirables les plus graves sont le syndrome de réponse inflammatoire systémique et l’insuffisance hépatique.
Tableau des effets indésirables
Les effets indésirables sont issus de l’analyse de sécurité combinée de 11 études, dont 4 études menées chez des patients présentant une ascite maligne et 7 études menées chez des patients atteints de d’autres cancers. Il s’agit notamment des données issues de la période d’étude principale randomisée et contrôlée, de l’étude pivot IP-REM-AC-01. Sur les 517 patients inclus dans l’analyse, 293 patients ont reçu le catumaxomab par voie intrapéritonéale en perfusion de 6 heures et 224 patients ont reçu le catumaxomab par voie intrapéritonéale en perfusion de 3 heures.
Dans le tableau 2, les effets indésirables sont répertoriés par classe de systèmes d’organes (MedDRA). Les groupes de fréquence sont définis comme suit: très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre de gravité décroissante.
Tableau 2 Effets indésirables signalés chez les patients ayant reçu un traitement par le catumaxomab
| Classe de | Fréquence | Effets indésirables |
| systèmes | ||
| d’organes | ||
| Infections et infestations | Fréquent | Infection |
| Peu fréquent | Candidose buccale, infection cutanée, érythème induré*, herpès*, infection localisée*, pneumonie*, infection des voies urinaires* | |
Affections hématologiques et du système lymphatique | Fréquent | Anémie, leucocytose, lymphopénie |
| Peu fréquent | Coagulopathie*, leucopénie*, neutropénie*, thrombocytopénie*, thrombocytémie | |
Affections du système immunitaire | Très fréquent | Syndrome de libération des cytokines ** |
| Fréquent | Syndrome de réponse inflammatoire systémique, hypersensibilité* | |
| Troubles du métabolisme et de la nutrition | Fréquent | Diminution de l’appétit, déshydratation, hypokaliémie, hyponatrémie, hypoalbuminémie, hyperglycémie*, hypocalcémie*, hypoprotéinémie* |
| Peu fréquent | Rétention hydrique*, hypoglycémie, polydipsie, hypomagnésiémie* | |
Affections psychiatriques | Fréquent | Anxiété* |
| Peu fréquent | Agitation, dépression* | |
Affections du système nerveux | Fréquent | Sensation vertigineuse |
| Peu fréquent | Syncope, tremblements, paresthésie, convulsions*, léthargie, neuropathie sensorielle périphérique*, polyneuropathie*, dysgueusie* | |
| Affections oculaires | Peu fréquent | Vision floue* |
| Affections de l’oreille et du labyrinthe | Peu fréquent | Vertiges* |
| Affections | Fréquent | Tachycardie |
| Classe de | Fréquence | Effets indésirables |
| systèmes | ||
| d’organes | ||
| cardiaques | Peu fréquent | Tachycardie sinusale, palpitations*, arythmie*, insuffisance cardiaque* |
| Affections vasculaires | Fréquent | Hypertension, hypotension, bouffées vasomotrices, bouffées de chaleur* |
| Affections respiratoires, thoraciques et médiastinales | Fréquent | Dyspnée*, hypoxie, épanchement pleural* |
| Peu fréquent | Embolie pulmonaire, syndrome de détresse respiratoire aiguë*, bronchospasme*, toux*, hoquet*, infiltration pulmonaire*, douleur pharyngolaryngée, détresse respiratoire*, insuffisance respiratoire*, tachypnée*, sibilances* | |
Troubles gastro- intestinaux | Très fréquent | Douleurs abdominales, nausées, vomissements, diarrhée |
| Fréquent | Inconfort abdominal, distension abdominale, douleurs abdominales hautes, reflux gastro-œsophagien, sub-iléus, flatulences* | |
| Peu fréquent | Crampes abdominales, bouche sèche, iléus paralytique, troubles de la vidange gastrique, rigidité abdominale*, ascite*, reflux duodénogastrique*, troubles gastriques*, hypomotilité gastro-intestinale*, brûlures d’estomac*, péritonite*, efforts de vomissements*, occlusion de l’intestin grêle*, inconfort digestif*, douleurs abdominales basses, hématémèse*, stomatite* | |
Affections hépatobiliaires | Fréquent | Hyperbilirubinémie, cholangite* |
| Peu fréquent | Hépatite cytolytique***, insuffisance hépatique****, cholestase*, fonction hépatique anormale*, hépatite toxique*, ictère* | |
| Affections de la peau et du tissu sous-cutané | Fréquent | Dermatite allergique, éruption cutanée, érythème, hyperhidrose, prurit |
| Peu fréquent | Sueurs nocturnes, urticaire, érythème palmaire*, éruption prurigineuse*, réaction cutanée | |
Affections musculosquelet tiques et systémiques | Fréquent | Dorsalgie, myalgie, arthralgie* |
| Peu fréquent | Douleurs osseuses, douleurs aux flancs*, douleurs musculosquelettiques*, douleurs aux extrémités* | |
Affections du rein et des voies urinaires | Fréquent | Hématurie, protéinurie* |
| Peu fréquent | Dysurie*, leucocyturie, oligurie*, insuffisance rénale*, insuffisance rénale aiguë*, douleur rénale* | |
Affections des organes de reproduction et du sein | Peu fréquent | Douleur pelvienne |
Troubles généraux et anomalies au site d’administratio n | Très fréquent | Fièvre, frissons, fatigue, douleur |
| Fréquent | Asthénie*, inflammation, œdème, douleur thoracique, syndrome pseudo-grippal*, malaise*, œdème périphérique* | |
| Peu fréquent | Inflammation au site d’application, douleur au site du cathéter, satiété précoce*, extravasation, sensation de froid*, sensation |
| Classe de | Fréquence | Effets indésirables |
| systèmes | ||
| d’organes | ||
| de chaud*, réaction au site d’injection*, inflammation des muqueuses*, soif, érythème au site du cathéter*, détérioration générale de l’état de santé* | ||
| Investigations | Très fréquent | Augmentation de la protéine C-réactive |
| Fréquent | Alanine aminotransférase augmentée, Aspartate aminotransférase augmentée, Phosphatase alcaline sanguine augmentée, température augmentée, Gamma–glutamyl-transférases augmentées, Hémoglobine diminuée, Neutrophiles augmentés, Protides totaux diminués, Poids diminué, Globules blancs augmentés, Créatinine sanguine augmentée*, Potassium sanguin diminué*, Enzyme hépatique augmentée*, Procalcitonine augmentée*, Urée sanguine augmentée, Amylase sanguine augmentée*, Créatinine phosphokinase sanguine augmentée*, Numération plaquettaire augmentée* | |
| Peu fréquent | Bilirubine conjuguée augmentée, température diminuée, saturation en oxygène diminuée, transaminases augmentées, fibrinogène sanguin augmenté*, fer sanguin diminué*, lactate déshydrogénase sanguine augmentée*, pression artérielle augmentée*, présence de cellules dans l'urine*, enzymes hépatiques élevés, hématocrite diminué, lipase augmentée*, test hépatique anormal*, globules rouges diminués*, urobiline urinaire présente, leucocytes urinaires positifs*, temps de céphaline activée allongé*, chlorure sanguin diminué*, sodium sanguin diminué*, acide urique sanguin augmenté*, INR augmenté* | |
Lésions, intoxications et complications liées aux procédures | Peu fréquent | Complication anastomotique*, douleur lors d’une intervention*, lâchage de suture* |
* Les termes relatifs aux effets indésirables indiqués par un astérisque sont inclus en raison de l’inclusion de n=7 études dans des indications autres que l’ascite maligne (par exemple, chez des sujets atteints d’un cancer suivant une chirurgie curative et une administration peropératoire de catumaxomab)
** n=7 événements de syndrome de libération des cytokines (SLC) ont été spécifiquement rapportés comme termes d’événements chez 6 des 517 sujets traités par le catumaxomab dans les 11 études incluses dans l’analyse (groupe de fréquence «fréquent»). Toutefois, la fréquence des SLC indiquée dans le tableau ci-dessus est fondée sur l’analyse rétrospective du SLC, basée sur un algorithme utilisé dans l’étude pivot IP-REM-AC-01 où l’algorithme a pris en considération les diagnostics de SLC ainsi qu’une combinaison de symptômes tels que la fièvre, l’hypotension, les symptômes gastro-intestinaux, les maux de tête, les myalgies, l’arthralgie, la tachycardie, les frissons, les symptômes respiratoires, les symptômes cutanés et la fatigue.
*** n=3 événements d’hépatite cytolytique ont été rapportés chez 3 sujets; cependant, 2 événements ont été d’intensité légère et un d’intensité modérée, et les 3 événements ont tous été considérés comme non graves. **** n=5 événements d’insuffisance hépatique ont été rapportés chez 3 sujets; tous les événements ont été d’intensité modérée et considérés comme non graves. La plupart de ces événements consistaient en une augmentation des valeurs des paramètres biologiques hépatiques/hépatobiliaires.
Description de certains effets indésirables
Syndrome de libération des cytokines
Syndrome de libération de cytokine (SLC), identifié sur la base de l’apparition de symptômes distinctifs du SLC (fièvre, hypotension, symptômes gastro-intestinaux, maux de tête, myalgie, arthralgie, tachycardie, frissons, symptômes respiratoires, symptômes cutanés et fatigue) en relation temporelle étroite (fièvre et au moins 2 effets indésirables supplémentaires dans un délai de 4 jours). Au moment de la réalisation de l’étude pivot, 72 % des patients exposés au catumaxomab (ISS2) ont présenté au moins un événement indésirable comptabilisé comme un symptôme distinctif du SLC pendant une perfusion de catumaxomab ou dans un délai de 1 jours après celle-ci. Étant donné que l’analyse était très imprécise, les données de l’étude pivot ont été ré-analysées selon un algorithme basé sur les définitions et recommandations en vigueur du SLC. Sur la base de cette nouvelle analyse, 23 % des patients traités par catumaxomab ont présenté un SLC au cours de la période d’étude principale ou de la période de crossover de l’étude clinique pivot de phase II/III. Dans la majorité des cas, le SLC était de grade de sévérité 1 ou 2 selon le CTCAE. Sur les 41 épisodes de SLC suspectés, 3 étaient de grade 1, 27 de grade 2, 10 de grade 3 et 1 de grade 4. Une prémédication peut améliorer ou éviter les symptômes de la libération des cytokines (voir rubriques 4.2 et 4.4).
Syndrome de réponse inflammatoire systémique (SRIS)
Des cas de SRIS (accompagnés d’une fièvre concomitante, d’une augmentation de la fréquence cardiaque et de la fréquence respiratoire, et d’une numération anormale des leucocytes) ont été rapportés chez 2 des 203 exposés au catumaxomab dans l’étude pivot (157 au cours de la période d’étude principale, 46 après le passage du groupe témoin au catumaxomab). Chez ces deux patients, le SRIS était de grade 4, a nécessité une hospitalisation ou une prolongation de l’hospitalisation et a conduit à l’arrêt du traitement.
Douleurs abdominales
Des douleurs abdominales ont été rapportées comme effet indésirable chez 38,9 % des patients de la période d’étude principale de l’étude pivot, atteignant un grade supérieur ou égal à 3 chez 8,9% des patients. Ces douleurs ont disparu avec un traitement symptomatique.
Tests biologiques hépatiques
Des augmentations transitoires des enzymes hépatiques (alanine aminotransférase [ALT], aspartate aminotransférase [AST], phosphatase alcaline [ALP], gamma-glutamyl transférase [GGT]) et de la bilirubine totale ont été observées fréquemment après l’administration de catumaxomab. En général, ces modifications des paramètres hépatiques n’étaient pas cliniquement pertinentes et sont, pour la plupart, revenues à la valeur de base après la fin du traitement. Dans l’étude pivot de phase II/III, 12 patients (5,6 %) traités par catumaxomab ont présenté une élévation des taux d’ALT > 3 fois la limite supérieure de la normale (LSN), en association avec une bilirubine > 2 fois la LSN. Chez 2 patients sur 12, les valeurs ont continué d’augmenter après la fin de la perfusion, tandis que chez 10 patients sur 12, l’augmentation des valeurs était réversible et montrait une tendance à l’amélioration peu de temps après la dernière administration de catumaxomab. Ce n’est qu’en cas d’augmentation cliniquement pertinente ou persistante qu’il convient d’envisager un autre diagnostic ou traitement.
Durée de la perfusion
Des données sur une durée de perfusion de catumaxomab de 3 heures sont disponibles dans des études sur l’ascite maligne et des études portant sur d’autres indications oncologiques, principalement le cancer de l’ovaire et le cancer gastrique. Le profil de sécurité du catumaxomab avec une durée de perfusion de 3 heures par rapport à une durée de 6 heures est globalement comparable en ce qui concerne la nature, la fréquence et la gravité des effets indésirables. Cependant une fréquence accrue de certains effets indésirables a été observée avec une durée de perfusion de 3 heures: les frissons et l’hypotension (grade 1 ou 2), la diarrhée (tous grades), la fatigue (grade 1 ou 2), l’anémie (tous grades) et l’épanchement pleural (grade 1 ou 2).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Symptômes
Des doses supérieures prévues de catumaxomab ont été étudiées dans le cadre d’études d’augmentation des doses, jusqu’à des cycles de traitement uniques de catumaxomab 10-20-50-200-200 microgrammes. Dans l’ensemble, les effets observés avec des doses de catumaxomab supérieures à la dose proposée étaient conformes aux effets indésirables connus associés à l’administration de catumaxomab et à son mécanisme d’action. Les valeurs biologiques, notamment les modifications des paramètres hépatiques, ont montré des augmentations transitoires qui dépendaient de la dose et ont montré une tendance à l’accumulation.
Traitement
Aucun antidote n’est disponible pour le catumaxomab. En cas de surdosage, un traitement symptomatique doit être instauré à la discrétion du médecin.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique: agents antinéoplasiques, autres anticorps monoclonaux et conjugués anticorps-médicaments, code ATC: L01FX03
Mécanisme d’action
Le catumaxomab est un anticorps monoclonal hybride de rat/souris trifonctionnel dirigé spécifiquement contre la molécule d’adhésion cellulaire épithéliale (EpCAM) et l’antigène CD3. L’antigène EpCAM est exprimé dans la plupart des cancers, en particulier les carcinomes. Le CD3 est exprimé sur les lymphocytes T matures en tant que composant du récepteur du lymphocyte T. Un troisième site de liaison fonctionnel, au niveau du fragment Fc du catumaxomab, permet l’interaction avec les cellules immunitaires accessoires par le biais des récepteurs Fc gamma. Grâce aux propriétés de liaison du catumaxomab, les cellules tumorales, les lymphocytes T et les cellules immunitaires accessoires se retrouvent à proximité immédiate les unes des autres. Ainsi, une réaction immunologique concertée contre les cellules tumorales est induite, faisant intervenir différents mécanismes d’action tels que l’activation des lymphocytes T, la destruction par les lymphocytes T par le biais du système perforine/granzyme, la cytotoxicité à médiation cellulaire dépendant des anticorps (ADCC), la cytotoxicité dépendant du complément (CDC) et la phagocytose. Ceci aboutit à la destruction des cellules tumorales dans la cavité péritonéale, éliminant ainsi une cause majeure d’ascite maligne.
Effets pharmacodynamiques
L’activité anti-tumorale du catumaxomab a été démontrée in vitro et in vivo. Une destruction efficace des cellules tumorales par le biais du catumaxomab a été observée in vitro sur les cellules cibles présentant un faible ou fort niveau d’expression de l’antigène EpCAM, indépendamment du type de tumeur primaire. L’activité anti-tumorale in vivo du catumaxomab a été confirmée chez un modèle de souris immunodéprimé de carcinome ovarien, le développement tumoral ayant été retardé grâce au traitement intrapéritonéal par le catumaxomab, ainsi que sur des cellules mononucléaires de sang périphérique humain.
Efficacité clinique
L’efficacité du catumaxomab a été évaluée dans une étude clinique de phase II/III. Les patients d’origine non caucasienne n’ont pas été inclus dans cette étude clinique.
IP-REM-AC-01
Essai clinique pivot, en ouvert, randomisé, à deux bras, de phase II/III chez 258 patients atteints d’ascite maligne symptomatique due à un carcinome EpCAM-positif, dont 170 ont été affectés par randomisation au groupe traité par le catumaxomab. La présence de cellules EpCAM-positives dans le liquide d’ascite a été déterminée à l’aide d’un test d’immunohistochimie (IHC). Les patients étaient éligibles si le liquide d’ascite contenait ≥ 400 cellules EpCAM-positives/106 cellules d’ascite analysées. Cette étude a comparé la paracentèse plus le catumaxomab à la paracentèse seule (groupe témoin).
Le catumaxomab a été administré chez des patients pour lesquels le traitement standard n’était pas disponible ou chez lesquels celui-ci n’était plus faisable et qui présentaient un indice de Karnofsky d’au moins 60. Le catumaxomab a été administré en quatre perfusions intrapéritonéales aux doses croissantes de 10, 20, 50 et 150 microgrammes aux jours 0, 3, 7 et 10 respectivement. Les jours de perfusion (jours 0, 3, 7, 10), les patients sont restés hospitalisés pendant au moins 24 heures (voir rubrique 4.2).
Parmi les patients randomisés (n=258), 79 % des patients étaient des femmes (100 % dans la strate du cancer de l’ovaire, 59 % dans la strate du cancer non ovarien). L’âge moyen était de 58,5 ans dans la strate du cancer de l’ovaire et de 58,8 ans dans la strate du cancer non ovarien. Les patients caucasiens représentaient 99 % de l’ensemble des patients. Les types de cancer les plus fréquents dans la strate du cancer non ovarien étaient le cancer gastrique (51 %), suivi du cancer du sein (10 %); d’autres types de cancer (côlon, pancréas, poumon, endomètre, autres) étaient individuellement présents chez moins de 10 % des patients de la strate du cancer non ovarien.
Dans cette étude, le critère d’évaluation principal de l’efficacité était la durée de survie sans ponction au cours de la période d’étude principale randomisée et contrôlée, qui était un critère composite défini comme le délai jusqu’à la première ponction thérapeutique de l’ascite nécessaire ou jusqu’au décès, selon l’événement survenant en premier. Les résultats relatifs à la durée de survie sans ponction sont présentés dans le tableau 3. La Figure 1 présente les estimations de Kaplan-Meier pour la durée de survie sans ponction.
Tableau 3 Résultats concernant l’efficacité (durée de survie sans ponction) de l’étude IP-
REM-AC-01
| Cancer de l’ovaire | Cancer non ovarien | |||
| Catumaxomab | Groupe témoin | Catumaxomab | Groupe témoin | |
| Patients, n | 85 | 44 | 85 | 44 |
| Patients avec événement, n (%) | 58 (68,2) | 42 (95,5) | 73 (85,9) | 40 (90,9) |
| Survie sans ponction [jours], médiane | 48 | 11 | 30 | 14 |
| IC à 95 % | 37,59 | 9,20 | 20,45 | 8,17 |
Valeur de p (test logarithmique par rang) | < 0,0001 | < 0,0001 | ||
| RR (IC à 95 %) | Non calculé | Non calculé | ||
Les patients ayant terminé l’étude à la fin de l’étude prévue sans ponction thérapeutique ont été censurés à la date de la fin de l’étude prévue. Les patients qui ont interrompu l’étude après la randomisation mais avant le critère d’évaluation de la ponction ou du décès ont été censurés à la date de l’arrêt prématuré. RR: Rapport de risque
Figure 1 Estimations de Kaplan-Meier de la durée de survie sans ponction dans l’étude IP-
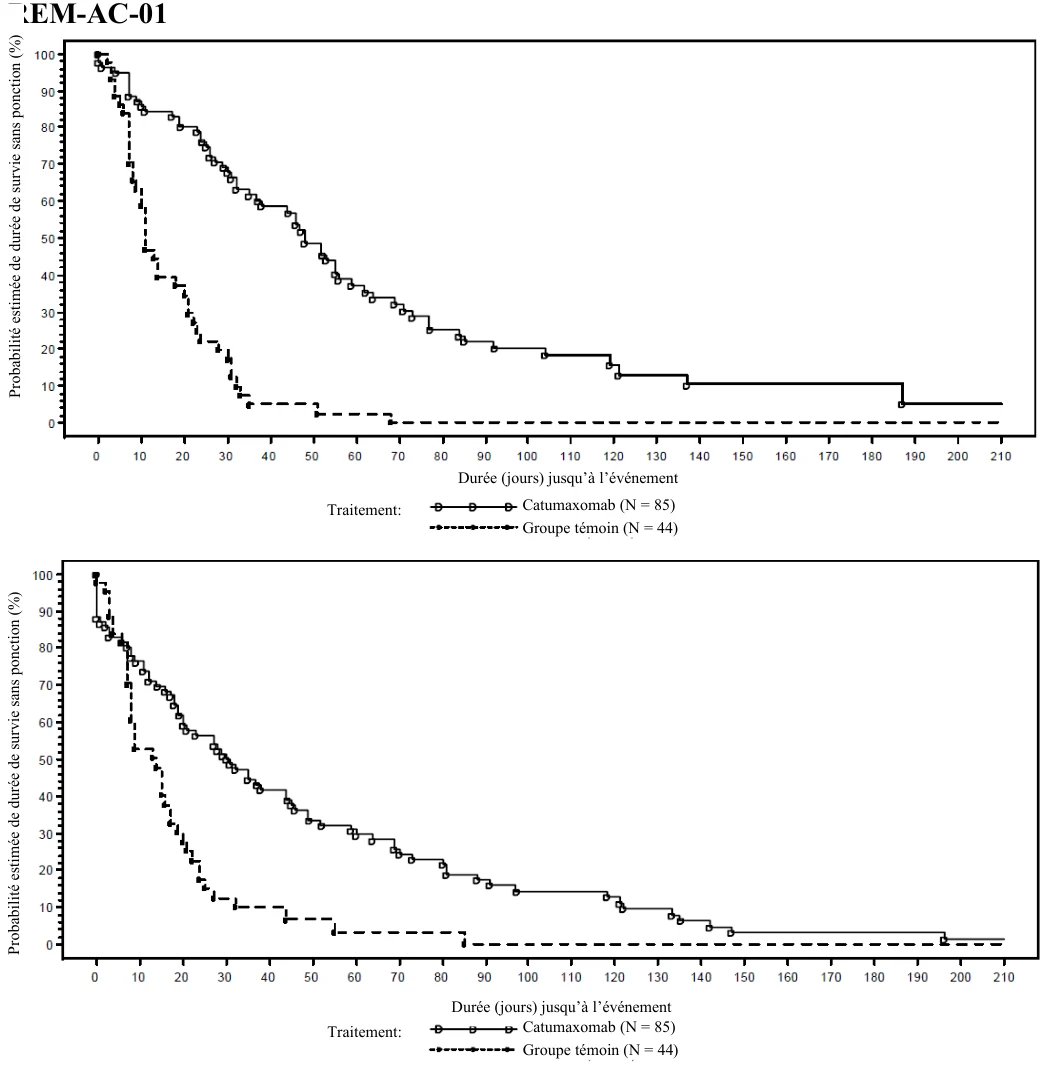
REM-AC-01
Cancer
de
l’ovaire
Cancer
non
ovarien
Par rapport à la paracentèse seule (groupe témoin), le traitement par paracentèse et catumaxomab chez les patients atteints d’ascite maligne due à un carcinome EpCAM-positif a prolongé la durée de survie sans ponction de 11 à 48 jours chez les patientes atteintes d’un cancer de l’ovaire et de 14 à 30 jours chez les patients atteints d’un cancer non ovarien.
À l’issue de l’étude principale, les patients ont continué à être suivis pendant la totalité de leur durée de vie afin d’évaluer la survie globale. Les patients ayant subi une paracentèse (groupe témoin) pouvaient passer à un traitement par paracentèse plus catumaxomab après la fin de la période d’étude principale; néanmoins, ces patients ont été comptabilisés comme patients du groupe témoin malgré le crossover. Il n’y a pas eu de détérioration de la durée de survie globale chez les patients ayant été traités par paracentèse et catumaxomab par rapport aux patients ayant subi une paracentèse (Tableau 4).
Tableau 4 Durée de survie globale dans l’étude IP-REM-AC-01
Paracentèse + catumaxomab (N=170) | Paracentèse (groupe témoin)1 (N=88) | |
| Rapport de risque (RR) | 0,798 | |
| IC à 95 % pour le RR | [0,606; 1,051] | |
| Taux de survie à 6 mois | 27,5 % | 17,1 % |
| Taux de survie à 1 an | 11,4 % | 2,6 % |
| Durée médiane de survie globale (jours) | 72 | 71 |
1 Les patients passés d’un traitement à l’autre ont été comptabilisés comme des patients du bras témoin malgré le passage à la paracentèse et au traitement par catumaxomab; il s’agissait de 45 patients sur 88 (51 %) dans le bras témoin.
Immunogénicité
L’induction d’anticorps anti-catumaxomab est un effet intrinsèque des anticorps monoclonaux murins. Les données sur le catumaxomab issues de l’étude pivot montrent que < 10 % des patients étaient positifs aux anticorps anti-catumaxomab avant la 4e perfusion.
Des anticorps anti-catumaxomab étaient présents chez 95 % des patients un mois après la dernière perfusion de catumaxomab.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Korjuny dans tous les sous-groupes de la population pédiatrique dans le traitement de l’ascite maligne (voir rubrique 4.2 pour des informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Les caractéristiques pharmacocinétiques du catumaxomab ont été étudiées pendant et après administration de quatre perfusions intrapéritonéales de 10, 20, 50 et 150 microgrammes de catumaxomab d’une durée de 6 heures lors d’une étude dédiée chez 13 patients atteints d’ascite maligne symptomatique due à un carcinome EpCAM–positif.
Le catumaxomab était détectable dans le liquide d’ascite et dans le plasma. La concentration a augmenté avec le nombre de perfusions et la dose administrée chez la plupart des patients. Les concentrations plasmatiques ont eu tendance à décroître après avoir atteint un maximum après chaque administration.
Absorption
Le catumaxomab est administré par voie intrapéritonéale et est donc immédiatement disponible au niveau du site cible des cellules malignes de la cavité péritonéale.
Diffusion
Avec la perfusion intrapéritonéale, le catumaxomab est distribué dans le liquide d’ascite correspondant au site d’action. Les valeurs Cmax moyennes et médianes pour le liquide d’ascite étaient respectivement de 7 122 et 3 270 pg/ml.
Après administration intrapéritonéale et fixation aux cellules cibles dans la cavité péritonéale, le catumaxomab résiduel atteint la circulation systémique sous sa forme intacte. La moyenne géométrique de la Cmax plasmatique était de 0,5 ng/ml (intervalle de 0 à 2,3), et la moyenne géométrique de l’ASC plasmatique était de 1,7 jour* ng/ml [intervalle < LLOQ (limite inférieure de quantification) à 13,5].
La variabilité entre les sujets des taux de catumaxomab dans l’ascite et le plasma était élevée, en raison de la variation du volume d’ascite et de la charge de cellules malignes dans la cavité péritonéale.
Métabolisme et élimination
Le métabolisme et l’élimination du catumaxomab sont similaires aux IgG endogènes, c’est-à-dire principalement via le catabolisme protéolytique dans l’ensemble de l’organisme; il ne repose pas principalement sur l’élimination par les reins et le foie.
Pour le catumaxomab systémique, c’est-à-dire le catumaxomab résiduel (non lié à la cible) qui atteignait la circulation à partir de la cavité péritonéale, la moyenne géométrique de la demi-vie d’élimination plasmatique terminale apparente (t1/2) était de 2,5 jours (intervalle de 0,7 à 17,5).
Populations particulières
Aucune étude n’a été réalisée à ce sujet.
5.3 Données de sécurité préclinique
L’administration du catumaxomab chez les modèles animaux n’a montré aucun signe de toxicité aiguë anormale ou liée au médicament, ni aucun signe d’intolérance locale au site d’injection/de perfusion. Ces résultats ont toutefois une valeur limitée, étant donnée la forte spécificité du catumaxomab en fonction des espèces.
Aucune étude de toxicologie en administration répétée, de génotoxicité, de cancérogénicité ou de toxicité sur les fonctions de reproduction et le développement n’a été effectuée.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Citrate de sodium (E331)
Acide citrique monohydraté (E330)
Polysorbate 80 (E433)
Eau pour préparations injectables
6.2 Incompatibilités
Ce médicament ne doit pas être mélangé avec d’autres médicaments à l’exception de ceux mentionnés dans la rubrique 6.6.
6.3 Durée de conservation
Trois ans
Après dilution
La solution pour perfusion préparée reste physiquement et chimiquement stable pendant 48 heures entre 2 et 8°C et pendant 24 heures à une température ne dépassant pas 25°C. D’un point de vue microbiologique, le produit doit être utilisé immédiatement. Si le produit n’est pas utilisé immédiatement, les temps et les conditions de conservation avant usage sont sous la responsabilité de l’utilisateur et ne doivent normalement pas dépasser 24 heures entre 2 et 8°C, sauf si la dilution du produit a été réalisée dans un cadre aseptique contrôlé et validé.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2°C et 8°C).
Ne pas congeler.
À conserver dans l’emballage d’origine, à l’abri de la lumière.
Pour les conditions de conservation du médicament après dilution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Seringue préremplie (verre de type I, siliconé) avec bouchon piston (caoutchouc bromobutyle) et système Luer Lock (polypropylène siliconé et polycarbonate) avec un capuchon opercule (caoutchouc bromobutyle). Une canule est fournie.
Korjuny 10 microgrammes solution à diluer pour perfusion
La seringue préremplie contient 0,1 ml de solution à diluer et est emballée dans une boîte avec un code couleur bleu.
Présentation : 3 seringues préremplies et 5 canules
Korjuny 50 microgrammes solution à diluer pour perfusion
La seringue préremplie contient 0,5 ml de solution à diluer et est conditionnée dans une boîte avec un code couleur rouge.
Présentation : 4 seringues préremplies et 5 canules
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
La seringue préremplie n’est destinée qu’à un usage unique.
Matériel et équipement requis pour la dilution et l’administration de Korjuny:
- solution injectable de chlorure de sodium à 9 mg/ml (0,9 %)
- seringues de 50 ml en polypropylène
- capuchon pour seringues de 50 ml en polypropylène
tubulures de perfusion en polyéthylène d’un diamètre interne de 1 mm et d’une longueur de
150 cm
- valves de perfusion/raccords en Y en polycarbonate
- cathéters en polyuréthane avec revêtement en silicone
- pompe à perfusion de précision
Dilution avant administration
Korjuny doit être préparé par un professionnel de santé selon la technique aseptique appropriée. La surface externe de la seringue préremplie n’est pas stérile.
- Le volume de solution injectable de chlorure de sodium à 9 mg/ml (0,9 %) indiqué dans le tableau 5 doit être prélevée avec une seringue de 50 ml.
- 3 ml au moins d’air tampon doivent être ajoutés dans la seringue de 50 ml.
- La ou les seringue(s) préremplie(s) de Korjuny présentant la concentration requise indiquée dans le tableau 5 ci-dessous doivent faire l’objet d’une inspection visuelle visant à détecter toute particule étrangère ou coloration anormale.
- Le capuchon opercule doit être retiré délicatement en tenant la seringue préremplie avec l’embout vers le haut. Ne pas dévisser le capuchon ni le faire tourner.
La canule fournie doit être fixée sur la seringue préremplie et la protection de la canule retirée.
Pour chaque seringue, une nouvelle canule doit être utilisée.
- La canule doit être introduite dans l’orifice de la seringue de 50 ml de façon à ce que la canule soit immergée dans la solution injectable de chlorure de sodium à 9 mg/ml (0,9 %) (Figure 2). Ne pas administrer la seringue préremplie de Korjuny directement à un patient.
- La totalité du contenu de la seringue préremplie doit être injectée dans la solution injectable de chlorure de sodium à 9 mg/ml (0,9 %).
- Le piston ne doit pas être tiré pour rincer la seringue préremplie, afin d’éviter toute contamination et de s’assurer que le volume adéquat est injecté.
- Sur la base du tableau 5, les étapes précédentes doivent être répétées pour injecter le nombre requis de seringues préremplies dans la seringue de 50 ml.
- La seringue de 50 ml doit être rebouchée avec le capuchon et agitée délicatement pour mélanger la solution.
- Après avoir retiré le capuchon, toute bulle d’air doit être éliminée de la seringue de 50 ml.
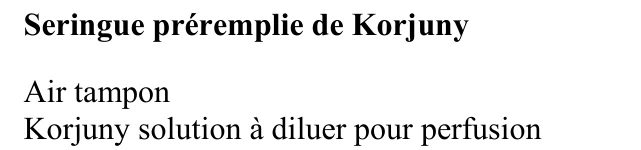 Seringue préremplie de Korjuny
Korjuny solution à diluer pour perfusion 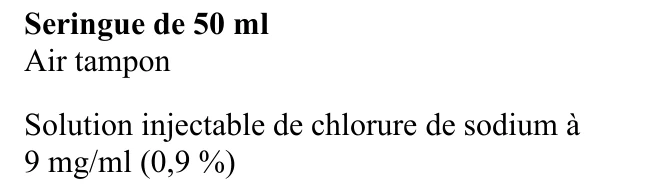
Seringue de 50 ml
Solution injectable de chlorure de sodium à 9 mg/ml (0,9 %)
- L’étiquette décollable rouge, qui est fournie à l’intérieur du couvercle de la boîte, et sur laquelle figure le texte «Korjuny dilué. Voie intrapéritonéale uniquement.» doit être collée sur la seringue de 50 ml. Il s’agit d’une mesure de précaution visant à s’assurer que Korjuny soit perfusé uniquement par voie intrapéritonéale.
- La seringue de 50 ml doit être introduite dans la pompe à perfusion.
Tableau 5 Nombre de seringues préremplies et volumes nécessaires pour la préparation de la solution de Korjuny pour perfusion intrapéritonéale
| Perfusion/Dose | Nombre de seringues préremplies de 10 microgram- mes | Nombre de seringues préremplies de 50 microgram- mes | Volume total de solution de Korjuny à diluer pour perfusion | Solution injectable de chlorure de sodium à 9 mg/ml (0,9 %) | Volume final à administrer |
| 1re perfusion/ 10 microgramme s | 1 | --- | 0,1 ml | 10 ml | 10,1 ml |
| 2e perfusion/ 20 microgram-mes | 2 | --- | 0,2 ml | 20 ml | 20,2 ml |
| 3e perfusion/ 50 microgram-mes | --- | 1 | 0,5 ml | 49,5 ml | 50 ml |
| 4e perfusion/ 150 microgram-mes | --- | 3 | 1,5 ml | 48,5 ml | 50 ml |
Méthode d’administration
Le cathéter d’administration intrapéritonéale doit être mis en place sous guidage échographique par un médecin expérimenté dans le domaine de l’administration intrapéritonéale. Le cathéter sera utilisé pour le drainage de l’ascite et l’administration de la solution de Korjuny dilué pour perfusion et de la solution injectable de chlorure de sodium à 9 mg/ml (0,9 %). Il est recommandé que le cathéter reste dans la cavité abdominale pendant toute la durée du traitement. Il pourra être retiré à la discrétion du médecin traitant le jour suivant la dernière perfusion. 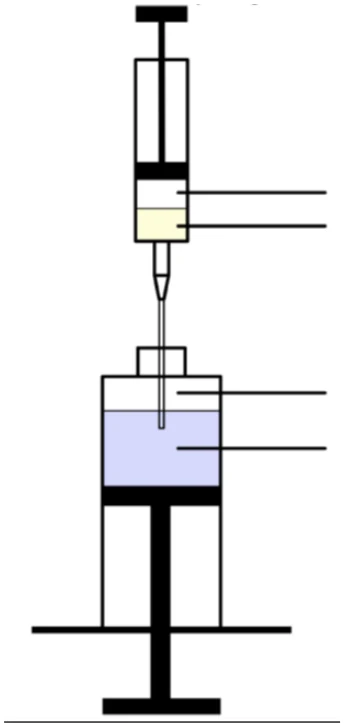
Avant chaque administration de Korjuny, le liquide d’ascite doit être drainé jusqu’à interruption de l’écoulement spontané ou jusqu’au soulagement des symptômes (voir rubrique 4.4). Ensuite, avant chaque administration de Korjuny, 500 ml de solution injectable de chlorure de sodium à 9 mg/ml (0,9 %) doivent être perfusés afin de faciliter la distribution de l’anticorps dans la cavité abdominale.
La solution pour perfusion de Korjuny diluée doit être administrée par voie intrapéritonéale sur une durée de perfusion d’au moins 3 heures à l’aide d’une pompe à perfusion constante, comme décrit ci-dessous :
- La tubulure de perfusion raccordée à la pompe à perfusion doit être préremplie avec la solution pour perfusion de Korjuny diluée.
- La tubulure de perfusion doit être fixée sur le raccord en Y.
- Parallèlement à chaque administration de Korjuny, 250 ml de solution injectable de chlorure de sodium à 9 mg/ml (0,9 %) doivent être perfusés par l’intermédiaire d’une valve de perfusion/raccord en Y dans la ligne de perfusion du cathéter.
- Le débit de la pompe doit être ajusté en fonction du volume à administrer et de la durée de la perfusion prévue d’au moins 3 heures.
- Lorsque la seringue de 50 ml contenant la solution pour perfusion de Korjuny diluée est vide, elle doit être remplacée par une seringue de 50 ml contenant 20 ml de solution injectable de chlorure de sodium à 9 mg/ml (0,9 %), afin de purger le volume mort de la ligne de perfusion (environ 2 ml) dans des conditions inchangées. Le reste de la solution injectable de chlorure de sodium à 9 mg/ml (0,9 %) peut être éliminé.
- Le cathéter doit être maintenu fermé jusqu’à la perfusion suivante.
- Le jour suivant la dernière perfusion, un drainage de l’ascite jusqu’à interruption de l’écoulement spontané doit être effectué. Ensuite, le cathéter peut être retiré.
Élimination
Pas d’exigences particulières.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Atnahs Pharma Netherlands B. V.
Copenhagen Towers
Ørestads Boulevard 108, 5.tv
DK-2300 København S
Danemark
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/24/1826/001
EU/1/24/1826/002
9. DATE DE PREMIÈRE AUTORISATION/RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 10 février 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.