


Résumé des caractéristiques - Exdensur
1. DÉNOMINATION DU MÉDICAMENT
EXDENSUR 100 mg, solution injectable en stylo prérempli
EXDENSUR 100 mg, solution injectable en seringue préremplie
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque mL de solution injectable contient 100 mg de dépémokimab.
Le dépémokimab est un anticorps monoclonal humanisé recombinant (IgG1, kappa) produit par la technologie de l'ADN recombinant dans des cellules ovariennes de hamster chinois.
Excipients à effet notoire
Chaque mL de solution injectable contient 0,2 mg de polysorbate 80.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection)
Solution incolore, jaune à brune, limpide à opalescente, avec un pH de 6,0 et une osmolalité de 350 mOsm/kg.
4. DONNÉES CLINIQUES
4.1 Indications thérapeutiques
Asthme
EXDENSUR est indiqué en traitement de fond additionnel de l’asthme sévère associé à une inflammation de type 2, caractérisée par la présence d’éosinophiles sanguins, chez les adultes et les adolescents de 12 ans et plus, insuffisamment contrôlés par des corticostéroïdes inhalés à dose élevée associés à un autre traitement de fond de l’asthme (voir rubrique 5.1).
Polypose naso-sinusienne
EXDENSUR est indiqué en traitement additionnel aux corticostéroïdes par voie nasale chez les patients adultes présentant une polypose naso-sinusienne sévère, insuffisamment contrôlés par des corticostéroïdes systémiques et/ou la chirurgie.
4.2 Posologie et mode d'administration
Ce médicament doit être prescrit par des médecins expérimentés dans le diagnostic et la prise en charge de l'asthme ou de la polypose naso-sinusienne.
Posologie
Ce médicament est destiné à un traitement au long cours. La poursuite du traitement doit être réévaluée au moins une fois par an en fonction du niveau de contrôle de la maladie du patient.
Asthme
Adultes et adolescents âgés de 12 ans et plus
La dose recommandée de dépémokimab est de 100 mg administrés par voie sous-cutanée une fois tous les 6 mois.
Polypose naso-sinusienne
Adultes
La dose recommandée de dépémokimab est de 100 mg administrés par voie sous-cutanée une fois tous les 6 mois.
Dose oubliée
Si une dose a été oubliée, elle doit être administrée dès que possible. Si la dose oubliée est prise 1 mois ou plus après la dose prévue, le calendrier d'injection de 6 mois doit être repris à partir de la date à laquelle la dose oubliée a été administrée.
Populations spécifiques
Sujets âgés
Aucune adaptation posologique n'est nécessaire chez les personnes âgées ≥ à 65 ans (voir rubrique 5.2).
Insuffisance rénale ou hépatique
Aucune adaptation posologique n'est nécessaire chez les patients présentant une insuffisance rénale ou une insuffisance hépatique (voir rubrique 5.2).
Population pédiatrique
Asthme
La sécurité et l'efficacité du dépémokimab chez les enfants de moins de 12 ans n'ont pas encore été établies. Aucune donnée n'est disponible.
Polypose naso-sinusienne
L’utilisation du dépémokimab dans la population pédiatrique pour le traitement de la polypose naso-sinusienne n’est pas justifiée.
Mode d'administration
Le stylo prérempli ou la seringue préremplie doivent être utilisés seulement pour l'injection sous-cutanée.
Ce médicament peut être auto-administré par les patients adultes ou adolescents ou administré par un aidant si le professionnel de santé juge que cela est approprié, et que le patient ou l’aidant est formé aux techniques d'injection.
Pour l'auto-administration, les sites d'injection recommandés sont l'abdomen ou la cuisse, à l'exception des 5 cm tout autour du nombril. Un aidant peut également injecter la solution dans la partie supérieure du bras. Il ne doit pas être injecté dans des zones où la peau est lésée, sensible, érythémateuse ou indurée.
Des instructions détaillées concernant l’administration sont disponibles dans les instructions d’utilisation à la fin de la notice.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d'emploi
Traçabilité
Afin d'améliorer la traçabilité des médicaments d’origine biologique, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Réactions d'hypersensibilité
Des réactions d'hypersensibilité, telles que l’anaphylaxie et l’angioœdème, peuvent apparaitre après l'administration de dépémokimab (voir rubrique 4.8). Ces réactions peuvent apparaitre dans les heures qui suivent l'administration, mais certaines peuvent également survenir plus tardivement (en général quelques jours). En cas de réaction d'hypersensibilité, un traitement approprié, adapté au contexte clinique, est recommandé. Lors de la réadministration de dépémokimab, une surveillance est recommandée afin de détecter les signes de réactions d’hypersensibilité récurrentes. En cas de réaction d'hypersensibilité sévère ou récurrente, l'arrêt définitif du dépémokimab doit être envisagé.
Exacerbations aiguës d'asthme
Le dépémokimab ne doit pas être utilisé pour traiter les symptômes ou exacerbations aigus d’asthme.
Des symptômes des exacerbations d’asthme peuvent survenir au cours du traitement par dépémokimab. Il est recommandé que les patients prennent un avis médical si leur asthme reste non contrôlé ou s'aggrave après l’instauration du traitement par dépémokimab.
Corticoïdes
Il n’est pas recommandé d’arrêter brutalement les traitements de fond de l’asthme (y compris les corticoïdes systémiques et/ou inhalés) après l’instauration du traitement par dépémokimab. Si une réduction des doses de traitement de fond est envisagée, celle-ci doit être progressive et réalisée sous le contrôle d'un médecin.
Infestations parasitaires (helminthes)
Les éosinophiles peuvent être impliqués dans la réponse immunitaire à certaines helminthiases. Les patients présentant une infestation par des helminthes ont été exclus des études cliniques. En cas d’infestation par les helminthes, celle-ci doit être traitée avant le début du traitement par dépémokimab. En cas d’infestation parasitaire apparaissant au cours du traitement par dépémokimab et d’échec au traitement anti-helminthique administré, l'administration de la dose suivante de dépémokimab doit être reportée jusqu'à guérison de la parasitose.
Excipients à effet notoire
Polysorbates
Ce médicament contient 0,2 mg de polysorbate 80 par dose de 100 mg (voir rubrique 2). Les polysorbates peuvent provoquer des réactions allergiques.
Sodium
Ce médicament contient moins de 1 mmol de sodium (23 mg) pour une dose de 100 mg, c'est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d'autres médicaments et autres formes d'interactions
Aucune étude d'interaction n'a été réalisée. Le potentiel d'interactions médicamenteuses est considéré comme faible, car le dépémokimab est catabolisé par des enzymes protéolytiques ubiquitaires, qui ne se limitent pas au tissu hépatique. Le risque d'interaction médicamenteuse due à un effet indirect sur l'expression du gène du cytochrome P450 (CYP450) ou des transporteurs est également considéré comme faible dans la mesure où la cible spécifique du dépémokimab est la cytokine interleukine-5 (IL-5).
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n'y a pas ou peu de données sur l'utilisation du dépémokimab chez les femmes enceintes. Les études menées chez l'animal ciblant les voies de signalisation de l'IL-5 n'ont pas mis en évidence d'effets nocifs directs ou indirects sur la reproduction (voir rubrique 5.3).
Il est attendu que les anticorps monoclonaux, comme le dépémokimab, traversent la barrière placentaire de manière linéaire au fur et à mesure que la grossesse progresse.
Par mesure de précaution, il est préférable d'éviter l'utilisation d'EXDENSUR au cours de la grossesse.
Allaitement
Il n’y a pas ou peu d’information sur l’excrétion de dépémokimab dans le lait maternel. Les IgG humaines sont connues pour être excrétées dans le lait maternel au cours des premiers jours après la naissance, et diminuent à de faibles concentrations peu de temps après. Par conséquent, un risque pour le nourrisson allaité ne peut être exclu pendant cette courte période. Par la suite, EXDENSUR pourrait être utilisé pendant l'allaitement si nécessaire.
Fertilité
Il n'existe pas de données concernant la fertilité chez les humains. Les études effectuées chez l’animal n'ont pas mis en évidence d’effet indésirable d’un traitement anti-IL-5 sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l'aptitude à conduire des véhicules et à utiliser des machines
EXDENSUR n'a aucun effet ou un effet négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de tolérance
Les effets indésirables les plus fréquemment rapportés avec le dépémokimab sont des réactions locales au site d'injection (2 %).
Tableau des effets indésirables
Les effets indésirables rapportés au cours des essais cliniques sont présentés dans le tableau ci-dessous (Tableau 1).
| Les fréquences sont définies comme très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent | ||
| (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000) et très rare (< 1/10 000). Dans chaque groupe de | ||
| fréquence, le cas échéant, les effets indésirables sont présentés suivant un ordre décroissant de gravité. | ||
| Tableau 1. Indésirables | ||
| Système Classe d'organe | Effets indésirables | Fréquence |
| Affections de la peau et du tissu sous-cutané | Prurit | Fréquent |
| Troubles généraux et anomalies au site d'administration | Réactions systémiques liées à l'administration (non allergiques) | Fréquent |
| Réactions locales au site d'injection | Fréquent | |
Description de certains effets indésirables
Réactions systémiques (allergiques)
Des réactions d'hypersensibilité, comme l'anaphylaxie et l'angiœdème, ont été rapportées avec d'autres anticorps monoclonaux qui ciblent l'IL-5 ou son récepteur. Ces réactions peuvent se produire d’après l'expérience acquise avec cette classe de médicament (voir rubrique 4.4).
Réactions systémiques (non allergiques)
Des réactions non allergiques liées à l'administration (par exemple maux de tête, fatigue, éruption cutanée) ont été rapportées chez 1 % des patients recevant dépémokimab au cours de l'ensemble des études du programme de développement clinique. Dans les études contrôlées contre placebo de 52 semaines dans l'asthme et la polypose naso-sinusienne, des réactions systémiques non allergiques ont été rapportées chez < 1 % des patients recevant dépémokimab.
Les réactions systémiques (non allergiques) rapportées avec dépémokimab étaient non graves et étaient d'intensité soit légère, soit modérée. La majorité des événements étaient transitoires : 88 % des événements se sont résolus dans les 7 jours après leur apparition, et 67 % des événements se sont résolus dans les 2 jours après leur apparition.
Réactions locales au site d'injection
Des réactions locales au site d'injection (par exemple douleur, érythème, gonflement, démangeaisons) ont été rapportées chez 2 % des patients recevant dépémokimab dans l'ensemble des études du programme de développement clinique. Les réactions rapportées avec dépémokimab étaient non graves, d'intensité légère et transitoires (79 % se sont résolues en dans les 7 jours, avec la plupart des événements (56 %) qui se sont résolus dans les 2 jours après leur apparition).
Dans les études contrôlées contre placebo dans l'asthme et la polypose naso-sinusienne, des réactions locales au site d'injection ont été rapportées chez 1 % des patients recevant dépémokimab, comparé à < 1 % des patients recevant le placebo.
Population pédiatrique
Quinze adolescents (âgés de 12 à 17 ans) ont reçu du dépémokimab dans deux études contrôlées contre placebo dans l'asthme (SWIFT-1 et SWIFT-2) d'une durée de 52 semaines. Le profil de tolérance était globalement similaire à celui observé chez l’adulte. Aucun effet indésirable supplémentaire n'a été identifié.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé doivent déclarer tout effet indésirable suspecté via le système national de déclaration – voir annexe V.
4.9 Surdosage
Des doses uniques allant jusqu'à 300 mg ont été administrées par voie sous-cutanée sans que soit mis en évidence une toxicité dose-dépendante.
Il n'existe pas de traitement spécifique en cas de surdosage en dépémokimab. En cas de surdosage, le patient doit recevoir un traitement symptomatique et être placé sous surveillance si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Médicaments pour les maladies obstructives des voies respiratoires, autres médicaments systémiques pour les maladies obstructives des voies respiratoires, Code ATC : R03DX12
Mécanisme d'action
Le dépémokimab cible l'IL-5 humaine avec une affinité de liaison de 10,5 pM, bloquant ainsi la liaison au récepteur alpha de l'IL-5 exprimé à la surface de la cellule avec une puissance picomolaire (IC50 4 pM) in vitro. Le dépémokimab contient une triple substitution d'acides aminés (YTE) dans la région du fragment cristallisable (Fc) qui augmente la liaison au récepteur Fc néonatal et prolonge ainsi la demi-vie par rapport à l’IgG1 de type sauvage.
L'IL-5 est une cytokine pléiotrope dont l'impact sur les éosinophiles et sur d’autres cellules immunes et structurelles est établi. Dans l'asthme sévère, l'inhibition de l'IL-5 a induit une amélioration de l'intégrité épithéliale, du bouchon muqueux et une réduction du remodelage bronchique. Cependant, le mécanisme d'action n'a pas été totalement établi.
Effets pharmacodynamiques
Dans une étude de pharmacologie clinique menée chez des patients présentant un asthme léger à modéré, une dose sous-cutanée unique de 100 mg de dépémokimab a entraîné une réduction rapide du nombre d'éosinophiles dans le sang. Les éosinophiles sanguins ont été réduits de 54 % par rapport au placebo 24 heures après l'administration, correspondant à la première évaluation après administration de la dose.
Dans les études de phase 3 dans l'asthme et la polypose naso-sinusienne, ces réductions se sont maintenues tout au long du traitement et les réductions du nombre d'éosinophiles sanguins à la semaine 52 étaient respectivement de 79 % et 85 % par rapport au placebo.
Immunogénicité
Chez les patients ayant reçu au moins une dose de 100 mg de dépémokimab administrée par voie sous-cutanée tous les 6 mois, 9 % (44/499) des patients asthmatiques (SWIFT-1 et SWIFT-2) et 8 % (21/272) des patients présentant une polypose naso-sinusienne (ANCHOR-1 et ANCHOR-2) étaient positifs pour les anticorps anti-dépémokimab (ADA) pendant les études menées sur 52 semaines.
Le pourcentage de patients positifs pour les ADA était de 9 % (55/622) dans une étude d’extension en ouvert de 52 semaines dans l'asthme (AGILE ; n = 395 avec des données recueillies pendant 104 semaines).
Au cours des études contrôlées contre placebo dans l'asthme et la polypose naso-sinusienne, et de l'étude d’extension en ouvert de 52 semaines dans l'asthme (AGILE), < 1 % des patients (n = 7) étaient positifs pour les anticorps neutralisants.
Des anticorps anti-médicaments (ADA) ont été fréquemment détectés. Aucune preuve de l'impact des ADA sur les paramètres pharmacocinétiques, pharmacodynamiques, l'efficacité ou la tolérance n'a été observée. Cependant, les données sont encore limitées.
Efficacité clinique et tolérance
Asthme
L'efficacité du dépémokimab a été évaluée dans 2 études cliniques jumelles, randomisées (selon un ratio 2:1, dépémokimab contre placebo), en double aveugle, contrôlées contre placebo, en groupes parallèles et multicentriques sur une période de traitement de 52 semaines (SWIFT-1 et SWIFT-2). Les deux études ont inclus des patients âgés de 12 ans et plus présentant un asthme avec une inflammation de type 2 caractérisée par un phénotype éosinophilique. Dans ces études, le dépémokimab 100 mg a été administré par voie sous-cutanée une fois tous les 6 mois pour un total de 2 doses ajoutées au traitement standard (SoC). Au cours des 12 mois précédents, les patients devaient avoir présenté au moins 2 exacerbations d'asthme nécessitant un traitement par corticostéroïdes systémiques (SCS), malgré l’utilisation de CSI à dose moyenne ou élevée (≥ 440 µg de propionate de fluticasone ou équivalent) et au moins un autre traitement de fond de l'asthme. Les patients devaient également avoir un taux d'éosinophiles sanguins >150 cellules/µL au moment de la sélection dans l’étude ou >300 cellules/µL documentés au cours de l'année précédant l'inclusion dans l'étude et une fonction pulmonaire réduite à l’inclusion (volume maximal expiré en 1 seconde pré-bronchodilatateur [VEMS] < 80 % de la valeur prédite chez les adultes et VEMS < 90 % ou rapport VEMS/CVF < 0,8 chez les adolescents). A l’inclusion il n’était pas requis pour les patients qui ont été inclus de présenter un score minimum au questionnaire de contrôle de l'asthme-5 (ACQ-5). Le dépémokimab a été administré en traitement additionnel au traitement de fond de l'asthme, qui s'est poursuivi tout au long de la durée des études. La population FAS (Full Analysis Set) était composée de 762 patients qui ont été randomisés et ont reçu au moins une dose de dépémokimab ou de placebo dans les deux études (382 dans SWIFT-1 et 380 dans SWIFT-2).
Les données démographiques et les caractéristiques à l’inclusion des patients de ces 2 études sont fournies dans le tableau 2.
Tableau 2. Données démographiques et caractéristiques à l’inclusion (population FAS)
| SWIFT-1 (N = 382) | SWIFT-2 (N = 380) | |
| Âge (y) des patients, moyenne (ET) | 54 (14,2) | 53 (16,2) |
| Patients âgés ≥ 65 ans, n ( %) | 98 (26) | 96 (25) |
| Femmes, n ( %) | 223 (58) | 241 (63) |
| Caucasien, n ( %) | 316 (83) | 272 (72) |
| Durée de l'asthme, années, moyenne (ET) | 22 (16,2) | 25 (18,5) |
| VEMS pré-bronchodilatateur moyen, exprimé en % de la valeur théorique (ET) | 62 (15,2) | 62 (15,9) |
| % moyen de réversibilité (ET) | 17 (15,3) | 18 (17,4) |
| Nombre moyen d'exacerbations au cours de l'année précédente (ET) | 2,2 (0,69) | 2,7 (1,92) |
| Taux d’éosinophiles, cellules/µL, médiane (min, max) | 310 (20 ; 2 360) | 340 (10 ; 4 440) |
| IgE totales, U/µL, médiane (min, max) | 185 (1,9 ; 12 142) | 180 (2,2 ; 16 198) |
| Score total moyen SGRQ (ET), allant de 0 à 100 | 44,3 (20,70) | 44,5 (18,69) |
| Patients présentant un ACQ ≥1,5 à l’inclusion, n ( %) | 280 (75) | 279 (75) |
| Utilisation de CSI à dose moyenne, n ( %)a | 179 (47) | 154 (41) |
| Utilisation de CSI à dose élevée, n ( %)a | 203 (53) | 226 (59) |
| Utilisation CSI + LAMA + LABA, n ( %) | 95 (25) | 127 (33) |
Utilisation de CSO en traitement de fond, n ( %) | 21 (5) | 19 (5) |
FAS = Full Set Analysis, ET = Ecart Type ; VEMS = Volume maximal expiré en 1 seconde, IgE = immunoglobuline E, SGRQ = Questionnaire respiratoire de l’hôpital St. George, ACQ-5 = Questionnaire d’évaluation du contrôle de l'asthme, CSI = corticostéroïde inhalé, CSO = corticostéroïde oral
a CSI à dose moyenne = 440 µg de PF (Propionate de Fluticasone) par jour ou l’équivalent ; CSI à dose élevée > 440 µg PF par jour ou l'équivalent
Exacerbations
Le critère de jugement principal de l'efficacité pour SWIFT-1 et SWIFT-2 était le taux annualisé d'exacerbations d’asthme cliniquement significatives sur la période de traitement de 52 semaines. Une exacerbation cliniquement significative a été définie comme une aggravation de l'asthme nécessitant l'utilisation de corticoïdes systémiques (SCS) (intraveineux ou oraux pendant au moins 3 jours ou une dose unique de corticoïdes intramusculaires) et/ou une hospitalisation et/ou une visite aux urgences. Pour les patients recevant un traitement de fond par SCS, un doublement (ou plus) de la dose d'entretien pendant au moins 3 jours était requis. Tous les patients présentant une exacerbation ont été traités par SCS. La majorité des patients (95 % et 92 % pour SWIFT-1 et SWIFT-2, respectivement) ont terminé les études.
Dans les études SWIFT-1 et SWIFT-2, le taux annualisé d'exacerbations d'asthme était significativement plus faible chez les patients recevant du dépémokimab par rapport au placebo (tableau 3). Le pourcentage de patients présentant des exacerbations nécessitant une hospitalisation et/ou une visite aux urgences était plus faible chez les patients traités par le dépémokimab (1 % et 4 %) par rapport au placebo (8 % et 10 %) dans SWIFT-1 et SWIFT-2, respectivement.
Tableau 3. Résultats du critère de jugement principal sur l'exacerbation (population FAS)
| SWIFT-1 | SWIFT-2 | |||
Dépémokimab N = 250 | Placebo N = 132 | Dépémokimab N = 252 | Placebo N = 128 | |
| Taux annualisé d'exacerbations de l'asthme | ||||
| Pourcentage de patients présentant une exacerbation | 32% | 46% | 32% | 50% |
| Taux d'exacerbation par an | 0,46 | 1,11 | 0,56 | 1,08 |
Rate ratio (IC à 95 %) Pourcentage de réduction (IC 95 %) | 0,42 (0,30 ; 0.59) 58% (41 ; 70) | 0,52 (0,36 ; 0,73) 48% (27 ; 64) | ||
| p-value | <0,001 | <0,001 | ||
FAS = Full Analysis Set
Critères de jugement secondaires
Des évaluations de l'efficacité supplémentaires comprenaient la qualité de vie liée à la santé mesurée à l'aide du questionnaire respiratoire de St. George (SGRQ), le contrôle de l'asthme mesuré à l'aide du questionnaire de contrôle de l'asthme (ACQ-5) et la fonction pulmonaire (VEMS pré-bronchodilatateur). Le tableau 4 présente les résultats de ces critères de jugement secondaires pour la population FAS de SWIFT-1 et SWIFT-2.
Tableau 4. Résultats des critères de jugement secondaires (population FAS)
| SWIFT-1 | SWIFT-2 | |||
Dépémokimab N = 250 | Placebo N = 132 | Dépémokimab N = 252 | Placebo N = 128 | |
| Score total du questionnaire respiratoire de St. George (SGRQ) à la semaine 52 | ||||
| na | 224 | 114 | 224 | 116 |
Variation de la moyenne des moindres carrés (MC) par rapport à l’inclusion (ES) | -13,0 (1,11) | -9,7 (1,55) | -14,8 (1,04) | -12,5 (1,46) |
Différence des traitements ajustée b | -3,4 | -2,3 | ||
| (IC 95 %) | (-7,1 ; 0,4) | (-5,8 ; 1,2) | ||
| Score du questionnaire de contrôle de l'asthme-5 (ACQ-5) à la semaine 52 | ||||
| na | 224 | 114 | 224 | 116 |
Variation de la moyenne des moindres carrés (MC) par rapport à l’inclusion (ES) | -0.82 (0.066) | -0.77 (0.091) | -0.81 (0.065) | -0.70 (0.091) |
Différence des traitements ajustée b | -0.04 | -0.11 | ||
| (IC 95 %) | (-0.27, 0.18) | (-0.33, 0.11) | ||
| VEMS pré-bronchodilatateur (mL) à la semaine 52 | ||||
| na | 224 | 115 | 226 | 112 |
Variation de la moyenne des moindres carrés (MC) par rapport à l’inclusion (ES) | 160 (26,3) | 160 (36,4) | 240 (28,6) | 184 (40,7) |
Différence des traitements ajustée b | -1 | 56 | ||
| (IC 95 %) | (-89 ; 88) | (-43 ; 154) | ||
FAS = Full Analysis Set, MS = Moindres carrés, VEMS = Volume maximal expiré en 1 seconde, ES = Erreur Standard
a Nombre de patients disposant de données analysables au point temporel considéré b Différence des traitements ajustée (dépémokimab contre placebo)
Étude d’extension en ouvert dans l'asthme (AGILE)
Les patients qui ont terminé l'étude SWIFT-1 ou SWIFT-2 pouvaient être inclus dans une étude d’extension en ouvert (AGILE) au cours de laquelle ils recevaient jusqu'à deux doses de dépémokimab pendant une période supplémentaire de 52 semaines. L'analyse d'AGILE (n = 629) a montré un taux d'exacerbations annualisé de 0,56 (IC 95 % : 0,49 ; 0,65).
Polypose naso-sinusienne
L'efficacité du dépémokimab chez les patients adultes présentant une polypose naso-sinusienne a été évaluée dans 2 études cliniques jumelles, randomisées, en double aveugle, contrôlées contre placebo, en groupes parallèles, multicentriques d'une durée de 52 semaines (ANCHOR-1 et ANCHOR-2). Ces études ont évalué l'efficacité de 100 mg de dépémokimab administrés par voie sous-cutanée une fois tous les 6 mois pour un total de 2 doses ajoutées au traitement standard (SoC). Les patients avaient été traités avec des corticostéroïdes systémiques (SCS) au cours des 2 années précédentes ; et/ou avaient une contre-indication médicale/intolérance aux SCS ; et/ou avaient des antécédents documentés de chirurgie antérieure des polypes nasaux (NP) avant la sélection dans l’étude. Les patients randomisés devaient avoir un score endoscopique bilatéral de polypose nasale d'au moins 5 points sur un score maximal de 8, avec un score minimum de 2 dans chaque fosse nasale et un score moyen d'obstruction nasale selon l'Echelle Verbale de Réponse (EVR) de 2 ou plus par rapport à l’inclusion. En dehors de l'obstruction nasale, il n'y avait pas d'autres conditions d'inclusion concernant les symptômes ou la qualité de vie lors de la randomisation. Au total, 528 patients (271 dans l'étude ANCHOR-1 et 257 dans l'étude ANCHOR-2) ont été inclus dans la population FAS.
Les données démographiques et les caractéristiques à l’inclusion des patients de ces 2 études sont fournies dans le tableau 5 ci-dessous :
Tableau 5. Données démographiques et caractéristiques à l’inclusion (population FAS)
ANCHOR-1 N = 271 | ANCHOR-2 N = 257 | |
| Âge (y) des patients, moyenne (ET) | 54 (13,4) | 50 (12,9) |
| Patients âgés ≥ 65 ans, n ( %) | 57 (21) | 43 (17) |
| Femmes, n ( %) | 83 (31) | 80 (31) |
| Caucasiens, n ( %) | 185 (70) | 197 (77) |
| Durée (y) de la polypose naso-sinusienne, moyenne (ET) | 13 (11,2) | 11 (8,7) |
| Taux d'éosinophiles sanguins, cellules/µL, médiane (min, max) | 360 (10 ; 10 550) | 360 (30 ; 1 670) |
| Utilisation de corticostéroïdes par voie intranasale, n ( %) | 265 (98) | 249 (97) |
| Patients ayant ≥ 1 chirurgie antérieure des polypes nasaux, n ( %) | 171 (63) | 162 (63) |
| Utilisation de SCS pour le traitement de la polypose nasale au cours des 12 derniers mois, n ( %) | 190 (70) | 172 (67) |
| Contre-indication/intolérance aux SCS, n ( %) | 11 (4) | 13 (5) |
| Asthme, n ( %) | 161 (59) | 131 (51) |
| MREA, n ( %) | 43 (16) | 42 (16) |
| Score endoscopique total de polypose nasale a b c, moyenne (ET), score maximum = 8 | 6,0 (1,35) | 5,9 (1,29) |
| Score moyen d’obstruction nasale (EVR) a d, moyenne (ET), score maximum = 3 | 2,5 (0,48) | 2,6 (0,42) |
| Score moyen de la perte d'odorat (EVR) a d, moyenne (ET), score maximum = 3 | 2,7 (0,55) | 2,8 (0,41) |
| Score total SNOT-22a e, moyenne (ET), score maximale = 110 | 57,4 (22,15) | 60,1 (19,95) |
| Patients avec un score total SNOT-22 ≥ 40, n ( %) | 204 (75) | 207 (81) |
FAS = Full Analysis Set, SCS = corticostéroïde systémique, AREA = Affection Respiratoire Exacerbée par l’Aspirine, EVR = Echelle Verbale de Réponse, SNOT-22 = Sino-Nasal Outcome Test a Des scores plus élevés indiquent une plus grande sévérité de la maladie.
b Evalués par des experts indépendants en aveugle.
c Le score de polypose nasale (NPS) est la somme des scores des deux cavités nasales (échelle de 0 à
- 8) où chaque cavité nasale a été classée (0 = aucun polype ; 1 = petits polypes dans le méat moyen n'arrivant pas en dessous du bord inférieur du cornet moyen ; 2 = polypes occupant la partie sous le bord inférieur du cornet moyen ; 3 = gros polypes atteignant le bord inférieur du cornet inférieur ou polypes moyens au niveau du cornet moyen ; 4 = gros polypes provoquant la congestion quasi complète/obstruction du méat inférieur).
d Recueilli quotidiennement par les patients sur une échelle de 0 à 3 dans laquelle 0 = aucun symptôme, 1 = symptômes légers, 2 = symptômes modérés, 3 = symptômes sévères. e SNOT-22 est un outil d'évaluation de la qualité de vie liée à la santé et comprend 22 items dans 6 types de symptômes et leurs impacts associés à la polypose naso-sinusienne (nasaux, non nasaux, auditifs/faciaux, liés au sommeil, liés à la fatigue, conséquences émotionnelles). Des scores plus élevés indiquent une moins bonne qualité de vie liée à la santé.
Score endoscopique total de polypose nasale et score d'obstruction nasale mesurés sur l’EVR
Les critères de jugement principaux d'efficacité dans chaque étude étaient la variation du score endoscopique total de polypose nasale entre l’inclusion dans l’étude et la semaine 52 (échelle de 0-8), évalué par un comité de revue en aveugle centralisé, et la variation du score moyen d'obstruction nasale mesurée sur l’Echelle Verbale de Réponse (EVR) (échelle 0-3 [0 = aucun symptôme, 1 = symptômes légers, 2 = symptômes modérés, 3 = symptômes sévères]) entre l’inclusion et la période allant de la semaine 49 à 52, rapporté par les patients à l'aide d'un journal quotidien. Les résultats des critères principaux dans les études ANCHOR-1 et ANCHOR-2 sont présentés dans le tableau 6.
Tableau 6. Résultats des critères de jugement principaux (population FAS)
| ANCHOR-1 | ANCHOR-2 | |||
Dépémokimab N = 143 | Placebo N = 128 | Dépémokimab N = 129 | Placebo N = 128 | |
| Score endoscopique total de polypose nasale à la semaine 52a b | ||||
| nc | 128 | 120 | 120 | 115 |
| Moyenne des moindres carrés (ES) | 5,4 (0,14) | 6,2 (0,15) | 5,4 (0,14) | 6,0 (0,15) |
Variation de la moyenne des moindres carrés par rapport à l’inclusion (ES) | -0,6 (0,14) | 0,2 (0,15) | -0,5 (0,14) | 0,1 (0,15) |
| Différence des traitements ajustéed (IC 95 %) | -0,7 (-1,1 ; -0,3) | -0,6 (-1,0 ; -0,2) | ||
| p-value | <0,001 | 0,004 | ||
| Score moyen d’obstruction nasale mesurée sur l’EVR au cours de la période allant de la semaine 49 à 52 a b | ||||
| nc | 125 | 116 | 119 | 111 |
Moyenne des moindres carrés (ES)
1,77 (0,079)
2,00 (0,083)
1,83 (0,076)
2,07 (0,078)
Variation de la moyenne des moindres carrés par rapport à l’inclusion (ES) | -0,76 (0,079) | -0,53 (0,083) | -0,77 (0,076) | -0,53 (0,078) |
| Différence des traitements ajustéed (IC 95 %) | -0,23 (-0,46 ; 0,00e) | -0,25 (-0,46 ; -0,03) | ||
| p-value | 0,047 | 0,025 | ||
FAS = Full Analysis Set, EVR = Échelle Verbale de Réponse, ES = Erreur Standard a Les patients ayant subi une chirurgie des polypes nasaux ou qui ont utilisé un autre traitement d'entretien ayant un impact sur l'inflammation de type 2 (y compris les médicaments biologiques indiqués dans la polypose naso-sinusienne, l'utilisation chronique de corticostéroïdes systémiques et de corticostéroïdes intranasaux) avant le point temporel considéré se sont vu attribuer le score moyen d’obstruction nasale le plus défavorable pour toutes les évaluations postérieures à la chirurgie ou à l'instauration de l’autre traitement d'entretien ayant un impact sur l'inflammation de type 2. b D'après les analyses à l’aide d’un modèle mixte à mesures répétées (MMRM) avec comme covariables : le traitement, le score à l’inclusion, le log(e) du taux d’éosinophiles sanguins à l’inclusion, la région, les antécédents de chirurgie pour polypes nasaux, la visite et les interactions pour la visite à l’inclusion et la visite par groupe de traitement.
c Nombre de patients avec des données analysables au point temporel considéré d Différence des traitements ajustée (dépémokimab contre placebo)
e La borne supérieure de l'IC 95 % correspond à une valeur arrondie de -0,003.
Dans les analyses des études individuelles ANCHOR-1 et ANCHOR-2, une différence de traitement en faveur du dépémokimab a été observée à la semaine 12 (premier point temporel évalué) pour le score endoscopique total de polypose nasale et aux semaines 1 à 4 (premier point temporel évalué) pour le score moyen d'obstruction nasale (EVR) qui s'est maintenu jusqu'à la semaine 52 (figures 1 et 2).
Figure 1. Variation de la moyenne des moindres carrés (IC à 95 %) du score endoscopique total de polypose nasale de l’inclusion jusqu'à la semaine 52 dans les études ANCHOR-1 et ANCHOR-2 (population FAS)
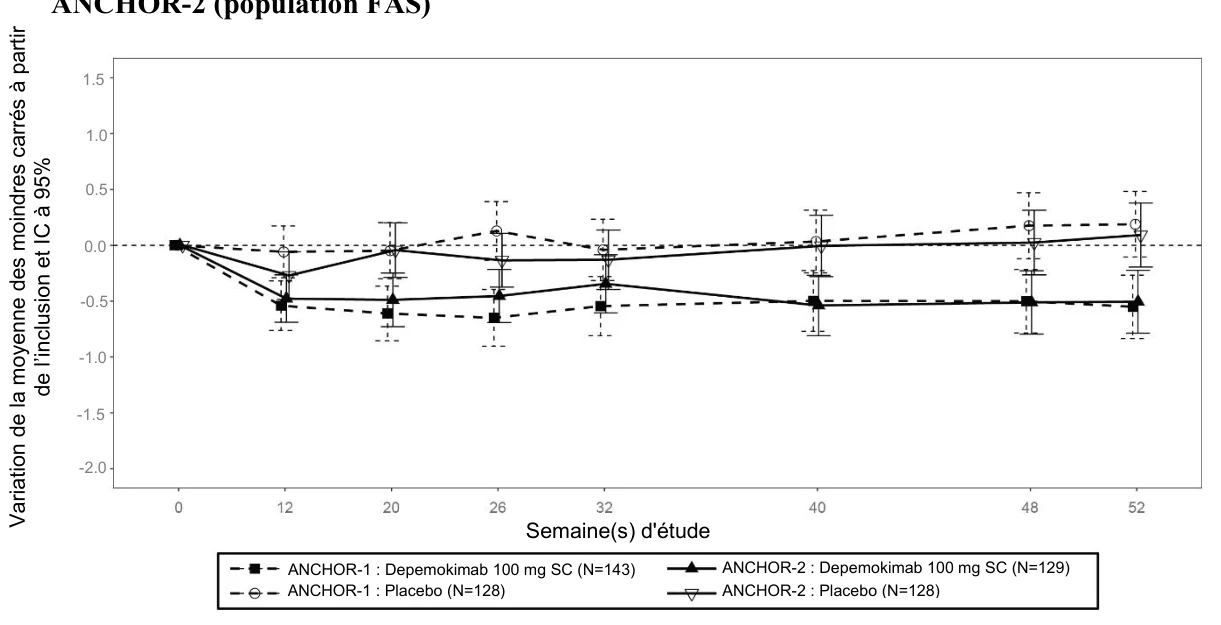

FAS = Full Analysis Set
V
ariat
ion
de
la moy
enne
des
moindres
c
arrés
à
part
ir
de
l’
inclus
ion
et
I
C
à
95%
Figure 2. Variation de la moyenne des moindres carrés (IC à 95%) du score moyen d’obstruction nasale (EVR) entre l’inclusion et la période allant de la semaine 49 à 52 dans les études ANCHOR-1 et ANCHOR-2 (population FAS)
EVR = Echelle Verbale de Réponse ; FAS = Full Analysis Set
Chirurgie nasale, utilisation de corticostéroïdes systémiques, initiation d'un autre traitement d'entretien ayant un impact sur l'inflammation de type 2 dans la polypose naso-sinusienne
Dans les deux études ANCHOR, le principal critère de jugement secondaire : proportion de patients ayant nécessité une chirurgie nasale (réelle ou prévue) ou ayant initié un autre traitement d'entretien ayant un impact sur l'inflammation de type 2 (y compris les produits biologiques indiqués dans la polypose naso-sinusienne, l'utilisation chronique de corticostéroïdes systémiques et de corticostéroïdes intranasaux) était de 16 % (44/272) dans le groupe dépémokimab et de 22 % (56/256) dans le groupe placebo (soit une réduction du risque de 27 %; HR : 0,735 ; IC 95 % : 0,495 ; 1,092, figure 3). La proportion de patients ayant subi une chirurgie nasale ou initié un autre traitement d'entretien ayant un impact sur l'inflammation de type 2 pour la polypose naso-sinusienne était de 12 % (33/272) dans le groupe dépémokimab, comparé à 17 % (43/256) dans le groupe placebo, ce qui représente une réduction du risque de 29 % (HR : 0,713 ; IC 95 % : 0,453 ; 1,124).
Figure 3 : Courbe de Kaplan Meier : délai avant la première chirurgie des polypes nasaux (réelle ou prévue) ou l'instauration d'un autre traitement d'entretien ayant un impact sur 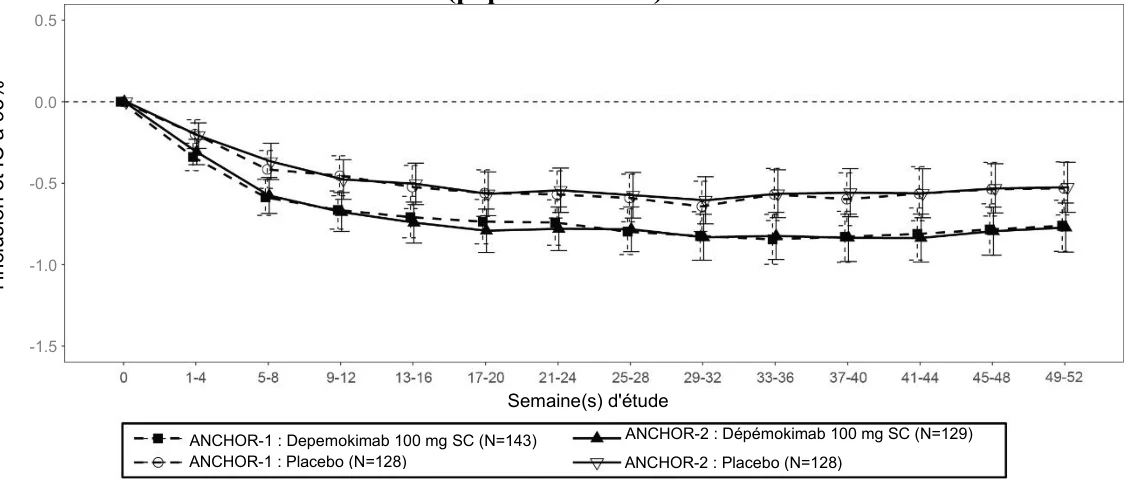



V
ariat
ion
de
la moy
enne
des
moindres
c
arrés
à
part
ir de
l’
inc
lus
ion
et
I
C
à
95%
l'inflammation1 de type 2 dans la polypose naso-sinusienne jusqu'à la semaine 52 (population FAS combinée)
FAS = Full Analysis Set
1 Autre traitement d'entretien ayant un impact sur l'inflammation de type 2 y compris les produits biologiques indiqués dans la polypose naso-sinusienne, l'utilisation chronique de corticostéroïdes systémiques et de corticostéroïdes intranasaux.
Dans les deux études ANCHOR, la proportion de patients ayant nécessité au moins 1 cure de SCS pour la polypose nasale ou un autre traitement d'entretien ayant un impact sur l'inflammation de type 2 pour la polypose nasale ou une chirurgie nasale était de 26 % (72/272) dans le groupe dépémokimab comparé à 36 % (92/256) dans le groupe placebo (OR : 0,58, IC 95 % : 0,40 ; 0,86).
Population pédiatrique
Asthme
Trente (30) adolescents (âgés de 12 à 17 ans) ont été inclus dans les études SWIFT-1 et SWIFT-2, dont 15 ont reçu le placebo et 15 ont reçu 100 mg de dépémokimab par voie sous-cutanée. Une analyse des données regroupées de ces études a montré une réduction de 43 % des exacerbations cliniquement significatives chez les adolescents après un traitement par dépémokimab comparé au placebo (rate ratio de 0,57 ; IC 95 % : 0,15 ; 2,13).
Polypose naso-sinusienne
Il n'y a pas de données cliniques disponibles chez les enfants et les adolescents âgés de moins de 18 ans.
L'Agence européenne des médicaments a dispensé de l'obligation de soumettre les résultats des études avec EXDENSUR dans tous les sous-groupes de la population pédiatrique dans l'asthme et la polypose naso-sinusienne (voir rubrique 4.2 pour des informations sur l'utilisation pédiatrique).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du dépémokimab administré par voie sous-cutanée à des patients présentant un asthme apparaît approximativement proportionnelle à la dose pour des doses comprises entre 10 et 300 mg. Après l'administration de 100 mg de dépémokimab tous les 6 mois par voie sous-cutanée, les concentrations moyennes ( % CV) à l'état d'équilibre étaient respectivement de 5,9 µg/mL (28 %) et de 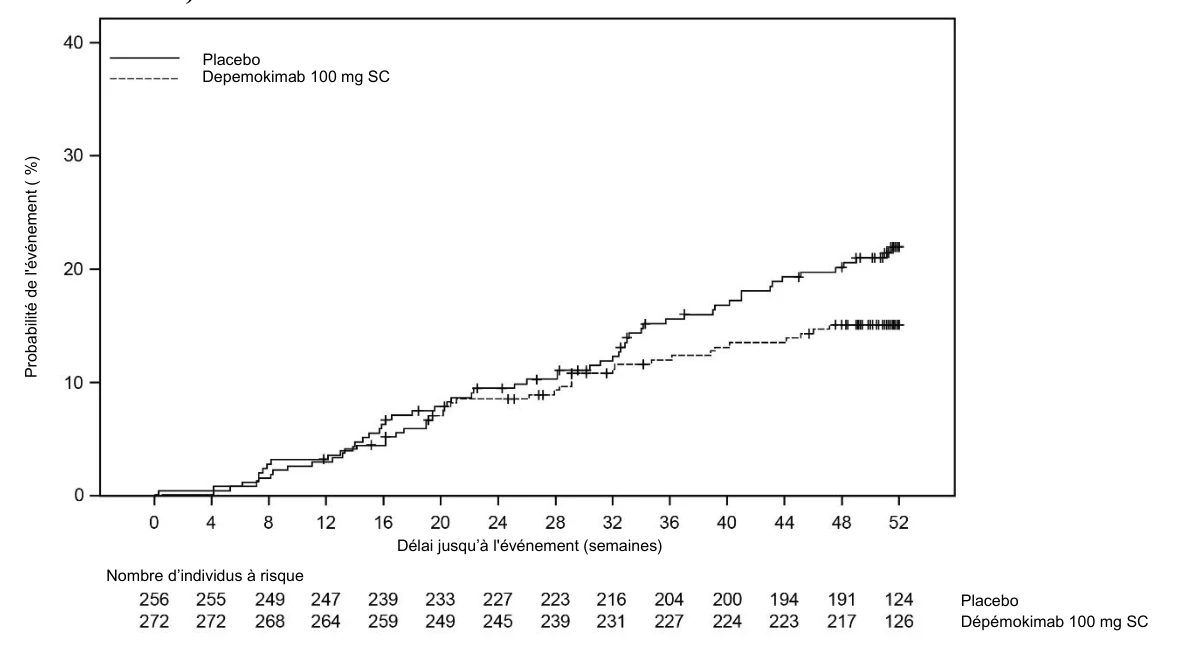
 5,2 µg/mL (27 %) chez les patients asthmatiques et présentant une polypose naso-sinusienne. Les concentrations minimales à la semaine 26 étaient respectivement de 1,2 µg/mL (37 %) et de 1,0 µg/mL (36 %) chez les patients asthmatiques et présentant une polypose nasale.
Absorption
Après une administration sous-cutanée unique (doses allant de 2 à 300 mg), les concentrations plasmatiques maximales observées (Cmax) ont été atteintes dans un délai médian variant de 8 à 14 jours. Après une administration sous-cutanée unique de 100 mg de dépémokimab, la Cmax moyenne ( % CV) était de 12,2 µg/mL (16 %).
Après deux administrations sous-cutanées répétées une fois tous les 6 mois, atteignant l’état d'équilibre, l'accumulation de dépémokimab était négligeable (< 10 %).
Distribution
Après une administration sous-cutanée unique de dépémokimab, le volume apparent moyen de distribution est de 6 à 9 L.
Biotransformation
Le dépémokimab est un anticorps monoclonal qui est catabolisé par des enzymes protéolytiques ubiquitaires qui ne se limitent pas au tissu hépatique.
Élimination
Après une administration sous-cutanée unique de dépémokimab, la moyenne géométrique de la demi-vie terminale variait de 38 à 53 jours, avec des valeurs de la moyenne géométrique de la clairance apparente allant de 0,081 à 0,16 L/jour.
Populations spécifiques
Poids corporel
Les analyses de pharmacocinétique de population ont indiqué que l'exposition au dépémokimab diminue avec l'augmentation du poids corporel. Le poids était le principal déterminant de l'exposition au dépémokimab, et respectait l'allométrie conventionnelle avec des coefficients de 0,841 pour CL/F et de 0,887 pour V/F, typiques pour un anticorps monoclonal tel que le dépémokimab. Sur la tranche de poids corporel allant de 54 à 108 kg (correspondant à l’intervalle allant du 5ème au 95ème centile), la différence dans toutes les mesures d'exposition était inférieure à un facteur 1,3. Par conséquent, la taille de l'effet du poids corporel sur l'exposition au dépémokimab n'est pas considérée comme cliniquement pertinente dans cette tranche de poids corporel. A des poids corporels élevés (140-160 kg) l’exposition peut être réduite de moitié. Pour ces patients, une efficacité réduite ne peut être exclus.
Genre, origine ethnique
Les analyses de pharmacocinétique de population ont indiqué qu'il n'y avait pas d'effet cliniquement significatif du genre ou de l’origine ethnique sur la pharmacocinétique du dépémokimab.
Patients âgés
Les données pharmacocinétiques disponibles chez les patients âgés (≥ 65 ans, N = 176) dans toutes les études cliniques ont montré que la pharmacocinétique du dépémokimab était similaire entre les patients adultes et les patients âgés de 65 ans et plus (jusqu'à 93 ans), d’après les analyses de pharmacocinétique de population.
Insuffisance rénale
Aucune étude spécifique visant à évaluer l'effet d’une l'insuffisance rénale sur la pharmacocinétique du dépémokimab n’a été conduite. Au vu des analyses de pharmacocinétique de population, aucune adaptation posologique n'apparait nécessaire chez les patients présentant une insuffisance rénale. Les données sont limitées (n = 2) chez les patients ayant un DFG estimé < 30 mL/min/1,73 m2, mais les valeurs CL/F de ces deux patients se situaient dans l’intervalle des patients ayant une fonction rénale normale.
L'insuffisance rénale ne devrait pas avoir d'impact significatif sur la clairance, car le dépémokimab n'est pas éliminé par voie rénale.
Insuffisance hépatique
Aucune étude spécifique visant à évaluer l'effet d’une l'insuffisance hépatique sur la pharmacocinétique du dépémokimab n’a été conduite. Le dépémokimab étant dégradé par des enzymes protéolytiques réparties dans tout l’organisme et ne se limitant pas au tissu hépatique, il est peu probable que des modifications de la fonction hépatique aient un retentissement sur l'élimination du dépémokimab. Au vu des analyses pharmacocinétique de population, les biomarqueurs de référence de la fonction hépatique (alanine aminotransférase [ALAT], aspartate aminotransférase [ASAT] et bilirubine) n'ont pas eu d'effet cliniquement significatif sur la clairance apparente du dépémokimab.
Population pédiatrique
Asthme
Les données pharmacocinétiques disponibles dans la population pédiatrique sont limitées (15 patients adolescents asthmatiques). La pharmacocinétique du dépémokimab chez les adolescents âgés de 12 à 17 ans était similaire à celle des adultes (voir rubrique 4.2) et les principaux paramètres pharmacocinétiques sont présentés dans le tableau 7.
Tableau 7. Paramètres pharmacocinétiques secondaires calculés chez les patients ayant reçu 100 mg de dépémokimab par voie sous-cutanée toutes les 26 semaines dans les études combinées SWIFT-1 et SWIFT-2
| Paramètre - moyenne géométrique ( % CV) | Adolescent N = 15 | Adulte N = 479 | Total N = 494 |
| ASCtau, ss (µg*jour/mL) | 1051 (31) | 1082 (28) | 1081 (28) |
| Cmoy, ss (µg /mL) | 5,8 (31) | 5,9 (28) | 5,9 (28) |
| Cmax, 26-52 (µg/mL) | 14,6 (30) | 13,6 (28) | 13,6 (28) |
| Tmax, 26-52 (jour) | 10,8 (9) | 13,7 (18) | 13,6 (18) |
| Cmin, semaine 52 (µg/mL) | 1,1 (39) | 1,3 (38) | 1,3 (38) |
| t1/2 (jours) | 44,7 (9) | 48,7 (10) | 48,6 (10) |
ASCtau, ss : aire sous la courbe concentration-temps pendant un intervalle d’administration à l'état d'équilibre, Cmoy, ss : concentration moyenne pendant un intervalle d’administration, Cmax, 26-52 : concentration maximale pendant le deuxième intervalle d’administration, Tmax, 26-52 : temps jusqu'à la concentration maximale pendant le deuxième intervalle d’administration, Cmin, semaine 52 : concentration minimale à la fin de la deuxième administration, t1/2 ; demi-vie
La pharmacocinétique du dépémokimab n'a pas été établie chez les patients pédiatriques asthmatiques âgés de moins de 12 ans.
Relation pharmacocinétique/pharmacodynamique
Il existe une relation claire entre la pharmacocinétique du dépémokimab et la réduction du nombre d'éosinophiles sanguins (pharmacodynamie), avec une réduction maximale réalisable d'environ 85 % et une concentration efficace 50% (CE50) de 0,19 µg/mL. La concentration associée à 90 % de l'effet maximal (CE90) était de 0,75 µg/mL.
5.3 Données de sécurité précliniques
Les données non cliniques issues des études de toxicité en doses répétées avec des critères d’évaluation de pharmacologie de sécurité n’ont pas mis en évidence de risque particulier pour l'homme.
Aucune étude de génotoxicité, de carcinogénicité ou de toxicologie reproductive n'a été réalisée avec le dépémokimab.
Dans les études menées sur les animaux ciblant les voies de signalisation de l'IL-5 (par exemple, les données sur les animaux knock-out et les effets de classe), aucun effet sur le développement n'a été observé.
Il est peu probable que la fertilité des mâles et des femelles soit affectée, en l'absence de résultats histopathologiques anormaux dans les organes reproducteurs des singes cynomolgus à des expositions suffisamment supérieures à l'exposition humaine maximale. Les performances d'accouplement et de reproduction n'ont pas été affectées chez les souris CD-1 mâles et femelles recevant un anticorps analogue, qui inhibe l'activité de l'IL-5 murin.
6. DONNEES PHARMACEUTIQUES
6.1 Liste des excipients
Histidine
Monochlorhydrate d'histidine
Tréhalose dihydraté
Chlorhydrate d'arginine
Édétate disodique
Polysorbate 80 (E 433)
Eau pour préparations injectables
6.2 Incompatibilités
En l'absence d'études de compatibilité, ce médicament ne doit pas être mélangé avec d'autres médicaments.
6.3 Durée de conservation
30 mois
6.4 Précautions particulières de conservation
A conserver au réfrigérateur (2°C - 8°C).
Ne pas congeler.
Ne pas secouer.
A conserver dans l'emballage d'origine, à l'abri de la lumière.
Le stylo prérempli et la seringue préremplie peuvent être retirés du réfrigérateur et conservés dans le carton non ouvert jusqu'à 7 jours à température ambiante (jusqu'à 30 °C), à l'abri de la lumière. Jeter s'il est laissé hors du réfrigérateur pendant plus de 7 jours.
Le stylo prérempli ou la seringue préremplie doit être administré dans les 8 heures suivant l'ouverture de l'emballage. Jeter s'il n'est pas administré dans les 8 heures.
6.5 Nature et contenu du contenant
EXDENSUR 100 mg, solution injectable en stylo prérempli
1 mL de solution dans une seringue en verre de type 1 avec une aiguille fixe (en acier inoxydable) dans un stylo prérempli.
Présentation :
1 stylo pré-rempli
EXDENSUR 100 mg, solution injectable en seringue préremplie
Solution de 1 mL dans une seringue en verre de type 1 avec une aiguille fixe (acier inoxydable) et un protège-aiguille de sécurité passif.
Présentation :
1 seringue préremplie
6.6 Précautions particulières pour l'élimination et autres manipulations
Avant l'administration, la solution doit être inspectée visuellement. Si la solution est trouble, décolorée ou contient des particules, elle ne doit pas être utilisée.
Après avoir retiré le stylo prérempli ou la seringue préremplie du réfrigérateur, le stylo ou la seringue doit atteindre la température ambiante pendant au moins 30 minutes avant d'injecter la solution.
Tout médicament non utilisé ou déchet doit être éliminé conformément aux exigences locales.
7. TITULAIRE DE L'AUTORISATION DE MISE SUR LE MARCHÉ
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
D24 YK11
Irlande
8. NUMERO(S) D'AUTORISATION DE MISE SUR LE MARCHÉ
EXDENSUR 100 mg, solution injectable en stylo prérempli
EU/1/25/2007/001
EXDENSUR 100 mg, solution injectable en seringue préremplie
EU/1/25/2007/002
9. DATE DE PREMIERE AUTORISATION/RENOUVELLEMENT DE L'AUTORISATION
Date de première autorisation : 12 Février 2026
10. DATE DE MISE A JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l'Agence européenne des médicaments https://www.ema.europa.eu.