


Résumé des caractéristiques - Tezspire
1. DÉNOMINATION DU MÉDICAMENT
Tezspire 210 mg solution injectable en seringue préremplie
Tezspire 210 mg solution injectable en stylo prérempli
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Seringue préremplie
Chaque seringue préremplie contient 210 mg de tézépélumab dans 1,91 ml de solution (110 mg/ml).
Stylo prérempli
Chaque stylo prérempli contient 210 mg de tézépélumab dans 1,91 ml de solution (110 mg/ml).
Le tézépélumab est un anticorps monoclonal humain produit par des cellules ovariennes de hamster chinois (Chinese hamster ovary, CHO) par la technologie de l’ADN recombinant.
Excipients à effet notoire
Ce médicament contient 48 mg de L-proline et 0,19 mg de polysorbate 80 par dose de 210 mg (1,91 ml).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection).
Solution limpide à opalescente, incolore à jaune clair.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Asthme
Tezspire est indiqué chez l’adulte et l’adolescent âgé de 12 ans et plus en traitement de fond additionnel de l’asthme sévère non contrôlé malgré une corticothérapie inhalée à forte dose associée à un autre traitement de fond.
Polypose naso-sinusienne (rhinosinusite chronique avec polypes nasaux)
Tezspire est indiqué chez l’adulte en traitement additionnel aux corticostéroïdes par voie nasale pour le traitement de la polypose naso-sinusienne sévère lorsqu’un traitement par corticostéroïdes systémiques et/ou une chirurgie ne permettent pas un contrôle satisfaisant de la maladie.
4.2 Posologie et mode d’administration
Le traitement doit être initié par un médecin expérimenté dans le diagnostic et le traitement des pathologies pour lesquelles Tezspire est indiqué (voir rubrique 4.1).
Posologie
Tezspire est destiné à être un traitement au long cours. La décision de poursuivre le traitement doit être réévaluée au moins une fois par an, en fonction du niveau de contrôle de la maladie.
Asthme
Adultes et adolescents (âgés de 12 ans et plus)
La dose recommandée est de 210 mg de tézépélumab en injection sous-cutanée une fois toutes les 4 semaines.
Polypose naso-sinusienne
La dose recommandée chez l’adulte est de 210 mg de tézépélumab en injection sous-cutanée une fois toutes les 4 semaines.
Oubli de dose
En cas d’oubli d’une dose, celle-ci doit être administrée dès que possible. Le patient peut ensuite reprendre la dose le jour prévu de l’administration. Si la dose suivante est déjà planifiée, celle-ci peut être administrée comme prévu. Ne pas administrer une double dose.
Populations particulières
Population âgée (≥ 65 ans)
Aucune adaptation posologique n’est nécessaire chez les patients âgés (voir rubrique 5.2).
Insuffisance rénale et hépatique
Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance rénale ou hépatique (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité de Tezspire en traitement de l’asthme n’ont pas été établies chez les enfants âgés de moins de 12 ans. Aucune donnée n’est disponible.
La sécurité et l’efficacité de Tezspire en traitement de la polypose naso-sinusienne n’ont pas été établies chez les enfants âgés de moins de 18 ans. Aucune donnée n'est disponible.
Mode d’administration
Tezspire est administré en injection sous-cutanée.
L’injection du médicament peut être réalisée par le patient lui-même ou son aidant après avoir reçu une formation à la technique d’injection sous-cutanée. Une formation adéquate des patients et/ou des aidants sur la préparation et l’administration de Tezspire doit être assurée avant l’utilisation, conformément aux « Instructions pour l’administration ».
Tezspire doit être injecté dans la cuisse ou l’abdomen, en évitant la zone de 5 cm autour du nombril. Si c’est un professionnel de santé ou un aidant qui réalise l’injection, celle-ci peut également être faite dans la partie supérieure du bras. Un patient ne doit pas réaliser lui-même une injection dans le bras. Le produit ne doit pas être injecté dans les zones où la peau est sensible, contusionnée, érythémateuse ou indurée. Il est recommandé d’alterner les sites d’injection à chaque administration.
Des instructions détaillées concernant l’administration à l’aide de la seringue préremplie ou du stylo prérempli sont fournies dans les « Instructions pour l’administration ».
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d'améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Exacerbations aiguës de l’asthme
Tezspire ne doit pas être utilisé pour traiter les exacerbations aiguës de l’asthme.
Des symptômes liés à l’asthme ou des exacerbations d’asthme peuvent survenir pendant le traitement. Les patients doivent prendre un avis médical si leur asthme reste non contrôlé ou s’aggrave après l’instauration du traitement.
Corticostéroïdes
Il est déconseillé d’arrêter brutalement les corticostéroïdes après l’initiation du traitement. Si une réduction des doses de corticostéroïdes apparait appropriée, elle doit être progressive et réalisée sous le contrôle d’un médecin.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité (par exemple, anaphylaxie, éruption cutanée) peuvent apparaître à la suite de l’administration de tézépélumab (voir rubrique 4.8). Ces réactions peuvent apparaître dans les heures qui suivent l’administration, mais elles peuvent également survenir plus tardivement (c’est-à-dire après quelques jours).
Des antécédents d’anaphylaxie sans lien avec le tézépélumab peuvent être un facteur de risque de réactions anaphylactiques après l’administration de Tezspire. Après l’administration de Tezspire, les patients doivent être surveillés selon la pratique clinique pendant une période adaptée.
En cas de réaction d’hypersensibilité grave (par exemple anaphylaxie), l’administration de tézépélumab doit être arrêtée immédiatement et un traitement adapté doit être initié.
Infections graves
Le blocage de la lymphopoïétine stromale thymique (TSLP) peut théoriquement augmenter le risque d'infections graves. Dans les études contrôlées versus placebo, il n’a pas été observé d’augmentation des infections graves avec tézépélumab.
Les patients présentant des infections graves préexistantes doivent être traités avant d’initier le traitement par tézépélumab. Si les patients développent une infection grave en cours de traitement par tézépélumab, celui-ci doit être interrompu jusqu'à la guérison de l'infection.
Événements cardiaques graves
Dans une étude clinique à long terme, un déséquilibre numérique des événements indésirables cardiaques graves a été observé dans le groupe de patients traités par tézépélumab par rapport au placebo. Il n’a pas été établi de lien de causalité entre tézépélumab et ces événements, et il n’a pu être identifié de population à risque de ces évènements.
Les patients doivent être informés qu’en cas d’apparition de signes ou symptômes évocateurs d'un événement cardiaque (tels que douleur thoracique, dyspnée, malaise, sensation d'étourdissement ou d'évanouissement), ils doivent consulter immédiatement un médecin. La survenue d’un événement cardiaque grave pendant le traitement par tézépélumab doit conduire à l’interruption des administrations de tézépélumab jusqu'à la stabilisation de l'événement aigu.
Il n'existe actuellement aucune donnée sur la reprise du traitement chez les patients qui ont développé un événement cardiaque ou une infection grave.
Infections parasitaires (helminthiques)
La TSLP peut être impliquée dans la réponse immunologique à certaines infections helminthiques. Les patients présentant des infections helminthiques préexistantes ont été exclus des études cliniques. L’impact du traitement par tézépélumab sur la réponse du patient aux infections helminthiques n’est pas connu.
Il convient de traiter les patients présentant des infections helminthiques préexistantes avant l’instauration du traitement par tézépélumab. Si le patient contracte une infection au cours du traitement et s’il ne répond pas au traitement anti-helminthique, il est recommandé d’interrompre le traitement par tézépélumab jusqu’à la guérison de l’infection.
Excipients à effet notoire
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose de 210 mg, c.-à-d. qu’il est essentiellement « sans sodium ».
Ce médicament contient 48 mg de L-proline par dose de 210 mg (1,91 ml). La L-proline peut être nocive pour les patients atteints d’hyperprolinémie.
Ce médicament contient 0,19 mg de polysorbate 80 par dose de 210 mg (1,91 ml). Les polysorbates peuvent provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
L’utilisation de vaccins vivants atténués doit être évitée chez les patients recevant tézépélumab.
Dans une étude randomisée, en double aveugle, en groupes parallèles incluant 70 patients âgés de 12 à 21 ans présentant un asthme modéré à sévère, les réponses humorales en anticorps induites par la vaccination quadrivalente contre la grippe saisonnière ne semblent pas avoir été affectées par le traitement par tézépélumab.
Il n’est pas attendu d’effet cliniquement significatif du tézépélumab sur la pharmacocinétique des médicaments de l’asthme administrés de façon concomitante. D’après l’analyse de pharmacocinétique de population, les médicaments de l’asthme couramment administrés de façon concomitante (incluant les antagonistes des récepteurs des leucotriènes, la théophylline/aminophylline et les corticostéroïdes oraux) n’ont pas eu d’effet sur la clairance du tézépélumab.
4.6 Fertilité, grossesse et allaitement
Grossesse
Les données concernant l’utilisation du tézépélumab chez la femme enceinte sont absentes ou limitées (moins de 300 issues de grossesses). Les études effectuées chez l’animal n’ont pas mis en évidence d'effets délétères directs ou indirects en termes de reprotoxicité (voir rubrique 5.3).
Les anticorps humains IgG, tels que le tézépélumab, passent la barrière placentaire. Par conséquent, le fœtus en développement peut être exposé à Tezspire.
Par mesure de précaution, il est préférable d’éviter l’utilisation de Tezspire au cours de la grossesse sauf si le bénéfice attendu pour la mère est supérieur au risque éventuel pour le fœtus.
Allaitement
On ne sait pas si le tézépélumab est excrété dans le lait maternel. Les IgGs humaines sont connues pour être excrétées dans le lait maternel dans les premiers jours suivants la naissance, avec une concentration qui devient faible peu de temps après. Par conséquent, un risque pour l’enfant allaité ne peut être exclu pendant cette courte période.
Pour cette période spécifique, une décision doit être prise d’interrompre/de s’abstenir d’utiliser le traitement par tézépélumab, en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Par la suite, le tézépélumab pourrait être utilisé pendant l'allaitement si l’état clinique de la patiente le nécessite.
Voir rubrique 5.3 pour plus d'informations sur l'excrétion du tézépélumab dans le lait animal (singe cynomolgus).
Fertilité
Il n’existe pas de données sur la fertilité chez l’être humain. Les études conduites chez l’animal n’ont pas mis en évidence d’effet indésirable du traitement par tézépélumab sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Tezspire n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de tolérance
Les effets indésirables les plus fréquemment rapportés au cours du traitement de l’asthme sont les arthralgies (3,8 %) et les pharyngites (4,1 %) et au cours du traitement de la polypose naso-sinusienne la pharyngite (5,4 %).
Tableau récapitulatif des effets indésirables
Le Tableau 1 présente les effets indésirables des études cliniques conduites chez des patients atteints d’asthme sévère et de polypose naso-sinusienne, qui ont reçu au moins une dose de Tezspire au cours d’études d’une durée de 52 semaines, et de l’expérience depuis la commercialisation.
La fréquence des effets indésirables est définie selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à <1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000) ; et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Dans chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 1 Tableau récapitulatif des effets indésirables
| Classe de systèmes d’organes | Effets indésirables | Fréquence |
| Infections et infestations | Pharyngitea | Fréquent |
| Affections du système immunitaire | Hypersensibilité (incluant la réaction anaphylactique) | Indéterminée |
| Affections de la peau et du tissu sous-cutané | Eruption cutanéeb | Fréquent |
Tableau 1 Tableau récapitulatif des effets indésirables
| Classe de systèmes d’organes | Effets indésirables | Fréquence |
| Affections musculosquelettiques et du tissu conjonctif | Arthralgie | Fréquent |
| Troubles généraux et anomalies au site d’administration | Réaction au site d’injectionc | Fréquent |
a La pharyngite était définie par les termes préférentiels suivants : pharyngite, pharyngite bactérienne, pharyngite à streptocoques et pharyngite virale.
b L’éruption cutanée était définie par les termes préférentiels suivants : éruption cutanée, éruption cutanée prurigineuse, éruption cutanée érythémateuse, éruption cutanée maculo-papuleuse, éruption cutanée maculeuse. c Voir « Description d’effets indésirables particuliers ».
Description d’effets indésirables particuliers
Réactions au site d’injection
Les données de tolérance issues du regroupement des études PATHWAY et NAVIGATOR ont mis en évidence des réactions au site d’injection (telles que érythème, gonflement, douleur) survenues avec une incidence de 3,8 % chez les patients traités par tézépélumab 210 mg sous-cutané toutes les 4 semaines (Q4S).
Population pédiatrique
Un total de 82 adolescents âgés de 12 à 17 ans présentant un asthme sévère, non contrôlé a été inclus dans l’étude de phase 3 de 52 semaines NAVIGATOR (voir rubrique 5.1). Le profil de tolérance chez les adolescents était globalement similaire à celui observé pour l’ensemble de la population étudiée.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Au cours des études cliniques, des doses allant jusqu’à 280 mg ont été administrées par voie sous-cutanée toutes les 2 semaines (Q2S) et des doses allant jusqu’à 700 mg ont été administrées par voie intraveineuse toutes les 4 semaines (Q4S) à des patients asthmatiques sans que soit mise en évidence une toxicité dose-dépendante.
Il n’existe pas de traitement spécifique en cas de surdosage par tézépélumab. En cas de surdosage, le patient doit recevoir un traitement symptomatique et être placé sous surveillance si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Médicaments pour les maladies obstructives des voies respiratoires, autres médicaments systémiques pour les maladies obstructives des voies respiratoires, code ATC : R03DX11
Mécanisme d’action
Le tézépélumab est un anticorps monoclonal (IgG2λ) qui se lie à la lymphopoïétine stromale thymique (TSLP) bloquant son interaction avec le récepteur TSLP hétérodimérique. Dans l’asthme et la polypose naso-sinusienne, les facteurs déclenchants allergiques et non-allergiques induisent la production de TSLP. Bloquer la TSLP avec le tézépélumab permet la réduction d’un large spectre de biomarqueurs et de cytokines associés à l’inflammation des voies respiratoires et des muqueuses dans l’asthme et la polypose naso-sinusienne (par exemple, les éosinophiles sanguins, les éosinophiles sous-muqueux des voies respiratoires, les IgE, la FeNO, l’IL-5 et l’IL-13). Néanmoins, le mécanisme d'action du tézépélumab dans l'asthme et la polypose naso-sinusienne n'a pas été totalement établi.
Effets pharmacodynamiques
Effet sur les éosinophiles sanguins et les biomarqueurs inflammatoires et les cytokines Dans les essais cliniques dans l’asthme, l'administration de tézépélumab 210 mg par voie sous-cutanée toutes les 4 semaines a réduit le nombre d'éosinophiles sanguins, la FeNO, la concentration d'IL-5, la concentration d'IL-13 et la concentration sérique d'IgE par rapport à l’inclusion comparativement au placebo. L’effet maximal sur ces marqueurs était quasiment atteint après 2 semaines de traitement, à l'exception des IgE qui ont diminué plus lentement. Ces effets se sont maintenus tout au long du traitement.
Dans un essai clinique dans la polypose naso-sinusienne, l'administration de tézépélumab 210 mg par voie sous-cutanée une fois toutes les 4 semaines a réduit les biomarqueurs inflammatoires (éosinophiles sanguins, FeNO [chez les participants présentant un asthme associé] et IgE sériques).
Effet sur les éosinophiles de la muqueuse respiratoire
Dans un essai clinique, l'administration de tézépélumab 210 mg par voie sous-cutanée toutes les 4 semaines a réduit le nombre d'éosinophiles sous-muqueux de 89 % par rapport à une réduction de 25 % avec le placebo. La réduction était constante quels que soient les biomarqueurs inflammatoires à l’inclusion.
Immunogénicité
Chez les patients asthmatiques (étude NAVIGATOR), des anticorps anti-médicament (anti-drug antibodies, ADA) ont été détectés à tout moment chez 26 patients (4,9 %) sur 527 ayant reçu tézépélumab à la posologie préconisée durant les 52 semaines de l’étude. Parmi ces 26 patients, 10 patients (1,9 % des patients traités par tézépélumab) ont développé des ADA apparus sous traitement, et 1 patient (0,2 % des patients traités par tézépélumab) a développé des anticorps neutralisants. Les titres d’ADA étaient généralement faibles et leurs apparitions souvent transitoires. Les ADA n’ont pas semblé avoir d’impact sur la pharmacocinétique, la pharmacodynamie, l’efficacité ou la tolérance.
Chez les patients présentant une polypose naso-sinusienne (étude WAYPOINT), une réponse ADA est apparue après initiation du traitement chez 6 (4%) des 164 patients traités avec 210 mg de tézépélumab par voie sous-cutanée une fois toutes les 4 semaines pendant la période de traitement de 52 semaines. Une activité neutralisante des anticorps a été détectée chez 1 des patients chez qui la détection d’ADA était positive. Bien qu’il n’y ait pas eu d’impact apparent des ADA sur la pharmacocinétique, la pharmacodynamique, l’efficacité ou la sécurité d’emploi, le nombre de patients présentant des ADA apparus sous traitement était insuffisant pour permettre une évaluation formelle dans la polypose naso-sinusienne.
Efficacité clinique
Asthme
L’efficacité de tézépélumab a été évaluée dans deux études cliniques randomisées, en double aveugle, en groupes parallèles et contrôlées contre placebo (PATHWAY et NAVIGATOR) d’une durée de 52 semaines et portant sur un total de 1 609 patients âgés de 12 ans et plus atteints d’asthme sévère. Dans les deux études, les patients ont été inclus quels que soient leurs taux initiaux d’éosinophiles sanguins ou d’autres biomarqueurs inflammatoires tels que FeNO ou IgE.
PATHWAY était une étude de 52 semaines évaluant les exacerbations d’asthme chez un total de 550 patients (âgés de 18 ans et plus) présentant un asthme sévère non contrôlé ayant reçu un traitement par tézépélumab 70 mg sous-cutané toutes les 4 semaines, tézépélumab 210 mg sous-cutané toutes les 4 semaines, tézépélumab 280 mg sous-cutané toutes les 2 semaines ou un placebo. Les patients devaient avoir présenté au moins 2 exacerbations d’asthme ayant nécessité un traitement par corticostéroïdes oraux ou systémiques ou 1 exacerbation d’asthme ayant entraîné une hospitalisation au cours des 12 derniers mois.
NAVIGATOR était une étude de 52 semaines évaluant les exacerbations d’asthme chez un total de 1 061 patients (adultes et adolescents âgés de 12 ans et plus) présentant un asthme sévère non contrôlé ayant reçu un traitement par tézépélumab 210 mg toutes les 4 semaines ou un placebo. Les patients devaient avoir présenté au moins 2 exacerbations d’asthme ayant nécessité un traitement par corticostéroïdes oraux ou systémiques ou ayant entraîné une hospitalisation au cours des 12 derniers mois.
Dans les deux études PATHWAY et NAVIGATOR, les patients devaient avoir un score au questionnaire de contrôle de l’asthme à 6 items (Asthma Control Questionnaire 6, ACQ-6) de 1,5 ou plus lors de la sélection, et une fonction respiratoire altérée à l’inclusion (VEMS pré-bronchodilatateur inférieur à 80 % de la valeur prédite chez les adultes, et inférieur à 90 % de la valeur prédite chez les adolescents). Les patients devaient recevoir un traitement régulier par corticostéroïdes inhalés (CSI) à doses moyennes ou fortes et au moins un traitement de fond additionnel avec ou sans corticostéroïdes oraux (CSO). La forte dose de CSI était définie comme > 500 µg de propionate de fluticasone ou équivalent par jour. La dose moyenne de CSI était définie comme > 250 à 500 µg de propionate de fluticasone ou équivalent par jour dans PATHWAY et comme 500 µg de propionate de fluticasone ou équivalent par jour dans NAVIGATOR. Les patients ont poursuivi leur traitement de fond de l’asthme pendant toute la durée des études.
Les données démographiques et les caractéristiques à l’inclusion de ces 2 études sont présentées dans le Tableau 2 ci-dessous.
Tableau 2 Données démographiques et caractéristiques à l’inclusion des études sur l’asthme
PATHWAY N=550 | NAVIGATOR N=1059 | |||||||||
| Âge moyen (années) (ET) | 52 (12) | 50 (16) | ||||||||
| Femme (%) | 66 | 64 | ||||||||
| Blancs (%) | 92 | 62 | ||||||||
| Noirs ou Afro-américains (%) | 3 | 6 | ||||||||
| Asiatiques (%) | 3 | 28 | ||||||||
| Hispaniques ou Latino-américains (%) | 1 | 15 | ||||||||
| Ancienneté moyenne de l’asthme, (années) | 17 (12) | 22 (16) | ||||||||
| (ET) | ||||||||||
| Personnes n’ayant jamais fumé (%) | 81 | 80 | ||||||||
| Utilisation de CSI à fortes doses (%) | 49 | 75 | ||||||||
| Utilisation de CSO (%) | 9 | 9 | ||||||||
| Nombre moyen d’exacerbations au cours de | 2,4 (1,2) | 2,8 (1,4) | ||||||||
| l’année précédente (ET) | ||||||||||
| Valeur moyenne à l’inclusion du VEMS en % | 60 (13) | 63 (18) | ||||||||
| de la valeur prédite (ET) | ||||||||||
| Valeur moyenne du VEMS pré- | 1,9 (0,6) | 1,8 (0,7) | ||||||||
| bronchodilatateur (L) (ET) | ||||||||||
| Valeur moyenne de la réversibilité du VEMS | 23 (20) | 15 (15) | ||||||||
| post-bronchodilatateur (%) (ET) | ||||||||||
| Valeur moyenne à l’inclusion du taux d’EOS | 371 (353) | 340 (403) | ||||||||
| sanguins (cellules/µL) (ET) | ||||||||||
PATHWAY N=550 | NAVIGATOR N=1059 | ||||||||||
| Taux d’EOS sanguin ≥ 150 cellules/µL (%) | 76 | 74 | |||||||||
| Statut allergique positif (%)a | 46 | 64 | |||||||||
| Valeur moyenne de la FeNO (ppb) (ET) | 35 (39) | 44 (41) | |||||||||
| FeNO ≥ 25 ppb (%) | 44 | 59 | |||||||||
| Valeur moyenne du score ACQ-6 (ET) | 2,7 (0,8) | 2,8 (0,8) | |||||||||
| Taux d’EOS sanguin ≥ 150 cellules/µL et | 38 | 47 | |||||||||
| FeNO ≥ 25 ppb (%) | |||||||||||
a Statut allergique positif défini par des IgE sériques spécifiques positives à un aéroallergène perannuel du panel FEIA.
ACQ-6, Asthma Control Questionnaire 6, questionnaire de contrôle de l’asthme à 6 items ; EOS, éosinophiles ; FEIA, fluorescent enzyme immunoassay, dosage fluoro-immuno-enzymatique ; FeNO, fractional exhaled nitric oxide, fraction expirée de monoxyde d’azote ; VEMS, volume expiratoire maximal par seconde ; CSI, corticostéroïde inhalé ; IgE, immunoglobuline E ; CSO, corticostéroïde oral ; ppb, parts per billion, parties par milliard ; ET, écart type.
Les résultats résumés ci-dessous concernent le schéma d’administration recommandé de tézépélumab 210 mg sous-cutané toutes les 4 semaines.
Exacerbations
Le critère d’évaluation principal pour les études PATHWAY et NAVIGATOR était le taux d’exacerbations sévères de l’asthme mesuré sur 52 semaines. Les exacerbations sévères de l’asthme ont été définies comme une aggravation de l’asthme nécessitant l’utilisation ou l’augmentation de corticostéroïdes oraux ou systémiques pendant au moins 3 jours ou l’injection d’une dose unique de corticostéroïdes retard, et/ou une consultation aux urgences nécessitant l’utilisation de corticostéroïdes oraux ou systémiques et/ou une hospitalisation.
Dans les deux études PATHWAY et NAVIGATOR, les patients recevant tézépélumab ont présenté des réductions significatives du taux annualisé d’exacerbations sévères de l’asthme comparativement au placebo (Tableau 3 et Tableau 4). Il y a également eu moins d’exacerbations nécessitant une consultation aux urgences et/ou une hospitalisation chez les patients traités par tézépélumab comparativement au placebo. Dans les études PATHWAY et NAVIGATOR, les exacerbations sévères de l'asthme nécessitant une consultation aux urgences et/ou une hospitalisation ont été réduites de respectivement, 85 % et 79 % avec tézépélumab 210 mg sous-cutané une fois toutes les 4 semaines.
Tableau 3 Taux d’exacerbations sévères à la semaine 52 dans l’étude NAVIGATORa
| Tézépélumab (N=528) | Placebo (N=531) | |
| Taux annualisé d’exacerbations sévères de l’asthme | ||
| Taux | 0,93 | 2,10 |
| Ratio des taux (IC 95 %) | 0,44 (0,37 ; 0,53) | |
| p | < 0,001 | |
a Le temps à risque est défini comme la durée totale d’exposition durant laquelle une nouvelle exacerbation peut survenir (c’est-à-dire le temps total de suivi moins le temps pendant l’exacerbation et les 7 jours suivants). IC, intervalle de confiance
Tableau 4 Taux d’exacerbations sévères à la semaine 52 dans l’étude PATHWAYa
| Tézépélumab (N=137) | Placebo (N=138) | |
| Taux annualisé d’exacerbations sévères de l’asthme | ||
| Taux | 0,20 | 0,72 |
| Ratio des taux (IC 95 %) | 0,29 (0,16 ; 0,51) | |
| p | < 0,001 | |
a Le temps à risque est défini comme la durée totale de suivi
IC, intervalle de confiance
Analyse en sous-groupe
Dans l’étude NAVIGATOR, le taux d’exacerbations sévères de l’asthme était réduit quels que soient le taux d’éosinophiles sanguins, la FeNO et le statut allergique à l’inclusion (déterminé d’après les IgE spécifiques d’aéroallergènes per annuels). Des résultats similaires ont été observés dans l’étude PATHWAY. Voir Figure 1.
Dans l’étude NAVIGATOR, les réductions des taux d'exacerbations sévères de l'asthme étaient plus importantes avec l'augmentation du taux d'éosinophiles sanguins et des valeurs de la FeNO à l’inclusion (ratio des taux = 0,79 [IC 95 % : 0,48 ; 1,28] pour les patients ayant à la fois un taux d'éosinophiles sanguins < 150 cellules/µL et la FeNO < 25 ppb à l’inclusion ; ratio des taux = 0,30 [IC 95 % : 0,23 ; 0,40] pour les patients ayant à la fois un taux d'éosinophiles sanguins ≥ 150 cellules/µL et la FeNO ≥ 25 ppb à l’inclusion).
Figure 1 Ratio des taux annualisés d’exacerbations sévères d’asthme sur 52 semaines selon différents biomarqueurs à l’inclusion pour la population d’analyse complète (études NAVIGATOR et PATHWAY combinées)a
a Le temps à risque est défini comme la durée totale d’exposition durant laquelle une nouvelle exacerbation peut survenir (c’est-à-dire le temps total de suivi moins le temps pendant l’exacerbation et les 7 jours suivants). b Statut allergique défini par des IgE sériques spécifiques à un aéroallergène perannuel du panel FEIA.
Fonction respiratoire
La variation du VEMS par rapport à l’inclusion a été évaluée comme critère secondaire dans l’étude NAVIGATOR. Comparativement au placebo, tézépélumab a entraîné des améliorations cliniquement significatives de la variation moyenne du VEMS par rapport à l’inclusion (Tableau 5).
Résultats rapportés par le patient
Les variations des scores ACQ-6, du questionnaire standardisé de qualité de vie dans l’asthme pour les patients âgés de 12 ans et plus [AQLQ(S)+12] et les scores ASD (Asthma Symptom Diary, journal des symptômes d’asthme) moyens hebdomadaires ont été évalués comme critères secondaires dans l’étude NAVIGATOR. La sévérité des sifflements respiratoires, de l’essoufflement, de la toux et de l’oppression thoracique a été évaluée deux fois par jour (matin et soir). Les réveils nocturnes et l’activité ont été évalués quotidiennement. Le score ASD total correspondait à la moyenne de 10 items (Tableau 5).
Des améliorations des scores ACQ-6 et AQLQ(S)+12 ont été observées respectivement dès 2 semaines et 4 semaines après l’administration de tézépélumab, et se sont maintenues jusqu’à la semaine 52 dans les deux études.
Ratio des taux (IC 95 %)
Tableau 5 Résultats des critères secondaires clés à la semaine 52 dans l’étude
NAVIGATORa
| Tézépélumab | Placebo | |
| VEMS pré-bronchodilatateur | ||
| N | 527 | 531 |
| Variation moyenne des MC par rapport à l’inclusion (L) | 0,23 | 0,10 |
| Différence moyenne des MC par rapport au placebo (L) (IC 95 %) | 0,13 (0,08 ; 0,18) | |
| p | < 0,001 | |
| Score total AQLQ(S)+12 | ||
| N | 525 | 526 |
| Variation moyenne des MC par rapport à l’inclusion | 1,48 | 1,14 |
| Différence par rapport au placebo (IC 95 %) | 0,33 (0,20 ; 0,47) | |
| p | < 0,001 | |
| Score ACQ-6 | ||
| N | 527 | 531 |
| Variation moyenne des MC par rapport à l’inclusion | -1,53 | -1,20 |
| Différence par rapport au placebo (IC 95 %) | -0,33 (-0,46 ; -0,20) | |
| p | < 0,001 | |
| ASD | ||
| N | 525 | 531 |
| Variation moyenne des MC par rapport à l’inclusion | -0,70 | -0,59 |
| Différence par rapport au placebo (IC 95 %) | -0,11 (-0,19 ; -0,04) | |
| p | 0,004 | |
a Les estimations sont dérivées d’un Modèle Mixte de Mesures Répétées (MMMR) utilisant toutes les données disponibles des patients avec au moins 1 changement par rapport à la valeur à l’inclusion, y compris les données après l’arrêt du traitement
ACQ-6, Asthma Control Questionnaire 6, questionnaire de contrôle de l’asthme à 6 items ; AQLQ(S)+12, Standardised Asthma Quality of Life Questionnaire for 12 years and older, questionnaire standardisé de qualité de vie dans l’asthme pour les patients âgés de 12 ans et plus ; ASD Asthma Symptom Diary, journal des symptômes d’asthme ; IC, intervalle de confiance ; VEMS, volume expiratoire maximal par seconde ; MC, moindres carrés ; N, nombre de patients inclus dans l’analyse totale (AT) avec au moins un changement par rapport à la valeur à l’inclusion
Patients âgés (≥ 65 ans)
Sur les 665 patients asthmatiques exposés au tézépélumab 210 mg sous-cutané Q4S dans les études PATHWAY et NAVIGATOR, un total de 119 patients étaient âgés de 65 ans ou plus, dont 32 patients avaient 75 ans ou plus. La tolérance dans ces groupes d'âge était similaire à celle de la population générale de l'étude. L'efficacité dans ces groupes d'âge était similaire à celle de la population générale de l'étude NAVIGATOR. L’étude PATHWAY n'a pas inclus un nombre suffisant de patients âgés de 65 ans et plus pour déterminer l'efficacité dans ce groupe d'âge.
Polypose naso-sinusienne
L'efficacité du tézépélumab a été évaluée dans une étude randomisée, en double aveugle, en groupes parallèles, multicentrique, contrôlée contre placebo d'une durée de 52 semaines, menée chez 408 patients âgés de 18 ans et plus recevant un traitement standard pour la polypose naso-sinusienne (étude WAYPOINT). Cette étude incluait des patients présentant une polypose naso-sinusienne symptomatique malgré un traitement par corticostéroïdes systémiques au cours des 12 derniers mois et/ou des antécédents de chirurgie naso-sinusienne, ou bien qui présentaient une contre-indication/intolérance à l’un ou l’autre.
Les patients recevaient 210 mg de tézépélumab ou un placebo une fois toutes les 4 semaines en injection par voie sous-cutanée pendant 52 semaines en plus d'un traitement par corticostéroïde intranasal (par exemple : furoate de mométasone en pulvérisation nasale) pour la polypose naso-sinusienne.
Les données démographiques et les caractéristiques à l’inclusion dans l'étude WAYPOINT sont présentées dans le tableau 6 ci-dessous.
Tableau 6 Données démographiques et caractéristiques à l’inclusion dans l’étude WAYPOINT
WAYPOINT N=408a | |
| Âge moyen (années) (ET) | 50 (14) |
| Homme (%) | 65 |
| Durée moyenne de la polypose naso-sinusienne (années) (ET) | 13 (10) |
| Patients ayant eu ≥1 intervention chirurgicale antérieure (%) | 71 |
| Patients ayant utilisé des corticostéroïdes systémiques pour la polypose naso-sinusienne au cours de l'année précédente (%) | 58 |
| Score SPN total moyenb (ET), intervalle 0-8 | 6,1 (1,2) |
| Score CN bihebdomadaire moyenb, c (ET), échelle 0-3 | 2,6 (0,5) |
| Score sinusal TDM de LMK total moyenb (ET), intervalle 0-24 | 19 (4) |
| Perte d’odorat bihebdomadaire moyenneb, d (ET), intervalle 0-3 | 2,9 (0,4) |
| Score SNOT-22 total moyenb (ET), intervalle 0-110 | 69 (18) |
| Taux moyen d’éosinophiles sanguins (cellules/µl) (ET) | 360 (235) |
| Taux moyen d’IgE totales UI/ml (ET) | 176 (285) |
| Asthme/Maladie respiratoire exacerbée par les anti-inflammatoires non stéroïdiens / Maladie respiratoire exacerbée par l’aspirinee (%) | 61 |
| Maladie respiratoire exacerbée par les anti-inflammatoires non stéroïdiens/Maladie respiratoire exacerbée par l’aspirine (%) | 17 |
| Rhinite allergique (%) | 14 |
a Nombre de patients (N) = 407 pour le score SPN total moyen ; N = 406 pour le score CN bihebdomadaire moyen et la perte d'odorat bihebdomadaire moyenne ; N = 404 pour le score sinusal TDM de LMK total moyen et le taux moyen d'éosinophiles sanguins ; N = 389 pour le taux moyen d'IgE totales. b Des scores plus élevés indiquent une plus grande sévérité de la maladie ou des symptômes. c Évalué dans le cadre du Journal des symptômes de la polypose naso-sinusienne (NPSD). d Évaluée à l’aide du score de difficulté à percevoir les odeurs dans le NPSD.
e Tous les patients, sauf 3, atteints de ; TDM, tomodensitométrie ; IgE, immunoglobuline E ; UI, unités internationales ; LMK, score TDM de Lund-Mackay total ; CN, score de congestion nasale ; SPN, score de polypes nasaux ; ET ; écart-type ; SNOT-22, questionnaire d’évaluation des symptômes naso-sinusiens à 22 items.
Les critères primaires d'efficacité étaient la variation par rapport à l’inclusion du score total des polypes nasaux (SPN) évalué par endoscopie nasale à la semaine 52, tel que classé par des évaluateurs indépendants en aveugle, et la variation par rapport à l’inclusion du score bihebdomadaire de congestion nasale (CN) moyen évalué dans le cadre du Journal des symptômes de la polypose naso-sinusienne (NPSD) à la semaine 52. Le SPN total a été classé sur une échelle catégorielle (0 à 8). La congestion nasale a été évaluée quotidiennement par les patients sur une échelle de sévérité catégorielle de 0 à 3. Les valeurs de p non ajustées sont présentées pour l’étude WAYPOINT.
Les patients ayant reçu du tézépélumab ont présenté des améliorations statistiquement significatives du score SPN total et du score CN bihebdomadaire moyen à la semaine 52 par rapport au placebo (voir tableau 7).
Les résultats des 2 critères primaires et des critères secondaires d'évaluation dans l'étude WAYPOINT sont présentés dans le tableau 7.
Tableau 7 Résultats des 2 critères primaires et des critères secondaires de l'étude
WAYPOINT
Tézépélumab (N=203) | Placebo (N=205) | Valeur de pa | |
| Critères primaires | |||
| SPN à la semaine 52 | |||
| Moyenne à l’inclusion | 6,1 | 6,1 | |
| Variation moyenne des MC | -2,46 | -0 ,38 | |
| Variation moyenne des MC par rapport au placebo (IC à 95%) | -2,08 (-2,40 ; -1,76) | <0,0001 | |
| CN à la semaine 52 | |||
| Moyenne à l’inclusion | 2,59 | 2,55 | |
| Variation moyenne des MC | -1,74 | -0,70 | |
| Variation moyenne des MC par rapport au placebo (IC à 95%) | -1,04 (-1,21 ; -0,87) | <0,0001 | |
| Critères secondaires | |||
| Perte d’odoratb à la semaine 52 | |||
| Moyenne à l’inclusion | 2,9 | 2,8 | |
| Variation moyenne des MC | -1,26 | -0,26 | |
| Variation moyenne des MC par rapport au placebo (IC à 95%) | -1,01 (-1,18 ; -0,83) | <0,0001 | |
| Score SNOT-22 à la semaine 52 | |||
| Moyenne à l’inclusion | 68,2 | 69,2 | |
| Variation moyenne des MC | -45,02 | -17,58 | |
| Variation moyenne des MC par rapport au placebo (IC à 95%) | -27,44 (-32,51 ; -22,37) | <0,0001 | |
| Score Lund Mackay (LMK) à la semaine 52 | |||
| Moyenne à l’inclusion | 18,9 | 18,5 | |
| Variation moyenne des MC | -6,27 | -0,57 | |
| Variation moyenne des MC par rapport au placebo (IC à 95%) | -5,70 (-6,37 ; -5,03) | <0,0001 | |
| Délai jusqu’à la première décision de chirurgie naso-sinusienne et/ou prise de corticostéroïdes systémiques pour les polypes nasaux jusqu’à la semaine 52 | |||
| Proportion de patients (%)c | 5,7 | 31,4 | |
| % de réduction par rapport au placebo [Hazard ratio (IC à 95 %)] | 92% [0,08 (0,03 ; 0,16)] | <0 ;0001 | |
| Délai jusqu’à la première décision de chirurgie naso-sinusienne jusqu’à la semaine 52 | |||
| Proportion de patients (%)c | 0,5 | 22,0 | |
| % de réduction par rapport au placebo [Hazard ratio (IC à 95 %)] | 98% [0,02 (0,00 ; 0,09)] | <0,0001 | |
| Délai jusqu’à la première utilisation de corticoïdes systémiques pour la polypose naso-sinusienne jusqu’à la semaine 52 | |||
| Proportion de patients (%)c | 5,2 | 19,3 | |
| % de réduction par rapport au placebo [Hazard ratio (IC à 95 %)] | 89% [0,11 (0,04 ; 0,25)] | <0,0001 | |
| Score total des symptômes (TSS) à la semaine 52 | |||
| Moyenne à l’inclusion | 16,3 | 16,4 | |
| Variation moyenne des MC | -10,39 | -3,43 | |
| Variation moyenne des MC par rapport au placebo (IC à 95%) | -6,96 (-8,09 ; -5,83) | <0,0001 | |
a Les valeurs de p non ajustées sont présentées. Statistiquement significatif après ajustement de la multiplicité. b Variation par rapport à l’inclusion sur la perte de d’odorat évaluée par la moyenne bihebdomadaire du score de difficulté à percevoir les odeurs dans le NPSD.
c Estimations de Kaplan-Meier pour la proportion de patients présentant des événements. PNS, Polypose naso-sinusienne ; IC, Intervalle de Confiance, MC, moindres carrés ; Variation moyenne par rapport à l’inclusion ; une diminution du score indique une amélioration ; CN, score de congestion nasale ; SPN, score de polypes nasaux ; CSS, corticostéroïdes systémiques ; ET, écart type ; SNOT-22, Questionnaire d’évaluation des symptômes naso-sinusiens à 22 items
Figure 2 Variation moyenne des MC par rapport à l’inclusion du score des polypes nasaux total et du score bihebdomadaire moyen de congestion nasale jusqu’à la semaine 52
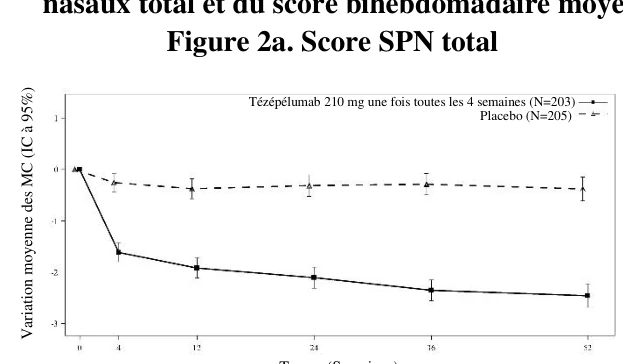
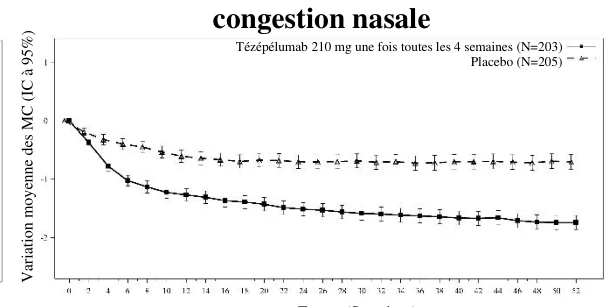
Figure 2a. Score SPN total Figure 2b. Score bihebdomadaire moyen de congestion nasale
Une amélioration de l’odorat a été observée chez les patients traités par tézépélumab par rapport à ceux traités par placebo dès la première évaluation à 2 semaines.
Population pédiatrique
Asthme
Un total de 82 adolescents âgés de 12 à 17 ans présentant un asthme sévère, non contrôlé a été inclus dans l’étude NAVIGATOR et a reçu un traitement par tézépélumab (n = 41) ou placebo (n = 41). Parmi les 41 adolescents recevant un traitement par tézépélumab, 15 étaient traités par CSI à forte dose à l’inclusion. Le taux annualisé d’exacerbation d’asthme observé chez les adolescents traités par tézépélumab était de 0,68 contre 0,97 pour le bras placebo (ratio des taux 0,70 ; IC 95 % 0,34 ; 1,46). La variation moyenne des MC à l’inclusion pour le VEMS observée chez les adolescents traités par tézépélumab était de 0,44 L contre 0,27 L pour le bras placebo (différence moyenne des MC 0,17 L ; IC 95 % -0,01 ; 0,35). Les réponses pharmacodynamiques chez les adolescents étaient globalement similaires à celles observées pour l’ensemble de la population étudiée.
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Tezspire dans un ou plusieurs sous-groupes de la population pédiatrique dans l’asthme (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Polypose naso-sinusienne
L’Agence européenne des médicaments a levé l’obligation de soumettre les résultats d’études réalisées avec Tezspire dans la polypose naso-sinusienne pour tous les sous-groupes de la population pédiatrique (voir rubrique 4.2 pour les informations concernant l’utilisation chez les enfants).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du tézépélumab est similaire chez les patients présentant un asthme et /ou une polypose naso-sinusienne.
La pharmacocinétique du tézépélumab administré par voie sous-cutanée a été proportionnelle à la dose pour des doses comprises entre 2,1 mg et 420 mg.
Absorption
Après une seule administration sous-cutanée, la concentration sérique maximale a été atteinte en environ 3 à 10 jours. D’après l’analyse de pharmacocinétique de population, la biodisponibilité absolue estimée était d’environ 77 %. Il n’a pas été noté de différence cliniquement pertinente de biodisponibilité lors de l’administration dans différents sites d’injection (abdomen, cuisse ou partie supérieure du bras).
Var
iation
moyenne
des
MC
(
I
C
à
95%
)
Temps (Semaines) Temps (Semaines)
Variation moyenne des MC (IC à 95%) Distribution
D’après l’analyse de pharmacocinétique de population, le volume de distribution central et périphérique du tézépélumab était respectivement de 3,9 L et 2,2 L pour une personne de 70 kg.
Métabolisme
Le tézépélumab est un anticorps monoclonal humain (IgG2λ) qui est dégradé par des enzymes protéolytiques largement distribuées dans l’organisme et non métabolisé par les enzymes hépatiques.
Élimination
S’agissant d’un anticorps monoclonal humain, le tézépélumab est éliminé par catabolisme intracellulaire et la clairance ne semble pas être dépendante de la cible. D’après l’analyse de pharmacocinétique de population, la clairance estimée du tézépélumab était de 0,17 L/j pour une personne de 70 kg. La demi-vie d’élimination était d’environ 26 jours.
Populations particulières
Âge, sexe, origine ethnique
D’après l’analyse de pharmacocinétique de population, l’âge, le sexe et l’origine ethnique n’ont pas eu d’effet cliniquement significatif sur la pharmacocinétique du tézépélumab.
Poids
D’après l’analyse de pharmacocinétique de population, un poids corporel supérieur a été associé à une exposition plus faible. Cependant, l’effet du poids corporel sur l’exposition n’a pas eu d’impact significatif sur l’efficacité ou la tolérance et il n’y a pas eu lieu d’adapter la posologie en fonction du poids.
Patients pédiatriques
D’après l’analyse de population, les paramètres pharmacocinétiques du tézépélumab ne diffèrent pas significativement entre les adultes et les adolescents âgés de 12 à 17 ans asthmatiques. Le tézépélumab n’a pas été étudié chez les enfants asthmatiques âgés de moins de 12 ans ou chez les enfants âgés de moins de 18 ans pour le traitement de la polypose naso-sinusienne (voir rubrique 4.2).
Patients âgés (≥ 65 ans)
D’après l’analyse de pharmacocinétique de population, les paramètres pharmacocinétiques du tézépélumab ne diffèrent pas significativement entre les patients âgés de 65 ans ou plus et les patients plus jeunes.
Insuffisance rénale
Il n’a pas été conduit d’étude clinique spécifique afin d’évaluer l’impact de l’insuffisance rénale sur le tézépélumab. D’après l’analyse de pharmacocinétique de population, la clairance du tézépélumab était similaire chez les patients présentant une insuffisance rénale légère (clairance de la créatinine de 60 à < 90 ml/min), une insuffisance rénale modérée (clairance de la créatinine de 30 à < 60 ml/min) et ceux présentant une fonction rénale normale (clairance de la créatinine ≥ 90 ml/min). Le tézépélumab n’a pas été étudié chez les patients présentant une insuffisance rénale sévère (clairance de la créatinine < 30 ml/min), mais, le tézépélumab n’est pas éliminé par voie rénale.
Insuffisance hépatique
Il n’a pas été conduit d’étude clinique spécifique avec le tézépélumab chez l’insuffisant hépatique. Les anticorps monoclonaux IgG ne sont pas principalement éliminés par voie hépatique. Il n’est pas attendu de retentissement d’une atteinte de la fonction hépatique sur la clairance du tézépélumab. D’après l’analyse de pharmacocinétique de population, les biomarqueurs de la fonction hépatique à l’inclusion (ALAT, ASAT et bilirubine) n’ont pas eu d’effet sur la clairance du tézépélumab.
5.3 Données de sécurité préclinique
Les données non cliniques n’ont pas révélé de risque particulier pour l’être humain. Les données étaient issues d’études de toxicité à doses répétées incluant des évaluations de la sécurité pharmacologique et de la fertilité et une étude ePPND (enhanced Pre- and Post-Natal Development, développement pré- et post-natal amélioré) de toxicité sur la reproduction chez les singes cynomolgus à des doses allant jusqu’à 300 mg/kg/semaine (produisant des expositions supérieures à 100 fois l'exposition clinique à la dose humaine maximale recommandée [MRHD, maximum recommended human dose]).
Le tézépélumab est excrété dans le lait chez les singes mais à de faibles concentrations (<1 %).
Le tézépélumab est un anticorps monoclonal, de ce fait aucune étude de génotoxicité et de carcinogénicité n’a été conduite.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Acide acétique (E 260)
L-proline
Polysorbate 80 (E 433)
Hydroxyde de sodium (pour l'ajustement du pH)
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
3 ans.
Tezspire peut être conservé à température ambiante (20°C – 25°C) pendant un maximum de 30 jours. Après sa sortie du réfrigérateur, Tezspire doit être utilisé dans les 30 jours ou jeté.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (2°C – 8°C). Pour les conditions de conservation du médicament après la sortie du réfrigérateur, voir la rubrique 6.3.
Conserver la seringue préremplie ou le stylo prérempli dans l’emballage extérieur afin de la/le protéger de la lumière.
Ne pas congeler. Ne pas agiter. Ne pas exposer à la chaleur.
6.5 Nature et contenu de l’emballage extérieur
Seringue préremplie
1,91 ml de solution dans un sous-ensemble composé d’une seringue préremplie en verre de type I siliconé, constituée d’une aiguille à paroi fine spéciale en acier inoxydable de 27G ½″ (12,7 mm) munie d’un capuchon de l’aiguille rigide et d’un bouchon-piston en bromobutyl. Le sous-ensemble de la seringue préremplie est assemblé avec un protège-aiguille et une collerette allongée.
Présentations :
Boîte contenant 1 seringue préremplie.
Conditionnement multiple contenant 3 (3 boîtes de 1) seringues préremplies.
Stylo prérempli
1,91 ml de solution dans un sous-ensemble composé d’une seringue préremplie en verre de type I siliconé, constituée d’une aiguille à paroi fine spéciale en acier inoxydable de 27G ½″ (12,7 mm) munie d’un capuchon de l’aiguille et d’un bouchon-piston. Le stylo prérempli se compose du sous-ensemble de la seringue préremplie et d’un dispositif d’injection mécanique portatif (à ressort).
Présentations :
Boîte contenant 1 stylo prérempli.
Conditionnement multiple contenant 3 (3 boîtes de 1) stylos préremplis.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Ce médicament est à usage unique.
Avant l’administration, sortir la boîte du réfrigérateur pendant au minimum 60 minutes pour laisser Tezspire atteindre la température ambiante.
Inspecter visuellement Tezspire à la recherche de particules ou d’une coloration anormale avant l’administration. Tezspire est une solution limpide à opalescente, incolore à jaune clair. Ne pas utiliser ce médicament si le liquide est trouble, a une couleur anormale ou contient de grosses particules ou des particules étrangères.
Des informations et instructions supplémentaires pour la préparation et l’administration de Tezspire à l’aide de la seringue préremplie ou du stylo prérempli sont données dans la notice et dans la rubrique « Instructions pour l’administration ».
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AstraZeneca AB
SE-151 85 Södertälje
Suède
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1677/001 1 seringue préremplie
EU/1/22/1677/002 Conditionnement multiple : 3 (3 boîtes de 1) seringues préremplies EU/1/22/1677/003 1 stylo prérempli
EU/1/22/1677/004 Conditionnement multiple 3 (3 boîtes de 1) stylos préremplis
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 19 septembre 2022
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.