


Résumé des caractéristiques - Rayvow
1. DÉNOMINATION DU MÉDICAMENT
RAYVOW 50 mg comprimés pelliculés
RAYVOW 100 mg comprimés pelliculés
RAYVOW 200 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
RAYVOW 50 mg comprimés pelliculés
Chaque comprimé pelliculé contient 50 mg de lasmiditan (sous forme de succinate).
RAYVOW 100 mg comprimés pelliculés
Chaque comprimé pelliculé contient 100 mg de lasmiditan (sous forme de succinate).
RAYVOW 200 mg comprimés pelliculés
Chaque comprimé pelliculé contient 200 mg de lasmiditan (sous forme de succinate).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé).
RAYVOW 50 mg comprimés pelliculés
Comprimé ovale de 8,9 x 4,9 mm, gris clair, avec l’inscription « 4312 » sur une face et « L-50 » sur l’autre face.
RAYVOW 100 mg comprimés pelliculés
Comprimé ovale de 11,2 x 6,15 mm, violet clair, avec l’inscription « 4491 » sur une face et « L-100 » sur l’autre face.
RAYVOW 200 mg comprimés pelliculés
Comprimé ovale de 14,1 x 7,75 mm, gris, avec l’inscription « 4736 » sur une face et « L-200 » sur l’autre face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
RAYVOW est indiqué dans le traitement de la phase céphalalgique des crises de migraine de l’adulte avec ou sans aura.
4.2 Posologie et mode d’administration
Posologie
En général, la dose initiale recommandée chez l’adulte est de 100 mg de lasmiditan dans le traitement des crises de migraine. Si nécessaire, la dose peut être augmentée à 200 mg pour plus d’efficacité ou peut être diminuée à 50 mg pour une meilleure tolérance.
Si la crise de migraine réapparaît dans les 24 heures suivant une réponse initiale à une première prise de 50 mg ou 100 mg de lasmiditan, une deuxième prise du même dosage peut être administrée. La deuxième prise ne doit pas être administrée dans un délai de moins de 2 heures suivant la prise initiale.
Ne pas prendre plus de 200 mg en 24 heures.
Si le patient n’a pas répondu après la première prise, il est peu probable qu’une deuxième prise soit bénéfique sur la crise de migraine en cours.
Le lasmiditan peut être pris avec ou sans nourriture.
Personnes âgées (> 65 ans)
Aucune adaptation de la posologie n’est requise chez les patients âgés (voir rubrique 5.2).
Insuffisance rénale
Aucune adaptation de la posologie n’est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère (voir rubrique 5.2).
Insuffisance hépatique
Aucune adaptation de la posologie n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée. L’utilisation de lasmiditan n’a pas été étudiée chez les patients présentant une insuffisance hépatique sévère, et n’est donc pas recommandée pour cette population (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité du lasmiditan chez les enfants et les adolescents âgés de 6 à moins de 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Il n’existe pas d’utilisation justifiée du lasmiditan chez les enfants âgés de moins de 6 ans dans le traitement de la migraine.
Mode d’administration
Voie orale.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Effets sur le système nerveux central (SNC) et altération de la conduite
Le lasmiditan est associé à des effets indésirables sur le SNC. Dans une étude de simulation de conduite chez des sujets sains, le lasmiditan a significativement altéré l’aptitude à conduire (voir rubrique 4.7). Les patients doivent être avertis de ne pas conduire ou d’exercer d’autres activités nécessitant une attention accrue pendant au moins 8 heures après la prise de chaque dose de lasmiditan, même s’ils se sentent suffisamment bien pour le faire. Les patients qui ne peuvent pas suivre cet avertissement ne doivent pas prendre de lasmiditan.
Syndrome sérotoninergique
Un syndrome sérotoninergique a été rapporté et peut survenir avec le lasmiditan seul ou co-administré avec d’autres médicaments sérotoninergiques [par exemple, les inhibiteurs sélectifs de la recapture de la sérotonine (ISRSs), les inhibiteurs de la recapture de la sérotonine et de la noradrénaline (IRSNAs), les antidépresseurs tricycliques (ATCs), et les inhibiteurs de la monoamine oxydase (IMAOs)]. L’expérience clinique de l’utilisation du lasmiditan et des triptans dans un intervalle de temps rapproché est limitée. Les risques de développer un syndrome sérotoninergique peuvent s’additionner. Les symptômes d’un syndrome sérotoninergique peuvent comprendre des modifications de l’état mental (par exemple agitation, hallucinations, coma), une instabilité du système nerveux autonome (par exemple tachycardie, tension artérielle instable, hyperthermie), des signes neuromusculaires (par exemple hyperréflexie, incoordination), et/ou des signes et symptômes gastro-intestinaux (par exemple nausées, vomissements, diarrhées). Ces réactions peuvent être sévères. L’apparition des symptômes survient généralement quelques minutes à quelques heures après l’administration d’une nouvelle prise, ou d’une dose plus élevée, d’un médicament sérotoninergique. Si un traitement concomitant avec d’autres médicaments sérotoninergiques est justifié sur le plan clinique, une surveillance attentive du patient est recommandée, tout particulièrement pendant l’instauration du traitement, et lors de l’augmentation des doses. Le lasmiditan doit être interrompu en cas de suspicion de syndrome sérotoninergique.
Dépresseurs du SNC
Comme le lasmiditan est susceptible de provoquer une sédation, ainsi que d’autres effets indésirables sur les plans cognitifs et/ou neuropsychiatriques, le lasmiditan doit être utilisé avec prudence en cas de consommation d’alcool ou avec d’autres dépresseurs du SNC.
Usage détourné ou potentiel d’abus des médicaments
Dans une étude évaluant le potentiel d’abus chez l’homme chez des consommateurs de drogues récréatives, les doses uniques de 100 ou 200 mg de lasmiditan ont été associées à une plus grande appétence au médicament comparativement au placebo. Une autre étude chez des patients sains n’a pas mis en évidence de réaction physique de sevrage malgré l’arrêt brusque après 7 jours de traitement. Les patients doivent être évalués quant au risque d’abus médicamenteux et surveillés quant aux signes d’usage détourné ou d’abus de lasmiditan.
Céphalée par abus médicamenteux (CAM)
La surconsommation de tout type de traitement antalgique pour soulager des céphalées peut entraîner une aggravation de celles-ci. En cas d’aggravation avérée ou suspectée, un avis médical est nécessaire et le traitement doit être interrompu. Le diagnostic de CAM doit être suspecté chez les patients présentant des céphalées fréquentes ou quotidiennes malgré (ou à cause de) l’utilisation régulière de médicaments contre les céphalées.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé, c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Médicaments réduisant la fréquence cardiaque
Le lasmiditan a été associé à une réduction de la fréquence cardiaque (FC). L’association propranolol et lasmiditan a diminué la FC en moyenne de 19,3 battements par minute (bpm) au maximum, c’est-à-dire une diminution additionnelle de 5,1 bpm comparé au propranolol seul. Cela devrait être pris en considération pour les patients chez qui ces amplitudes de diminution de la FC pourraient être problématiques, y compris chez les patients prenant des médicaments diminuant la FC.
Médicaments sérotoninergiques
L’administration concomitante de lasmiditan et de médicaments qui augmentent la sérotonine (par exemple ISRSs, IRSNAs, ATCs) peut augmenter le risque de syndrome sérotoninergique. L’expérience clinique de l’utilisation du lasmiditan et des triptans dans un intervalle de temps rapproché est limitée. Les risques de développer un syndrome sérotoninergique peuvent s’additionner. La prudence est conseillée (voir rubrique 4.4).
Effets potentiels du lasmiditan sur les autres médicaments
L’administration quotidienne de lasmiditan n’a pas modifié la pharmacocinétique du midazolam, de la caféine ou du tolbutamide, qui sont respectivement des substrats du CYP3A, du CYP1A2, et du CYP2C9. La co-administration de lasmiditan avec du sumatriptan (un substrat de la MAO-A et de l’OCT1) ou du propranolol (un substrat du CYP2D6) n’a pas entraîné de changements cliniquement pertinents de l’exposition à ces médicaments. Après une dose unique de lasmiditan, la clairance de la créatinine rénale sur 24 heures a légèrement diminué (11 %) comparé au placebo, sans changement du débit de filtration glomérulaire (DFG).
Le lasmiditan est un inhibiteur in vitro de la P-glycoprotéine (P-gp) et de la protéine de résistance au cancer du sein (BCRP). Dans une étude d’interaction médicamenteuse, le lasmiditan a augmenté l’exposition systémique au dabigatran co-administré (substrat de la P-gp) d’environ 25 %. Par conséquent, lorsque RAYVOW est administré avec des substrats de la P-gp qui ont un index thérapeutique étroit (comme la digoxine), l’augmentation de l’exposition systémique du médicament co-administré peut être cliniquement significative (voir rubrique 5.2). Dans la même étude, aucune modification significative de la pharmacocinétique de la rosuvastatine (substrat de la BCRP) n’a été observée lors de l’administration concomitante avec le lasmiditan.
Effets potentiels des autres médicaments sur le lasmiditan
Aucune modification de la pharmacocinétique du lasmiditan n’a été observée lorsqu’il est co-administré avec le dabigatran étexilate, la rosuvastatine, le sumatriptan, ou le propranolol. Compte tenu de ses voies métaboliques d’élimination, il est peu probable que les inhibiteurs ou les inducteurs du CYP modifient l’exposition au lasmiditan et aucune modification de la pharmacocinétique du lasmiditan n’a été observée lors d’une co-administration avec le topiramate (inducteur du CYP3A4 et inhibiteur du CYP2C19).
4.6 Fertilité, grossesse et allaitement
Grossesse
Les données sur l’utilisation du lasmiditan chez la femme enceinte sont limitées. Des études chez l’animal ont montré une toxicité sur la reproduction (voir rubrique 5.3). Les effets du lasmiditan sur le développement du fœtus humain ne sont pas connus. RAYVOW n’est pas recommandé pendant la grossesse.
Allaitement
Le lasmiditan et/ou ses métabolites ont été excrétés dans le lait des rates allaitantes (voir rubrique 5.3). Il n’y a pas de données sur la présence de lasmiditan dans le lait maternel humain, sur les effets du lasmiditan sur le nourrisson allaité, ou sur les effets du lasmiditan sur la production de lait.
Une décision doit être prise soit d’interrompre l’allaitement, soit d’interrompre/de s’abstenir d’utiliser RAYVOW en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme. L’exposition du nouveau-né peut être minimisée en évitant l’allaitement durant les 24 heures suivant la prise du traitement.
Fertilité
On ignore si le lasmiditan affecte le potentiel reproductif humain. Les études sur les animaux n’indiquent pas d’effet sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le lasmiditan a une influence importante sur l’aptitude à conduire des véhicules et à utiliser des machines. L’influence sur l’aptitude à conduire a été évaluée à l’aide d’une simulation de conduite sur ordinateur. Le critère d’évaluation principal était la différence par rapport au placebo de la Déviation Standard de Position Latérale (Standard Deviation of Lateral Position, SDLP), une mesure de la performance de conduite. L’administration d’une dose unique de 50 mg, 100 mg ou 200 mg de lasmiditan a significativement altéré l’aptitude des sujets à conduire 90 minutes après l’administration. Dans une autre étude portant sur le lasmiditan 100 mg ou 200 mg, le seuil d’altération de la performance de conduite n’a pas été atteint 8 heures ou plus après l’administration de RAYVOW quelle que soit la dose.
Les patients doivent être avertis de ne pas exercer des activités nécessitant une attention accrue, telles que l’utilisation de machines ou la conduite de véhicules, pendant au moins 8 heures après la prise de chaque dose de lasmiditan, même s’ils se sentent suffisamment bien pour le faire. Les patients qui ne peuvent pas suivre cet avertissement ne doivent pas prendre de lasmiditan (voir rubrique 4.4).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables survenant le plus fréquemment sont : sensations vertigineuses (19,9 %), somnolence (7,8 %), fatigue (7,7 %), paresthésie (6,8 %), nausées (4,9 %), vertiges (2,6 %), hypoesthésie (2,5 %), et faiblesse musculaire (2,3 %). La plupart des évènements indésirables ont montré une relation dose-effet.
Liste tabulée des effets indésirables
Dans le tableau ci-après, les effets indésirables sont répertoriés selon la classification MedDRA par classe de système d’organe et par fréquence. Dans chaque catégorie de fréquence, les effets indésirables sont présentés par ordre décroissant de sévérité. Les catégories de fréquence sont : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000).
Tableau 1. Effets indésirables
Classe de système d’organe | Très fréquent | Fréquent | Peu fréquent | Rare |
Affections du système immunitaire | Hypersensibilité | |||
Affections psychiatriques | Troubles du sommeil | Confusion Hallucinations Humeur euphorique Anxiété Agitation | ||
| Affections du système nerveux | Sensations vertigineuses | Troubles de la coordination Paresthésie Hypoesthésie Somnolence | Léthargie Troubles de l’attention Troubles cognitifs Déficience mentale Tremblements Troubles du langage | Syndrome sérotoninergique |
| Affections oculaires | Troubles visuels | |||
| Affections de l’oreille et du labyrinthe | Vertiges | |||
| Affections cardiaques | Palpitations | |||
Affections respiratoires, thoraciques et médiastinales | Dyspnée | |||
| Affections gastro-intestinales | Vomissements Nausées | |||
Affections musculosquelettiques et systémiques | Faiblesse musculaire | Spasmes musculaires Sensation d’inconfort au niveau des membres | ||
| Troubles généraux et anomalies au site d’administration | Sensations anormales Fatigue Malaise | Gêne thoracique Sensation de chaud ou sensation de froid |
Description d’effets indésirables sélectionnés
Diminution de la fréquence cardiaque
Dans les études de pharmacologie clinique, le lasmiditan a été associé à une diminution de la fréquence cardiaque de 5 à 10 bpm comparé à une diminution de 2-5 bpm pour le placebo. L’incidence des bradycardies (< 50 bpm et une diminution par rapport à la fréquence initiale ≥ 15 bpm) observée chez les patients traités par le lasmiditan était de 7 % pour 50 mg, 3 % pour 100 mg, 4 % pour 200 mg, et de 1 % pour le placebo.
Augmentation de la pression artérielle
L’administration d’une dose unique de lasmiditan peut entrainer une augmentation transitoire de la pression artérielle. Chez les volontaires sains de 65 ans ou moins, une augmentation moyenne par rapport à la pression systolique et diastolique initiale en ambulatoire d’environ 2 à 3 mm Hg était observée une heure après l’administration de 200 mg de lasmiditan, comparé à une augmentation d’environ 1 mm Hg pour le placebo. Chez les volontaires sains de plus de 65 ans, l’augmentation moyenne par rapport à la pression artérielle systolique ambulatoire initiale était de 7 mm Hg une heure après l’administration de 200 mg de lasmiditan comparé à une augmentation moyenne de 4 mm Hg pour le placebo. Au bout de 2 heures, il n’y avait plus d’augmentation de la pression artérielle moyenne avec le lasmiditan par rapport au placebo. Les données cliniques sur l’utilisation de lasmiditan chez les patients avec une maladie cardiaque ischémique sont limitées.
Hypersensibilité
Des cas d’hypersensibilité, incluant angioœdème, rash et réaction de photosensibilité sont survenus chez des patients traités par le lasmiditan. Dans les essais cliniques, une hypersensibilité a été rapportée chez 0,1 % des patients traités par le lasmiditan comparé à aucun patient dans le groupe placebo. Tous les cas étaient d’intensité légère à modérée et sont apparus entre quelques minutes et jusqu’à un jour après l’administration de lasmiditan. En cas de réaction d’hypersensibilité grave ou sévère, un traitement approprié doit être instauré et l’administration de lasmiditan doit être arrêtée.
Sensations vertigineuses
Dans les essais cliniques, les sensations vertigineuses étaient l’effet indésirable le plus fréquent, rapportées chez 19,9 % des patients. Elles étaient généralement d’intensité légère à modérée (sensations vertigineuses sévères 1,2 %) et spontanément résolutives avec un délai médian d’apparition de 0,7 heures et une durée médiane de 2 heures. Aucun accident ou blessure n’a été rapporté chez les patients signalant des sensations vertigineuses. La fréquence des patients signalant des sensations vertigineuses et d’autres événements indésirables fréquents diminue généralement après plusieurs administrations.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Dans les essais cliniques, il existe une expérience limitée concernant le surdosage au lasmiditan. Dans les cas signalés de surdosage, les effets indésirables étaient similaires à ceux observés à des doses plus faibles, incluant des sensations vertigineuses, une somnolence, une fatigue, une paresthésie, et une hypoesthésie mais n’ont pas été associés à une augmentation de la sévérité ou de la fréquence. Toutefois, comme des effets indésirables sont possibles en cas de surdosage, les patients doivent être surveillés pour tout signe ou symptôme d’effets indésirables et un traitement symptomatique approprié doit être mis en place. Il n’existe pas d’antidote connu au surdosage de lasmiditan.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Analgésiques, médicaments antimigraineux, Code ATC : N02CC08
Mécanisme d’action
Le lasmiditan est un agoniste du récepteur de la 5-hydroxytryptamine (5-HT1F) qui possède une forte affinité pour ce récepteur, pénétrant au niveau central. Le mécanisme d’action précis est inconnu, cependant les effets thérapeutiques du lasmiditan dans le traitement de la migraine implique probablement des effets agonistes du récepteur 5-HT1F, une diminution de la libération de neuropeptides et une inhibition des voies de la douleur, dont le nerf trijumeau.
Effets pharmacodynamiques
Dans les études de liaison in vitro, le lasmiditan a montré une sélectivité > 440 fois plus importante pour le récepteur 5-HT1F par rapport aux récepteurs 5-HT1B et 5-HT1D. Le lasmiditan ne provoque pas de constriction des artères coronaires humaines ex vivo, des artères mammaires internes humaines ex vivo, ou des artères méningées moyennes humaines ex vivo, probablement en raison de sa faible activité au niveau du récepteur vasoconstricteur 5-HT1B.
Electrophysiologie cardiaque
Dans une étude approfondie de l’intervalle QT, le lasmiditan a été associé à une diminution de la fréquence cardiaque de 6 bpm par rapport au placebo, et l’administration d’une dose suprathérapeutique de 400 mg suggérait une prolongation de l’intervalle QTc chez les femmes. Des analyses en sous-groupe ont suggéré des différences liées au sexe, puisqu’une prolongation de l’intervalle QTc plus prononcée a été observée dans le sous-ensemble des femmes. Cependant, étant donné que la dose maximale recommandée est de 200 mg, aucun effet cliniquement pertinent n’est attendu.
Efficacité et sécurité cliniques
L’efficacité et la sécurité du lasmiditan ont été étudiées dans trois études de phase 3, randomisées, contrôlées versus placebo, en double aveugle, chez des patients adultes (N = 5 910). Les études ont inclus des patients âgés de 18 ans et plus avec 3-8 crises de migraine par mois, et au moins une migraine modérément invalidante (score d’évaluation du handicap lié à la migraine (Migraine Disability Assessment, MIDAS) ≥ 11).
Etudes sur les crises uniques
La population incluse dans les études sur les crises uniques (SAMURAI et SPARTAN) était essentiellement féminine (84 %) avec un âge moyen de 42,3 ans. Les patients avaient en moyenne 5,2 crises de migraine par mois dans les 3 mois précédant l’inclusion et un score total moyen MIDAS de 31,7. SAMURAI, mais pas SPARTAN, excluait les patients atteints de coronaropathie connue, d’arythmie cliniquement significative, ou d’hypertension non contrôlée. 78,3 % des patients avaient au moins 1 facteur de risque cardiovasculaire, dont un âge supérieur à 40 ans (54,2 %), un faible taux de HDL-cholestérol (31,1 %), une pression artérielle élevée/hypertension (21,3 %), un tabagisme actif (14,3 %), un cholestérol total élevé (10,9 %), et des antécédents de diabète (5,9 %), en plus de la migraine. 21,7 % des patients avaient une prescription pour des médicaments préventifs contre la migraine, et 37 % avaient pris un triptan dans les 3 mois précédant l’entrée dans l’étude. Le symptôme le plus gênant (SPG) était la photophobie (50,3 %), suivie par les nausées (22,2 %), et la phonophobie (20,6 %). Dans ces études, une seconde dose du médicament étudié ou d’un autre médicament était autorisée 2 à 24 heures après le traitement initial contre la migraine persistante ou récurrente.
Le critère principal et les principaux critères secondaires d’évaluation dans les deux études étaient la proportion de patients présentant une disparition de leur douleur, et la proportion de patients présentant une disparition de leur SPG, par rapport au placebo 2 heures après le traitement.
Les deux études ont atteint le critère principal et les principaux critères secondaires d’évaluation. Toutes les doses de lasmiditan ont démontré une amélioration statistiquement significative et cliniquement pertinente du pourcentage de patients présentant une disparition de la douleur, une disparition du SPG, et un soulagement de la douleur (défini comme une diminution de la sévérité de la douleur initiale modérée ou sévère à légère ou absente, ou de légère à absente) 2 heures après le traitement (voir Tableau 2). Le délai de disparition de la douleur est démontré dans la Figure 1 ; l’apparition du soulagement de la douleur a suivi le même schéma que celui de la disparition de la douleur à 50 mg et 100 mg, avec un écart supplémentaire par rapport au placebo, observé au plus tôt à partir de 30 minutes pour la dose de 200 mg (17,7 % pour 200 mg versus 11,6 % pour le placebo, p = 0,004 dans SAMURAI, 18,6 % pour 200 mg versus 14,7 % pour le placebo, p = 0,014 dans SPARTAN).
Tableau 2. SAMURAI et SPARTAN : Synthèse des données d’efficacité
SAMURAI lasmiditan Placebo 100 mg 200 mg | SPARTAN lasmiditan Placebo 50 mg 100 mg 200 mg | ||||||
| Disparition de la douleur à 2 heures | |||||||
| N | 503 | 518 | 524 | 556 | 532 | 528 | 540 |
| Répondeurs (%) | 28,2 | 32,2 | 15,3 | 28,6 | 31,4 | 38,8 | 21,3 |
| Valeur de p | < 0,001 | < 0,001 | 0,006 | < 0,001 | < 0,001 | ||
| Disparition du SPG à 2 heures | |||||||
| N | 469 | 481 | 488 | 512 | 500 | 483 | 514 |
| Répondeurs (%) | 40,9 | 40,7 | 29,5 | 40,8 | 44,2 | 48,7 | 33,5 |
| Valeur de p | < 0,001 | < 0,001 | 0,018 | < 0,001 | < 0,001 | ||
| Soulagement de la douleur à 2 heures | |||||||
| N | 562 | 555 | 554 | 598 | 571 | 565 | 576 |
Répondeurs (%) | 54,1 | 54,6 | 39,2 | 55,5 | 59,7 | 60,7 | 44,9 |
| Valeur de p | < 0,001 | < 0,001 | < 0,001 | < 0,001 | < 0,001 | ||
Figure 1. Pourcentage de patients dont la douleur de la migraine disparaît dans les 2 heures dans SAMURAI et SPARTAN.
SAMURAI SPARTAN
‡ Significativité statistique pour 200 mg LTN versus placebo ; † Significativité statistique pour 100 mg LTN versus placebo ; * Significativité statistique pour 50 mg LTN versus placebo Abréviation : LTN = lasmiditan
Etude de la constance de l’effet
Dans une étude évaluant la constance de l’effet, les patients étaient traités avec du lasmiditan 100 mg, 200 mg ou avec le contrôle pour 4 crises de migraine (CENTURION). Dans le groupe contrôle, les patients recevaient une administration unique de lasmiditan 50 mg pour traiter soit leur troisième soit 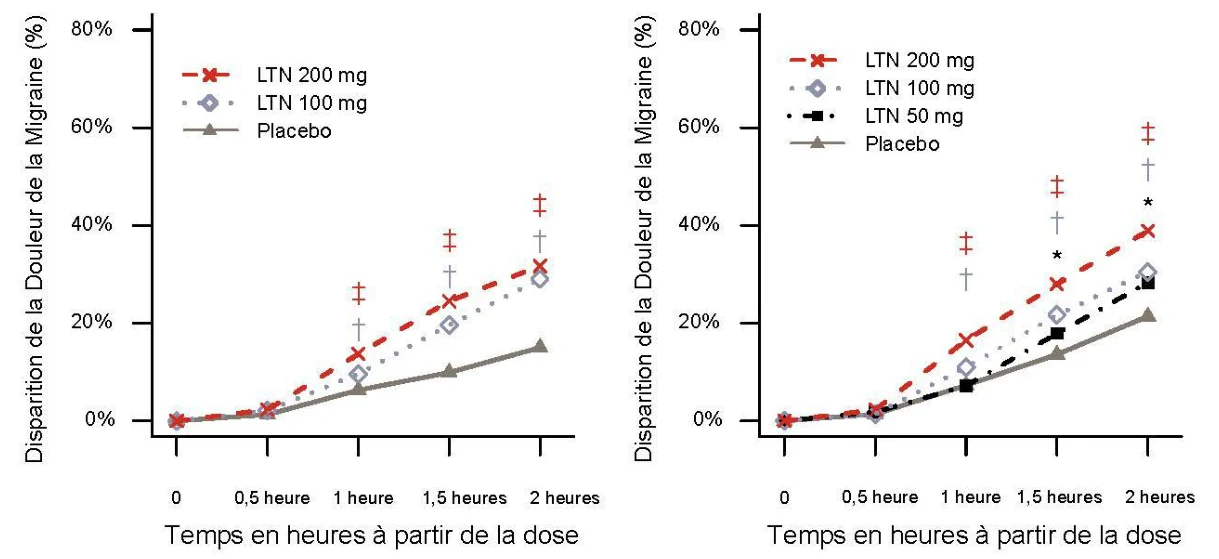 leur quatrième crise et le placebo pour les crises restantes. La population incluse était principalement féminine (84 %) avec un âge moyen de 41,4 ans. Les patients avaient une moyenne de 4,9 crises de migraine par mois dans les 3 mois précédant l’inclusion et un score total moyen MIDAS de 31,9. L’étude n’excluait pas les patients avec des maladies cardiovasculaires, et 58,8 % des patients avaient au moins 1 facteur de risque cardiovasculaire, dont un âge supérieur à 40 ans (52,8 %), un taux de cholestérol total élevé (10,8 %), une pression artérielle élevée/hypertension (16,9 %), et des antécédents de diabète (3,1%), en plus de la migraine. 28,8 % des patients avaient une prescription en cours pour des médicaments préventifs de la migraine, et 65,0 % avaient déjà pris un triptan. Le SPG était la photophobie (39,7 %), suivi par les nausées (31,9 %), et la phonophobie (19,3 %).
Les deux principaux critères d’évaluation étaient la proportion de patients dont la douleur avait disparue après leur première crise deux heures après l’administration de la dose, et ceux dont la douleur avait disparue pour au moins 2 crises sur 3, comparé au placebo.
L’étude a atteint ses principaux critères d’évaluation et tous ses principaux critères secondaires d’évaluation. Les deux doses de 100 mg et 200 mg de lasmiditan ont démontré une amélioration statistiquement significative et cliniquement pertinente du pourcentage de patients présentant une disparition ou un soulagement de la douleur (une diminution de la sévérité de la douleur initiale modérée ou sévère à légère ou absente, ou de légère à absente), une disparition du SPG, 2 heures après le traitement, et le maintien de cette absence de douleur après 24 heures (voir Tableau 3). Le délai de disparition de la douleur est démontré dans la Figure 2. Le soulagement de la douleur a suivi le même schéma que celui de la disparition de la douleur à 50 mg et 100 mg, et a été observé au plus tôt à partir de 30 minutes avec la dose de 200 mg (22,4 % pour 200 mg versus 14,0 % pour le placebo, p = 0,001).
Les deux doses ont démontré une constance dans leur effet avec une amélioration statistiquement significative et cliniquement pertinente du pourcentage de patients présentant une disparition ou un soulagement de la douleur pour au moins 2 crises sur 3 (voir Tableau 3).
Tableau 3. CENTURION : Synthèse des données d’efficacité
| lasmiditan 100 mg 200 mg Placebo | |||||||||||
| Critères d’évaluation de la crise unique (ITT) | N = 419 | N = 434 | N = 443 | ||||||||
| Disparition de la douleur 2 heures après l’administration de la dose lors de la première crise | |||||||||||
| Répondeurs (%) | 25,8 | 29,3 | 8,4 | ||||||||
| Valeur de p versus placebo | < 0,001 | < 0,001 | |||||||||
| Soulagement de la douleur 2 heures après l’administration de la dose lors de la première crise | |||||||||||
| Répondeurs (%) | 65,4 | 65,2 | 41,3 | ||||||||
| Valeur de p versus placebo | < 0,001 | < 0,001 | |||||||||
| Maintien de la disparition de la douleur jusqu’à 24 heures après l’administration de la dose lors de la première crise | |||||||||||
| Répondeurs (%) | 13,6 | 17,3 | 4,3 | ||||||||
| Valeur de p versus placebo | < 0,001 | < 0,001 | |||||||||
Disparition du SPG 2 heures après l’administration de la dose lors de la première crise N = 376 N = 395 N = 396 | |||||||||||
| Répondeurs (%) | 40,4 | 39,0 | 28,0 | ||||||||
| Valeur de p versus placebo | < 0,001 | 0,001 | |||||||||
| lasmiditan 100 mg 200 mg Placebo | |||||
| Critères d’évaluation de la constance (ITT | |||||
| Constance) | |||||
Disparition de la douleur 2 heures après l’administration de la dose pour au moins 2 crises sur 3 N = 340 N = 336 N = 373 | |||||
| Répondeurs (%) | 14,4 | 24,4 | 4,3 | ||
| Valeur de p versus placebo | < 0,001 | < 0,001 | |||
Soulagement de la douleur 2 heures après l’administration de la dose pour au moins 2 crises sur 3 N = 332 N = 333 N = 320 | |||||
| Répondeurs (%) | 62,3 | 66,7 | 36,9 | ||
| Valeur de p versus placebo | < 0,001 | < 0,001 | |||
Abréviations : ITT = intention de traiter
Figure 2. Pourcentage de patients dont la douleur de la migraine disparaît dans les 2 heures dans CENTURION.
‡ Statistiquement significatif pour 200 mg LTN versus placebo ; † Statistiquement significatif pour 100 mg LTN versus placebo
Abréviation : LTN = lasmiditan
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec RAYVOW dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement de la migraine (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Après administration orale, le lasmiditan est rapidement absorbé avec un tmax médian de 1,8 heure. Chez les patients migraineux, la pharmacocinétique du lasmiditan n’était pas différente lors d’une crise de migraine versus pendant la période entre les crises. Aux doses thérapeutiques étudiées de 50 à 200 mg, la biodisponibilité absolue a été estimée entre 50 % et 58 % d’après les résultats de l’analyse pharmacocinétique de population. La co-administration de lasmiditan avec un repas riche en lipides a 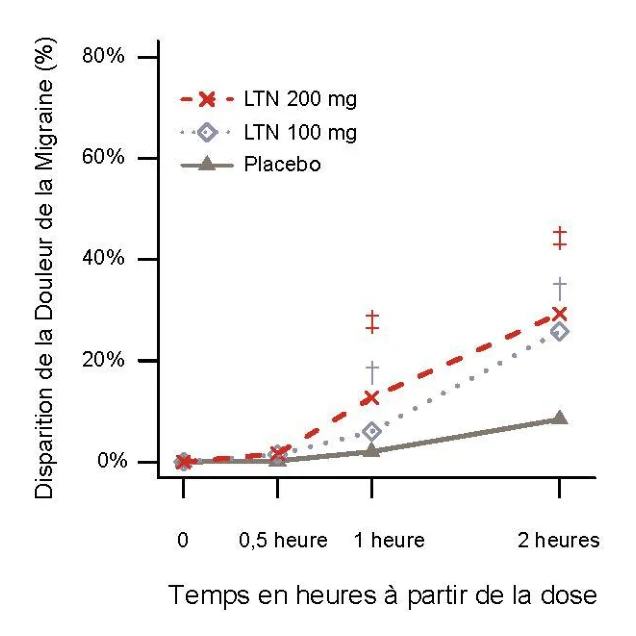 augmenté les valeurs moyennes de la Cmax et de l’ASC du lasmiditan de 22 % et 19 % respectivement, et a retardé le tmax médian d’1 heure. Il n’est pas attendu que cette différence d’exposition soit cliniquement significative. Le lasmiditan était administré sans tenir compte de la prise de nourriture dans les études d’efficacité clinique.
Distribution
Le lasmiditan se lie aux protéines plasmatiques humaines selon une proportion d’environ 55 % à 60 % et indépendamment de la concentration entre 15 et 500 ng/mL. Le volume moyen de distribution estimé était de 304 L.
Biotransformation
Le lasmiditan subit principalement un métabolisme hépatique et extrahépatique par des enzymes non-CYP, avec, comme voie majeure, une réduction des fonctions cétones en S-M8. Les enzymes suivantes n’étaient pas impliquées dans le métabolisme du lasmiditan : MAO-A, MAO-B, flavine-monooxygénase 3, réductase CYP450, xanthine oxydase, alcool déshydrogénase, aldéhyde déshydrogénase, et aldo-céto-réductases.
Le lasmiditan est également oxydé sur l’anneau pipéridine en M7. Par rapport au lasmiditan, les métabolites sont pharmacologiquement inactifs. Le lasmiditan est un substrat de la P-gp in vitro.
Le lasmiditan et ses métabolites majeurs sont des inducteurs in vitro des enzymes CYP. Le lasmiditan inhibe le CYP2D6 in vitro. Le lasmiditan et ses métabolites majeurs ne sont pas des inhibiteurs de la MAO-A. Le lasmiditan inhibe les transporteurs d’efflux P-gp, BCRP et OCT1 in vitro. Le lasmiditan inhibe les transporteurs rénaux OCT2, MATE1 et MATE2-K in vitro.
Une étude clinique d’interaction médicamenteuse indique que le lasmiditan est un faible inhibiteur de la P-gp (voir rubrique 4.5).
Élimination
Le lasmiditan était éliminé avec une valeur moyenne géométrique t½ d’environ 5,7 heures. Aucune accumulation de lasmiditan n’a été observée avec une prise quotidienne. La clairance corporelle totale moyenne estimée était de 66,2 L/h. Le lasmiditan présente généralement une pharmacocinétique linéaire pour les doses thérapeutiques de 50 mg à 200 mg. Le lasmiditan est principalement éliminé par voie métabolique. L’excrétion rénale est une voie mineure de la clairance du lasmiditan avec environ 3 % de dose de lasmiditan retrouvée sous forme inchangée dans les urines. Le métabolite S-M8 représentait environ 66 % de la dose dans les urines, avec une majorité retrouvée dans les 48 heures après la dose.
Populations particulières
Âge, sexe, race, origine ethnique et poids corporel
Lors d’une analyse pharmacocinétique de population, l’âge, le sexe, la race, l’origine ethnique et le poids corporel n’ont pas eu d’effet significatif sur l’exposition au lasmiditan. Dans une étude, le sexe avait un effet sur la pharmacocinétique du lasmiditan avec une Cmax plus élevée (~20-30 %) et une ASC plus élevée (~30 %) chez les femmes par rapport aux hommes, que le lasmiditan ait été administré avec ou sans nourriture. Aucune adaptation de la posologie basée sur l’âge, le sexe, la race, l’origine ethnique ou le poids corporel n’est nécessaire.
Insuffisance rénale
L’administration de lasmiditan chez des sujets présentant une insuffisance rénale sévère (DFGe < 30 mL/min/1,73 m2) a démontré une exposition plus importante de 18 % de l’ASC (0-∞) et de 13 % de la Cmax, par rapport aux sujets avec une fonction rénale normale. Il n’est pas attendu que cette différence d’exposition soit cliniquement significative. Aucune adaptation de la posologie n’est nécessaire chez les patients atteints d’insuffisance rénale légère, modérée ou sévère.
Insuffisance hépatique
Chez des sujets présentant une insuffisance hépatique légère et modérée (classes A et B de Child-Pugh, respectivement), l’exposition au lasmiditan était plus grande de 11 % et de 35 % respectivement [ASC(0-∞)] par rapport aux sujets avec une fonction hépatique normale. La Cmax était respectivement plus élevée de 19 % et de 33 % pour les sujets atteints d’une insuffisance hépatique légère et modérée. Il n’est pas attendu que cette différence d’exposition soit cliniquement significative. Aucune adaptation de la posologie n’est nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée. L’utilisation de lasmiditan n’a pas été étudiée chez les patients avec une insuffisance hépatique sévère et n’est donc pas recommandé dans cette population.
5.3 Données de sécurité préclinique
La cancérogénicité a été évaluée dans une étude de 2 ans chez le rat et dans une étude de 6 mois chez des souris transgéniques. Chez le rat, une augmentation des décès liés aux tumeurs hypophysaires chez les mâles a été observée. La pertinence de ces résultats en termes de risque chez l’homme est inconnue. Aucune preuve de cancérogénicité n’a été observée chez la souris.
Le lasmiditan n’était pas génotoxique d’après des résultats du test d’Ames sur des bactéries, une étude d’aberration chromosomique réalisée sur des cellules ovariennes de hamsters chinois et des tests du micronoyau chez la souris.
Toxicité sur le développement et la reproduction
Dans des études chez le rat, il n’y a pas eu d’effets sur la fertilité des mâles ou des femelles.
Dans des études sur le développement embryofoetal chez le rat et le lapin, une diminution du poids corporel des fœtus et des variations du squelette sont survenues ; chez le lapin, une légère augmentation des pertes post-implantation a été observée (mortalité embryofoetale) et des anomalies cardiovasculaires fœtales (malformations) sont survenues à une faible incidence. L’exposition aux doses sans effet toxique observable de 175 mg/kg/jour (rats) et 75 mg/kg/jour (lapins) était respectivement d’environ 37 et 1,5 fois plus élevée que chez l’homme à 200 mg.
Dans une étude pré- et post-natale chez le rat, une prolongation de la durée de gestation et de la mise-bas et une augmentation du nombre de petits mort-nés et de la fréquence de mortalité post-natale sont survenues à la plus haute dose testée de 225 mg/kg/jour. À cette exposition élevée, une diminution du poids corporel moyen des petits F1 observée pendant la phase de pré-sevrage chez les deux sexes s’est maintenue tout au long de la phase de maturation F1 sans récupération. L’exposition à la dose sans effet observable de 150 mg/kg/jour était estimée plus de 19 fois supérieure à celle chez l’homme à 200 mg.
Tous les effets sont survenus à des expositions toxiques pour la mère qui dépassaient l’exposition humaine à la dose thérapeutique étudiée de 200 mg.
Des études chez l’animal ont montré que le lasmiditan et/ou ses métabolites étaient excrétés dans le lait des rates allaitantes.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Cellulose microcristalline
Croscarmellose sodique
Stéarate de magnésium
Amidon prégélatinisé
Laurylsulfate de sodium
Pelliculage (50 mg et 200 mg)
Alcool polyvinylique
Dioxyde de titane (E171)
Macrogol 3350
Talc
Oxyde de fer noir (E172)
Pelliculage (100 mg)
Alcool polyvinylique
Dioxyde de titane (E171)
Macrogol 3350
Talc
Oxyde de fer noir (E172)
Oxyde de fer rouge (E172)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes thermoformées prédécoupées unitaires en polychlorotrifluoroéthylène/chlorure de polyvinyle (PCTFE/PVC), scellées avec une feuille d’aluminium dans des boîtes de 2 x 1, 4 x 1, 6 x 1, 12 x 1 et 16 x 1 comprimés pelliculés.
Plaquettes thermoformées prédécoupées unitaires en chlorure de polyvinyle (PVC), scellées avec une feuille d’aluminium dans des boîtes de 2 x 1, 4 x 1, 6 x 1, 12 x 1 et 16 x 1 comprimés pelliculés.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Eli Lilly Nederland B.V., Orteliuslaan 1000, 3528 BD Utrecht, Pays-Bas.
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
RAYVOW 50 mg comprimés pelliculés
EU/1/21/1587/001
EU/1/21/1587/002
EU/1/21/1587/003
EU/1/21/1587/004
EU/1/21/1587/005
EU/1/21/1587/006
EU/1/21/1587/007
EU/1/21/1587/008
EU/1/21/1587/009
EU/1/21/1587/010
RAYVOW 100 mg comprimés pelliculés
EU/1/21/1587/011
EU/1/21/1587/012
EU/1/21/1587/013
EU/1/21/1587/014
EU/1/21/1587/015
EU/1/21/1587/016
EU/1/21/1587/017
EU/1/21/1587/018
EU/1/21/1587/019
EU/1/21/1587/020
RAYVOW 200 mg comprimés pelliculés
EU/1/21/1587/021
EU/1/21/1587/022
EU/1/21/1587/023
EU/1/21/1587/024
EU/1/21/1587/025
EU/1/21/1587/026
EU/1/21/1587/027
EU/1/21/1587/028
EU/1/21/1587/029
EU/1/21/1587/030
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 17 août 2022
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.