


Résumé des caractéristiques - Rhapsido
1. DÉNOMINATION DU MÉDICAMENT
Rhapsido 25 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque comprimé pelliculé contient 25 mg de rémibrutinib.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé)
Comprimé pelliculé jaune clair, rond, incurvé, d’un diamètre de 6,7 à 7,6 mm, portant l’inscription « LV » gravée sur une face et le logo du laboratoire sur l’autre face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Rhapsido est indiqué dans le traitement de l’urticaire chronique spontanée (UCS) chez les patients adultes présentant une réponse insuffisante aux traitements antihistaminiques anti-H1.
4.2 Posologie et mode d’administration
Le traitement doit être instauré par des médecins expérimentés dans le diagnostic et le traitement de l’urticaire chronique spontanée.
Posologie
La dose recommandée de rémibrutinib est de 25 mg deux fois par jour par voie orale, une fois le matin et une fois le soir.
Si un patient oublie une ou plusieurs doses de rémibrutinib, il doit être informé de prendre la dose suivante à l’heure habituelle. Ne pas prendre de doses supplémentaires de rémibrutinib pour compenser la ou les doses oubliées.
Il est recommandé aux prescripteurs de réévaluer régulièrement la nécessité de poursuivre le traitement. Il convient d’envisager l’arrêt du traitement chez les patients qui n’ont présenté aucune réponse après 24 semaines de traitement pour l’UCS.
Interruption du traitement
Il est recommandé d’interrompre le rémibrutinib pendant 3 à 7 jours avant une intervention chirurgicale et pendant les 3 à 7 jours suivant l’intervention, en fonction du type d’intervention chirurgicale et du risque de saignement (voir rubriques 4.4, 4.5 et 4.8).
Populations particulières
Patients âgés
Aucun ajustement spécifique de la dose n’est nécessaire chez les patients âgés (âgés de ≥ 65 ans) (voir rubrique 5.2). Les données disponibles sur l’utilisation de rémibrutinib chez les patients âgés de plus de 65 ans sont limitées.
Insuffisance rénale
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance rénale (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée. L’utilisation de rémibrutinib n’est pas recommandée chez les patients présentant une insuffisance hépatique sévère (voir rubrique 5.2).
Population pédiatrique
Rhapsido ne doit pas être utilisé chez les nourrissons et les enfants âgés de moins de 6 ans en raison de l’impact potentiel inconnu sur la maturation de l’immunité humorale (par exemple, la production d’immunoglobulines protectrices et de lymphocytes B mémoire).
La sécurité et l’efficacité de rémibrutinib chez les enfants et les adolescents âgés de 6 à 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie orale.
Le rémibrutinib peut être pris avec ou sans nourriture. Il convient d’informer les patients d’avaler le comprimé entier avec de l’eau. Les comprimés ne doivent pas être fractionnés, écrasés ni croqués pour garantir l’administration correcte de la totalité de la dose.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Risque de saignement
Des saignements mucocutanés d’intensité légère à modérée sont survenus chez des patients traités par le rémibrutinib. Les événements les plus fréquemment rapportés étaient liés aux ecchymoses, tels que les pétéchies et les contusions (voir rubrique 4.8).
Les patients recevant des agents antithrombotiques en association avec le rémibrutinib peuvent présenter un risque accru de saignement. Les risques et les bénéfices de l’administration concomitante d’agents antithrombotiques avec le rémibrutinib doivent être pris en compte (voir rubrique 4.5).
Il convient d’informer les patients de consulter un médecin en cas d’apparition de signes ou de symptômes évocateurs d’un saignement important. En cas de suspicion de saignement important, le traitement par le rémibrutinib doit être interrompu. Après résolution, le traitement peut être repris si le bénéfice attendu est supérieur au risque.
Il est recommandé d’interrompre le traitement par le rémibrutinib pendant 3 à 7 jours avant une intervention chirurgicale et pendant les 3 à 7 jours suivant l’intervention, en fonction du type d’intervention chirurgicale et du risque de saignement (voir rubrique 4.2).
Vaccinations
La sécurité de rémibrutinib avec les vaccins vivants ou vivants atténués n’a pas été étudiée. Par conséquent, la vaccination avec les vaccins vivants ou vivants atténués n’est pas recommandée pendant le traitement par le rémibrutinib (voir rubrique 4.5).
La sécurité de rémibrutinib avec les vaccins non vivants a été étudiée, par conséquent, les vaccins non vivants peuvent être administrés pendant le traitement par le rémibrutinib. Afin d’optimiser la réponse immunitaire aux vaccins non vivants, l’interruption du traitement par le rémibrutinib doit être considérée (à partir d’une semaine avant la date prévue pour la vaccination jusqu’à 2 semaines après la vaccination) (voir rubrique 4.5).
Interactions
Le rémibrutinib est un substrat de l’enzyme 3A4 du cytochrome P450 (CYP3A4), par conséquent, une potentielle interaction existe avec d’autres médicaments administrés de façon concomitante qui sont métabolisés par le CYP3A4 ou qui modulent l’activité du CYP3A4 (voir rubrique 4.5).
L’utilisation concomitante avec des inhibiteurs puissants du CYP3A4 augmente l’exposition au rémibrutinib et par conséquent peut augmenter le risque d’effets indésirables avec le rémibrutinib. L’utilisation concomitante avec des inhibiteurs puissants du CYP3A4 doit être évitée (voir rubrique 4.5).
L’utilisation concomitante avec des inducteurs modérés ou puissants du CYP3A4 diminue l’exposition au rémibrutinib et par conséquent peut diminuer l’efficacité de rémibrutinib. L’utilisation concomitante avec des inducteurs modérés ou puissants du CYP3A4 doit être évitée (voir rubrique 4.5).
Il est recommandé de surveiller les patients plus fréquemment afin de détecter de potentiels effets indésirables lorsque le rémibrutinib est utilisé avec des substrats de la glycoprotéine P (P-gp) et des substrats de la protéine de résistance au cancer du sein (BCRP) à une marge thérapeutique étroite (voir rubrique 4.5).
Excipient à effet notoire
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé pelliculé, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Le rémibrutinib est principalement métabolisé par le CYP3A4.
Substances actives pouvant augmenter les concentrations sanguines de rémibrutinib
Inhibiteurs du CYP3A4
L’administration concomitante de rémibrutinib avec des inhibiteurs puissants du CYP3A4 doit être évitée. L’administration concomitante du ritonavir, un inhibiteur puissant du CYP3A4/de la P-gp, a entrainé l’augmentation de l’ASC de 4,3 fois et de la Cmax de 3,3 fois de rémibrutinib.
Substances actives pouvant diminuer les concentrations sanguines de rémibrutinib
Inducteurs du CYP3A4
L’administration concomitante de rémibrutinib avec des inducteurs puissants ou modérés du CYP3A4 doit être évitée. L’administration concomitante de la carbamazépine (un inducteur puissant à modéré du CYP3A4) a diminué l’exposition sanguine de rémibrutinib de 74 % (Cmax) et de 78 % (ASC).
Substances actives dont les concentrations plasmatiques peuvent être altérées par le rémibrutinib
Substrats/inhibiteurs de protéines de transport
Il est recommandé de surveiller les patients plus fréquemment afin de détecter de potentiels effets indésirables lors de l’utilisation de rémibrutinib avec les substrats de la P-gp et de la BCRP à marge thérapeutique étroite, en particulier lorsque de faibles variations de concentration peuvent entrainer des effets indésirables. L’administration concomitante de la digoxine (un substrat de la P-gp à marge thérapeutique étroite) avec le rémibrutinib a entrainé l’augmentation de l’ASC de 1,4 fois et de la Cmax de 2,1 fois de la digoxine. L’administration concomitante de la rosuvastatine (un substrat de la BCRP dont la marge thérapeutique n’est pas étroite) avec le rémibrutinib a entrainé l’augmentation de l’ASC de 1,7 fois et de la Cmax de 1,6 fois de la rosuvastatine.
Dans une étude d’interaction médicamenteuse, l’effet de l’administration de rémibrutinib (100 mg deux fois par jour) sur la pharmacocinétique du midazolam (un substrat sensible du CYP3A4) a entrainé l’augmentation de l’ASC de 43 % et de la Cmax de 27 % du midazolam. L’effet de la dose clinique de rémibrutinib (25 mg deux fois par jour) n’a pas été étudié et pourrait être différent. Le rémibrutinib ne doit pas être utilisé en cas d’administration concomitante de substrats du CYP3A4 à marge thérapeutique étroite (par exemple ciclosporine, tacrolimus, digoxine, warfarine, carbamazépine).
Contraceptifs oraux
Il n’est pas attendu que l’administration concomitante de rémibrutinib ait un impact négatif sur l’efficacité des contraceptifs oraux contenant de l’éthinylestradiol et du lévonorgestrel (substrats du CYP3A4), car leur exposition n’a pas été diminuée en présence de 100 mg de rémibrutinib deux fois par jour (augmentations de 1,28 et 1,36 fois de la Cmax et de 1,16 et 1,39 fois de l’ASC, respectivement).
Effet de rémibrutinib sur la réponse immunitaire aux vaccins
Aucune donnée n’est disponible sur les effets des vaccins vivants ou vivants atténués chez les patients recevant le rémibrutinib et ces vaccins ne doivent pas être administrés de manière concomitante avec le rémibrutinib (voir rubrique 4.4).
D’après une étude sur la réponse immunitaire vaccinale chez des volontaires sains, les vaccins non vivants peuvent être administrés pendant le traitement par le rémibrutinib. Afin d’optimiser la réponse immunitaire aux vaccins non vivants, l’interruption du traitement par le rémibrutinib doit être considérée (à partir d’une semaine avant la date prévue pour la vaccination jusqu’à 2 semaines après la vaccination).
Étude de la réponse immunitaire à la vaccination
Dans une étude contrôlée par placebo menée chez des volontaires sains ayant reçu 100 mg de rémibrutinib deux fois par jour, la réponse immunitaire aux vaccins non vivants n’a pas été significativement impactée lorsque le rémibrutinib a été interrompu une semaine avant et jusqu’à 2 semaines après la vaccination. Cependant, l’administration concomitante de rémibrutinib a été associé à une diminution de 60 % des répondeurs au vaccin pneumococcique polysaccharidique (PPV23) indépendant des cellules T, à une diminution de 21 % de la réponse IgG au vaccin à hémocyanine de patelle (Keyhole Limpet Haemocyanin, KLH, néoantigène dépendant des cellules T), à des taux de réponse comparable (diminution de 1 à 14 %) pour 3 des 4 antigènes du vaccin contre la grippe (dépendant des cellules T) et à une diminution de 27 % pour 1 des 4 antigènes contre la grippe.
Effet de rémibrutinib sur les agents antithrombotiques
Aucune donnée n’est disponible concernant l’administration concomitante de rémibrutinib avec des anticoagulants. Les risques et les bénéfices de l’administration concomitante d’agents antithrombotiques avec le rémibrutinib doivent être pris en compte (voir rubriques 4.2, 4.4 et 4.8).
Population pédiatrique
Les études d’interaction n’ont été réalisées que chez l’adulte.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Les femmes sexuellement actives en âge de procréer doivent utiliser une contraception efficace (méthodes associées à des taux de grossesse inférieurs à 1 %) pendant le traitement par le rémibrutinib et pendant au moins une semaine après la dernière dose. Les femmes en âge de procréer doivent être informées que les études menées chez l’animal ont montré que le rémibrutinib était nocif pour le fœtus en développement (voir rubrique 5.3).
Grossesse
Il existe des données limitées sur l’utilisation de rémibrutinib chez la femme enceinte. Les études menées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3). Rhapsido n’est pas recommandé pendant la grossesse.
Allaitement
On ne sait pas si le rémibrutinib/métabolites sont excrétés dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. L’allaitement doit être interrompu au cours du traitement par le rémibrutinib et pendant une semaine après la dernière dose.
Fertilité
Il n’existe pas de données concernant l’effet de rémibrutinib sur la fertilité humaine. Aucun effet indésirable sur la fertilité n’a été observé chez les rats mâles et femelles (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Rhapsido n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés sont des infections des voies respiratoires supérieures (14,7 %) telles que la rhinopharyngite (6,6 %) et la grippe (2,5 %).
Tableau récapitulatif des effets indésirables
Les effets indésirables sont présentés par classe de systèmes d’organes selon la classification MedDRA. Au sein de chaque classe de systèmes d’organes, les effets indésirables sont classés par fréquence, les effets indésirables les plus fréquents figurant en premier. De plus, la catégorie de fréquence correspondant à chaque effet indésirable est définie de la manière suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 1 Effets indésirables*
| Classe de système d’organes | Effet indésirable | Fréquence |
| Infections et infestations | Infections des voies respiratoires supérieures1 | Très fréquent |
| Infections à herpès virus2 | Fréquent | |
| Affections du système nerveux | Céphalée | Fréquent |
| Affections vasculaires | Ecchymoses (bleus) Pétéchies Contusion3 Ecchymose Purpura | Fréquent Fréquent Fréquent Fréquent Peu fréquent |
Saignement Hématurie Épistaxis Saignement conjonctival Saignement gingival | Fréquent Fréquent Peu fréquent Peu fréquent Peu fréquent | |
| Affections gastro-intestinales | Nausée | Fréquent |
| Douleur abdominale | Fréquent | |
Affections musculosquelettiques et du tissu conjonctif | Douleur dorsale | Fréquent |
| Troubles généraux et anomalies au site d’administration | Fièvre | Fréquent |
* Étude de phase III de 24 semaines contrôlées par placebo dans l’UCS 1 Infections des voies respiratoires supérieures regroupent les termes préférentiels : infection des voies respiratoires supérieures, sinusite aiguë, sinusite chronique, grippe H1N1, grippe, laryngite, rhinopharyngite, pharyngite, pharyngite streptococcique, pharyngotonsillite, rhinite, sinusite, angine, tonsillite bactérienne, infection bactérienne des voies respiratoires supérieures, infection virale des voies respiratoires supérieures 2 Infections à herpès virus regroupent les termes préférentiels : herpès simplex, zona, herpès buccal 3 Contusion regroupe les termes préférentiels : contusion, tendance croissante aux ecchymoses (bleus), hématome | ||
Le profil de sécurité de rémibrutinib chez les patients traités pendant une durée allant jusqu’à 52 semaines dans les études REMIX-1 et REMIX-2 est resté cohérent avec les effets indésirables rapportés dans le Tableau 1.
Description de certains effets indésirables sélectionnés
Saignements mucocutanés
Au cours de la période de traitement en double aveugle, contrôlée par placebo, de 24 semaines des données combinées (études de phase III REMIX-1 et REMIX-2), des saignements mucocutanés (mentionnés dans le Tableau 1 sous « Affections vasculaires ») sont survenus chez 7,8 % des patients traités par le rémibrutinib. Les événements les plus fréquemment rapportés étaient liés aux ecchymoses (bleus) : pétéchies (3,8 %) et contusion (2,3 %). Globalement, chez les patients traités par le rémibrutinib, 92,0 % de ces événements étaient d’intensité légère et 8,0 % d’intensité modérée. Le délai médian d’apparition a été de 25 jours et la durée médiane de 22 jours. Tous les cas ont été résolus spontanément sans traitement additionnel. Aucune corrélation n’a été observée entre les saignements mucocutanés et un faible taux de plaquettes. L’administration concomitante de rémibrutinib avec des anticoagulants n’était pas autorisée dans les études cliniques, mais l’administration concomitante d’antiagrégants plaquettaires (acide acétylsalicylique (≤ 100 mg/jour) ou clopidogrel (≤ 75 mg/jour)) était autorisée (voir rubriques 4.4 et 4.5).
Chez les patients traités par le rémibrutinib, 0,5 % ont présenté des saignements mucocutanés ayant entraîné l’arrêt de rémibrutinib et 1,0 % ayant entraîné l’interruption de rémibrutinib (voir rubriques 4.2, 4.4 et 4.5).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Aucun événement indésirable limitant la dose n’a été observé avec le rémibrutinib à des doses allant jusqu’à 600 mg par jour dans les études cliniques de phase I. Les signes et les symptômes d’un surdosage de rémibrutinib n’ont pas été établis et il n’existe aucun traitement spécifique en cas de surdosage de rémibrutinib.
En cas de surdosage, le patient doit recevoir un traitement symptomatique et des mesures d’accompagnement doivent être instaurées si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Immunosuppresseurs, immunosuppresseurs sélectifs, Code ATC : L04AA60
Mécanisme d’action
Le rémibrutinib est un inhibiteur sélectif de la tyrosine kinase de Bruton (BTK) qui forme une liaison covalente avec un résidu cystéine au niveau du site actif de la BTK, entraînant ainsi une inactivation durable de la BTK. L’effet thérapeutique de rémibrutinib dans l’UCS est obtenu par l’inhibition de la dégranulation des mastocytes et des basophiles, incluant la libération d’histamine et d’autres médiateurs pro-inflammatoires, médiée par des IgE ou des IgG pathogènes dirigées contre les FcεRI ou les IgE.
Effets pharmacodynamiques
Électrophysiologie cardiaque
Les effets de rémibrutinib sur l’allongement de l’intervalle QTc ont été prédits à l’aide d’une analyse concentration-QTc. La limite supérieure de l’intervalle de confiance à 90 % pour la variation moyenne estimée du QTcF était inférieure à 10 msec à la Cmax attendue aux expositions suprathérapeutiques. Par conséquent, aucun allongement cliniquement significatif de l’intervalle QTcF n’est attendu aux doses thérapeutiques de rémibrutinib.
Efficacité et sécurité cliniques
L’efficacité et la sécurité de rémibrutinib ont été évaluées dans deux études de phase III identiques, multicentriques, randomisées, en double aveugle, contrôlées par placebo (REMIX-1 et REMIX-2) chez des patients adultes présentant une UCS insuffisamment contrôlée malgré un traitement par antihistaminiques anti-H1 de deuxième génération.
Dans REMIX-1 et REMIX-2, les patients ont été randomisés selon un ratio 2:1 pour recevoir soit 25 mg de rémibrutinib, soit un placebo, respectivement, administré par voie orale deux fois par jour pendant 24 semaines au cours de la période de traitement en double aveugle, suivie d’une période de traitement en ouvert de 28 semaines au cours de laquelle tous les patients ont reçu 25 mg de rémibrutinib deux fois par jour.
Les études REMIX-1 et REMIX-2 ont inclus au total 925 patients adultes atteints d’UCS insuffisamment contrôlée malgré un traitement par une dose standard d’antihistaminiques anti-H1 de deuxième génération et définie par la présence d’un prurit et d’urticaire pendant ≥ 6 semaines consécutives. Tous les patients devaient présenter un score d’activité de l’urticaire hebdomadaire (UAS7) ≥ 16 (classé de 0 à 42), un score de sévérité du prurit hebdomadaire (ISS7) ≥ 6 (classé de 0 à
- 21) et un score de sévérité de l’urticaire hebdomadaire (HSS7) ≥ 6 (classé de 0 à 21) pendant 7 jours précédents la randomisation. En plus du fait que tous les patients recevaient une dose stable d’un antihistaminique anti-H1 de deuxième génération (traitement de fond), les patients étaient autorisés à utiliser un autre antihistaminique anti-H1 de deuxième génération selon leurs besoins (traitement de secours), à des doses pouvant atteindre jusqu’à quatre fois la dose standard. Les patients étaient exclus de ces études s’ils présentaient des signes de maladie cardiovasculaire cliniquement significative, un risque hémorragique significatif, des troubles de la coagulation, une infection en cours, chronique ou récurrente, une maladie hépatique chronique ou aiguë avec signes d’hépatite C ou B en cours, des antécédents de maladie rénale, des antécédents d’hémorragie gastro-intestinale ou des antécédents de maladie maligne au cours des 5 dernières années.
Les données démographiques et les caractéristiques à l’inclusion étaient généralement bien équilibrées entre les groupes. Dans REMIX-1 et REMIX-2, l’âge médian était de 45 ans (de 18 à 79 ans) et 41 ans (de 18 à 81 ans), avec respectivement 9,6 % et 7,7 % des patients âgés de > 65 ans et 68,3 % et 65,3 % des patients de sexe féminin. Les patients avaient un score UAS7 moyen de 30,28 et 29,99, un score ISS7 moyen de 14,59 et 14,15 et un score HSS7 moyen de 15,69 et 15,84, respectivement. Au moment de l’inclusion, 63,4 % et 59,1 % des patients présentaient une maladie sévère (UAS7 ≥ 28) et 35,1 % et 38,7 % présentaient une maladie modérée (UAS7 > 16 et < 28), respectivement. Dans REMIX-1 et REMIX-2, respectivement 51,7 % et 46,6 % des patients présentaient des antécédents d’angiœdème. Dans REMIX-1 et REMIX-2, respectivement 68,1 % et 69,2 % des patients étaient naïfs de traitement biologique anti-IgE. Le médicament biologique anti-IgE le plus fréquemment utilisé auparavant était l’omalizumab (19,5 % et 19,0 % dans REMIX-1 et REMIX-2, respectivement).
La durée moyenne rapportée de l’UCS à l’inclusion dans tous les groupes de traitement était de 6,6 et 5,2 ans dans REMIX-1 et REMIX-2, respectivement, avec 39,4 % et 29,5 % des patients qui présentaient une UCS depuis > 5 ans.
Le critère d’évaluation principal des études pivot était :
- variation absolue du score UAS7 entre l’inclusion et la semaine 12.
Les critères d’évaluation secondaires des études pivot étaient :
- variation absolue des scores ISS7 et HSS7 entre l’inclusion et la semaine 12 ;
- pourcentage de patients ayant obtenu un contrôle satisfaisant de la maladie (UAS7 ≤ 6) aux semaines 2 et 12 ;
- pourcentage de patients ayant obtenu une absence complète de prurit et d’urticaire (UAS7 = 0) à la semaine 12 ;
pourcentage de patients ayant obtenu un index de qualité de vie en dermatologie (Dermatology
Life Quality Index, DLQI) = 0-1 (oui/non) à la semaine 12 ;
- nombre de semaines avec maintien du contrôle de l’activité de la maladie (UAS7 ≤ 6) jusqu’à la semaine 12 ;
nombre de semaines sans angiœdème (score d’activité de l’angiœdème hebdomadaire
[AAS7] = 0) jusqu’à la semaine 12.
Réponse clinique
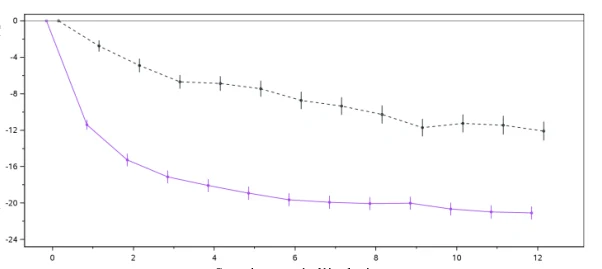
Dans les deux études REMIX-1 et REMIX-2, le critère d’évaluation principal et l’ensemble des critères d’évaluation secondaires ont été atteints et ont montré des améliorations statistiquement significatives et cliniquement pertinentes des symptômes de prurit et d’urticaire chez les patients traités par le rémibrutinib par rapport aux patients recevant le placebo. Les résultats sont présentés dans le Tableau 2 et la Figure 1.
Tableau 2 Résultats d’efficacité à la semaine 12 dans REMIX-1 et REMIX-2a,b
| REMIX-1 | REMIX-2 | |||
Rémibrutinib (N = 309) | Placebo (N = 153) | Rémibrutinib (N = 297) | Placebo (N = 153) | |
| Variation du score UAS7 entre l’inclusion et la semaine 12 | ||||
| Variation de la MMC par rapport à l’inclusion (ET) | -20,02 (0,716) | -13,79 (0,980) | -19,41 (0,702) | -11,73 (0,948) |
| Différence entre la variation de la MMC par rapport à l’inclusion (ET) comparée à celle du placebo | -6,22 (1,136) | -7,68 (1,136) | ||
| IC 95 % de la différence | -8,45 ; -4,00 | -9,91 ; -5,46 | ||
| Valeur de p | < 0,001 | < 0,001 | ||
| Variation du score ISS7 entre l’inclusion et la semaine 12 | ||||
| Variation de la MMC par rapport à l’inclusion (ET) | -9,52 (0,343) | -6,89 (0,470) | -8,95 (0,335) | -5,72 (0,454) |
| Différence entre la variation de la MMC par rapport à l’inclusion (ET) comparée à celle du placebo | -2,63 (0,544) | -3,23 (0,545) | ||
| IC 95 % de la différence | -3,70 ; -1,56 | -4,29 ; -2,16 | ||
| Valeur de p | < 0,001 | < 0,001 | ||
| Variation du score HSS7 entre l’inclusion et la semaine 12 | ||||
| Variation de la MMC par rapport à l’inclusion (ET) | -10,47 (0,401) | -6,86 (0,548) | -10,47 (0,394) | -6,00 (0,531) |
| Différence entre la variation de la MMC par rapport à l’inclusion (ET) comparée à celle du placebo | -3,61 (0,635) | -4,47 (0,634) | ||
| IC 95 % de la différence | -4,85 ; -2,36 | -5,71 ; -3,23 | ||
| Valeur de p | < 0,001 | < 0,001 | ||
| Pourcentage de patients présentant un score UAS7 ≤ 6 à la semaine 2 | ||||
| n (%) | 104 (33,7) | 5 (3,3) | 89 (30,0) | 9 (5,9) |
| Différence entre le traitement et le placebo | 30,20 | 24,55 | ||
| (IC 95 %) | 24,30 ; 36,10 | 18,31 ; 30,80 | ||
| Valeur de p | < 0,001 | < 0,001 | ||
| Pourcentage de patients présentant un score UAS7 ≤ 6 à la semaine 12 | ||||
| n (%) | 154 (49,8) | 38 (24,8) | 139 (46,8) | 30 (19,6) |
| Différence entre le traitement et le placebo | 25,44 | 27,61 | ||
| (IC 95 %) | 16,48 ; 34,39 | 19,14 ; 36,08 | ||
| Valeur de p | < 0,001 | < 0,001 | ||
| REMIX-1 | REMIX-2 | |||
Rémibrutinib (N = 309) | Placebo (N = 153) | Rémibrutinib (N = 297) | Placebo (N = 153) | |
| Pourcentage de patients présentant un score UAS7 = 0 à la semaine 12 | ||||
| n (%) | 96 (31,1) | 16 (10,5) | 83 (27,9) | 10 (6,5) |
| Différence entre le traitement et le placebo | 20,55 | 21,60 | ||
| (IC 95 %) | 13,35 ; 27,75 | 15,10 ; 28,10 | ||
| Valeur de p | < 0,001 | < 0,001 | ||
| Pourcentage de patients présentant un score DLQI = 0-1 à la semaine 12 | ||||
| n (%) | 120 (39,0) | 34 (22,2) | 106 (35,7) | 28 (18,3) |
| Différence entre le traitement et le placebo | 17,65 | 18,21 | ||
| (IC 95 %) | 9,14 ; 26,16 | 9,96 ; 26,45 | ||
| Valeur de p | < 0,001 | < 0,001 | ||
| Nombre cumulé de semaines avec un score UAS7 ≤ 6 entre l’inclusion et la semaine 12 | ||||
| MMC (ET) | 5,17 (0,414) | 1,92 (0,241) | 4,50 (0,464) | 1,38 (0,216) |
| Risque relatif | 2,69 | 3,26 | ||
| (IC 95 %) | (2,01 ; 3,61) | (2,26 ; 4,71) | ||
| Valeur de p | < 0,001 | < 0,001 | ||
| Nombre cumulé de semaines avec un score AAS7 = 0 entre l’inclusion et la semaine 12 | ||||
| MMC (ET) | 8,43 (0,274) | 6,72 (0,330) | 8,81 (0,308) | 6,68 (0,343) |
| Risque relatif | 1,25 | 1,32 | ||
| (IC 95 %) | (1,12 ; 1,41) | (1,17 ; 1,49) | ||
| Valeur de p | < 0,001 | < 0,001 | ||
MMC : moyenne des moindres carrés, ET : écart type, IC : intervalle de confiance, valeur de p : valeur de p unilatérale, UAS7 : score d’activité de l’urticaire hebdomadaire, ISS7 : score de sévérité du prurit hebdomadaire, HSS7 : score de sévérité de l’urticaire hebdomadaire, DLQI : index de qualité de vie en dermatologie, AAS7 : score d’activité de l’angiœdème hebdomadaire. a Tous les critères d’évaluation avec valeur de p nominale unilatérale < 0,001 b Un critère d’évaluation à partir de la semaine 2 (tous les autres critères d’évaluation sont à partir de la semaine 12) | ||||
Figure 1 Variation moyenne du score UAS7 par rapport à l’inclusion jusqu’à la semaine 12 dans REMIX-1 et REMIX-2 (données observées)
2×/j = deux fois par jour
Les analyses en sous-groupes ont montré un bénéfice thérapeutique constant avec le rémibrutinib par rapport au placebo dans tous les sous-groupes, y compris avec exposition antérieure à des médicaments biologiques anti-IgE et selon le taux d’IgE totales à l’inclusion. 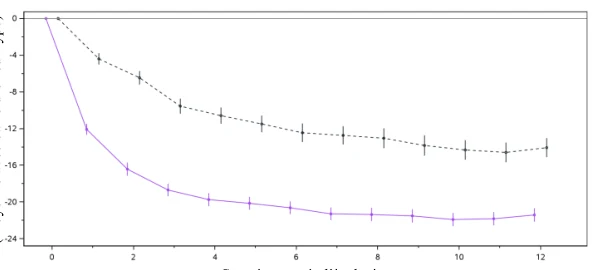
REMIX-2
Var
iation
du
scor
e
UAS
7
par
r
appor
t
à
lʼ
inclusion
(Moyenne avec barre dʼerreur type) 
Semaines après l’inclusion 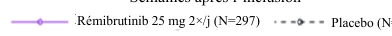
Rémibrutinib 25 mg 2×/j (N=297)  Placebo (N=153)
 REMIX-1
Var
iation
du
scor
e
UAS
7
par
r
appor
t
à
lʼ
inclusion
(
Moyenne
avec
bar
r
e
d
ʼ
err
eur
type) 
Semaines après l’inclusion 
Rémibrutinib 25 mg 2×/j (N=309)  Placebo (N=153)
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Rhapsido dans un ou plusieurs sous-groupes de la population pédiatrique dans l’UCS (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Le rémibrutinib est rapidement absorbé et la Cmax dans le sang est atteinte environ 1 heure après la prise pour toutes les doses étudiées (0,5 mg à 600 mg). L’absorption est considérée comme quasi complète (86,9 %). La biodisponibilité orale absolue est de 33,8 %.
Effet des aliments
L’ASC de rémibrutinib a augmenté de 33 % et la Cmax a diminué de 5 %, respectivement, avec un repas riche en graisses par rapport à une administration de rémibrutinib à jeun. Le rémibrutinib peut être pris avec ou sans nourriture (voir rubrique 4.2).
Distribution
Le rémibrutinib est rapidement distribué dans les cellules sanguines avec un ratio sang/plasma de 0,813. Le taux de liaison aux protéines plasmatiques est de 95,4 % et n’est pas concentration-dépendant. Sur la base des données poolées issues de l’analyse pharmacocinétique de population (PopPK), le volume de distribution à l’état d’équilibre était de 58 litres (compartiment central) et de 1 180 litres (compartiment périphérique).
Biotransformation
Le rémibrutinib est principalement métabolisé par le CYP3A4, entraînant la formation de 18 métabolites inactifs, tous en faibles quantités dans la circulation. Le rémibrutinib était le composé le plus abondant dans le sang (16,7 %).
Études in vitro
In vitro, le métabolisme CYP est principalement assuré par le CYP3A4. Les données in vitro ont montré que le rémibrutinib est un substrat de la P-gp.
Élimination
La demi-vie d’élimination moyenne de rémibrutinib est comprise entre 1 et 2 heures à l’état d’équilibre. La clairance apparente moyenne à l’état d’équilibre (CLss/F) après administration orale, déterminée par l’analyse PopPK, est de 160 litres/h. Après administration intraveineuse de 100 mg de [14C]-rémibrutinib, l’excrétion de la radioactivité (rémibrutinib et métabolites) a montré qu’environ 72,9 % de la dose administrée étaient retrouvés dans les fèces et 27,1 % dans les urines. Après administration orale, l’excrétion rénale de rémibrutinib sous forme inchangée était inférieure à 1 % de la dose.
Linéarité/non-linéarité
La pharmacocinétique de rémibrutinib à l’état d’équilibre est approximativement linéaire dans l’intervalle de doses quotidiennes totales comprises entre 10 et 200 mg.
Relations pharmacocinétique/pharmacodynamique
Les données cliniques pharmacocinétiques et pharmacodynamiques (PK/PD) ont estimé qu’un taux d’occupation de la BTK ≥ 96 % dans le sang était maintenu tout au long de la journée avec une dose de 25 mg de rémibrutinib deux fois par jour.
Populations particulières
| L’analyse PopPK a montré l’absence d’effets cliniquement pertinents de l’âge (18 à 80 ans), du | ||||
| sexe (63,5 % de femmes et 36,5 % d’hommes), du groupe ethnique ( | 59,3 % | de non-asiatiques, 8,8 % | ||
| de chinois continentaux, 12,2 % de japonais et 19,7 % d’autres asiatiques) et du poids corporel (39 à | ||||
| 162 kg ; moyenne 74,8 kg) | ||||
sur la PK de rémibrutinib.
Insuffisance rénale
Les effets de l’insuffisance rénale sur la pharmacocinétique de rémibrutinib n’ont pas été évalués dans le cadre d’une étude clinique dédiée. Dans une analyse PopPK, aucune corrélation cliniquement significative n’a été observée entre les résultats des tests d’exploration de la fonction rénale et la pharmacocinétique de rémibrutinib. Dans l’analyse PopPK, 19,3 %, 2,2 % et 0,1 % des patients présentaient une insuffisance rénale respectivement légère, modérée et sévère.
Insuffisance hépatique
La Cmax et l’ASC de rémibrutinib à l’état d’équilibre ont été augmentées de 1,85 et 2,15 fois chez les patients présentant une insuffisance hépatique légère (Child-Pugh de classe A), de 1,65 et 2,07 fois chez les patients présentant une insuffisance hépatique modérée (Child-Pugh de classe B), et de 1,99 et 3,12 fois chez les patients présentant une insuffisance hépatique sévère (Child-Pugh de classe C), respectivement, par rapport aux patients ayant une fonction hépatique normale après une dose orale de 25 mg de rémibrutinib deux fois par jour. Aucune modification de la liaison aux protéines de rémibrutinib n’a été observée chez les patients présentant une insuffisance hépatique par rapport aux patients ayant une fonction hépatique normale (voir rubrique 4.2).
Population pédiatrique
Aucune étude pharmacocinétique n’a été réalisée avec le rémibrutinib chez les patients âgés de moins de 18 ans.
5.3 Données de sécurité préclinique
Le rémibrutinib a inhibé les réponses humorales primaires dans les études pharmacologiques sur les rongeurs et a augmenté le temps de saignement dans la queue du rat lors des évaluations de l’hémostase. Ces observations, qui se sont produites à des expositions pharmacologiquement et cliniquement pertinentes, ont été considérées comme liées aux effets de rémibrutinib sur les fonctions des lymphocytes B spécifiques et des plaquettes, respectivement. Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, toxicologie en administration répétée, génotoxicité, cancérogénicité, et phototoxicité n’ont pas révélé d’autre risque particulier pour l’homme.
Toxicité sur la reproduction
Dans les études sur le développement embryofœtal (embryo-foetal development, EFD) menées chez des lapines gravides, une augmentation des malformations externes fœtales (yeux ouverts/opaques, petites mâchoires, hyperflexion des membres antérieurs) et une toxicité maternelle (diminution transitoire de la consommation alimentaire et signes cliniques indésirables) sont survenues à environ 141 fois la dose maximale humaine recommandée (Maximum Recommended Human Dose, MRHD) de 25 mg deux fois par jour avec une marge de sécurité basée sur la dose sans effet nocif observé (No Observed Adverse Effect Level, NOAEL) de 23 fois la MRHD de 25 mg deux fois par jour sur la base de l’ASC. Les observations sur les fœtus ont été considérées comme peu susceptibles d’être secondaires à la toxicité maternelle. Aucun effet sur l’EFD n’a été observé chez les rats, avec une marge de sécurité basée sur la NOAEL de 126 fois en termes d’ASC à l’état d’équilibre par rapport à l’exposition humaine à la MRHD.
Dans l’étude sur le développement pré et post-natal (pre/post-natal development, PPND) chez les rats, le rémibrutinib a induit des effets indésirables affectant les mères (caractère moribond et signes cliniques de toxicité, durées de gestation légèrement plus longues) et leur progéniture jusqu’au jour 1 de la lactation (nombre moyen légèrement plus élevé de progénitures mort-nés, morts ou disparus et taille moyenne de la portée plus petite), avec une marge de sécurité basée sur la NOAEL pour les mères et leur progéniture d’environ 67 fois la MRHD de 25 mg deux fois par jour sur la base de l’ASC. Aucun effet indésirable n’a été observé chez les progénitures survivantes et évoluant vers l’âge adulte.
Dans une étude de fertilité chez les rats, le rémibrutinib n’a pas eu d’impact sur la fertilité chez les rats mâles ou femelles jusqu’aux expositions maximales pouvant être atteintes, 79 et 15 fois supérieures à la MRHD de 25 mg deux fois par jour sur la base de l’ASC.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Mannitol
Cellulose microcristalline
Copovidone
Croscarmellose sodique
Stéarylfumarate de sodium
Laurylsulfate de sodium
Pelliculage du comprimé
Alcool polyvinylique
Macrogol 4000
Talc
Dioxyde de titane (E171)
Oxyde de fer jaune (E172)
Oxyde de fer rouge (E172)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
2 ans
6.4 Précautions particulières de conservation
A conserver dans l’emballage d’origine à l’abri de l’humidité.
6.5 Nature et contenu de l’emballage extérieur
Rhapsido est fourni en plaquettes PA/alu/PVC/alu (polyamide/aluminium/polychlorure de vinyle/aluminium) avec opercule en aluminium et est disponible en boîtes de 30, 60 ou 180 comprimés pelliculés.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/26/2024/001-003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.