


Résumé des caractéristiques - Cenrifki
1. DENOMINATION DU MÉDICAMENT
Cenrifki 60 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque comprimé pelliculé contient 60 mg de tolebrutinib.
Excipient à effet notoire
Chaque comprimé contient 140 mg de lactose monohydraté.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé
Orange, en forme de goutte de 12,7 mm de longueur, gravé avec "60" sur une face.
4. DONNÉES CLINIQUES
4.1 Indications thérapeutiques
Cenrifki est indiqué dans le traitement de patients adultes atteints de sclérose en plaques secondairement progressive (SEP-SP) sans poussées au cours des 2 dernières années (voir rubrique 5.1).
4.2 Posologie et mode d'administration
Le traitement doit être initié et supervisé par un médecin expérimenté dans la prise en charge de la sclérose en plaques.
Posologie
La dose recommandée est de 60 mg par voie orale une fois par jour au cours d’un repas. Une surveillance hépatique doit être effectuée avant et pendant le traitement (voir rubrique 4.3 et 4.4).
Modifications de la posologie en cas d'élévation des aminotransférases
Le tableau 1 résume les recommandations pour l'ajustement de la dose et de la surveillance des patients qui développent une élévation des transaminases pendant le traitement (voir rubrique 4.4).
Tableau 1 : Modifications du traitement et surveillance en cas d'élévation des transaminases
| Anomalies de laboratoire | Modifications du traitement |
•ALAT† ou ASAT† > 3x et ≤ 5x LSN† avec symptômes cliniques‡ OU avec bilirubine totale concomitante > 2x LSN |
|
|
|
| Si une cause alternative autre qu'une lésion hépatique induite par le médicament (DILI) est identifiée, la reprise du traitement peut être envisagée lorsque les ALAT ou les ASAT diminuent à moins de 1,5x LSN. Lors de la reprise du traitement, si les ALAT ou les ASAT sont supérieurs à 3x LSN, arrêter définitivement le traitement. | |
Si aucune cause alternative à une DILI n'est identifiée, arrêter définitivement le traitement si l'un des événements suivants s'est produit comme événement initial :
Si aucun des critères ci-dessus n’est rempli, poursuivre le traitement selon l’appréciation clinique. |
† ALAT = alanine aminotransferase ; ASAT = asapartate aminotransferase ; LSN = limite supérieure de la normale
‡ Fatigue, nausées, vomissements, douleur ou sensibilité abdominale, fièvre, éruption cutanée, anorexie, ictère et/ou éosinophilie
Dose oubliée
Si une dose est oubliée à l'heure prévue, prendre la dose dès que possible le même jour. Ne pas doubler la dose le lendemain pour compenser la dose oubliée.
Populations particulières
Personnes âgées
Sur la base de statistiques descriptives des concentrations pharmacocinétiques observées, aucun ajustement posologique n'est requis pour les patients âgés de 65 ans ou plus (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement de la posologie n'est requis pour les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh), bien qu'il faille faire preuve de prudence lors de l'initiation du traitement chez ces patients. Le tolebrutinib est contre-indiqué chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) à sévère (classe C de Child-Pugh) et chez les patients ayant des taux sériques d'ALAT ou d'ASAT supérieurs à 1,5 x LSN, de phosphatase alcaline supérieurs à 2 x LSN (sauf si expliqués par un trouble hépatique chronique stable) ou de bilirubine totale supérieurs à 1,5 x LSN (sauf en cas de syndrome de Gilbert ou de trouble non lié au foie) (voir rubrique 4.3, 4.4 et 5.2).
Insuffisance rénale
Aucun ajustement de la dose n'est requis pour les patients présentant une insuffisance rénale légère ou modérée. Les données sont très limitées chez les patients présentant une insuffisance rénale sévère, par conséquent, les patients avec une insuffisance rénale sévère (clairance de la créatinine <30 mL/min) ne doivent être traités par le tolebrutinib que si le bénéfice l'emporte sur le risque et ces patients doivent être étroitement surveillés pour détecter des signes de toxicité. Il n’existe pas de données chez les patients dialysées (voir rubrique 5.2).
Population pédiatrique
La sécurité et l'efficacité de Cenrifki chez les enfants et les adolescents de moins de 18 ans n'ont pas été établies. Aucune donnée n'est disponible.
Mode d'administration
Ce médicament est destiné à une utilisation par voie orale. Cenrifki doit être pris au cours d’un repas, de préférence à la même heure chaque jour. Les comprimés doivent être avalés entiers avec de l'eau (voir rubrique 5.2).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique 6.1.
Patients présentant une insuffisance hépatique modérée à sévère. Patients ayant des taux sériques de base des ALAT ou des ASAT supérieurs à 1,5 x LSN, de phosphatase alcaline supérieurs à 2 x LSN (sauf si expliqués par un trouble hépatique chronique stable) ou de bilirubine totale supérieurs à 1,5 x LSN (sauf en cas de syndrome de Gilbert ou de trouble non lié au foie) (voir sections 4.2, 4.4 et 5.2).
Patients présentant une immunodéficience sévère (par exemple, syndrome d'immunodéficience acquise (SIDA), maladie de la moelle osseuse, ou infections actives sévères non contrôlées (voir sections 4.4 et 4.8).
4.4 Mises en garde spéciales et précautions d'emploi
Lésion hépatique d'origine médicamenteuse (DILI)
Des DILI cliniquement significatives, y compris une insuffisance hépatique aiguë ayant conduit à une transplantation et/ou au décès, ont été rapportées chez des patients traités par des inhibiteurs de la tyrosine kinase de Bruton, dans les essais cliniques, y compris avec le tolebrutinib (voir rubrique 4.8). Les patients présentant une maladie hépatique préexistante, prenant d’autres médicaments hépatotoxiques, compléments alimentaires ou à base de plante peuvent présenter un risque accru de développer une DILI lors de la prise de tolebrutinib. L'utilisation concomitante de tolebrutinib avec d'autres médicaments hépatotoxiques, en particulier pendant les 12 premières semaines d'administration, doit être entreprise avec prudence, et des alternatives thérapeutiques à ces médicaments doivent être envisagées si possible. L'utilisation de compléments alimentaires ou à base de plantes présentant une hépatotoxicité potentielle doit être évitée pendant le traitement par tolebrutinib. Le tolebrutinib est contre-indiqué chez les patients présentant une insuffisance hépatique modérée à sévère (voir rubrique 4.3).
Mesures de sécurité à prendre pour atténuer le risque de lésion hépatique sévère.
Ne pas instaurer de traitement par tolebrutinib chez les patients présentant une maladie hépatique aiguë ou chronique préexistante, ou chez ceux ayant des taux sériques de base des ALAT ou des ASAT supérieurs à 1,5 fois la LSN, des phosphatases alcalines supérieurs à 2 fois la LSN (sauf si expliqués par un trouble hépatique chronique stable) ou de bilirubine totale supérieurs à 1,5 fois la LSN (sauf en cas de syndrome de Gilbert ou de trouble non lié au foie).
Pour atténuer le risque de DILI significative ou irréversible, effectuer des analyses du sang pour les ALAT, les ASAT, les phosphatases alcalines et la bilirubine avant l'initiation, puis chaque semaine pendant les 12 premières semaines et chaque mois du 4ème à 12ème mois après l'initiation du traitement. Entre le 12ème et le 24ème mois, effectuer une surveillance tous les 6 mois. Une surveillance périodique par la suite peut être effectuée selon les besoins. La surveillance hebdomadaire doit être réinstaurée suite à une interruption thérapeutique liée à une élévation des transaminases ou à une période sans traitement d'une durée égale ou supérieure à un an. Surveiller les transaminases sériques et la bilirubine pendant le traitement, en particulier chez les patients qui développent des symptômes évocateurs de dysfonctionnement hépatique tels que fatigue, nausées, vomissements, douleur ou sensibilité abdominale dans le quadrant supérieur droit, fièvre, éruption cutanée, anorexie, ou ictère et/ou éosinophilie. Envisager une surveillance supplémentaire lorsque
Cenrifki est administré avec d'autres médicaments potentiellement hépatotoxiques. Si une DILI est suspectée d'être induite par tolebrutinib, arrêter le traitement. Si la lésion hépatique induite par tolebrutinib est peu probable car une autre cause probable a été identifiée, la reprise du traitement peut être envisagée lorsque les ALAT ou les ASAT diminuent à moins de 1,5 fois la LSN. Suspendre ou arrêter définitivement le traitement si aucune cause alternative de DILI n'est identifiée (voir rubrique 4.2).
Les professionnels de santé doivent être familiarisés avec le matériel éducationnel préparé pour la gestion du risque de DILI, y compris la surveillance de la fonction hépatique. Les prescripteurs doivent fournir le guide patient à chaque patient/soignant et les informer de l'importance de l'observance de la surveillance biologique programmée, des signes et symptômes de DILI, et de la conduite à tenir en cas de signes de DILI. Les prescripteurs doivent informer les patients de la présence d’une carte patient dans la boîte de Cenrifki et de la nécessité de la conserver sur eux à tout moment pendant toute la durée du traitement, afin de la présenter à tout autre professionnel de santé impliqué dans leur prise en charge.
Infections
Le tolebrutinib peut rendre les patients plus sensibles aux infections. Les patients présentant une infection aiguë ou chronique active, y compris les infections opportunistes, ne doivent pas débuter le traitement tant que l'infection n'est pas résolue. Surveiller les patients pour détecter les signes et symptômes d'infection, évaluer rapidement et traiter de manière appropriée. Si un patient développe une infection grave, l'interruption du traitement par tolebrutinib doit être envisagée et le rapport bénéfice/risque doit être réévalué avant la reprise du traitement. Le tolebrutinib est contre-indiqué chez les patients présentant une immunodéficience sévère, une maladie de la moelle osseuse ou des infections actives sévères non contrôlées (voir rubrique 4.3).
Utilisation concomitante avec des immunosuppresseurs
La sécurité liée à l'utilisation concomitante d'immunosuppresseurs avec le tolebrutinib n'a pas été étudiée. Cependant, des taux d'infection plus élevés ont été observés lorsque le tolebrutinib était utilisé de manière concomitante avec des immunosuppresseurs, y compris les corticostéroïdes. La prudence est recommandée lors de l'utilisation concomitante d'autres médicaments immunosuppresseurs avec le tolebrutinib. Les données sont non concluantes quant à savoir si lʼutilisation concomitante de corticostéroïdes pour le traitement symptomatique des poussées est associée à un risque accru dʼ infections (voir rubrique 4.5).
Immunisation
La sécurité liée à l'immunisation par des vaccins vivants atténués ou vivants après un traitement par tolebrutinib n'a pas été étudiée. Cependant, l'utilisation de vaccins vivants atténués ou vivants peut comporter un risque d'infections et doit donc être évitée. Si des vaccins vivants atténués ou vivants sont nécessaires, ils doivent être administrés au moins 2 mois avant l'instauration du traitement par tolebrutinib. En raison de son mécanisme d'action sur la fonction des lymphocytes B, le tolebrutinib peut interférer avec la réponse immunitaire induite par les vaccins inactivés. Dans la mesure du possible, effectuer toutes les vaccinations par les vaccins inactivés appropriées à l'âge conformément aux recommandations vaccinales en vigueur avant l'instauration du traitement par tolebrutinib (voir rubrique 4.5).
Hémorragies
Des évènements hémorragiques ont été rapportés chez les patients traités par tolebrutinib (voir rubrique 4.8). Les événements hémorragiques les plus fréquemment rapportés étaient des manifestations cutanéo-muqueuses incluant pétéchies, contusions, tendances aux ecchymoses et saignements menstruels abondants. La majorité des cas était d’intensité légère. Aucun des évènements
hémorragiques rapportés n’étaient associés à une thrombocytopénie. Surveiller l’apparition de signes et de symptômes hémorragiques, notamment des pétéchies, une tendance aux ecchymoses et des saignements inhabituels. Faire preuve de prudence chez les patients présentant des troubles hémorragiques, une dysfonction plaquettaire connue ou une numération plaquettaire inférieure à 150 000/mcL ou lors de l'utilisation concomitante du tolebrutinib avec des anticoagulants, des agents antiplaquettaires ou d'autres médicaments susceptibles d'augmenter le risque de saignement (voir rubrique 4.5). Si l'administration concomitante ne peut être évitée, augmenter la fréquence de surveillance des signes et symptômes. Si une opération chirurgicale est prévue, évaluez le rapport bénéfice/risque de la suspension du traitement par le tolebrutinib pendant 3 à 7 jours avant et après l'intervention, en tenant compte de la nature de la chirurgie et du risque de saignement. En fonction de la sévérité des saignements, interrompre ou arrêter le traitement par le tolebrutinib et fournir un traitement symptomatique approprié.
Tumeurs malignes
Il ne semble pas y avoir de risque accru de tumeur maligne avec le tolebrutinib dans l'expérience des essais cliniques. Cependant, des cancers secondaires ont été rapportés chez des patients atteints de cancer traités par des inhibiteurs de la BTK, le type le plus fréquent étant les cancers cutanés non mélanocytaires.
Fibrillation/flutter atrial
Des cas de fibrillation/flutter atrial ont été rapportés chez les patients traités par tolebrutinib. Les patients ayant des antécédents d’arythmie cardiaque, en particulier de fibrillation/flutter atrial, et ceux présentant des facteurs de risque de développer une fibrillation atriale (tels qu'une insuffisance cardiaque ou une hypertension) peuvent présenter un risque accru. Surveiller les signes et symptômes de fibrillation/flutter atrial, notamment palpitations, vertiges, essoufflement ou gêne thoracique, et prendre en charge de manière appropriée.
Idées et comportements suicidaires
Une association causale entre le traitement par tolebrutinib et un risque accru d'idées et de comportements suicidaires n'a pas été établie, cependant des cas d'idées et de comportements suicidaires ont été rapportés chez des patients recevant le tolebrutinib. Les patients et les aidants doivent être informés de la nécessité d'être attentifs aux changements inhabituels de l'humeur ou du comportement, ou à l'apparition de pensées suicidaires, de comportements suicidaires ou de pensées d'automutilation, et de signaler immédiatement ces symptômes aux professionnels de santé.
Interactions avec les inhibiteurs modérés ou puissants du cytochrome P2C8
L'utilisation de médicaments qui inhibent l'activité du CYP2C8 devrait entraîner une augmentation des taux de tolebrutinib et une diminution des taux du métabolite actif M2. Par précaution, l'utilisation concomitante d'inhibiteurs modérés ou puissants du CYP2C8 avec le tolebrutinib doit être évitée (voir rubrique 4.5).
Interactions avec les inducteurs modérés ou puissants du CYP3A/2C8
L'utilisation concomitante du tolebrutinib avec des inducteurs modérés ou puissants du CYP3A/2C8 doit être évitée. Si un inducteur modéré ou puissant du CYP3A/2C8 doit être utilisé à court terme (< 2 semaines), le traitement par tolebrutinib peut être poursuivi. Les effets du tolebrutinib peuvent être diminués pendant cette période (voir rubrique 4.5).
Excipient à effet notoire
Lactose
Les patients présentant des problèmes héréditaires rares d'intolérance au galactose, un déficit total en lactase ou une malabsorption du glucose-galactose ne doivent pas prendre ce médicament.
4.5 Interactions avec d'autres médicaments et autres formes d'interactions
Le tolebrutinib est principalement métabolisé par le CYP2C8 et dans une moindre mesure par le CYP3A4. Le métabolite actif M2 est formé à partir du tolebrutinib exclusivement via le CYP2C8 et est principalement métabolisé par le CYP3A4/5 et, dans une moindre mesure, par le CYP2D6.
Inhibiteurs puissants ou modérés du CYP2C8
L'administration concomitante d'un inhibiteur puissant du CYP2C8 (gemfibrozil 600 mg deux fois par jour) a augmenté l'ASC et la Cmax du tolebrutinib de 8,4 fois et 5,4 fois, tandis que l'ASC et la Cmax de M2 ont diminué de 25 fois et 50 fois, par rapport à l'administration unique de tolebrutinib lors d’un repas. La pertinence clinique de cette interaction est incertaine. Par précaution, l'utilisation concomitante d'inhibiteurs puissants du CYP2C8 (par exemple, gemfibrozil) ou d'inhibiteurs modérés du CYP2C8 (par exemple, deferasirox, letermovir, selpercatinib) avec le tolebrutinib doit être évitée (voir rubrique 4.4). En cas de statut connu de métaboliseur lent du CYP2C8 chez un patient, la prudence est de mise en raison des modifications potentielles de l'exposition au tolebrutinib et au métabolite M2.
Inducteurs puissants ou modérés du CYP3A/2C8
L'administration concomitante d'un inducteur puissant du CYP3A/2C8 (rifampicine 600 mg une fois par jour) a diminué l'ASC et la Cmax du tolebrutinib de 6,2 fois, tandis que l'ASC et la Cmax de M2 ont diminué de 2,4 fois et 1,9 fois chez des sujets sains. Un inducteur modéré du CYP3A/2C8, efavirenz, pourrait également diminuer les expositions au tolebrutinib et au métabolite M2. L’administration concomitante du tolebrutinib avec des inducteurs puissants du CYP3A/2C8 (par exemple, carbamazépine, phénytoïne, rifampicine, millepertuis) ou des inducteurs modérés du CYP3A/2C8 (par exemple, bosentan, efavirenz, etravirine, nafcilline) doit être évitée. Si un inducteur modéré ou puissant du CYP3A/2C8 doit être utilisé à court terme (<2 semaines), le traitement par tolebrutinib peut être poursuivi (voir rubrique 4.4).
Immunosuppresseurs
La prudence est recommandée lors de l'utilisation concomitante d'autres médicaments immunosuppresseurs (par exemple, corticostéroïdes chroniques, traitements de fond antirhumatismaux [DMARD] non biologiques et biologiques, mycophénolate mofétil, cyclophosphamide, azathioprine) avec le tolebrutinib (voir rubrique 4.4).
Immunisations
La sécurité de l'immunisation par des vaccins vivants atténués ou vivants (par exemple, varicelle-zona, poliomyélite par voie orale, vaccins grippaux par voie nasale) après un traitement par tolebrutinib n'a pas été étudiée et doit être évitée en raison du risque potentiel d'infections. L'efficacité des vaccins inactivés peut être réduite pendant le traitement par tolebrutinib (voir rubrique 4.4).
Agents antiplaquettaires ou anticoagulants
Il convient d’être prudent lors de l'utilisation concomitante du tolebrutinib avec des anticoagulants (par exemple, warfarine, héparine, apixaban, rivaroxaban, édoxaban) ou des agents antiplaquettaires (par exemple, clopidogrel, ticagrélor, prasugrel) en raison du risque d'événements hémorragiques. Si l'administration concomitante ne peut être évitée, augmenter la fréquence de surveillance des signes et symptômes de saignements (voir rubrique 4.4).
Substrats des transporteurs
Le tolebrutinib a montré un potentiel dʼinhibition des transporteurs P-gp, BCRP, OATP1B1, OATP1B3, OCT1, OCT2 et MATE1 in vitro. Il existe donc un risque potentiel dʼinteractions médicamenteuses. Par conséquent, la prudence est recommandée lors de lʼadministration concomitante de tolebrutinib avec des substrats sensibles de la P-gp, de la BCRP, des OATP1B1, OATP1B3, OCT1, OCT2 ou MATE1 ayant une marge thérapeutique étroite (par exemple la digoxine, la ciclosporine, le tacrolimus).
Inhibiteurs puissants du CYP3A
Aucune différence cliniquement significative dans la pharmacocinétique du tolebrutinib n'a été observée lorsqu'il est co-administré avec un inhibiteur puissant du CYP3A (itraconazole 200 mg par jour). L’administration concomitante de tolebrutinib 60 mg lors d’un repas avec l'itraconazole (200 mg une fois par jour pendant 4 jours) a augmenté l'ASC et la Cmax du tolebrutinib de 1,88 et l'ASC et la Cmax de M2 de 1,78. Aucun ajustement de la dose de tolebrutinib n'est nécessaire pendant la co-administration avec des inhibiteurs puissants du CYP3A.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il existe des données limitées sur l'utilisation du tolebrutinib chez la femme enceinte. Le tolebrutinib et/ou ses métabolites traversent le placenta chez les lapines. Les études chez l’animal avec le tolebrutinib n'indiquent pas d'effets nocifs sur la reproduction. Cependant, il n’existe pas suffisamment d’information sur le développement embryo-fœtal avec le métabolite actif M2. Par conséquent, un risque pour l’enfant à naître n’est pas à exclure (voir rubrique 5.3). Cenrifki n’est pas recommandé durant la grossesse et chez la femme en âge de procréer n’utilisant pas de contraception.
Allaitement
Il n'y a pas suffisamment d'informations sur l'excrétion du tolebrutinib ou de ses métabolites dans le lait maternel humain. Un risque pour les nouveau-nés/nourrissons allaités ne peut être exclu. Une décision doit être prise pour savoir s'il faut arrêter l'allaitement ou s'abstenir/arrêter le traitement, en tenant compte du bénéfice de l'allaitement pour l'enfant et du bénéfice du traitement pour la femme.
Fertilité
Les effets de Cenrifki sur la fertilité chez les humains sont inconnus. Les études chez l’animal avec le tolebrutinib et son métabolite M2 n'ont montré aucun effet indésirable sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l'aptitude à conduire des véhicules et à utiliser des machines
Cenrifki n'a pas ou a une influence négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés sont la COVID-19 (25.5%) et les infections des voies respiratoires supérieures (16.9%) (voir rubrique 4.4). L'effet indésirable grave le plus fréquent est la pneumonie à COVID-19 (1.1 %).
Tableau des effets indésirables
Les effets indésirables rapportés dans les études cliniques avec le tolebrutinib sont listés ci-dessous dans le Tableau 2. Les effets indésirables sont répertoriés par classe de systèmes d'organes MedDRA et par catégories de fréquence. Les fréquences sont définies comme : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), très rare (< 1/10 000) et indéterminé (ne peut pas être estimée à partir des données disponibles). Pour chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 2 : Effets indésirables
| Classe de systèmes d'organes MedDRA (SOC) | Très fréquent | Fréquent |
| Infections et infestations | COVID-191 Infections des voies aériennes supérieures1 | Grippe Infections des voies aériennes inférieures et pulmonaires1 |
| Affections vasculaires | Tendance aux ecchymoses2 Pétéchies Contusion | |
| Affections gastro-intestinales | Douleur abdominale1 | |
| Affections du système reproducteur et des seins | Saignement menstruel abondan t2 | |
| Investigations | Alanine aminotransférase augmentée (ALAT)³ |
1 Inclut plusieurs termes préférentiels.
2 Données groupées des études cliniques EFC16645 (HERCULES), EFC16033 (GEMINI I) et EFC16034 (GEMINI II)
3 ALAT supérieure à 3 fois la LSN.
Description de certains effets indésirables
Lésion hépatique induite par le médicament (DILI)
Dans l’étude pivotale EFC16645 (HERCULES), des élévations des ALAT supérieures à 3 fois la limite supérieure de la normale (LSN) ont été observées chez 4,0% des patients traités par le tolebrutinib et 1,6 % des patients recevant le placebo. Parmi les 754 patients traités par le tolebrutinib, 0.5% ont présenté des élévations des ALAT supérieures à 20 fois la LSN, et 0,3% ont eu des élévations de des ALAT supérieures à 3 fois la LSN avec des augmentations concomitantes de la bilirubine supérieures à 2 fois la LSN, toutes sans causes alternatives de DILI et toutes survenues dans les trois mois suivant l'initiation du traitement par le tolebrutinib. Chez la majorité des patients, les enzymes hépatiques se sont normalisées spontanément sans séquelles après l'arrêt définitif du tolebrutinib. Un patient a développé une insuffisance hépatique nécessitant une transplantation hépatique et est décédé par la suite en raison d'une complication post-transplantation (voir rubrique 4.4).
Infections
Dans l’étude pivotale EFC16645 (HERCULES), 54.4% des patients recevant le tolebrutinib ont présenté des infections. Parmi ces patients, 5.2% ont rapporté des infections sévères (Grade 3 ou supérieur) comparativement à ceux traités par le placebo (2,9 %). Les effets indésirables infectieux les plus fréquents étaient la COVID-19 (25.5%) et les infections des voies aériennes supérieures (16,9%). La majorité de ces patients ont vu leurs symptômes se résoudre sans arrêt définitif du tolebrutinib. Cependant, un cas mortel de pneumonie (bactérienne) est survenu chez un patient handicapé dans un
contexte de retard de prise en charge, traité par le tolebrutinib 60 mg pendant 1,8 an (voir rubrique 4.4).
Pétéchies, tendance aux ecchymoses, saignement menstruel abondant, contusions Dans les études cliniques EFC16645 (HERCULES), 2.7% des patients traités par le tolebrutinib ont présenté des pétéchies, comparativement à 0,3% des patients traités par placebo et 3,9% des patients traités par le tolebrutinib ont présenté des contusions comparativement à 1,1% des patients par le placebo (1.1%). Dans les études cliniques EFC16645 (HERCULES), EFC16033 (GEMINI I) et EFC16034 (GEMINI II), 1,5% des patients traités par le tolebrutinib ont montré une tendance aux ecchymoses, contre 0% de ceux sous placebo et 0,3 % de ceux sous tériflunomide. Des saignements menstruels abondants sont survenus chez 1,7% des patientes traitées par le tolebrutinib, contre 0.3% de celles sous placebo et 1 % de celles sous tériflunomide. 1% des patientes traitées par le tolebrutinib présentant des saignements menstruels abondants ont également développé une anémie légère à modérée. Aucun des cas de pétéchies, d’ecchymoses, de saignements menstruels abondants ou de contusions n'étaient associés à une thrombocytopénie dans les essais cliniques. La plupart des cas étaient légers. Les patients sous anticoagulants ou traitements antiplaquettaires, ceux ayant des antécédents significatifs de saignement dans les 6 mois précédant la sélection des patients des études cliniques, des troubles de la coagulation, une dysfonction plaquettaire connue, des numérations plaquettaires inférieures à 150 000/mcL, ou une chirurgie majeure dans les 4 semaines précédant la sélection des patients des études cliniques ont été exclus des essais (voir rubrique 4.4).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après l'autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé sont invités à signaler tout effet indésirable suspecté via le système national de déclaration listé à Annexe V.
4.9 Surdosage
Cenrifki 240 mg par jour pendant une durée allant jusqu'à 14 jours a été bien toléré par des sujets adultes sains. Les signes et symptômes d'un surdosage en tolebrutinib n'ont pas été établis et il n'existe pas de traitement spécifique en cas de surdosage. Pour les patients qui présentent un surdosage, une surveillance étroite et un traitement symptomatique approprié doivent être mis en place.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Groupe pharmacothérapeutique : immunosuppresseurs, immunosuppresseur sélectifs, code ATC : L04AA62
Mécanisme d'action
Le tolebrutinib est essentiellement un inhibiteur de la tyrosine kinase de Bruton (BTK). Bien que le mécanisme exact par lequel le tolebrutinib exerce son effet thérapeutique dans la SEP ne soit pas entièrement compris, des données suggèrent qu'il exerce son effet thérapeutique dans la SEP aussi bien en périphérie qu’au niveau du SNC en inhibant l’activation des lymphocytes B, des macrophages et des microglies.
Effets pharmacodynamiques
L'occupation médiane à l'état d'équilibre de la BTK dans les cellules mononucléées du sang périphérique a été maintenue à plus de 90 % sur 24 heures chez des sujets sains ayant reçu 60 mg/jour de tolebrutinib au cours d’un repas.
Électrophysiologie cardiaque
L'effet du tolebrutinib et du métabolite actif M2 sur l'intervalle QTc a été évalué à l’aide d’une modélisation de l'effet concentration-QTc à partir des données obtenues lors d'une étude de phase 1 avec un enregistrement ECG de haute qualité. Il n'y a eu aucun effet sur l'intervalle QTc ou d'autres paramètres ECG à des doses uniques allant jusqu'à 300 mg de tolebrutinib.
Efficacité et sécurité clinique
L'efficacité du tolebrutinib dans la SEP-SP a été évaluée chez les patients adultes dans l'étude pivotale EFC16645 HERCULES, un essai randomisé, en double aveugle, à 2 bras, contrôlé par placebo, en groupes parallèles, multicentrique, basée sur la survenue des événements, avec une durée de traitement variable allant d'environ 24 à 48 mois.
Un total de 1131 patients ont été randomisés selon un rapport 2:1 pour recevoir soit le tolebrutinib 60 mg par jour (n=754), soit un placebo correspondant administré une fois par jour (n=377). Tous les patients (âgés de 18 à 60 ans inclus) avaient un diagnostic antérieur de sclérose en plaques récurrente-rémittente (SEP-RR), un diagnostic actuel de SEP-SP, une preuve documentée de progression du handicap observée au cours des 12 mois précédant l’inclusion des patients dans l’étude, un score EDSS (Expended Disability Status Scale) de 3 à 6.5, et une absence de poussées cliniques pendant au moins 24 mois. Il n’y avait aucun critère d’exclusion basé sur l’activité IRM à l’inclusion. Les patients présentant des taux d'ALAT, d'ASAT, de bilirubine totale supérieurs à 1,5 fois la LSN (sauf en cas de syndrome de Gilbert ou de trouble non lié au foie) ou de phosphatases alcalines supérieurs à 2 fois la LSN ont été exclus. Des évaluations neurologiques ont été effectuées toutes les 12 semaines et lors d'une suspicion de poussée. Des IRM cérébrales ont été réalisées à l'inclusion puis aux mois 6, 12, 18, 24, 36, et ensuite annuellement jusqu'à la fin de l'étude.
Les caractéristiques démographiques et cliniques à l’inclusion étaient équilibrées entre les deux groupes de traitement. À l'inclusion, l'âge moyen des patients était de 48,9 ans ; 61,5 % étaient des femmes. Le temps médian depuis l'apparition des symptômes de la SEP-RR était de 16,2 ans et le score EDSS moyen était de 5.5. À l'inclusion, 12,7 % des patients présentaient une ou plusieurs lésions T1 rehaussées par le Gd.
Le critère d’évaluation principal était le délai jusqu'à la survenue d’une progression du handicap confirmée à 6 mois (CDP). La progression du handicap était définie comme une augmentation de 1.0 point ou plus du score EDSS initial lorsque le score EDSS initial était de 5.0 ou moins, ou de 0.5 point ou plus lorsque le score EDSS initial était supérieur à 5.0. La progression du handicap était considérée comme confirmée lorsque l’augmentation du score EDSS était observée lors d’une visite programmée, au moins six mois après la première constatation de l’aggravation neurologique, et à condition qu’aucune poussée n’ait eu lieu dans les 90 jours précédant les évaluations EDSS initiale et de confirmation de la progression du handicap. Les critères d'évaluation supplémentaires comprenaient des lésions T2 hyperintenses nouvelles ou élargies, le délai jusqu’à la survenue d’une progression du handicap confirmée à 3 mois, l'amélioration du handicap confirmée à 6 mois (CDI), et une augmentation de 20 % du test de marche chronométré de 25 pieds (7,6m) (T25-FW) et du test de 9 trous (9-HPT) confirmée pendant au moins 3 mois.
Sur la base de l’analyse du délai de survenue de l’évènement, le risque de CDP à 6 mois a été significativement réduit de 31% chez les patients traités par tolebrutinib par rapport au placebo (voir Figure 1). Le tolebrutinib a également réduit de manière significative le risque de CDP à 3 mois de 24 %. L'analyse IRM a montré que les patients traités par le tolebrutinib présentaient une réduction significative de 38 % du nombre moyen ajusté de lésions T2 hyperintenses nouvelles ou élargies par an par rapport aux patients traités par placebo. Globalement, les résultats du critère d'évaluation secondaire “augmentation maintenue de 20 % du 9-HPT" n’ont pas atteint la significativité statistique 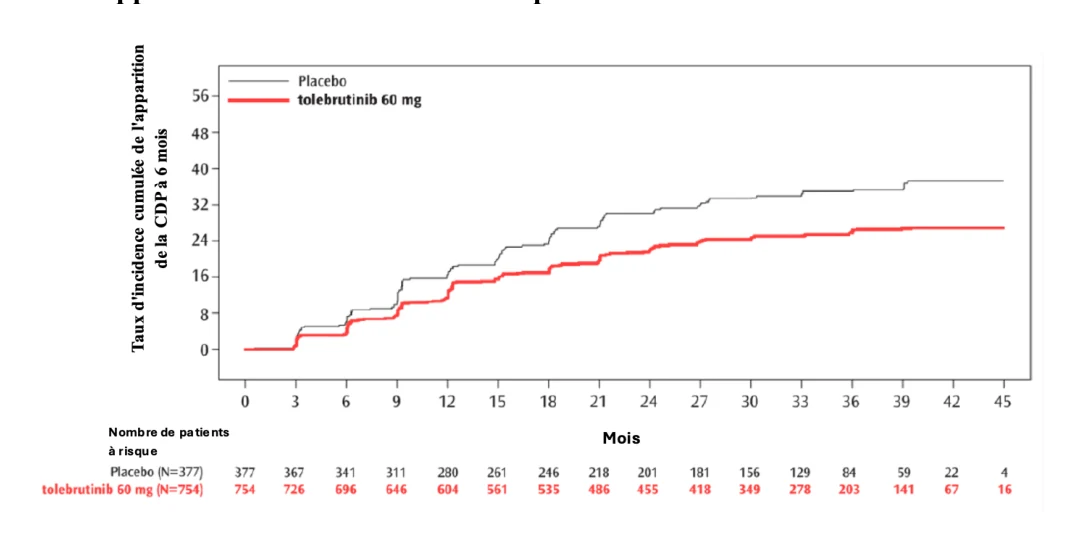
; “T25-FW pendant au moins 3 mois” et “CDI à 6 mois”, n'ont pas atteint la significativité statistique formelle selon l’ordre hiérarchique de tests préspécifiés.
Des résultats d'efficacité plus détaillés sont présentés dans le Tableau 3 et les courbes de Kaplan-Meier pour la CDP à 6 mois sont fournies dans la Figure 1.
Tableau 3 – Critères cliniques et IRM chez les patients adultes atteints de SEP-SP pour l'étude EFC16645 (HERCULES)
Tolebrutinib 60 mg par jour N = 754 | Placebo N = 377 | |
| Critères cliniques | ||
| CDP à 6 mois, Proportion de patients | 22,6% | 30,7% |
| Rapport de risque (IC à 95%) | 0,69 (0,55-0,88) | |
| CDP à 3 mois, Proportion de patients | 27,6% | 34,2% |
| Rapport de risque (IC à 95%) | 0,76 (0,61-0,94) | |
| Augmentation maintenue de 20 % du 9-HPT pendant au moins 3 mois, Proportion de patients | 19.0% | 19.6% |
| Rapport de risque (IC à 95%) | 0,97 (0,74-1,29) | |
| Augmentation maintenue de 20% du T25-FW pendant au moins 3 mois ; Proportion de patients | 41,1% | 49,6% |
| Rapport de risque (IC à 95%) | 0,77 (0,64-0,92) | |
| CDI à 6 mois, Proportion de patients | 8,6% | 4,5% |
| Rapport de risque (IC à 95%) | 1,88 (1,10-3,21) | |
| Critères IRM | ||
| Nouvelles lésions hyperintenses en T2 et/ou en expansion par an | 1,8 | 2,9 |
| Risque relatif (IC à 95%) | 0,62 (0,43-0,90) | |
Statistiquement significatif après contrôle de la multiplicité
Figure 1 : Étude EFC16645 (HERCULES) - Courbe de Kaplan-Meier du taux d'incidence cumulée de l'apparition de la CDP à 6 mois - Population ITT
Le Tolebrutinib a démontré un bénéfice global sur le délai d’apparition (ou de survenue) d’une CDP à 6 mois chez les patients avec ou sans lésions T1 rehaussées par le Gd à l’inclusion, malgré des différences numériques dans l’ampleur des effets observés. L’effet du traitement par tolebrutinib sur le délai d’apparition d’une CDP à 6 mois dans le sous-groupe de patients présentant des lésions T1 rehaussées par le Gd à l’inclusion (SPMS active) (N = 142) (réduction du risque de 65 %, HR 0,35 [IC
95 % : 0,18–0,66]) était numériquement supérieur à celui observé dans le sous-groupe sans lésions T1 rehaussées par le Gd à l’inclusion (SPMS non active) (N = 989) (réduction du risque de 22 %, HR 0,78 [IC 95 % : 0,60–1,01]).
Les études EFC16033 (GEMINI I) et EFC16034 (GEMINI II) étaient deux études randomisées, en double aveugle, avec double placebo, contrôlées par traitement actif avec le tériflunomide chez des patients atteints de sclérose en plaques récurrente. Environ 99% des patients inclus avaient un diagnostic de SEP-RR et environ 1% de SEP-SP. Les deux études n'ont pas atteint leur objectif principal de démontrer une amélioration significative des taux annualisé de poussées (TAP) par rapport au tériflunomide. Une analyse préspécifiée des données regroupées des deux études a montré une réduction relative du risque de 29 % de l'aggravation du handicap confirmée à 6 mois (CDW) pour le tolebrutinib versus le teriflunomide (rapport de risque = 0,71 [IC 95 % : 0,53-0,95]), avec 77,9 % des événements d’aggravation du handicap confirmée à 6 mois représentant une progression indépendante de l'activité des poussées (PIRA), définie par l'absence de poussées confirmées dans les 90 jours précédant ou suivant le début de l'aggravation du handicap.
Population pédiatrique
L'Agence européenne des médicaments a accordé une dérogation concernant l'obligation de soumettre les résultats d'études réalisées avec le tolebrutinib dans tous les sous-groupes de la population pédiatrique pour le traitement de la sclérose en plaques (voir rubrique 4.2 pour les informations concernant l'usage pédiatrique).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du tolebrutinib a été étudiée chez des sujets sains et des patients atteints de SEP. Les valeurs moyennes de la concentration plasmatique maximale (Cmax) et de l'ASC du tolebrutinib ont augmenté de manière supérieure à la dose proportionnelle pour des doses comprises entre 5 et 60 mg, mais de manière proche à la dose proportionnelle pour des doses comprises entre 60 et 300 mg. À la dose recommandée de 60 mg par jour administrée au cours d’un repas, la concentration plasmatique moyenne à l'état d’équilibre (% coefficient de variation [CV]) et la concentration plasmatique maximale (Cmax) pour le tolebrutinib étaient respectivement de 29,6 (60%) ng•h/mL et de 9,94 (62%) ng/mL, et de 84,6 (62%) ng•h/mL et de 27,5 (59%) ng/mL pour le métabolite M2. Le métabolite M2 présente une exposition de 2,4 à 6,5 fois supérieure à celle du composé parent et possède une puissance de liaison covalente similaire à celle du tolebrutinib sur la BTK à des concentrations nanomolaires.
Absorption
La biodisponibilité orale absolue du tolebrutinib après une dose orale unique de 60 mg administré au cours d’un repas était de 10,3%, augmentée de 2 fois par rapport à l'état à jeun. L'administration d'une dose orale unique de 60 mg au cours d’un repas a conduit à une augmentation de l'exposition au tolebrutinib de 1,77 fois sans augmentation de l'exposition au métabolite M2. Le délai médian pour atteindre la Cmax du tolebrutinib et du métabolite M2 était d'environ 1,3 heure dans toutes les populations étudiées.
Distribution
Le volume de distribution à l'état d'équilibre du tolebrutinib était d'environ 255L. La fraction non liée in vitro du tolebrutinib et du métabolite M2 variait respectivement de 11,1 à 12,5 % et de 8,65 à 38 %. Chez les sujets sains, le tolebrutinib et le métabolite M2 apparaissent dans le liquide céphalorachidien (LCR), avec un rapport moyen LCR/plasma allant respectivement jusqu'à 1,16 et 0,45.
Métabolisme
Le tolebrutinib est principalement métabolisé par le CYP2C8 et dans une moindre mesure par le CYP3A4. Le métabolite M2 est formé à partir du tolebrutinib exclusivement via le CYP2C8 et est principalement métabolisé par le CYP3A4/5 et dans une moindre mesure par le CYP2D6. Le métabolite M2 présente une exposition 2,4 à 6,5 fois supérieure à celle du composé parent et possède une puissance de liaison covalente similaire à celle du tolebrutinib sur la BTK à des concentrations nanomolaires.
Élimination
Après des doses uniques allant jusqu'à 300 mg et des doses répétées allant jusqu'à 240 mg, les demi-vies terminales du tolebrutinib et de M2 étaient similaires (4,4 à 7,8 heures) et ne variaient pas en fonction de la dose que ce soit après une administration unique ou répétée une fois par jour, sans accumulation mesurable après administration répétée.
Excrétion
Après une dose unique de 60 mg de tolebrutinib radiomarqué chez des sujets sains, plus de 90% de la dose a été récupérée en 216 heures, dont la majorité (85%) de la radioactivité récupérée dans les 72 heures. 78% de la dose ont été récupéré dans les fèces et 14% dans l'urine. Le tolebrutinib inchangé représentait 3,8 % de la dose radiomarquée excrétée dans les fèces et était absent dans l'urine.
Populations particulières
Sexe, poids corporel, origine ethnique et patients âgés
Sur la base de statistiques descriptives des concentrations pharmacocinétiques observées chez les patients, le sexe, l'âge (entre 18 à 76 ans), le poids corporel (entre 37 à 143 kg) et l’origine ethnique n'ont eu aucun effet significatif sur la pharmacocinétique du tolebrutinib.
Insuffisance rénale
Après une dose orale unique de 60 mg de tolebrutinib administré au cours d’un repas chez des sujets présentant une insuffisance rénale sévère (DFG inférieur à 30 mL/min) ne nécessitant pas de dialyse, la Cmax et l’ASC du tolebrutinib total et non lié étaient légèrement plus élevées (≤ 1,6 fois) par rapport aux sujets ayant une fonction rénale normale. La Cmax du métabolite M2 total et non lié étaient similaires, et les ASC étaient légèrement plus élevées (≤ 1,2 fois). Il existe des données très limitées chez les patients présentant une insuffisance rénale sévère. Le tolebrutinib n'a pas été étudié chez les patients nécessitant une dialyse (voir rubrique 4.2).
Insuffisance hépatique
Après une dose orale unique de 60 mg de tolebrutinib administré au cours d’un repas chez des sujets présentant une insuffisance hépatique légère, l’ASC du tolebrutinib total et non lié et l’ASC de M2 étaient similaires (entre 0,87 et 1,26 fois). Aucune étude formelle n'a été menée pour examiner les effets de l'insuffisance hépatique modérée ou sévère sur la pharmacocinétique du tolebrutinib. Le tolebrutinib est contre-indiqué chez les patients présentant une insuffisance hépatique modérée ou sévère et chez les patients présentant des taux sériques initiaux d'ALAT ou d'ASAT supérieurs à 1,5 × LSN, de phosphatase alcaline supérieurs à 2 × LSN (sauf en cas de maladie hépatique chronique stable) ou de bilirubine totale supérieurs à 1,5 × LSN (sauf en cas de syndrome de Gilbert ou de pathologie non hépatique) (voir rubrique 4.2, 4.3 et 4.4).
5.3 Données de sécurité préclinique
Toxicité à doses répétées
Chez les rats, une toxicité limitant la dose a été observée dans l'étude de toxicité de 6 mois, consistant en des effets indésirables sur le système immunitaire (diminution de la réponse aux antigènes et une susceptibilité accrue aux parasites rectaux), des hémorragies dans divers tissus et organes (incluant des saignements intraoculaire), et des lésions cutanées. Les observations microscopiques dans le pancréas
(fibrose, inflammation chronique et hémorragies) correspondaient à une toxicité pancréatique spécifique à l’espèce observée avec les inhibiteurs de la BTK chez le rat. De manière générale, les toxicités étaient observées à la dose la plus faible administrée, correspondant à 23 et 29 fois l’ASC à l’état d’équilibre à la dose humaine maximale recommandée (DHMR), chez les rats mâles et femelles.
Dans une étude de toxicité dédiée de 6 mois avec une administration orale du métabolite M2 chez les rats, des toxicités similaires à celles du tolebrutinib ont été observées à la dose la plus faible administrée, correspondant à une exposition 6 fois supérieure chez les mâles et 12 fois supérieure chez les femelles à l’ASC à l’état d’équilibre du M2 chez l’homme à la DHMR du tolebrutinib.
Des hémorragies, des lésions cutanées, des effets sur le système immunitaire et des anomalies pancréatiques sont survenus dans l'étude de carcinogenèse de 2 ans chez le rat aux doses les plus faibles administrées correspondant à 1,2 fois et 4,4 fois l'ASC à l'état d'équilibre à la dose humaine maximale recommandée (DHMR), chez les rats mâles et femelles. Une augmentation de la mortalité a été observée chez les rats mâles à des expositions correspondant à une ASC à l’état d’équilibre 10 fois supérieure à celle observée à la DHMR, notamment en raison d’euthanasies prématurées liées à des hémorragies intraoculaires sévères. Dans l'ensemble, ces données indiquent que le traitement prolongé par tolebrutinib semble réduire la marge d'exposition aux toxicités jusqu'à atteindre un niveau présentant un risque clinique.
Dans une étude de toxicité de 9 mois avec le tolebrutinib chez les chiens, une tendance hémorragique accrue, considérée comme non délétère, a été observée dans plusieurs organes à des expositions correspondant à 15 fois l’ASC à l’état d’équilibre à la DHMR.
Potentiel génotoxique et cancérogène
Aucun potentiel génotoxique ou cancérogène n’a été observé pour le tolebrutinib ou pour le métabolite M2 sur la base des études conventionnelles in vitro et in vivo.
Toxicité de la reproduction
Aucun effet du tolebrutinib sur la reproduction, le développement embryo-fœtal ou le développement pré/postnatal n’a été observé chez le rat et le lapin à des expositions largement supérieures à celles observées chez l’humain (>100 fois l’ASC à l’état d’équilibre à la DHMR).
Cependant, une ossification incomplète de l’os hyoïde, dépendante de la dose, a été observée à une exposition cliniquement pertinente du métabolite M2 dans l’étude de développement embryo‑fœtal menée avec le tolebrutinib chez le lapin (<1,3 fois l’ASC à l’état d’équilibre du M2 à la DHMR du tolebrutinib). La pertinence pour l’Homme est inconnue.
Aucun effet biologiquement significatif du métabolite M2 n’a été observé après administration orale directe dans les études sur la fertilité ou le développement pré- et postnatal chez le rat à des expositions cliniquement pertinentes.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Lactose monohydraté
Cellulose microcristalline
Hypromellose
Crospovidone Type A
Stéarate de magnésium
Pelliculage du comprimé
Hypromellose
Dioxyde de titane
Oxyde de fer jaune (E172)
Oxyde de fer rouge (E172)
Macrogol - polyéthylène glycol (400)
6.2 Incompatibilités
Non applicable
6.3 Durée de conservation
4 ans
6.4 Précautions particulières de conservation
Ne pas conserver à une température supérieure à 30˚C
6.5 Nature et contenu de l’emballage extérieur
Blister en polyamide/aluminium/poly(chlorure de vinyle) - aluminium, insérées dans des étuis portefeuilles (7 ou 28 comprimés pelliculés) et conditionnées en boîtes de 7, 28 et 98 comprimés pelliculés.
Toutes les présentations peuvent ne pas être commercialisés.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Sanofi Winthrop Industrie
82 Avenue Raspail
94250, Gentilly
France
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/25/2011/001
EU/1/25/2011/002
EU/1/25/2011/003
9. DATE DE PREMIÈRE AUTORISATION/RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 19 juin 2026