


Résumé des caractéristiques - Jascayd
1. DÉNOMINATION DU MÉDICAMENT
Jascayd 9 mg, comprimés pelliculés
Jascayd 18 mg, comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Jascayd 9 mg, comprimés pelliculés
Chaque comprimé pelliculé contient 9 mg de nérandomilast.
Excipient à effet notoire
Chaque comprimé pelliculé contient 81,1 mg de lactose (sous forme de lactose monohydraté).
Jascayd 18 mg, comprimés pelliculés
Chaque comprimé pelliculé contient 18 mg de nérandomilast.
Excipient à effet notoire
Chaque comprimé pelliculé contient 162,2 mg de lactose (sous forme de lactose monohydraté).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé)
Jascayd 9 mg, comprimés pelliculés
Comprimé pelliculé jaune clair, ovale et biconvexe, portant l’inscription « F9 » gravée sur une face et le logo de Boehringer Ingelheim sur l’autre (longueur du comprimé : 9,5 mm, largeur du comprimé : 4,6 mm).
Jascayd 18 mg, comprimés pelliculés
Comprimé pelliculé rouge clair, ovale et biconvexe, portant l’inscription « F18 » gravée sur une face et le logo de Boehringer Ingelheim sur l’autre (longueur du comprimé : 12 mm, largeur du comprimé : 5,9 mm).
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Jascayd est indiqué chez les adultes dans le traitement de la fibrose pulmonaire idiopathique (FPI).
Jascayd est indiqué chez les adultes dans le traitement des fibroses pulmonaires progressives (FPP).
4.2 Posologie et mode d’administration
Le traitement doit être instauré par des médecins expérimentés dans la prise en charge des pathologies pour lesquelles Jascayd est indiqué.
Posologie
La dose recommandée est de 18 mg deux fois par jour, administrée à environ 12 heures d’intervalle.
En fonction de la tolérance du patient aux effets indésirables de type diarrhée ou perte de poids (voir rubriques 4.4 et 4.8), et des bénéfices attendus du traitement par nérandomilast (voir rubrique 5.1), la dose peut être réduite à 9 mg deux fois par jour (sauf chez les patients traités de façon concomitante par la pirfénidone ou des inducteurs puissants ou modérés du cytochrome P450 3A [CYP3A], voir rubrique 4.5). Le traitement peut être repris à la dose recommandée de 18 mg deux fois par jour lorsque les effets indésirables ont disparu ou sont suffisamment contrôlés.
Utilisation concomitante avec des inhibiteurs puissants du CYP3A
En cas d’utilisation concomitante avec des inhibiteurs puissants du CYP3A, la dose doit être réduite à 9 mg deux fois par jour (voir rubrique 4.5).
Utilisation concomitante avec des inducteurs puissants ou modérés du CYP3A
En cas d’utilisation concomitante avec des inducteurs puissants ou modérés du CYP3A, la dose recommandée est de 18 mg deux fois par jour et ne doit pas être réduite à 9 mg deux fois par jour (voir rubrique 4.5).
Utilisation concomitante avec la pirfénidone
L’utilisation concomitante avec la pirfénidone diminue l’exposition systémique du nérandomilast d’environ 50 % (voir rubrique 4.5). Chez les patients traités par la pirfénidone, la dose recommandée est de 18 mg deux fois par jour et ne doit pas être réduite à 9 mg deux fois par jour.
Dose oubliée
En cas d’oubli d’une dose, la dose suivante doit être prise à l’heure habituelle.
Le patient ne doit pas prendre de dose supplémentaire. Ne pas dépasser la dose maximale recommandée de 18 mg deux fois par jour.
Populations particulières
Sujets âgés
Aucune adaptation posologique n’est nécessaire chez les patients âgés (voir rubrique 5.2).
Insuffisance rénale
Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère (DFGe ≥ 15 et < 90 mL/min, selon la formule CKD-EPI) (voir rubrique 5.2).
Le traitement n’est pas recommandé chez les patients présentant une insuffisance rénale terminale (DFGe < 15 mL/min). La pharmacocinétique, la sécurité et l’efficacité du nérandomilast n’ont pas été étudiées chez ces patients.
Insuffisance hépatique
Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère (Child-Pugh A) ou modérée (Child-Pugh B) (voir rubrique 5.2).
Le traitement n’est pas recommandé chez les patients présentant une insuffisance hépatique sévère (Child-Pugh C). La pharmacocinétique, la sécurité et l’efficacité du nérandomilast n’ont pas été étudiées chez ces patients.
Population pédiatrique
L’efficacité et la sécurité chez les patients pédiatriques n’ont pas encore été établies.
Aucune donnée n’est disponible.
Mode d’administration
Jascayd est destiné à un usage par voie orale. Les comprimés doivent être avalés entiers avec de l’eau.
Jascayd peut être pris avec ou sans nourriture (voir rubrique 5.2).
Autre mode d’administration
Pour les patients qui ont des difficultés à avaler les comprimés entiers, un comprimé peut être dispersé dans un verre contenant environ 100 mL d’eau potable non gazeuse à température ambiante. Aucun autre liquide ne doit être utilisé. Le comprimé doit être mis dans l’eau sans être écrasé et la solution doit être mélangée régulièrement pendant environ 15 à 20 minutes jusqu’à la dispersion du comprimé en toutes petites particules (les comprimés ne se dissolvent pas complètement). La dispersion obtenue doit être bue dans les 2 heures suivant le mélange. Si la dispersion n’est pas bue immédiatement, elle devra être mélangée à nouveau avant d’être bue. Le verre sera rincé avec environ 100 mL d’eau qui devront également être bus pour assurer l’administration de la dose complète.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Diarrhée, nausées et diminution de l’appétit
Dans les essais cliniques, la diarrhée, les nausées et la diminution de l’appétit étaient des effets indésirables fréquemment rapportés (voir rubrique 4.8), en particulier chez les patients recevant le nérandomilast en association avec le nintédanib ou la pirfénidone. Chez la plupart des patients, ces effets indésirables étaient d’intensité légère à modérée. Les patients doivent être surveillés et les effets indésirables doivent être pris en charge avec des traitements symptomatiques adaptés, tels que l’hydratation et l’administration d’antidiarrhéiques ou d’antiémétiques, selon le cas. La réduction de la dose du traitement de fond par nintédanib ou pirfénidone doit être effectuée conformément aux recommandations figurant dans les RCP respectifs. La prudence est requise chez les patients affaiblis, présentant des symptômes gastro-intestinaux préexistants ou ayant déjà présenté des effets indésirables gastro-intestinaux significatifs liés au nintédanib ou à la pirfénidone. En cas de diarrhée, nausées ou diminution de l’appétit sévère ou persistante et ne répondant pas au traitement symptomatique, à la réduction de la dose (voir rubrique 4.2) ou à l’interruption du traitement, le traitement par nérandomilast doit être arrêté.
Poids diminué
Le traitement par nérandomilast a été associé à une perte de poids dépendante de la dose, en particulier en cas d’utilisation concomitante de nintédanib. Le poids doit être surveillé régulièrement pendant le traitement. En cas de perte de poids inexpliquée, progressive ou cliniquement préoccupante, le traitement doit être réévalué et une réduction de la dose ou l’arrêt du traitement doivent être envisagés. Le nérandomilast doit être utilisé avec prudence chez les patients de faible poids corporel ou présentant des affections pour lesquelles une perte de poids supplémentaire serait médicalement indésirable (voir rubrique 4.8).
Troubles psychiatriques
Les troubles psychiatriques peuvent être une comorbidité fréquemment associée à la FPI et aux FPP. Des événements psychiatriques, notamment de très rares cas d’idées et de comportements suicidaires, ont été rapportés dans les différents groupes de traitement dans les essais cliniques conduits avec le nérandomilast. Une surveillance régulière des troubles psychiatriques est recommandée.
Excipients à effet notoire
Lactose
Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé pelliculé, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
D’après les études in vitro, le nérandomilast est principalement métabolisé par le CYP3A et est un substrat de la glycoprotéine P (P-gp).
Effets d’autres médicaments sur le nérandomilast
Inhibiteurs puissants du CYP3A
| Conséquences cliniques | Lors de l’administration concomitante d’une dose unique de 6 mg de nérandomilast et de doses multiples d’itraconazole (un inhibiteur puissant du CYP3A et de la P-gp) chez des volontaires sains, l’exposition du nérandomilast a été multipliée par 2,2 pour l’ASC et par 1,3 pour la Cmax. |
| Intervention | En cas d’utilisation concomitante avec des inhibiteurs puissants du CYP3A, la dose doit être réduite à 9 mg deux fois par jour (voir rubrique 4.2). |
| Exemples | Clarithromycine, itraconazole, ritonavir |
Inducteurs puissants ou modérés du CYP3A
| Conséquences cliniques | Lors de l’administration concomitante d’une dose unique de 18 mg de nérandomilast et de doses multiples de carbamazépine (un inducteur puissant du CYP3A) chez des volontaires sains, l’exposition du nérandomilast a diminué de 51 % pour l’ASC et de 31 % pour la Cmax. Lors de l’administration concomitante d’une dose unique de 18 mg de nérandomilast et de doses multiples de bosentan (un inducteur modéré du CYP3A) chez des volontaires sains, l’exposition du nérandomilast a diminué de 41 % pour l’ASC et de 15 % pour la Cmax. |
| Intervention | En cas d’utilisation concomitante avec des inducteurs puissants ou modérés du CYP3A, la dose recommandée est de 18 mg deux fois par jour et ne doit pas être réduite à 9 mg deux fois par jour (voir rubrique 4.2). |
| Exemples | Carbamazépine, millepertuis, rifampicine, phénytoïne, bosentan, métamizole |
Pirfénidone
| Conséquences cliniques | Dans l’essai de phase III mené chez des patients présentant une FPI, l’utilisation concomitante de la pirfénidone a diminué l’exposition du nérandomilast d’environ 50 %, pour la Cmin,ss. D’après les données in vitro, la pirfénidone pourrait induire l’activité du CYP3A entraînant une diminution de l’exposition du nérandomilast. Lors de l’administration concomitante de nérandomilast et de pirfénidone chez des patients présentant une FPI dans cet essai de phase III, il n’a pas été observé d’efficacité à la dose de 9 mg, mais une réduction du déclin de la capacité vitale forcée (CVF) a été observée avec la dose de 18 mg (voir rubrique 5.1). |
| Intervention | Chez les patients traités par la pirfénidone, la dose recommandée est de 18 mg deux fois par jour et ne doit pas être réduite à 9 mg deux fois par jour (voir rubrique 4.2). |
Nintédanib
L’utilisation concomitante de nintédanib n’a pas eu d’effet sur l’exposition du nérandomilast, d’après les concentrations résiduelles mesurées à l’état d’équilibre.
Effets du nérandomilast sur d’autres médicaments
La pharmacocinétique de la pirfénidone, du nintédanib et du midazolam par voie orale (substrat du CYP3A4) n’a pas été modifiée de façon cliniquement significative lorsqu’ils ont été administrés de façon concomitante avec le nérandomilast. D’après les résultats observés lors de l’utilisation concomitante avec le midazolam, le nérandomilast ne devrait pas diminuer ni augmenter l’exposition systémique des autres médicaments principalement métabolisés par le CYP3A (p. ex., contraceptifs oraux).
4.6 Fertilité, grossesse et allaitement
Contraception
D’après les études effectuées chez l’animal, le nérandomilast pourrait entraîner une fausse couche chez la femme enceinte (voir la rubrique Grossesse ci-dessous et la rubrique 5.3).
Les femmes en âge de procréer doivent être informées que la grossesse doit être évitée et que des méthodes de contraception efficaces doivent être utilisées pendant le traitement.
Grossesse
Il n’existe pas de données sur l’utilisation du nérandomilast chez la femme enceinte. D’après les études effectuées chez l’animal, le nérandomilast pourrait entraîner une fausse couche chez la femme enceinte (voir rubrique 5.3).
Les femmes en âge de procréer doivent être informées que la grossesse doit être évitée pendant le traitement par Jascayd. Jascayd n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Les patientes doivent prévenir leur professionnel de santé en cas de grossesse ou de suspicion de grossesse pendant le traitement par Jascayd. Les femmes enceintes et les femmes en âge de procréer doivent être informées du risque potentiel de perte fœtale.
Allaitement
Il n’existe pas de données concernant la présence de nérandomilast dans le lait maternel, les effets sur l’enfant allaité ou la production de lait. Les études effectuées chez le rat ont mis en évidence des signes d’excrétion de nérandomilast dans le lait (voir rubrique 5.3).
Un risque pour le nourrisson allaité ne peut être exclu. L’allaitement doit être interrompu au cours du traitement par Jascayd.
Fertilité
Il n’existe pas de données concernant les effets du nérandomilast sur la fertilité humaine. Aucun effet indésirable sur la fertilité n’a été observé chez les rats mâles et femelles à une exposition correspondant à 4 fois l’exposition humaine (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Jascayd n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquents sont la diarrhée et la perte de poids.
Tableau des effets indésirables
Le tableau 1 présente les fréquences des effets indésirables d’après les données à 52 semaines issues de deux essais cliniques de phase III randomisés, en double aveugle, contrôlés contre placebo (FIBRONEER-IPF dans la FPI et FIBRONEER-ILD dans les FPP) ayant évalué le nérandomilast aux doses de 9 mg ou de 18 mg deux fois par jour. Les effets indésirables sont listés par classe de systèmes d’organes MedDRA.
Les catégories de fréquence sont définies selon la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 1. Effets indésirables
| Classes de systèmes d’organes | Effets indésirables | Catégorie de fréquence | |
| FPIb | FPP | ||
| Troubles du métabolisme et de la nutrition | Diminution de l’appétit | Fréquent | Fréquent |
| Affections gastro-intestinales | Diarrhéea | Très fréquent | Très fréquent |
| Nausées | Fréquent | Fréquent | |
| Affections musculosquelettiques et du tissu | Dorsalgie | Fréquent | Fréquent |
| conjonctif | |||
| Investigations | Diminution du poids corporela | Fréquent | Fréquent |
a Voir la rubrique Description de certains effets indésirables
b Les fréquences ont été calculées en excluant les patients du groupe traité à la dose de 9 mg recevant un traitement concomitant par pirfénidone, cette association n’étant pas recommandée en raison d’une interaction médicamenteuse cliniquement significative (voir rubriques 4.2 et 4.5).
Description de certains effets indésirables
Diarrhée
Chez la plupart des patients traités par nérandomilast, la diarrhée était d’intensité légère à modérée et survenait généralement dans les trois premiers mois de traitement.
La plupart des cas ont été pris en charge par un traitement symptomatique avec des médicaments antidiarrhéiques et, le cas échéant, une réduction de la dose du traitement de fond par nintédanib ou pirfénidone.
La diarrhée sévère a été plus fréquemment rapportée chez les patients recevant le nérandomilast en association avec le nintédanib.
La fréquence de la diarrhée dépendait de la présence d’un traitement de fond et de sa nature (voir tableau 2).
Tableau 2. Fréquences de la diarrhée sur 52 semaines dans les sous-groupes définis par le traitement de fond dans les essais FIBRONEER-IPF (patients présentant une FPI) et FIBRONEER-ILD (patients présentant une FPP)
| FPI (FIBRONEER-IPF) | FPP (FIBRONEER-ILD) | |||||
| Placebo | Nérandomilast 9 mg 2×/j | Nérandomilast 18 mg 2×/j | Placebo | Nérandomilast 9 mg 2×/j | Nérandomilast 18 mg 2×/j | |
Aucun traitement de fond | 8 % | 17 % | 26 % | 16 % | 15 % | 27 % |
| Traitement de fond par nintédanib | 27 % | 49 % | 62 % | 36 % | 48 % | 49 % |
| Traitement de fond par pirfénidone | 8 % | NAa | 23 % | NAb | NAb | NAb |
a Non applicable, car le nérandomilast à la dose de 9 mg deux fois par jour n’est pas recommandé chez les patients traités par la pirfénidone.
b Non applicable, car un traitement de fond par pirfénidone n’était pas autorisé dans l’essai FIBRONEER-ILD.
2×/j : deux fois par jour
FPI
Dans l’essai FIBRONEER-IPF, aucun cas de diarrhée sévère n’a été rapporté chez les patients ne recevant pas de traitement de fond de la FPI. Chez les patients recevant un traitement de fond par nintédanib, 5 % et 2 % des patients traités à la dose de 18 mg et de 9 mg, respectivement, et moins de 1 % des patients du groupe placebo ont présenté une diarrhée sévère. Aucun cas de diarrhée sévère n’a été rapporté chez les patients recevant un traitement de fond par pirfénidone.
La diarrhée était l’effet indésirable ayant le plus souvent entraîné l’arrêt du traitement et était plus fréquente chez les patients recevant un traitement de fond par nintédanib. Chez les patients ne recevant pas de traitement de fond de la FPI, le traitement a été arrêté chez 1 % des patients traités à la dose de 18 mg et chez aucun des patients traités à la dose de 9 mg ou des patients du groupe placebo. Chez les patients recevant un traitement de fond par nintédanib, le traitement a été arrêté chez 13 % et 2 % des patients traités à la dose de 18 mg et de 9 mg, respectivement, et chez 1 % des patients du groupe placebo. Chez les patients recevant un traitement de fond par pirfénidone, aucun arrêt du traitement n’a été rapporté chez les patients traités à la dose de 18 mg ou des patients du groupe placebo.
FPP
Dans l’essai FIBRONEER-ILD, aucun cas de diarrhée sévère n’a été rapporté chez les patients ne recevant pas de traitement de fond par nintédanib. Chez les patients recevant un traitement de fond par nintédanib, 2 % et 1 % des patients traités à la dose de 18 mg et de 9 mg, respectivement, et moins de 1 % des patients du groupe placebo ont présenté une diarrhée sévère.
La diarrhée était l’effet indésirable ayant le plus souvent entraîné l’arrêt du traitement et était plus fréquente chez les patients recevant un traitement de fond par nintédanib. Chez les patients ne recevant pas de traitement de fond par nintédanib, le traitement a été arrêté chez 1 % des patients traités à la dose de 18 mg et chez aucun des patients traités à la dose de 9 mg ou des patients du groupe placebo. Chez les patients recevant un traitement de fond par nintédanib, le traitement a été arrêté chez 4 % et 3 % des patients traités à la dose de 18 mg et de 9 mg, respectivement, et chez 1 % des patients du groupe placebo.
Poids diminué
Dans les essais cliniques, la perte de poids a débuté après la deuxième semaine de traitement et s’est stabilisée après 12 semaines de traitement.
FPI
Dans l’essai FIBRONEER-IPF, la variation absolue moyenne du poids corporel entre l’inclusion et la semaine 52 était de -2,6 kg pour les patients traités par nérandomilast 18 mg, de -2,4 kg pour ceux traités par nérandomilast 9 mg et de -1,8 kg pour ceux recevant le placebo.
La fréquence de la perte de poids dépendait de la présence d’un traitement de fond de la FPI et de sa nature. Chez les patients ne recevant pas de traitement de fond de la PFI, une perte de poids a été observée chez 7 % et 1 % des patients traités à la dose de 18 mg et de 9 mg, respectivement, et chez 6 % des patients du groupe placebo. Chez les patients recevant un traitement de fond par nintédanib, une perte de poids a été observée chez 16 % et 13 % des patients traités à la dose de 18 mg et de 9 mg, respectivement, et chez 11 % des patients du groupe placebo. Chez les patients recevant un traitement de fond par pirfénidone, une perte de poids a été observée chez 5 % des patients traités à la dose de 18 mg et des patients du groupe placebo.
FPP
Dans l’essai FIBRONEER-ILD, la variation absolue moyenne du poids corporel entre l’inclusion et la semaine 52 était de -3,2 kg pour les patients traités par nérandomilast 18 mg, de -2,0 kg pour ceux traités par nérandomilast 9 mg et de -2,0 kg pour ceux recevant le placebo.
La fréquence de la perte de poids dépendait de la présence ou de l’absence d’un traitement de fond par nintédanib. Chez les patients ne recevant pas de traitement de fond par nintédanib, une perte de poids a été observée chez 10 % et 5 % des patients traités à la dose de 18 mg et de 9 mg, respectivement, et chez 4 % des patients du groupe placebo. Chez les patients recevant un traitement de fond par nintédanib, une perte de poids a été observée chez 11 % et 9 % des patients traités à la dose de 18 mg et de 9 mg, respectivement, et chez 8 % des patients du groupe placebo.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Symptômes
Dans les essais cliniques, des doses uniques allant jusqu’à 48 mg de nérandomilast ont été étudiées chez des volontaires sains, et il n’a pas été observé de toxicité limitant la dose. Des cas de surdosage accidentel ont été rapportés chez des patients ayant reçu des doses allant jusqu’à 72 mg/jour pendant 17 jours maximum.
Les effets indésirables observés étaient cohérents avec le profil de sécurité connu du nérandomilast.
Traitement
En cas de surdosage, il est recommandé de surveiller l’apparition de signes ou symptômes d’effets indésirables et d’instaurer un traitement symptomatique adapté.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : immunosuppresseurs sélectifs, Code ATC : L04AA61
Mécanisme d’action
Le nérandomilast est un inhibiteur sélectif de la phosphodiestérase 4 (PDE4) avec une inhibition préférentielle de l’isoenzyme PDE4B par rapport aux isoenzymes PDE4A, C et D. D’après les données in vitro, cette sélectivité est 9 fois supérieure à celle de la PDE4D, 24 fois supérieure à celle de la PDE4A et 870 fois supérieure à celle de la PDE4C. Aux doses recommandées, une inhibition de la PDE4B et, dans une moindre mesure, de la PDE4D est attendue. La PDE4 hydrolyse et inactive l’adénosine monophosphate cyclique (AMPc). Le nérandomilast exerce à la fois des effets antifibrosants et immunomodulateurs, car l’inhibition préférentielle de la PDE4B augmente la concentration intracellulaire de l’AMPc et réduit l’expression des facteurs de croissance profibrotiques et des cytokines inflammatoires qui sont surexprimés dans la fibrose pulmonaire.
Effets pharmacodynamiques
Électrophysiologie cardiaque
À des doses uniques de nérandomilast allant jusqu’à 48 mg (2,2 fois l’exposition de la dose maximale recommandée chez l’humain pour la Cmax,ss estimée), aucun allongement cliniquement significatif de l’intervalle QTc n’a été observé.
Efficacité et sécurité cliniques
Fibrose pulmonaire idiopathique (FPI)
Un essai randomisé, en double aveugle et contrôlé par placebo (FIBRONEER-IPF) a évalué l’efficacité et la sécurité du nérandomilast chez des patients adultes présentant une FPI recevant ou non un traitement de fond par nintédanib ou pirfénidone. Les patients devaient avoir une capacité vitale forcée (CVF) supérieure ou égale à 45 % de la valeur théorique et une capacité de diffusion pulmonaire du monoxyde de carbone (DLCO) supérieure ou égale à 25 % de la valeur théorique corrigée pour l’hémoglobine (Hb). Au total, 1 177 patients ont été randomisés selon un rapport de 1:1:1 pour recevoir le nérandomilast 9 mg deux fois par jour, le nérandomilast 18 mg deux fois par jour ou le placebo deux fois par jour pendant au moins 52 semaines. La randomisation était stratifiée sur la présence vs l’absence d’un traitement de fond par nintédanib ou pirfénidone à l’inclusion. Le critère de jugement principal de l’essai était la variation absolue par rapport à l’inclusion de la CVF en mL à 52 semaines comparée au placebo. Le critère de jugement secondaire clé était le délai jusqu’à la première survenue de l’un des composants du critère de jugement composite : première exacerbation aiguë de FPI, première hospitalisation pour cause respiratoire ou décès pendant la durée de l’essai. La durée médiane de suivi était de 14,6 mois au moment de l’analyse principale et de 17,0 mois au moment de l’analyse de fin d’essai.
La population de l’essai comptait 83 % d’hommes et 17 % de femmes avec un âge moyen de 70 ans (intervalle : 42 à 90 ans), dont 31 % de patients âgés de 75 ans et plus. La population de l’essai comptait 68 % de Caucasiens, 32 % d’Asiatiques et 0,5 % de Noirs/Afro-américains. Une hypertension pulmonaire était présente chez 3 % des patients à l’inclusion. Parmi les patients, 78 % recevaient un traitement stable par nintédanib (46 %) ou par pirfénidone (32 %), et 22 % ne recevaient aucun de ces traitements (15 % des patients étaient naïfs de traitement et 8 % avaient précédemment arrêté le traitement par nintédanib ou pirfénidone). À l’inclusion, la CVF moyenne était de 2 843 mL et de 78 % de la valeur théorique. Les patients recevant un traitement de fond par nintédanib ou pirfénidone présentaient un stade plus avancé de la maladie à l’inclusion que les patients ne recevant pas de traitement de fond, ce qui se traduisait par une CVF moyenne en % de la valeur théorique plus faible (77 % contre 82 %), une DLCO moyenne en % de la valeur théorique plus faible (50 % contre 55 %), un délai moyen depuis le premier diagnostic plus long (3,7 ans contre 2,8 ans) et un recours plus fréquent à l’oxygénothérapie (23 % contre 16 %).
Variation de la CVF par rapport à l’inclusion
Globalement, le critère de jugement principal, à savoir la variation absolue entre la valeur initiale de la CVF (mL) et la semaine 52, a été amélioré de manière statistiquement significative chez les patients recevant le nérandomilast par rapport aux patients recevant le placebo. Le déclin moyen ajusté chez les patients recevant le nérandomilast 18 mg ou 9 mg deux fois par jour était de -115 mL et -139 mL, respectivement, alors que dans le groupe recevant le placebo, un déclin moyen ajusté de -183 mL a été observé. La différence entre les traitements et le placebo était respectivement de 69 mL (IC à 95 % : 30 à 107 ; valeur p : 0,0005) et de 45 mL (IC à 95 % : 6 à 83 ; valeur p : 0,0222).
Une interaction médicamenteuse a été observée chez les patients recevant un traitement de fond par pirfénidone pour la FPI (voir rubrique 4.5). Chez ces patients, aucun effet thérapeutique n’a été observé avec l’administration de nérandomilast à la dose de 9 mg deux fois par jour.
Les résultats pour le critère de jugement principal avec les doses de nérandomilast de 18 mg et 9 mg comparativement au placebo dans la population globale et par groupe de traitement de fond de la FPI sont présentés respectivement dans la figure 1 et la figure 2.
Figure 1. Variation absolue de la CVF (mL) à 52 semaines par rapport à l’inclusion chez les patients recevant le nérandomilast 18 mg comparé au placebo dans l’essai FIBRONEER-IPF
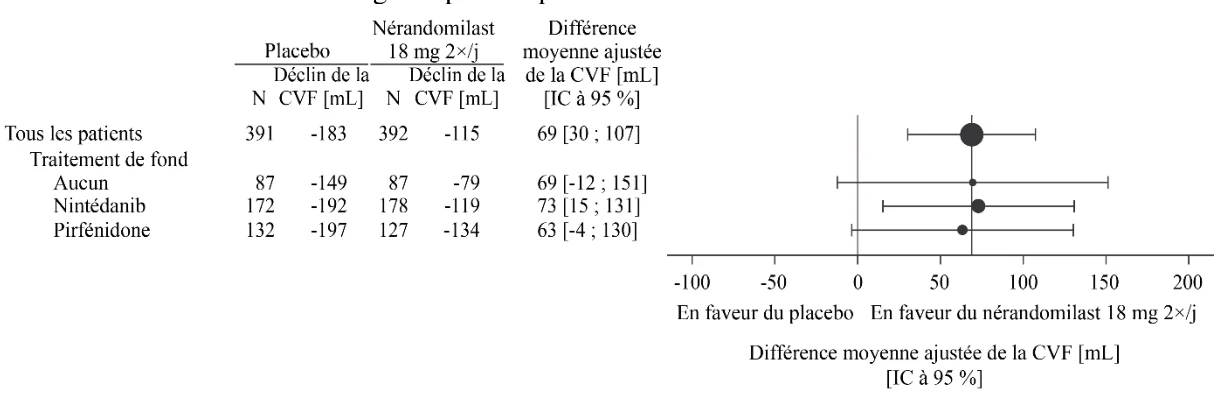
Pour les patients décédés avant la semaine 52, la valeur attribuée pour la variation par rapport à la valeur initiale correspondait à celle du 10e percentile.
(2×/j = deux fois par jour)
Figure 2. Variation absolue de la CVF (mL) à 52 semaines par rapport à l’inclusion chez les patients recevant le nérandomilast 9 mg comparé au placebo dans l’essai FIBRONEER-IPF
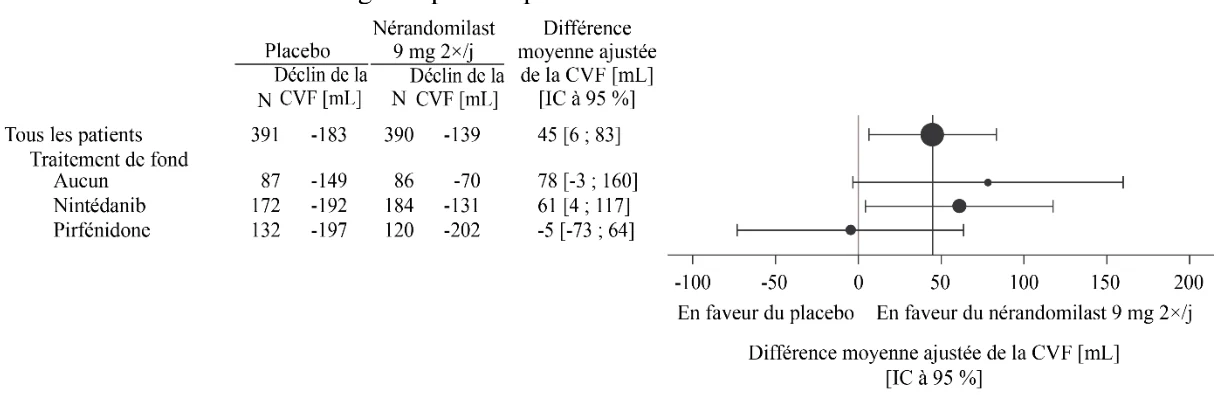
Pour les patients décédés avant la semaine 52, la valeur attribuée pour la variation par rapport à la valeur initiale correspondait à celle du 10e percentile.
(2×/j = deux fois par jour)
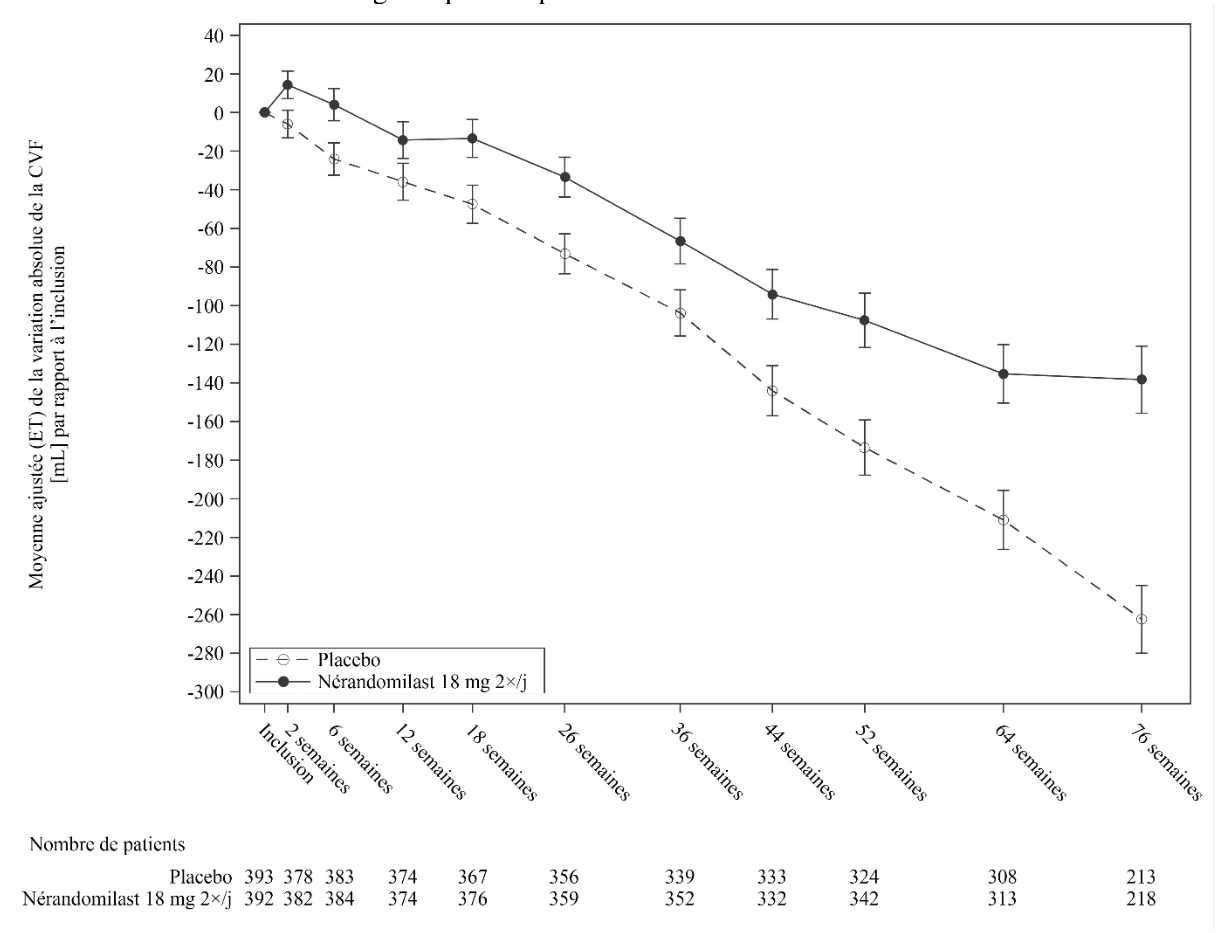
La figure 3 montre la variation de la CVF en fonction du temps par rapport à l’inclusion chez les patients recevant le nérandomilast 18 mg deux fois par jour par rapport au placebo. La représentation graphique en fonction du temps de la variation moyenne ajustée de la CVF par rapport à l’inclusion montre des courbes commençant à se séparer à la semaine 2 qui ont continué à diverger jusqu’à la semaine 52 et au-delà. Le profil en fonction du temps était similaire dans les sous-groupes de traitement de fond de la FPI.
Figure 3. Variation de la CVF (mL) en fonction du temps par rapport à l’inclusion chez les patients recevant le nérandomilast 18 mg comparé au placebo dans l’essai FIBRONEER-IPF
(2×/j = deux fois par jour)
Délai jusqu’à la première exacerbation aiguë de FPI, la première hospitalisation pour cause respiratoire ou le décès
Le critère de jugement secondaire clé composite était le délai jusqu’au premier événement d’exacerbation aiguë de FPI, d’hospitalisation pour cause respiratoire ou de décès pendant la durée de l’essai. L’exacerbation aiguë de FPI se définissait comme une aggravation aiguë ou la survenue d’une dyspnée d’une durée typiquement inférieure à un mois, la présence à la tomodensitométrie de nouvelles opacités en verre dépoli bilatérales et/ou de condensations superposées à un aspect sous-jacent compatible avec une FPI, et une détérioration ne pouvant pas s’expliquer totalement par une insuffisance cardiaque ou une surcharge hydrique. Les exacerbations aiguës de FPI et les hospitalisations pour cause respiratoire n’ont pas été évaluées par un comité d’adjudication. Globalement, il n’a pas été observé de différence statistiquement significative entre les groupes de traitement par nérandomilast 18 mg ou 9 mg et le groupe placebo pour le critère de jugement secondaire clé composite. Au moment de l’analyse principale, des événements du critère de jugement secondaire clé étaient survenus chez 85 patients (22 %) du groupe traité à la dose de 18 mg, 79 patients (20 %) du groupe traité à la dose de 9 mg et 80 patients (20 %) du groupe placebo. En comparaison avec le placebo, le hazard ratio (HR) pour le délai jusqu’au premier événement était de 1,17 (IC à 95 % : 0,86 à 1,59 ; valeur p : 0,3102) pour la dose de 18 mg et de 1,03 (IC à 95 % : 0,75 à 1,41 ; valeur p : 0,8568) pour la dose de 9 mg.
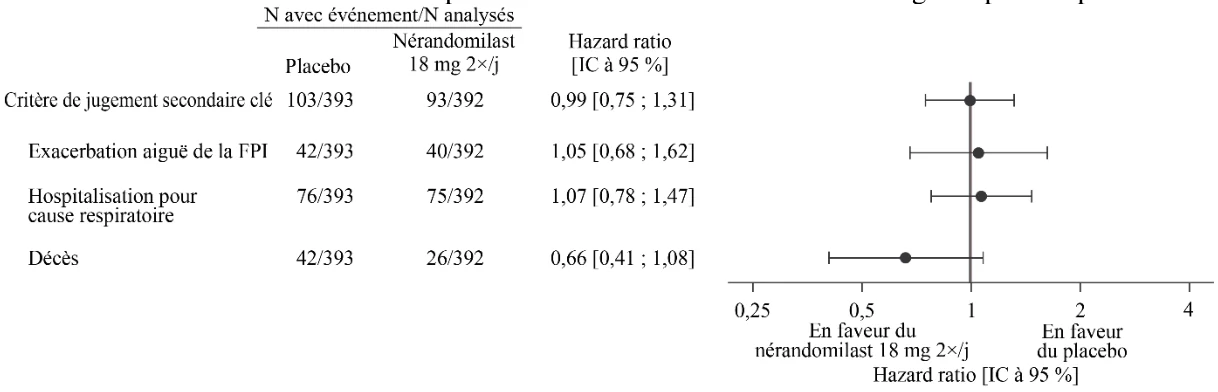
La figure 4 et la figure 5 présentent les résultats observés avec le nérandomilast 18 mg et 9 mg par rapport au placebo pour le critère de jugement secondaire clé et ses composants pendant la durée de l’essai FIBRONEER-IPF au moment de l’analyse de fin d’essai.
Figure 4. Exacerbation aiguë de FPI, hospitalisation pour cause respiratoire ou décès pendant la durée de l’essai FIBRONEER-IPF chez les patients recevant le nérandomilast 18 mg comparé au placebo
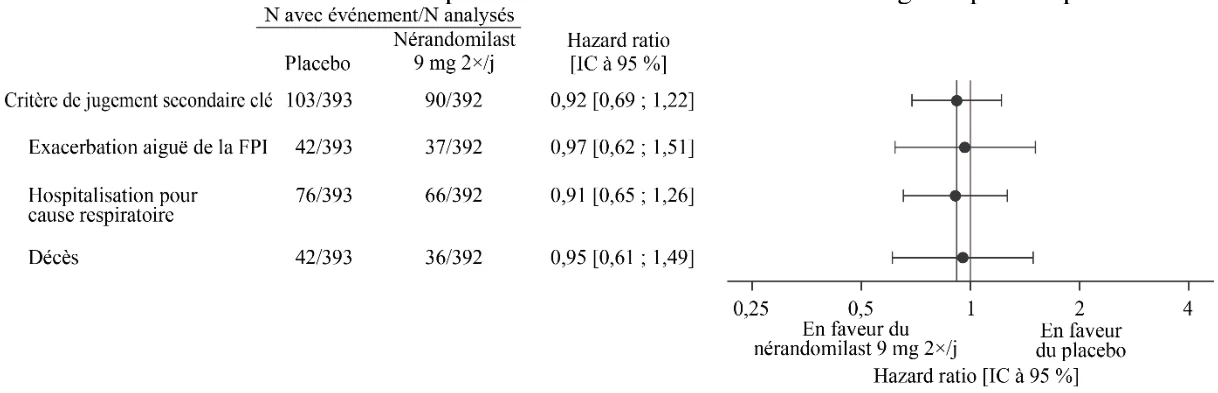
(2×/j = deux fois par jour)
Figure 5. Exacerbation aiguë de FPI, hospitalisation pour cause respiratoire ou décès pendant la durée de l’essai FIBRONEER-IPF chez les patients recevant le nérandomilast 9 mg comparé au placebo
Les résultats sont présentés pour la population globale ayant reçu le nérandomilast 9 mg deux fois par jour par rapport au placebo.
(2×/j = deux fois par jour)
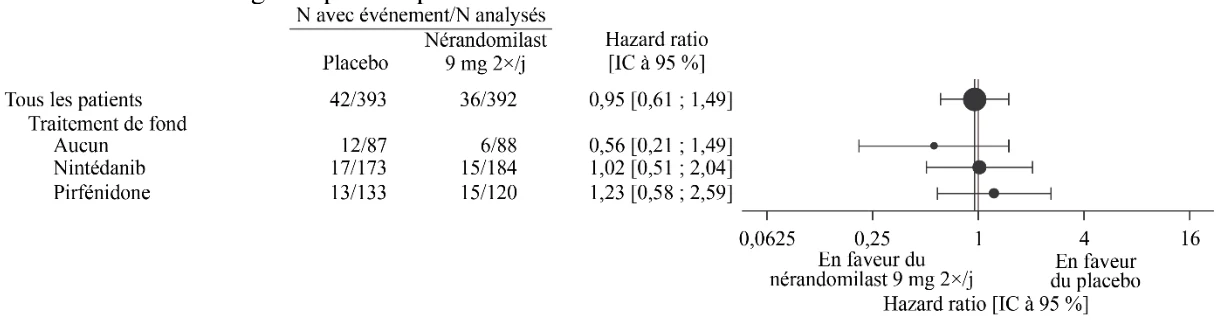
Au moment de l’analyse de fin d’essai, 26 patients (7 %) du groupe traité à la dose de 18 mg, 36 patients (9 %) du groupe traité à la dose de 9 mg et 42 patients (11 %) du groupe placebo étaient décédés. En comparaison avec le placebo, le hazard ratio pour le délai jusqu’au décès était de 0,66 (IC à 95 % : 0,41 à 1,08) pour la dose de 18 mg et de 0,95 (IC à 95 % : 0,61 à 1,49) pour la dose de 9 mg.
La figure 6 et la figure 7 présentent l’analyse du délai jusqu’au décès pendant toute la durée de l’essai (analyse de fin d’essai) dans les groupes traités par nérandomilast 18 mg et 9 mg, respectivement, en comparaison avec le placebo, pour les différents sous-groupes de traitement de fond.
Figure 6. Délai jusqu’au décès pendant la durée de l’essai FIBRONEER-IPF chez les patients recevant le nérandomilast 18 mg comparé au placebo
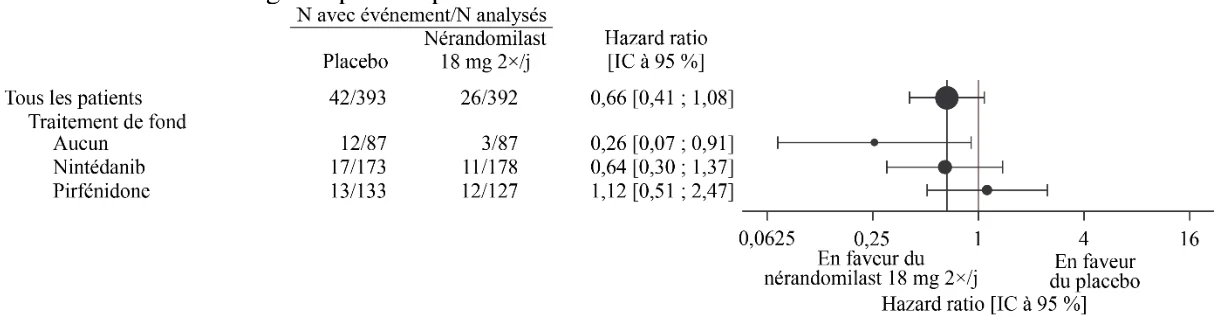
(2×/j = deux fois par jour)
Figure 7. Délai jusqu’au décès pendant la durée de l’essai FIBRONEER-IPF chez les patients recevant le nérandomilast 9 mg comparé au placebo
Les résultats sont présentés pour la population globale ayant reçu le nérandomilast 9 mg deux fois par jour par rapport au placebo.
(2×/j = deux fois par jour)
Fibroses pulmonaires progressives (FPP)
Un essai randomisé, en double aveugle et contrôlé par placebo (FIBRONEER-ILD) a évalué l’efficacité et la sécurité du nérandomilast chez des patients adultes présentant une FPP. Les patients présentant une FPP étaient éligibles s’ils présentaient une fibrose significative (plus de 10 % de lésions fibrotiques) à la tomodensitométrie haute résolution (TDM-HR) et des signes cliniques de progression (définie comme la survenue, dans les 24 mois précédant la sélection, d’un déclin de la capacité vitale forcée (CVF) supérieur ou égal à 10 %, ou d’un déclin de la CVF supérieur ou égal à 5 % et inférieur à 10 % avec aggravation des symptômes respiratoires ou des résultats de l’imagerie, ou bien d’une aggravation des symptômes respiratoires et des résultats de l’imagerie). Les patients devaient avoir une CVF supérieure ou égale à 45 % de la valeur théorique et une capacité de diffusion pulmonaire du monoxyde de carbone (DLCO) supérieure ou égale à 25 % de la valeur théorique corrigée pour l’hémoglobine (Hb). Les patients éligibles recevaient ou non un traitement de fond stable par nintédanib. Au total, 1 178 patients ont été randomisés selon un rapport de 1:1:1 pour recevoir le nérandomilast 9 mg deux fois par jour, le nérandomilast 18 mg deux fois par jour ou le placebo deux fois par jour pendant au moins 52 semaines. La randomisation était stratifiée sur la présence vs l’absence d’un traitement de fond par nintédanib et selon l’aspect (pneumopathie interstitielle commune [PIC] ou de type PIC versus autres aspects de fibrose) à la tomodensitométrie haute résolution (TDMHR), selon une évaluation centralisée.
Le critère de jugement principal de l’essai était la variation absolue par rapport à l’inclusion de la CVF en mL à 52 semaines comparée au placebo. Le critère de jugement secondaire clé était le délai jusqu’à la première survenue de l’un des composants du critère de jugement composite : première exacerbation aiguë de pneumopathie interstitielle diffuse (PID), première hospitalisation pour cause respiratoire ou décès pendant la durée de l’essai. La durée médiane de suivi était de 15,4 mois au moment de l’analyse principale et de 17,2 mois au moment de l’analyse de fin d’essai.
La population de l’essai comptait 56 % d’hommes et 44 % de femmes avec un âge moyen de 66 ans (intervalle : 26 à 88 ans), dont 20 % de patients âgés de 75 ans et plus. La population de l’essai comptait 58 % de Caucasiens, 39 % d’Asiatiques et 1 % de Noirs/Afro-américains. Une hypertension pulmonaire était présente chez 5 % des patients à l’inclusion.
Parmi les patients, 44 % recevaient un traitement stable par nintédanib et 56 % n’étaient pas traités par nintédanib (44 % des patients étaient naïfs de traitement et 12 % avaient précédemment arrêté le traitement par nintédanib). Sur la TDM-HR à l’inclusion, 71 % des patients présentaient un aspect de PIC ou de type PIC et 29 % présentaient d’autres aspects de fibrose. Les diagnostics de PID sous-jacents étaient les PID auto-immunes (28 %), la pneumopathie d’hypersensibilité (20 %), la pneumopathie interstitielle idiopathique inclassable (20 %), la pneumopathie interstitielle non spécifique idiopathique (19 %) et d’autres PID (14 %). À l’inclusion, la CVF moyenne était de 2 353 mL et de 70 % de la valeur théorique. Les patients recevant un traitement de fond par nintédanib présentaient un stade plus avancé de la maladie à l’inclusion que les patients ne recevant pas de traitement de fond, ce qui se traduisait par une CVF moyenne en % de la valeur théorique légèrement plus faible (69 % contre 71 %), une DLCO moyenne en % de la valeur théorique plus faible (45 % contre 52 %), un délai moyen depuis le premier diagnostic légèrement plus long (4,4 ans contre 4,0 ans) et un recours plus fréquent à l’oxygénothérapie (38 % contre 19 %).
Variation de la CVF par rapport à l’inclusion
Globalement, le critère de jugement principal, à savoir la variation absolue entre la valeur initiale de la CVF (mL) et la semaine 52, a été amélioré de manière statistiquement significative chez les patients recevant le nérandomilast par rapport aux patients recevant le placebo.
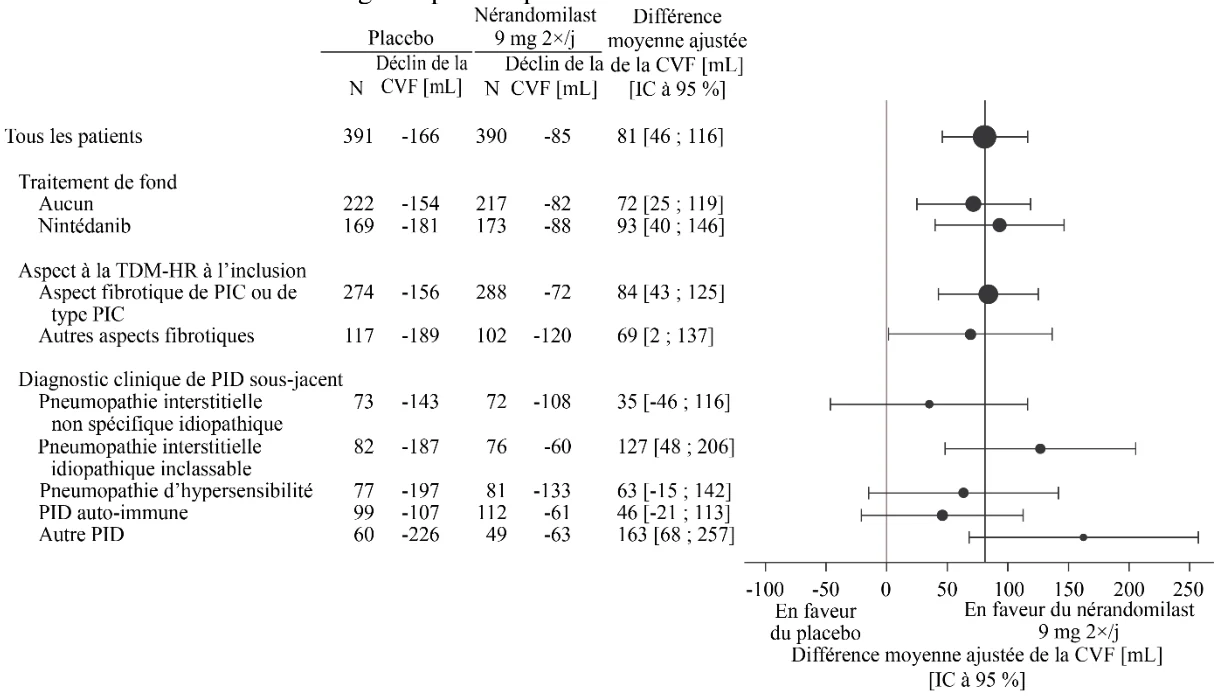
Le déclin moyen ajusté chez les patients recevant le nérandomilast 18 mg ou 9 mg deux fois par jour était respectivement de -99 mL et -85 mL alors qu’il était de -166 mL dans le groupe placebo. La différence entre les traitements et le placebo était respectivement de 67 mL (IC à 95 % : 32 à 102 ; valeur p : 0,0002) et de 81 mL (IC à 95 % : 46 à 116 ; valeur p : < 0,0001).
L’analyse principale était cohérente pour tous les sous-groupes prédéfinis par la présence ou l’absence de traitement de fond par nintédanib, l’aspect à la TDM-HR et les diagnostics sous-jacents de PID. Voir figure 8 et figure 9.
Figure 8. Variation absolue de la CVF (mL) à 52 semaines par rapport à l’inclusion chez les patients recevant le nérandomilast 18 mg comparé au placebo dans l’essai FIBRONEER-ILD
Pour les patients décédés avant la semaine 52, la valeur attribuée pour la variation par rapport à la valeur initiale correspondait à celle du 10e percentile.
(2×/j = deux fois par jour)
Figure 9. Variation absolue de la CVF (mL) à 52 semaines par rapport à l’inclusion chez les patients recevant le nérandomilast 9 mg comparé au placebo dans l’essai FIBRONEER-ILD
Pour les patients décédés avant la semaine 52, la valeur attribuée pour la variation par rapport à la valeur initiale correspondait à celle du 10e percentile.
(2×/j = deux fois par jour)
La figure 10 montre la variation de la CVF en fonction du temps par rapport à l’inclusion chez les patients recevant le nérandomilast 18 mg deux fois par jour par rapport au placebo. La représentation graphique en fonction du temps de la variation moyenne ajustée de la CVF par rapport à l’inclusion montre des courbes commençant à se séparer à la semaine 2 qui s’est maintenue jusqu’à la semaine 52 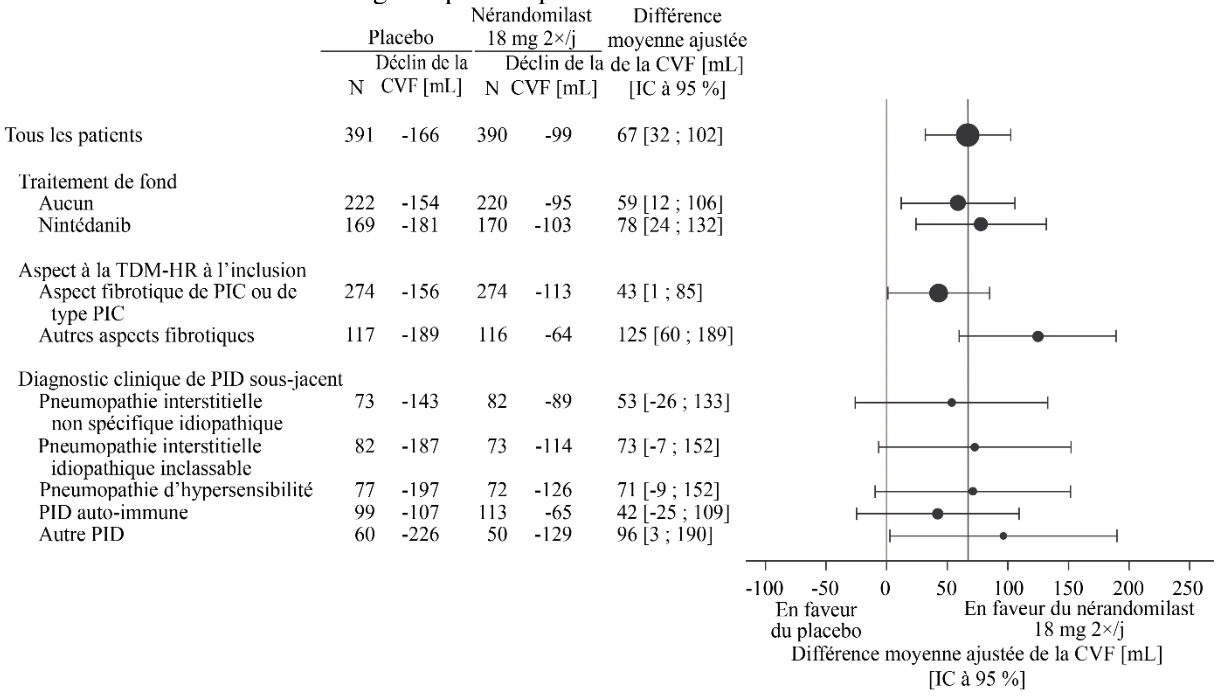
 et au-delà. Le profil en fonction du temps était similaire, indépendamment de l’administration ou non d’un traitement de fond par nintédanib.
Figure 10. Variation de la CVF (mL) en fonction du temps par rapport à l’inclusion chez les patients recevant le nérandomilast 18 mg comparé au placebo dans l’essai FIBRONEER-ILD
(2×/j = deux fois par jour)
Délai jusqu’à la première exacerbation aiguë de la PID, la première hospitalisation pour cause respiratoire ou le décès
Le critère de jugement secondaire clé composite était le délai jusqu’au premier événement d’exacerbation aiguë de la PID, d’hospitalisation pour cause respiratoire ou de décès pendant la durée de l’essai. L’exacerbation aiguë de la PID se définissait comme une aggravation aiguë ou la survenue d’une dyspnée d’une durée typiquement inférieure à un mois, la présence de nouvelles opacités à la tomodensitométrie en verre dépoli bilatérales et/ou de condensations superposées à un aspect sous-jacent compatible avec une PID fibrosante, et une détérioration ne pouvant pas s’expliquer totalement par une insuffisance cardiaque ou une surcharge hydrique. Les exacerbations aiguës de PID et les hospitalisations pour cause respiratoire n’ont pas été évaluées par un comité d’adjudication.
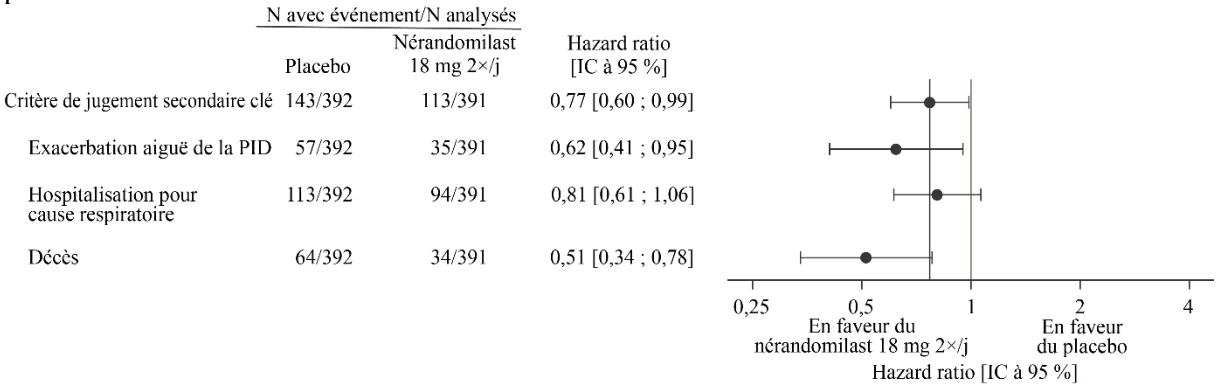
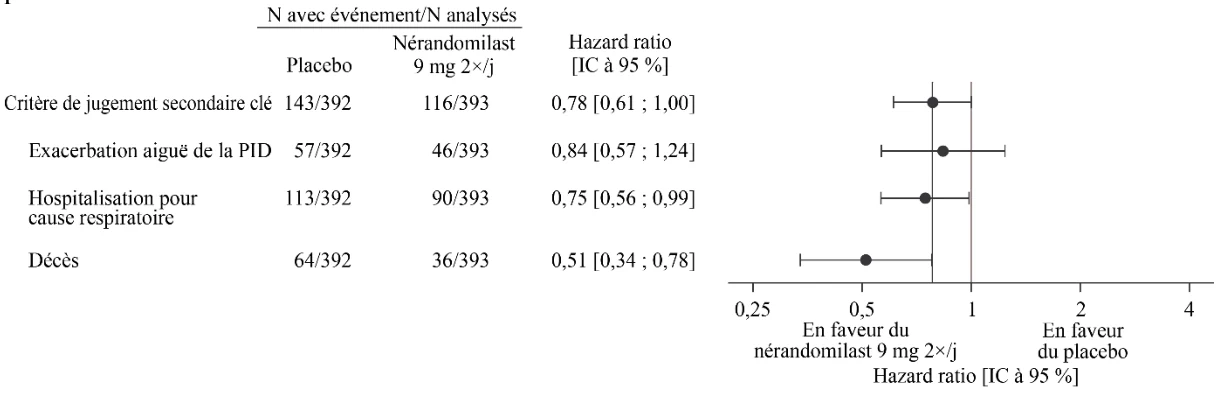
Le risque de survenue du critère de jugement secondaire clé était numériquement inférieur dans les deux groupes recevant le nérandomilast par rapport au placebo. Au moment de l’analyse principale, des événements du critère de jugement secondaire clé étaient survenus chez 95 patients (24 %) du groupe traité à la dose de 18 mg, 110 patients (28 %) du groupe traité à la dose de 9 mg et 122 patients (31 %) du groupe placebo. En comparaison avec le placebo, le hazard ratio pour le délai jusqu’au premier événement était de 0,77 (IC à 95 % : 0,59 à 1,01 ; valeur p : 0,0602) pour la dose de 18 mg et de 0,88 (IC à 95 % : 0,68 à 1,14 ; valeur p : 0,3398) pour la dose de 9 mg.
La figure 11 et la figure 12 présentent les résultats observés avec le nérandomilast 18 mg et 9 mg par rapport au placebo pour le critère de jugement secondaire clé et ses composants pendant la durée de l’essai FIBRONEER-ILD au moment de l’analyse de fin d’essai. 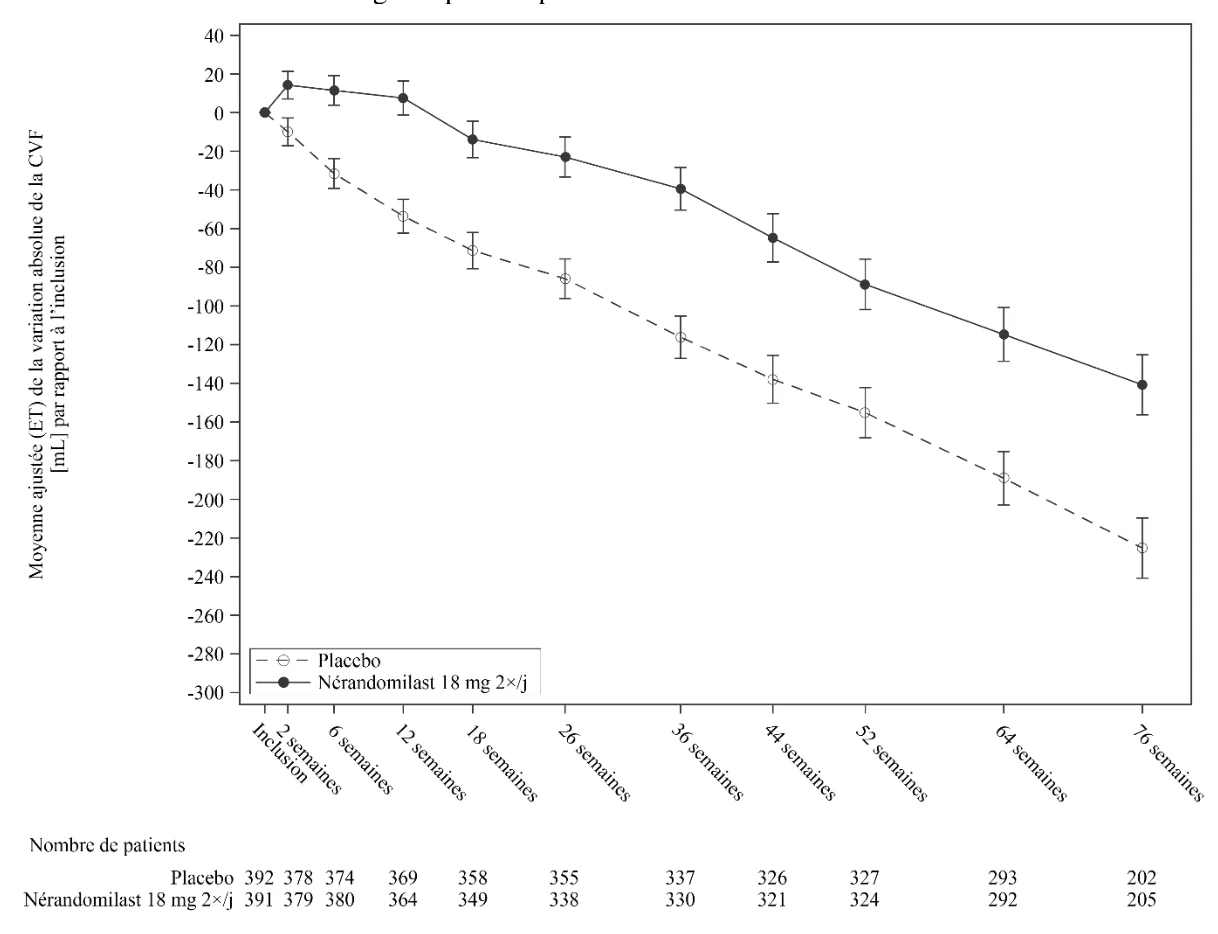
Figure 11. Exacerbation aiguë de la PID, hospitalisation pour cause respiratoire ou décès pendant la durée de l’essai FIBRONEER-ILD chez les patients recevant le nérandomilast 18 mg comparé au placebo
(2×/j = deux fois par jour)
Figure 12. Exacerbation aiguë de la PID, hospitalisation pour cause respiratoire ou décès pendant la durée de l’essai FIBRONEER-ILD chez les patients recevant le nérandomilast 9 mg comparé au placebo
(2×/j = deux fois par jour)
Les résultats du critère de jugement secondaire clé étaient généralement cohérents, indépendamment de l’administration ou non d’un traitement de fond par nintédanib et de l’aspect à la TDM-HR.
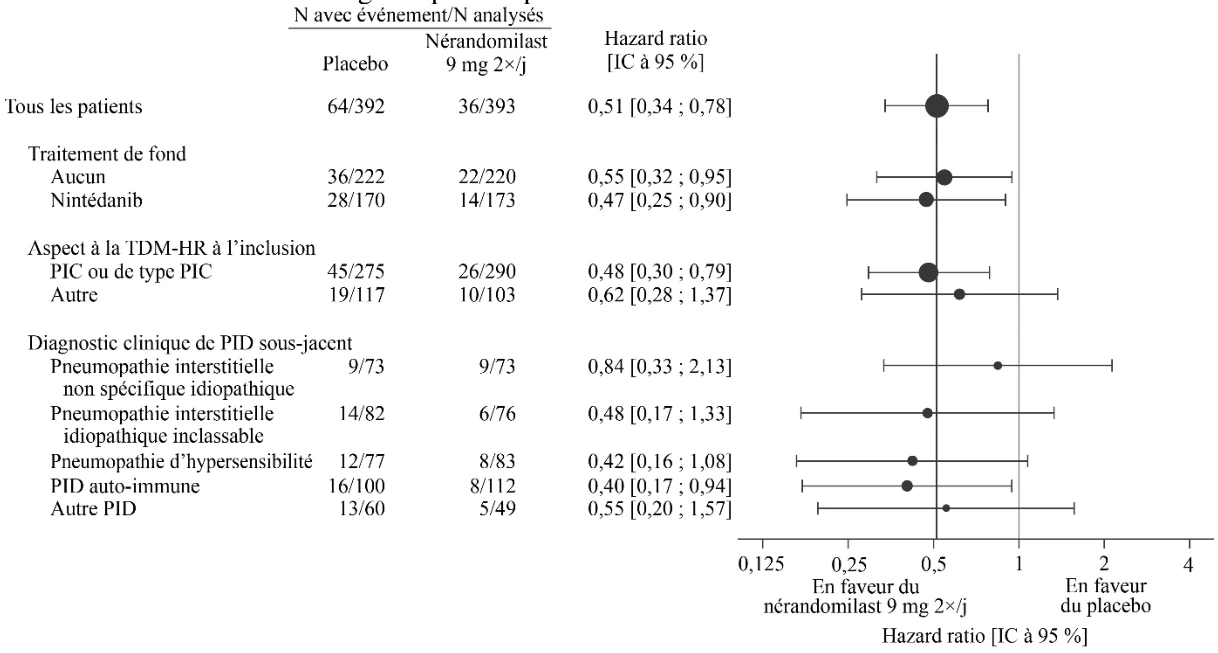
Au moment de l’analyse de fin d’essai, 34 patients (9 %) du groupe traité à la dose de 18 mg, 36 patients (9 %) du groupe traité à la dose de 9 mg et 64 patients (16 %) du groupe placebo étaient décédés. En comparaison avec le placebo, le hazard ratio pour le délai jusqu’au décès était de 0,51 (IC à 95 % : 0,34 à 0,78) pour la dose de 18 mg et de 0,51 (IC à 95 % : 0,34 à 0,78) pour la dose de 9 mg.
La figure 13 et la figure 14 présentent l’analyse du délai jusqu’au décès sur toute la durée de l’essai (analyse de fin d’essai) dans les groupes traités par nérandomilast 18 mg et 9 mg, respectivement, par rapport au placebo, dans les sous-groupes de traitement de fond, d’aspect à la TDM-HR et de diagnostic de PID sous-jacent.
Figure 13. Délai jusqu’au décès pendant la durée de l’essai FIBRONEER-ILD chez les patients recevant le nérandomilast 18 mg comparé au placebo
(2×/j = deux fois par jour)
Figure 14. Délai jusqu’au décès pendant la durée de l’essai FIBRONEER-ILD chez les patients recevant le nérandomilast 9 mg comparé au placebo
(2×/j = deux fois par jour)
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Jascayd dans un ou plusieurs sous-groupes de la population pédiatrique dans l’indication de pneumopathie interstitielle diffuse fibrosante (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du nérandomilast a été mesurée chez des volontaires sains, des patients présentant une FPI et des patients présentant une FPP. Il n’a pas été observé de différence cliniquement pertinente de la pharmacocinétique du nérandomilast entre ces populations. 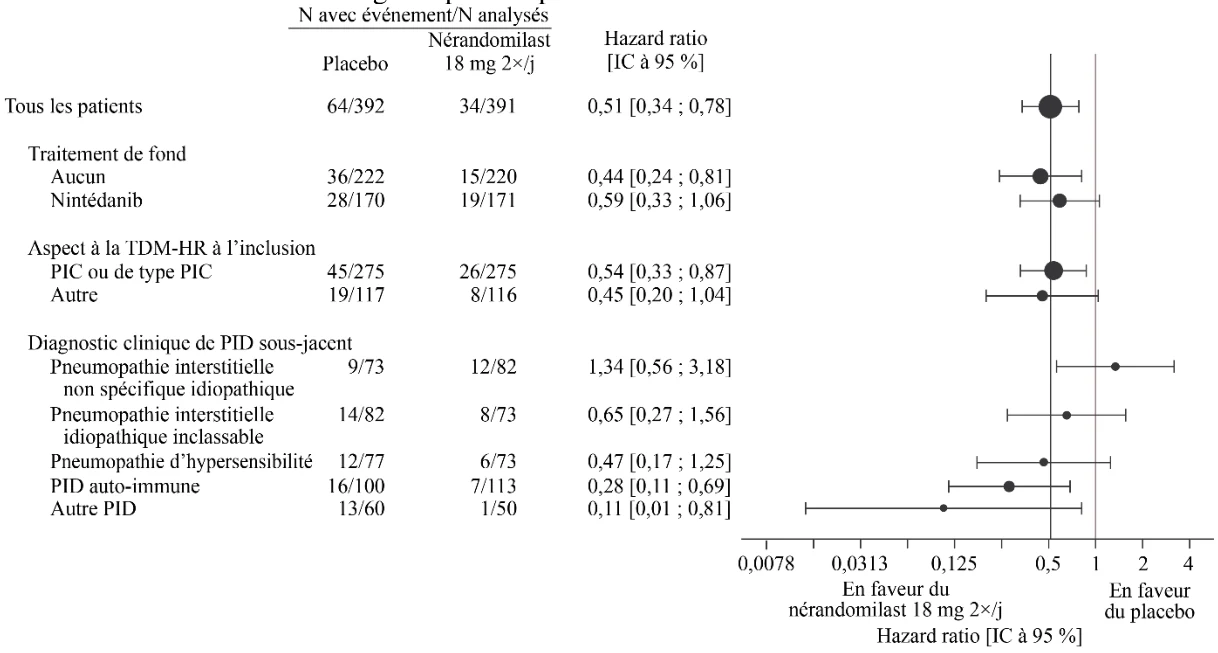
Absorption
Le nérandomilast a atteint les concentrations plasmatiques maximales (Cmax) après un délai médian (Tmax) de 1 à 1,25 h (intervalle : 0,5 à 4 heures) suivant l’administration orale de doses de 9 mg et 18 mg. La biodisponibilité orale absolue du nérandomilast était de 73 % (IC à 90 % : 67 % à 79 %).
L’administration de 18 mg de nérandomilast avec un repas riche en graisses et à haute teneur en calories n’a pas modifié l’exposition du nérandomilast de manière cliniquement pertinente (l’ASC a augmenté d’environ 15 % tandis que la Cmax a diminué d’environ 14 %).
Distribution
Après administration intraveineuse unique de nérandomilast, la moyenne géométrique du volume de distribution (Vss) était d’environ 94 L (CVg de 32,0 %). In vitro, le nérandomilast était un substrat de la protéine de transport P-gp, mais pas de la BCRP, de l’OATP-1B1, de l’OATP-1B3, de l’OAT-1, de l’OAT-3 ni de l’OCT-2.
In vitro, la liaison du nérandomilast aux protéines plasmatiques humaines était de 77 % et ne dépendait pas de la concentration.
Chez les volontaires sains, le nérandomilast était préférentiellement distribué dans le plasma avec un rapport sang-plasma de 0,6 à 0,8.
Biotransformation
Le nérandomilast est principalement métabolisé par oxydation par le CYP3A et par glucuronidation par plusieurs enzymes uridine-5′-diphospho-glucuronosyltransférase.
Après administration orale unique, le nérandomilast était le principal élément circulant et représentait environ 50 % de la radioactivité circulante.
Après des administrations orales multiples de 12 mg de nérandomilast deux fois par jour, le seul métabolite majeur identifié dans le plasma à l’état d’équilibre était le métabolite di-oxydatif BI 764333/M480(4). Ce métabolite pharmacologiquement inactif représentait 12 % de la dose totale dans le plasma à l’état d’équilibre, constituée du composé parent et de tous ses métabolites.
Le nérandomilast a un atome de soufre chiral et Jascayd contient principalement du nérandomilast chiralement pur (énantiomère R). Après administration orale de nérandomilast, l’inversion chirale de l’énantiomère R en énantiomère S se fait par métabolisation. L’énantiomère S a été identifié comme métabolite mineur du nérandomilast (3 % de la radioactivité totale circulante) et est pharmacologiquement inactif. L’énantiomère R pharmacologiquement actif est demeuré le principal énantiomère circulant.
Élimination
Après des doses orales multiples de 18 mg de nérandomilast deux fois par jour, la demi-vie terminale était d’environ 10 à 17 heures et la moyenne géométrique de la clairance plasmatique apparente à l’état d’équilibre était de 274 mL/min avec une variabilité interindividuelle (CVg) de 23,6 %. Après administration orale d’une dose unique de 18 mg de nérandomilast radiomarqué, environ 95 % de la dose ont été retrouvés dans les 9 jours suivant l’administration, avec 58 % retrouvés dans les fèces (13 % sous forme inchangée) et 36 % dans les urines (12 % sous forme inchangée).
Linéarité/non-linéarité
La pharmacocinétique du nérandomilast était proportionnelle à la dose après administration orale de doses uniques (0,06 à 48 mg) et de doses multiples (1 à 18 mg deux fois par jour). Après administration orale de 18 mg de nérandomilast deux fois par jour, l’état d’équilibre a été atteint en 4 jours avec une accumulation allant jusqu’à 1,38 pour l’ASC et la Cmax.
Pharmacocinétique dans les populations particulières
Âge, sexe, origine ethnique, insuffisance rénale ou hépatique
Il n’a pas été observé de différence cliniquement significative de la pharmacocinétique du nérandomilast en fonction de l’âge (18 à 90 ans), du sexe, de l’origine ethnique (hispanique/latino-américaine ou non hispanique/latino-américaine), de la présence d’une insuffisance rénale légère, modérée ou sévère (DFGe ≥ 15 et < 90 mL/min selon la formule CKD-EPI) ou de la présence d’une insuffisance hépatique légère (Child-Pugh A) ou modérée (Child-Pugh B). Les patients présentant une insuffisance rénale terminale ou une insuffisance hépatique sévère (Child-Pugh C) n’ont pas été étudiés.
Origine ethnique
Les patients asiatiques présentaient une concentration résiduelle de nérandomilast jusqu’à 47 % plus élevée que les patients caucasiens. Il n’est pas attendu que cette différence soit cliniquement significative.
Poids corporel
Une analyse pharmacocinétique de population a mis en évidence une exposition du nérandomilast supérieure chez les patients présentant un poids corporel plus faible et une exposition inférieure chez les patients présentant un poids corporel plus élevé. Il n’est pas attendu que l’impact du poids corporel sur les concentrations plasmatiques de nérandomilast soit cliniquement significatif.
Relations pharmacocinétique/pharmacodynamique
Des augmentations des concentrations résiduelles de nérandomilast à l’état d’équilibre ont été associées à une meilleure efficacité chez les patients présentant une FPI et une FPP, qui se traduisait par une diminution plus faible de la capacité vitale forcée (CVF) absolue sur 52 semaines par rapport à l’inclusion.
5.3 Données de sécurité préclinique
Toxicité générale
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité, génotoxicité et cancérogénicité n’ont pas révélé de risque particulier pour l’homme. Aucune preuve de phototoxicité potentielle n’a été mise en évidence.
Des études à doses répétées ont été menées chez le rat, le miniporc et le singe. La vasculopathie (inflammation, hémorragie et nécrose des vaisseaux sanguins) était la principale observation chez le rat et le miniporc. Aucun effet indésirable vasculaire n’a été observé chez les singes ayant reçu jusqu’à 30 mg/kg/jour (10 fois l’exposition humaine pour l’ASC à la dose maximale recommandée chez l’humain [DMRH], voir rubrique 4.2). Les effets indésirables vasculaires observés chez le rat et le miniporc touchaient différents tissus (mésentère et tractus gastrointestinal chez le rat, et cœur et poumons chez le miniporc). Dans les études à long terme, il n’a pas été observé de changement vasculaire indésirable chez le rat à la dose de 2 mg/kg/jour. Des changements vasculaires ont été observés chez un miniporc à la dose de 3 mg/kg/jour (doses équivalant à l’exposition humaine pour l’ASC à la DMRH). La marge d’exposition chez le singe, considéré comme l’espèce la plus proche de l’être humain, suggère que les primates sont moins sensibles aux effets vasculaires que d’autres espèces.
Dans les études toxicologiques menées chez le singe à des expositions plus de 10 fois supérieures à l’exposition humaine pour l’ASC à la DMRH, des vomissements et des signes cardiaques (dégénérescence focale ou nécrose sans changement vasculaire) ont été observés.
Toxicité sur la reproduction et le développement
Fertilité et développement embryonnaire précoce
Dans une étude de fertilité menée chez des rats mâles, l’administration de nérandomilast à la dose de 6 mg/kg/jour (environ 4 fois l’exposition humaine pour l’ASC à la DMRH) n’a pas entraîné d’effet sur les indices d’accouplement, de fertilité ou spermatiques.
Chez les rates, une diminution des indices d’accouplement et de fertilité a été observée à la plus forte dose testée, à savoir 9 mg/kg/jour (environ 9 fois l’exposition humaine pour l’ASC à la DMRH) et était liée à la toxicité générale. Aucun effet de ce type n’a été observé à la dose sans effet nocif observable (DSENO) de 6 mg/kg/jour (environ 4 fois l’exposition humaine à la DMRH). Dans les études sur la fertilité et le développement embryonnaire précoce et sur le développement embryofœtal, une augmentation des résorptions précoces a été observée chez le rat à des doses ≥ 6 mg/kg/jour. Ces effets n’ont pas été observés à la DSENO de 3 mg/kg/jour (environ 3 fois l’exposition humaine à la DMRH).
Des singes femelles sexuellement matures ayant reçu du nérandomilast pendant 39 semaines ont montré un allongement sporadique du cycle menstruel aux doses de 10 mg/kg/jour et de 30 mg/kg/jour (environ 3 et 10 fois l’exposition humaine pour l’ASC à la DMRH). Les cycles menstruels n’ont pas été perturbés chez le singe à la dose de 3 mg/kg/jour (équivalant à l’exposition humaine pour l’ASC à la DMRH).
Aucune modification des cycles oestraux n’a été observée chez le rat.
Développement embryofœtal
Après administration orale de nérandomilast radiomarqué à des rates en gestation, une radioactivité a été détectée dans le placenta, le sang et les tissus embryofœtaux, suggérant un passage de la barrière placentaire.
Les études de développement embryofœtal menées chez des rates et des lapines n’ont montré aucune tératogénicité, aucune modification squelettique, ni aucune toxicité fœtale jusqu’aux plus fortes doses testées, à savoir 9 mg/kg/jour et 15 mg/kg/jour, équivalant respectivement à 7 et 4 fois l’exposition humaine pour l’ASC à la DMRH. Une létalité embryofœtale due à une perte post-implantatoire liée à une augmentation des résorptions précoces a été observée chez les rates à la dose de 6 mg/kg/jour (5 fois l’exposition humaine pour l’ASC à la DMRH) administrée aux jours 6 à 17 de la gestation. Aucune létalité embryofœtale n’a été observée chez les rates et les lapines aux DSENO de 3 mg/kg/jour et de 15 mg/kg/jour (respectivement environ 3 et 4 fois l’exposition humaine pour l’ASC à la DMRH).
Développement prénatal et postnatal
Dans une étude de développement prénatal et postnatal chez le rat visant à déterminer la fourchette de doses, une dose maternelle de 6 mg/kg/jour (soit environ 5 à 6 fois l’exposition humaine à la DMRH) administrée du jour 6 de la gestation au jour 6 de l’allaitement a entraîné une diminution du poids des ratons. Dans l’étude pivot de développement prénatal et postnatal, le nérandomilast administré à des rates du jour 6 de la gestation au jour 20 de l’allaitement n’a pas entraîné d’effet indésirable sur la performance ou la toxicité maternelle, ni sur le développement, le comportement et la performance reproductive de la génération F1 (progéniture) jusqu’à la plus forte dose testée, à savoir 3 mg/kg/jour (environ 2 fois l’exposition humaine pour l’ASC à la DMRH). Dans cette étude, le nérandomilast était présent dans le plasma des ratons pendant la période d’allaitement.
Dans une étude sur la lactation après administration d’une dose unique menée chez des rates allaitantes ayant reçu du nérandomilast radiomarqué par voie orale, des concentrations similaires de radioactivité totale ont été observées dans le lait et le plasma des femelles allaitantes. La concentration de radioactivité maximale était observée 1 heure après l’administration de la dose et a significativement diminué dans les 24 heures suivant l’administration de la dose. La concentration de radioactivité totale dans le lait animal n’est pas nécessairement prédictive de la concentration de substance active dans le lait humain.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Comprimés pelliculés, 9 mg
Lactose monohydraté
Cellulose microcristalline
Hydroxypropylcellulose
Croscarmellose sodique
Stéarate de magnésium
Hypromellose 2910
Talc
Mannitol
Macrogol 8000
Oxyde de fer jaune (E172)
Comprimés pelliculés, 18 mg
Lactose monohydraté
Cellulose microcristalline
Hydroxypropylcellulose
Croscarmellose sodique
Stéarate de magnésium
Hypromellose 2910
Talc
Mannitol
Macrogol 8000
Oxyde de fer rouge (E172)
Oxyde de fer noir (E172)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
2 ans
6.4 Précautions particulières de conservation
À conserver dans l’emballage d’origine à l’abri de la lumière. Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes prédécoupées unitaires en PVC/aluminium. Présentations de 10 × 1, 30 × 1 ou 60 × 1 comprimé pelliculé.
Flacon en PEHD avec sécurité enfant.
Présentations de 60 ou 180 comprimés pelliculés.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination [et manipulation]
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Boehringer Ingelheim International GmbH
Binger Strasse 173
55216 Ingelheim am Rhein
Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
Jascayd, 9 mg comprimés pelliculés
EU/1/26/2040/001
EU/1/26/2040/002
EU/1/26/2040/003
EU/1/26/2040/004
EU/1/26/2040/005
Jascayd, 18 mg comprimés pelliculés
EU/1/26/2040/006
EU/1/26/2040/007
EU/1/26/2040/008
EU/1/26/2040/009
EU/1/26/2040/010
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation :
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.