


Résumé des caractéristiques - Jivi
1. DÉNOMINATION DU MÉDICAMENT
Jivi 250 UI poudre et solvant pour solution injectable
Jivi 500 UI poudre et solvant pour solution injectable
Jivi 1000 UI poudre et solvant pour solution injectable
Jivi 2000 UI poudre et solvant pour solution injectable
Jivi 3000 UI poudre et solvant pour solution injectable
Jivi 4000 UI poudre et solvant pour solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Jivi 250 UI poudre et solvant pour solution injectable
Après reconstitution avec le solvant fourni, un mL de solution contient approximativement 100 UI (250 UI / 2,5 mL) de facteur VIII de coagulation humain, damoctocog alfa pégol.
Jivi 500 UI poudre et solvant pour solution injectable
Après reconstitution avec le solvant fourni, un mL de solution contient approximativement 200 UI (500 UI / 2,5 mL) de facteur VIII de coagulation humain, damoctocog alfa pégol.
Jivi 1000 UI poudre et solvant pour solution injectable
Après reconstitution avec le solvant fourni, un mL de solution contient approximativement 400 UI (1 000 UI / 2,5 mL) de facteur VIII de coagulation humain, damoctocog alfa pégol.
Jivi 2000 UI poudre et solvant pour solution injectable
Après reconstitution avec le solvant fourni, un mL de solution contient approximativement 800 UI (2 000 UI / 2,5 mL) de facteur VIII de coagulation humain, damoctocog alfa pégol.
Jivi 3000 UI poudre et solvant pour solution injectable
Après reconstitution avec le solvant fourni, un mL de solution contient approximativement 1 200 UI (3 000 UI / 2,5 mL) de facteur VIII de coagulation humain, damoctocog alfa pégol.
Jivi 4000 UI poudre et solvant pour solution injectable
Après reconstitution avec le solvant fourni, un mL de solution contient approximativement 800 UI (4 000 UI / 5 mL) de facteur VIII de coagulation humain, damoctocog alfa pégol.
L’activité en unités internationales (UI) est déterminée à l’aide d’un test chromogène, selon la Pharmacopée Européenne.
L’activité spécifique de Jivi est d’environ 10 000 UI/mg de protéines.
La substance active, le damoctocog alfa pégol, est un facteur VIII de coagulation humain recombinant PEGylé délété du domaine B, produit sur des cellules de rein de hamster nouveau--né (cellules BHK). Il est conjugué sur un site spécifique à un fragment de polyéthylène glycol ramifié de 60 kDa (deux PEG de 30 kDa). La masse moléculaire de la protéine est d’environ 234 kDa.
Jivi est produit sans aucun ajout de protéines d’origine humaine ou animale au cours des processus de culture cellulaire, de purification, de PEGylation ou de formulation finale.
Excipient à effet notoire
Chaque mL de solution injectable contient 0,08 mg de polysorbate 80 (E 433).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre et solvant pour solution injectable.
Poudre : solide, blanche à jaune pâle.
Solvant : solution incolore.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Traitement et prophylaxie des épisodes hémorragiques chez les patients présentant une hémophilie A (déficit congénital en facteur VIII), à partir de 7 ans.
4.2 Posologie et mode d’administration
Le traitement doit être réalisé sous la surveillance d’un médecin expérimenté dans le traitement de l’hémophilie.
Surveillance du traitement
Pendant le traitement, il est conseillé d’effectuer un dosage approprié des taux de facteur VIII afin de confirmer que des taux adéquats de FVIII ont été atteints. La réponse au facteur VIII est susceptible de varier d’un patient à un autre, se manifestant par une demi-vie du produit et une récupération différentes. La dose, déterminée en fonction du poids corporel, peut nécessiter un ajustement chez les patients en surcharge pondérale. Dans le cas particulier d’une intervention chirurgicale majeure, le traitement de substitution nécessite une surveillance particulière avec contrôle de la coagulation (activité du facteur VIII plasmatique).
Lorsqu’une mesure du temps de céphaline activé (TCA) in vitro par un test chronométrique en un temps est réalisée pour déterminer l’activité du facteur VIII dans les échantillons de sang des patients, les résultats peuvent être affectés de manière significative par le type de réactif de TCA et le standard de référence utilisés lors du dosage, l’activité du facteur VIII pouvant être surestimée ou sous-estimée. Il est à noter qu’il peut exister des écarts significatifs entre les résultats de TCA obtenus avec un test chromogénique et ceux obtenus avec certains tests chronométrique en un temps selon le type de réactifs utilisés. Ce point est important lors de la surveillance de l’activité du facteur VIII de Jivi et en cas de changement de laboratoire et/ou de réactifs utilisés pour le dosage. Ceci s’applique également aux facteurs VIII modifiés à longue durée d’action.
Les laboratoires ayant l’intention de mesurer l’activité de Jivi doivent contrôler l’exactitude de leurs procédures. Une étude de terrain a montré que l’activité du facteur VIII de Jivi pouvait être mesurée avec précision dans le plasma en utilisant soit un dosage de substrat chromogène (SC) validé, soit un test chronométrique en un temps avec des réactifs spécifiques. Pour Jivi, certains tests en un temps à base de silice (APTT-SP, STA-PTT, par exemple) peuvent conduire à une sous-estimation de l’activité du facteur VIII de Jivi dans les échantillons de plasma ; avec certains réactifs, par exemple les activateurs à base de kaolin, il existe un risque de surestimation.
L’effet clinique du facteur VIII est l’élément le plus important pour l’évaluation de l’efficacité du traitement. Il peut être nécessaire d’ajuster la posologie au cas par cas pour chaque patient afin d’atteindre des résultats cliniques satisfaisants. Si la dose calculée ne permet pas d’atteindre les taux de facteur VIII attendus ou si le saignement n’est pas contrôlé après administration de la dose calculée, la présence d’un inhibiteur circulant du facteur VIII ou d’anticorps anti-PEG chez le patient doit être envisagée (voir rubrique 4.4).
Posologie
La dose et la durée du traitement de substitution dépendent de la sévérité du déficit en facteur VIII, de la localisation et de l’intensité de l’hémorragie, ainsi que de l’état clinique du patient.
Le nombre d’unités de facteur VIII administrées est exprimé en Unités Internationales (UI), calculées par rapport au standard actuel de l’OMS pour les concentrés de facteurs VIII. L’activité du facteur VIII dans le plasma est exprimée soit en pourcentage (par rapport au plasma humain normal), soit – de préférence – en UI (par rapport au Standard International pour le facteur VIII plasmatique).
Une UI d’activité facteur VIII correspond à la quantité de facteur VIII contenue dans un mL de plasma humain normal.
Traitement à la demande
Le calcul de la dose nécessaire en facteur VIII repose sur le résultat empirique selon lequel 1 UI de facteur VIII par kg de poids corporel augmente l’activité en facteur VIII plasmatique de 1,5 % à 2,5 % de l’activité normale.
La dose nécessaire de Jivi est déterminée en utilisant la formule suivante :
Nombre d’unités à administrer = poids corporel (kg) × augmentation souhaitée en facteur VIII (% ou UI/dL) × l’inverse de la récupération observée (c.-à-d. 0,5 pour une récupération de 2,0 %).
La dose et la fréquence des injections doivent toujours être définies en fonction de l’efficacité clinique requise et adaptées au cas par cas.
Dans les différentes situations hémorragiques ci-dessous, l’activité en facteur VIII ne doit pas chuter en-dessous du taux d’activité plasmatique indiqué (en % de l’activité normale) pendant la durée mentionnée. Le tableau suivant peut être utilisé à titre indicatif pour définir la posologie au cours des épisodes hémorragiques et lors d’une chirurgie :
Tableau 1 : Indications sur la posologie à utiliser au cours des épisodes hémorragiques et lors d’une chirurgie
Intensité de l’hémorragie / type d’acte chirurgical Taux plasmatique nécessaire de facteur VIII (%) (UI/dL) Fréquence des injections (heures) / Durée du traitement (jours) | |||||||||
Hémorragie Début d’hémarthrose précoce, hémorragie musculaire ou de la cavité buccale | 20 à 40 | Répéter l’injection toutes les 24 à 48 heures. Pendant au moins 1 jour, jusqu’à l’arrêt de l’hémorragie, indiqué par la disparition de la douleur, ou jusqu’à cicatrisation | |||||||
| Hémarthrose, hémorragie musculaire plus étendue ou hématome | 30 à 60 | Répéter l’injection toutes les 24 à 48 heures | |||||||
| pendant 3 à 4 jours ou plus, jusqu’à | |||||||||
| disparition de la douleur et de l’invalidité | |||||||||
| aiguë. | |||||||||
Pronostic vital engagé Hémorragies | 60 à 100 | Répéter l’injection toutes les 8 à 24 heures jusqu’à la disparition de la menace vitale. | |||||||
Chirurgie Chirurgie mineure, dont extraction dentaire | 30 à 60 | Toutes les 24 heures, pendant au moins 1 jour, jusqu’à l’obtention d’une cicatrisation. | |||||||
| Chirurgie majeure | 80 à 100 (pré et post opératoire) | Répéter l’injection toutes les 12 à 24 heures | |||||||
| jusqu’à l’obtention d’une cicatrisation | |||||||||
| satisfaisante de la plaie puis poursuivre le | |||||||||
| traitement pendant au moins 7 jours | |||||||||
| supplémentaires pour maintenir l’activité en | |||||||||
| facteur VIII entre 30 % et 60 % (UI/dL). | |||||||||
Prophylaxie
Toutes les décisions de traitement pour déterminer les schémas thérapeutiques prophylactiques appropriés doivent s’appuyer sur le jugement clinique en tenant compte des caractéristiques spécifiques du patient et de la réponse au traitement. Des ajustements de la posologie et de la fréquence d’administration peuvent être envisagés en fonction des taux de facteur VIII atteints et de la tendance individuelle aux saignements. Pour plus de détails, voir rubriques 4.4 et 5.1.
Adultes et adolescents âgés de 12 ans et plus
La dose est de 45 à 60 UI/kg tous les 5 jours.
Selon les caractéristiques cliniques du patient, la dose pourrait également être de 60 UI/kg tous les 7 jours ou 30 à 40 UI/kg deux fois par semaine (voir rubriques 5.1 et 5.2).
Enfants âgés de 7 ans à moins de 12 ans
La dose d’initiation recommandée est de 60 UI/kg deux fois par semaine.
La dose d’entretien est de 40 à 60 UI/kg deux fois par semaine (voir rubriques 5.1 et 5.2). Des ajustements de la posologie et de la fréquence d’administration peuvent être envisagés en fonction des taux de facteur VIII atteints et de la tendance individuelle aux saignements (voir rubrique 5.1).
Pour les patients en surpoids, la dose maximale par injection pour le traitement prophylactique ne doit pas dépasser 6 000 UI environ.
Populations particulières
Population pédiatrique
Jivi n’est pas indiqué chez les patients âgés de moins de 7 ans.
Adolescents
La posologie pour le traitement à la demande et le traitement prophylactique chez les patients adolescents est la même que chez l’adulte.
Population gériatrique
L’expérience chez les patients âgés de 65 ans et plus est limitée.
Mode d’administration
Jivi doit être administré par voie intraveineuse.
Jivi doit être injecté par voie intraveineuse sur une durée de 2 à 5 minutes selon le volume total. La vitesse d’administration doit être déterminée en fonction du niveau de confort du patient (vitesse d’injection maximale : 2,5 mL/min).
Pour les instructions concernant la reconstitution du médicament avant administration, voir la rubrique 6.6 et la notice.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Réactions allergiques connues aux protéines de souris ou de hamster.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Hypersensibilité
Des réactions allergiques de type hypersensibilité sont possibles avec Jivi. Le médicament peut contenir des traces de protéines de souris ou de hamster. Les réactions d’hypersensibilité peuvent également être liées aux anticorps dirigés contre le PEG (voir le paragraphe « Réponse immunitaire au polyéthylène glycol (PEG) »). Les patients doivent être informés que, si des symptômes d’hypersensibilité apparaissent, ils convient d’interrompre immédiatement l’administration du médicament et de contacter leur médecin. Les patients doivent être informés des signes précoces des réactions d’hypersensibilité tels que : urticaire, urticaire généralisée, oppression thoracique, respiration sifflante, hypotension et anaphylaxie. Un traitement symptomatique de l’hypersensibilité doit être instauré selon les besoins. En cas d’anaphylaxie ou de choc, un traitement selon les pratiques médicales en vigueur devra être mis en œuvre.
Inhibiteurs
L’apparition d’anticorps neutralisants (inhibiteurs) du facteur VIII est une complication connue du traitement des patients atteints d'hémophilie A. Ces inhibiteurs sont habituellement des immunoglobulines IgG dirigées contre l’activité du facteur VIII et sont mesurés en Unités Bethesda (UB) par mL de plasma par le test de Bethesda modifié. Le risque de développer des inhibiteurs est corrélé à la gravité de la maladie ainsi qu’à l’exposition au facteur VIII, ce risque étant le plus élevé au cours des 50 premiers jours d’exposition (JE) mais persiste tout au long de la vie, même s’il est peu fréquent. Rarement, les inhibiteurs peuvent apparaître après les 50 premiers jours d’exposition.
La pertinence clinique de l’apparition d’inhibiteurs dépendra du titre d’inhibiteurs ; un faible titre d’inhibiteurs présente un risque de réponse clinique insuffisante moins élevé qu’un titre élevé d’inhibiteurs.
De manière générale, tous les patients traités avec des concentrés de facteur VIII de coagulation doivent faire l’objet d’une surveillance soigneuse, par un suivi clinique et des tests biologiques appropriés, pour détecter l’apparition d’inhibiteurs.
Si le taux de facteur VIII plasmatique attendu n’est pas atteint ou si l’hémorragie n’est pas contrôlée par une dose adéquate, un test de présence d’inhibiteur du facteur VIII doit être réalisé. Chez les patients présentant un titre élevé d’inhibiteur, le traitement par le facteur VIII peut ne pas être efficace et d’autres options thérapeutiques doivent être considérées. Le suivi de tels patients doit être effectué par des médecins expérimentés dans la prise en charge de l’hémophilie et des inhibiteurs du facteur VIII.
Réponse immunitaire au polyéthylène glycol (PEG)
Une réponse immunitaire clinique associée à des anticorps anti-PEG, se manifestant par des symptômes d’hypersensibilité aiguë et/ou une perte d’effet du médicament, a été observée principalement dans les 4 premiers jours d’exposition. De faibles taux de FVIII après l’injection en l’absence d’inhibiteurs détectables du facteur VIII indiquent que la perte d’effet du médicament est probablement due à des anticorps anti-PEG ; dans ce cas, l’administration de Jivi doit être interrompue et les patients doivent repasser à un produit à base de facteur VIII ayant été efficace par le passé.
En cas de suspicion clinique de perte de l’effet thérapeutique, il est recommandé de rechercher la présence d’inhibiteurs du facteur VIII et d’évaluer la récupération du facteur VIII.
Une diminution significative du risque de réponse immunitaire au PEG a été observée avec l’âge. Cet effet pourrait être lié à une évolution de l’immunité au fil du développement et, bien qu’il soit difficile de définir un seuil d’âge précis à partir duquel ce risque change, il semble que ce phénomène survienne de façon prédominante chez les jeunes enfants atteints d’hémophilie.
Les conséquences d’un risque potentiel pour les patients concernés par une réaction d’hypersensibilité aux protéines pégylées ne sont pas connues. Les données montrent que, chez les patients concernés, après arrêt du traitement par Jivi, le titre des anticorps IgM anti-PEG a diminué et les anticorps sont devenus indétectables au bout d’un certain temps. Aucune réactivité croisée entre les anticorps IgM anti-PEG et les autres produits à base de facteur VIII non modifiés n’a été observée. Tous les patients ont pu être traités avec succès avec les produits à base de facteur VIII qu’ils utilisaient auparavant. En raison de la nature transitoire de cette réponse immunitaire et de la disparition des anticorps IgM anti-PEG dans les 4 à 6 semaines, une reprise du traitement par Jivi peut être envisagée si la récupération s’est normalisée (voir rubrique 4.2). Les patients doivent être surveillés pour vérifier la récupération lors de la reprise du traitement.
Diminution de la récupération progressive du facteur VIII
Une légère diminution de la récupération (récupération d’environ 1 UI/dL par UI/kg) après le début du traitement a été observée et pourrait être due à un faible titre transitoire d’anticorps IgM anti-PEG, principalement chez les enfants. Une récupération progressive faible pourrait potentiellement être associée à une efficacité réduite pendant cette période. La surveillance des patients pédiatriques, y compris la surveillance de l’activité du facteur VIII après l’administration de la dose est recommandée. Si un saignement n’est pas contrôlé avec la dose recommandée et/ou si les niveaux d’activité du facteur VIII attendus ne sont pas atteints en l’absence d’inhibiteurs du facteur VIII, envisagez d’ajuster la dose, la fréquence d’administration ou d’interrompre le produit.
Événements cardiovasculaires
Chez les patients présentant des facteurs de risque cardiovasculaire, un traitement substitutif en facteur VIII peut augmenter le risque d’événements cardiovasculaires.
Complications liées au cathéter
Si l’utilisation d’un dispositif d’accès veineux central (DAVC) est nécessaire, le risque de complications liées au DAVC, notamment des infections locales, une bactériémie et une thrombose sur cathéter, doit être pris en compte.
Population pédiatrique
Les mises en garde et précautions mentionnées s’appliquent aux adultes, aux adolescents et aux enfants âgés de 7 ans à moins de 12 ans.
Jivi n’est pas indiqué chez les patients âgés de moins de 7 ans.
Information relative aux excipients
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c’est-à-dire qu’il est essentiellement « sans sodium ».
Polysorbate 80 (E 433)
Ce médicament contient 0,2 mg de polysorbate 80 par flacon de 250/500/1 000/2 000/3 000 UI et 0,4 mg de polysorbate 80 par flacon de 4 000 UI équivalant à 0,08 mg/mL de solution injectable. Les polysorbates peuvent provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune interaction des produits à base de facteur VIII de coagulation humain (ADNr) avec d’autres médicaments n’a été signalée jusqu’à présent.
4.6 Fertilité, grossesse et allaitement
Grossesse et allaitement
Aucune étude de reproduction chez l’animal n’a été menée avec le facteur VIII. En raison de la rareté de l’hémophilie A chez les femmes, il n’y a pas de données sur l’utilisation de facteur VIII pendant la grossesse ou l’allaitement. Par conséquent, le facteur VIII ne doit être utilisé pendant la grossesse et l’allaitement qu’en cas de nécessité absolue.
Fertilité
Lors des études de toxicité systémique en administration répétée réalisées avec Jivi chez le rat et le lapin, aucun effet lié au traitement n’a été observé sur les organes reproducteurs mâles (voir rubrique 5.3). Les effets sur la fertilité humaine ne sont pas connus.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Jivi n’a aucun effet sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Des réactions d’hypersensibilité ou allergiques (tels qu’un œdème de Quincke, une sensation de brûlure et de piqûre au site d’injection, des frissons, des bouffées de chaleur, une urticaire généralisée, des céphalées, une éruption urticarienne, une hypotension, une léthargie, des nausées, une agitation, une tachycardie, une oppression thoracique, des picotements, des vomissements, une respiration sifflante) ont été observées et peuvent, dans certains cas, évoluer vers une anaphylaxie sévère (y compris un choc).
Des anticorps neutralisants (inhibiteurs) peuvent apparaître chez des patients atteints d’hémophilie A traités avec le facteur VIII, y compris avec Jivi (voir rubrique 5.1). Une telle apparition se manifeste par une réponse clinique insuffisante. Dans ce cas, il est recommandé de contacter un centre spécialisé en hémophilie.
Les effets indésirables les plus fréquemment rapportés au cours des études cliniques chez les patients préalablement traités (PTPs) ont été les céphalées, la toux et la pyrexie.
Tableau récapitulatif des effets indésirables
La population ayant servi à évaluer la sécurité dans les quatre études pivots de phase I et III (une étude de phase I et 3 études de phase III) était constituée de 256 patients au total, 148 adultes/adolescents et 108 patients pédiatriques < 12 ans.
Le nombre médian de jours d’exposition à Jivi par patient était de 195 (min-max : 1-698) pour tous les patients ayant participé aux études cliniques.
Au total, dans toutes les études, 75 patients, dont 39 âgés de moins de 12 ans, ont été observés pour une durée de traitement supérieure à 5 ans. Voir la rubrique 5.1 pour plus de précisions concernant les études cliniques.
Le tableau présenté ci-dessous est établi conformément à la classification MedDRA (classes de systèmes d’organes et termes préférentiels). Les fréquences ont été estimées d’après la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥1/10 000, <1/1 000) ; très rare (<1/10 000).
Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 2 : Fréquence des effets indésirables au cours des études cliniques
Classification MedDRA Classes de systèmes d’organes | Effets indésirables | Fréquence |
| Affections hématologiques et du système lymphatique | Inhibition du facteur VIII | Peu fréquent (PTPs)a Très fréquent (PUPs)a |
| Affections du système immunitaire | Hypersensibilité | Fréquent |
| Affections psychiatriques | Insomnies | Fréquent |
| Affections du système nerveux | Céphalées | Très fréquent |
| Sensations vertigineuses | Fréquent | |
| Dysgueusie | Peu fréquent | |
| Affections vasculaires | Bouffées de chaleur | Peu fréquent |
| Affections respiratoires, thoraciques et médiastinales | Toux | Fréquent |
| Affections gastro-intestinales | Douleur abdominale, nausées, vomissements | Fréquent |
| Affections de la peau et du tissu sous-cutané | Érythèmec, éruption cutanéed | Fréquent |
| Prurit | Peu fréquent | |
| Troubles généraux et anomalies au site d’administration | Réactions au site d’injectionb, pyrexie | Fréquent |
PTPs = patients préalablement traités ; PUPs : patients non préalablement traités a La fréquence a été déterminée d’après des études sur les produits de facteur VIII menées auprès de patients atteints d’hémophilie A sévère ; Jivi n’a pas été étudié chez les patients non préalablement traités (PUPs).
b Dont prurit au site d’injection, éruption cutanée au site d’injection, douleur au site de perfusion et prurit au site de ponction veineuse
c Dont érythème et érythème polymorphe
d Dont éruption et éruption papuleuse
Il n’y a pas eu de changements dans le profil de sécurité au cours des études d’extension : PROTECT VIII et PROTECT Kids.
Description de certains effets indésirables
Immunogénicité
L’immunogénicité a été évaluée au cours des études cliniques réalisées avec Jivi chez 159 patients (y compris des patients avec chirurgie) atteints d’hémophilie A sévère (FVIII : C < 1 %) préalablement traités pendant au moins 150 jours d’exposition, adolescents (âgés de 12 ans à moins de 18 ans, n = 14) et adultes (n = 145), et chez 108 patients pédiatriques âgés de moins de 12 ans (n = 60 âgés de 7 ans à moins de 12 ans) préalablement traités pendant au moins 50 jours d’exposition.
Inhibiteurs du facteur VIII
Aucun cas d’inhibiteur de novo ou d’inhibiteur confirmé dirigés contre le facteur VIII n’a été observé. Dans un cas unique non confirmé, un faible titre d’inhibiteur du facteur VIII (1,7 UB/mL) a été rapporté chez un patient adulte subissant une intervention chirurgicale. Jivi n’a pas été étudié chez les patients non préalablement traités.
Anticorps anti-PEG
Une réponse immune dirigée contre le PEG avec apparition d’anticorps IgM anti-PEG spécifiques a été observée chez 2 patients. Chez un patient âgé de plus de 12 ans, la réponse immunitaire s’est accompagnée d’une réaction d’hypersensibilité clinique après 4 injections de Jivi. Les anticorps anti-PEG ont disparu après l’arrêt de Jivi.
Un enfant âgé de plus de 7 ans a développé un titre élevé d’anticorps IgM anti-PEG neutralisants dans les 4 premiers jours d’exposition, associé à une perte d’effet du médicament. Les anticorps ont disparu après l’arrêt du traitement par Jivi et le patient a pu reprendre le traitement en toute sécurité deux mois plus tard.
La présence transitoire d’un faible titre d’anticorps anti-PEG d’isotype IgM a été observée chez certains patients au cours des 4 premiers jours d’exposition, entraînant une légère diminution de la récupération.
Aucune réponse immunitaire clinique au PEG entraînant une perte d’efficacité du médicament ou une hypersensibilité n’a été observée depuis le 5ème jour d’exposition jusqu’à la fin des études d’extension.
Population pédiatrique dans l’étude PROTECT Kids
Au cours de l’étude clinique réalisée chez 73 PTPs pédiatriques âgés de moins de 12 ans (44 PTPs âgés de moins de 6 ans, 29 PTPs âgés de 6 à moins de 12 ans), des effets indésirables dus à une réponse immunitaire au PEG ont été observés chez les enfants âgés de moins de 6 ans. Chez 10 des 44 patients (23%) de ce groupe d’âge, une perte d’effet du médicament a été observée pendant les 4 premiers jours, liée à la présence d’anticorps neutralisants anti-PEG. Chez 3 des 44 patients (7%), la perte d’effet du médicament a été associée à des réactions d’hypersensibilité (voir rubrique 4.4). Aucun facteur déclenchant ou prédictif de la réponse immunitaire au PEG n’a pu être identifié.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Un cas de surdosage s’est produit au cours des études cliniques. Aucun événement indésirable n’a été rapporté.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : antihémorragiques : facteur VIII de coagulation, code ATC : B02BD02.
Mécanisme d’action
Le facteur VIII et le facteur von Willebrand constituent un complexe de deux molécules (facteur VIII et facteur von Willebrand) aux fonctions physiologiques différentes. Perfusé chez un patient atteint d’hémophilie, le facteur VIII se lie au facteur von Willebrand du patient. Le facteur VIII activé agit comme un cofacteur du facteur IX activé, accélérant la conversion du facteur X en facteur X activé. Le facteur X activé convertit la prothrombine en thrombine. Puis la thrombine convertit le fibrinogène en fibrine, ce qui aboutit à la formation d’un caillot. L’hémophilie A est une maladie héréditaire de la coagulation liée au sexe, due à une diminution du taux de facteur VIII:C ou à son absence, ce qui provoque des hémorragies au niveau des articulations, des muscles ou des organes internes, soit spontanément soit à la suite d’un traumatisme accidentel ou chirurgical. Grâce à la thérapie substitutive, les taux plasmatiques en facteur VIII sont augmentés, permettant ainsi une correction temporaire du déficit en facteur et de la tendance hémorragique.
Le damoctocog alfa pégol est une forme PEGylée du rFVIII. La PEGylation d’un site spécifique permet de réduire la clairance du facteur VIII, ce qui lui confère donc une demi-vie prolongée, tout en préservant les fonctions normales de la molécule de rFVIII délétée du domaine B (voir rubrique 5.2). Le damoctocog alfa pégol ne contient pas de facteur von Willebrand.
Efficacité et sécurité cliniques
Études cliniques
Au total, 267 patients atteints d’hémophilie A sévère et préalablement traités ont été exposés au médicament dans le cadre du programme d’études cliniques, qui comprenait 1 étude de phase I et 3 études de phase II/III. 219 patients étaient âgés de 7 ans et plus. Jivi n’a pas été étudié chez les patients non préalablement traités.
Phase II/III
PROTECT VIII : Une étude internationale, en ouvert, non contrôlée et partiellement randomisée, a été menée pour évaluer la pharmacocinétique, la sécurité et l’efficacité de Jivi utilisé en traitement à la demande, et en prophylaxie avec trois posologies différentes (30-40 UI/kg deux fois par semaine, 45-60 UI/kg tous les 5 jours et 60 UI/kg tous les 7 jours), ainsi que l’hémostase au cours d’interventions chirurgicales majeures. Cette étude a été conduite conformément au Plan d’investigation pédiatrique approuvé. Les patients étant allés au terme de l’étude principale avaient la possibilité d’être inclus dans une étude d’extension. Le critère principal d’efficacité était le taux annualisé de saignements (TAS).
Cent trente-quatre PTPs de sexe masculin (dont 13 patients âgés de 12 à 17 ans) ont reçu au moins une injection de Jivi comme traitement prophylactique (n = 114) ou à la demande (n = 20) sur une période de 36 semaines. Au total, 121 patients ont reçu le traitement dans le cadre de l’étude d’extension : 107 patients ont reçu une prophylaxie et 14 patients un traitement à la demande. Trente-six patients ont reçu un traitement prophylactique pendant une période allant de > 5 ans à 7,0 ans. La durée médiane totale (intervalle) dans l’étude était de 3,9 ans (0,8 – 7,0 ans) pour l’ensemble des 121 patients. L’hémostase au cours de 20 interventions chirurgicales majeures chez 17 patients a été évaluée dans la partie de l’étude dédiée à la chirurgie.
Phase III
PROTECT Kids : La pharmacocinétique, la sécurité et l’efficacité de Jivi utilisé pour la prophylaxie avec trois posologies différentes (deux fois par semaine, tous les 5 jours et tous les 7 jours) et pour le traitement des épisodes hémorragiques ont été évaluées au cours d’une étude internationale, non contrôlée, en ouvert, menée chez 73 patients pédiatriques (âgés de moins de 12 ans) sur une période de 50 JE et pendant un minimum de 6 mois. Cette étude a été conduite conformément au Plan d’investigation pédiatrique approuvé. Soixante et un patients (83,6 %) sont allés au terme de l’étude principale et 59 patients ont ensuite participé à l’étude d’extension optionnelle avec une durée médiane totale dans l'étude de 5,8 ans (intervalle : 1,0 à 6,6 ans).
Alfa PROTECT : Une étude à bras unique et en ouvert a été menée pour évaluer la sécurité des perfusions de Jivi pour la prophylaxie et le traitement des saignements chez des enfants atteints d’hémophilie A sévère âgés de 7 ans à moins de 12 ans préalablement traités. Cette étude a évalué le risque potentiel d’hypersensibilité et de perte d’effet du médicament associés à une réponse immunitaire au polyéthylène glycol (PEG) au cours des 4 premières expositions à Jivi. Les patients ont été traités de manière prophylactique pendant 6 mois et ont eu la possibilité de poursuivre dans une étude d’extension de 18 mois.
Traitement prophylactique chez les patients âgés de 12 ans et plus
Au cours de l’étude principale, les patients ont reçu une prophylaxie 2x/semaine (n = 24) ou ont été randomisés en vue de recevoir le traitement tous les 5 jours (n = 43) ou tous les 7 jours (n = 43), ou ont reçu le traitement par Jivi à la demande (n = 20). Quatre-vingt-dix-neuf des 110 patients (90 %) ont poursuivi le traitement qui leur avait été assigné. La fréquence d’administration a été augmentée chez onze des patients dans le groupe traité tous les 7 jours. La dose médiane, pour l’ensemble des schémas prophylactiques a été de 46,9 UI/kg/injection. Le TAS médian (Q1 ; Q3) au cours de la prophylaxie a été de 2,09 (0,0 ; 6,1) pour l’ensemble des saignements et de 0,0 (0,0 ; 4,2) pour les saignements spontanés, contre 23,4 (18 ; 37) pour l’ensemble des saignements dans le groupe traité à la demande. Aucun épisode hémorragique n’a été observé chez 42 des 110 patients dans les groupes sous prophylaxie (38,2 %).
Au cours de l’étude d’extension (durée médiane de 3,2 ans, intervalle de 0,1 – 6,3 ans), 23 patients ont été traités 2x/semaine, 33 patients tous les 5 jours, 23 patients tous les 7 jours pendant toute la durée de l’étude d’extension et 28 patients ont changé de schéma thérapeutique. La dose médiane en prophylaxie a été de 47,8 UI/kg. Le TAS médian global (Q1 ; Q3) a été de 1,49 (0,4 ; 4,8) et de 0,75 (0,0 ; 2,9) pour les saignements spontanés dans l’ensemble des groupes de traitement prophylactique et le TAS total a été de 34,1 dans le groupe traité à la demande. Il est à noter que le TAS ne peut pas être comparé entre différents concentrés de facteur et entre différentes études cliniques.
Traitement des saignements
Sur les 702 événements hémorragiques traités par Jivi au cours de l’étude principale, 636 (90,6 %) ont été traités par 1 ou 2 injection(s), dont 81,1 % par 1 injection. La dose médiane (intervalle) par injection a été de 31,7 (14 ; 62) UI/kg. Au cours de l’étude extension, 1902 saignements ont été traités par Jivi et 94,0 % ont été contrôlés par 1 ou 2 injection(s), dont 84,9 % par 1 injection. La dose médiane (intervalle) a été de 37,9 (15 ; 64) UI/kg/injection.
Prise en charge péri-opératoire
Au total, 20 interventions chirurgicales majeures ont été réalisées et évaluées chez 17 patients. La dose totale médiane utilisée lors des interventions chirurgicales majeures a été de 219 UI/kg (intervalle : 50 à 1 500 UI/kg, en incluant une période postopératoire allant jusqu’à 3 semaines). L’efficacité hémostatique péri-opératoire a été jugée bonne ou excellente lors de toutes les interventions chirurgicales majeures.
Par ailleurs, 34 interventions chirurgicales mineures ont été réalisées chez 19 patients. L’hémostase a été jugée bonne ou excellente pour tous les cas disponibles.
Population pédiatrique (< 12 ans)
L’utilisation de Jivi chez les enfants âgés de moins de 7 ans n’est pas indiquée (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
PROTECT Kids : Au total, 73 patients pédiatriques préalablement traités (44 patients âgés de moins de 6 ans et 29 patients âgés de 6 à moins de 12 ans) ont reçu un traitement prophylactique deux fois par semaine, tous les 5 jours ou tous les 7 jours au cours de l’étude de phase III. Chez les 53 patients qui sont allés au terme de l’étude principale, le taux annualisé de saignements médian (Q1 ; Q3) a été de 2,87 (1,1 ; 6,1) et le TAS pour les saignements spontanés a été de 0,0 (0,0 ; 2,6). S’agissant du traitement des saignements, 84,4 % des saignements ont été résolus avec 1 injection et 91,9 % avec 1 ou 2 injection(s).
Dans le groupe d’âge < 6 ans, 11 patients ont abandonné en raison d’une réponse immunitaire au PEG associée à une perte d’efficacité et/ou une réaction d’hypersensibilité au cours des quatre premiers jours d’exposition.
Pour 59 patients qui ont poursuivi l'étude d’extension, le TAS médian global (Q1 ; Q3) pendant la période d’extension était de 1,64 (0,5 ; 3,1). Pour 30 patients ≥ 12 ans à la fin de l'étude d’extension, le TAS médian (Q1 ; Q3) était de 1,76 (0,5 ; 3,3).
Alfa PROTECT : Au total, 35 patients préalablement traités (âgés de 7 ans à moins de 12 ans) ont reçu un traitement prophylactique deux fois par semaine (40 à 60 UI/kg), avec une dose médiane de 55 UI/kg. Le taux médian (Q1 ; Q3) de saignements annualisés dans la population évaluable (32 patients) était de 0,0 (0,0 ; 1,9). Les saignements ont été résolus avec 1 ou 2 injection(s) chez 95,2 % des patients. Un patient a présenté une réponse immunitaire au PEG associée à une perte d’effet du médicament au cours des 4 premiers jours d’exposition. Le patient a interrompu le traitement pendant 2 mois, les anticorps ont disparu et le patient a pu reprendre le traitement.
Etudes d’extension PROTECT Kids et Alfa-PROTECT, chez les patients âgés de 7 ans à moins de 12 ans (analyse poolée)
Au total, 74 patients préalablement traités (âgés de 7 ans à moins de 12 ans) ont reçu un traitement prophylactique. Parmi eux, 42 ont été traités deux fois par semaine (25 à 60 UI/kg) avec une dose moyenne de 46 UI/kg. Le TAS médian (Q1 ; Q3) était de 0,0 (0,0 ; 1,4).
Un total de 28 patients ont reçu le traitement prophylactique tous les 5 jours (45 à 60 UI/kg) avec une dose moyenne de 55,0 UI/kg. Le TAS médian était de 1,4 (0,7 ; 5,0).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique (PK) de Jivi a été comparée à celle du facteur VIII au cours d’une étude croisée de phase I. La PK a également été évaluée chez 12 patients âgés de 7 ans à moins de 12 ans [PROTECT Kids] et 22 patients âgés de 12 ans et plus [PROTECT VIII], et chez 16 de ces patients après 6 mois de traitement prophylactique dans le cadre de l’étude de phase II/III.
Les données PK (basées sur le dosage chromogénique) ont indiqué que Jivi présente une clairance (CL) réduite, donnant lieu à une demi-vie terminale 1,4 fois plus longue et à une aire sous la courbe (ASC) normalisée selon la dose 1,4 fois plus importante par comparaison avec le facteur VIII comparateur. Des augmentations proportionnelles à la dose ont été observées entre les doses de 25 et 60 UI/kg, ce qui indique une linéarité en fonction de la dose entre 25 UI/kg et 60 UI/kg.
Le tableau 3 résume les paramètres PK évalués après une dose unique de 60 UI/kg chez 12 patients âgés de 7 ans à moins de 12 ans et chez 22 patients âgés de 12 ans et plus. Les mesures PK répétées chez les patients âgés de 12 ans et plus n’ont pas révélé de modifications pertinentes des caractéristiques PK après un traitement à long terme.
Tableau 3 : Paramètres pharmacocinétiques (moyenne géométrique [%CV] et moyenne arithmétique [± ET]) de Jivi après administration d’une dose unique de 60 UI/kg mesurés par dosage chromogénique
| Paramètres (unités) | Jivi Patients âgés de 12 ans et plus N = 22 PROTECT VIII | Jivi Patients âgés de 7 ans à moins de 12 ans N = 12 PROTECT Kids |
| ASC (UI.h/dL) | 3 710 (33,8) 3 900 ± 1 280 | 2 842 (20,3) 2 892,8 ± 546,83 |
| ASC, norm. (h.kg/dL) | 62,5 (33,7) 65,7 ± 21,4 | 47,5 (19,6) 48,3 ± 8,9 |
| Cmax (UI/dL) | 163 (14,7) 164 ± 23,8 | 128 (19,9) 130 ± 25,0 |
| t½ (h) | 17,1 (27,1) 17,6 ± 4,26 | 15,6 (23,5) 16,0 ± 3,6 |
| TRMIV (h) | 24,4 (27,5) 25,2 ± 6,19 | 23,5 (24,4) 24,2 ± 5,7 |
| Véq (dL/kg) | 0,391 (16,3) 0,396 ± 0,0631 | 0,496 (20,2) 0,505 ± 0,099 |
| CL (dL/h/kg) | 0,0160 (33,7) 0,0168 ± 0,00553 | 0,0211 (19,6) 0,0214 ± 0,00433 |
ASC : aire sous la courbe ; ASC, norm. : ASC normalisée selon la dose ; Cmax : concentration maximale du médicament ; t½ : demi-vie terminale ; TRMIV : temps de résidence moyen après une administration IV ; Véq : volume de distribution apparent à l’état d’équilibre ; CL : clairance
La récupération incrémentielle a été déterminée chez l’ensemble des 131 patients âgés de 12 ans et plus à différents moments. La récupération médiane (Q1 ; Q3) a été de 2,6 (2,3 ; 3,0) d’après le dosage chromogénique. Chez 57 patients âgés de 7 ans à moins de 12 ans, la récupération progressive médiane (intervalle) était de 1,9 (1,1 à 3,8) d’après le dosage chromogénique.
Un modèle de PK de population a été développé sur la base de toutes les mesures du facteur VIII disponibles (issues de prélèvements PK multiples et de tous les échantillons d’analyse de la récupération) sur toute la durée des 3 études cliniques, permettant de calculer les paramètres PK pour les patients des différentes études. Les paramètres PK basés sur ce modèle de PK de population sont présentés dans le tableau 4 ci-dessous.
Tableau 4 : Paramètres PK (moyenne géométrique [%CV]) basés sur le modèle de PK de population à partir du dosage chromogénique
| Paramètre PK (unité) | 7 à < 12 ans N = 25 | 12 à < 18 ans N = 12 | ≥ 18 ans N = 133 | Total (≥ 12 ans) N = 145 |
| ASC (UI.h/dL)* | 2 694 (23) | 3 341 (34,2) | 4 052 (31,1) | 3 997 (31,6) |
| ASC, norm (kg.h/dL) | 44,9 (23) | 57,4 (32,6) | 67,5 (30,6) | 66,6 (31,0) |
| t1/2 (h) | 15,0 (19,3) | 16,8 (25,2) | 17,4 (28,8) | 17,4 (28,4) |
| Véq (dL/kg) | 0,481 (15,3) | 0,423 (15,5) | 0,373 (15,6) | 0,376 (15,9) |
| CL (dL/h/kg) | 0,0223 (22,9) | 0,0174 (34,2) | 0,0148 (31,1) | 0,0150 (31,6) |
* ASC calculée pour une dose de 60 UI/kg
5.3 Données de sécurité préclinique
Jivi a été évalué dans le cadre d’études de pharmacologie, à dose unique et en administration répétée, ainsi que lors d’études de toxicologie juvénile chez le rat et le lapin. Dans une étude de toxicologie chronique à long terme, sur 6 mois, aucun signe d’accumulation du PEG ou autre effet lié à l’administration de Jivi n’a été observé. Par ailleurs, des études de toxicologie sur 4 semaines ont été menées chez deux espèces avec le fragment PEG de Jivi. Le fragment de liaison du PEG a également été testé dans le cadre d’une série d’études standard de génotoxicité in vivo et in vitro, qui n’ont pas révélé de potentiel génotoxique. Ces études n’ont révélé aucun problème de sécurité pour l’homme.
Les études à dose unique effectuées chez le rat avec le fragment PEG radio-marqué ont montré qu’il n’existait aucun signe d’une rétention ou d’une fixation irréversible de la radioactivité dans le corps des animaux. Plus spécifiquement, aucune radioactivité résiduelle n’a été détectée dans le cerveau, ce qui indique que le composé radio-marqué n’a pas traversé la barrière hémato-encéphalique. Les études sur la distribution et l’excrétion chez le rat ont montré que le fragment PEG de 60 kDa de Jivi était largement distribué et éliminé des organes et tissus et excrété dans les urines (68,4 % jusqu’au jour 231 après administration) et les selles (13,8 % jusqu’au jour 168 après administration).
Aucune étude à long terme n’a été menée chez l’animal pour évaluer le potentiel cancérogène de Jivi, ni aucune étude visant à déterminer les effets de Jivi sur la reproduction.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Poudre
Saccharose
Histidine
Glycine (E 640)
Chlorure de sodium
Chlorure de calcium dihydraté (E 509)
Polysorbate 80 (E 433)
Acide acétique, glacial (pour ajustement du pH) (E 260)
Solvant
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
Seul le matériel fourni dans l’emballage doit être utilisé pour la reconstitution et l’injection car des échecs de traitement ont été observés suite à l’adsorption du facteur VIII sur la surface interne de certains systèmes d’injection.
6.3 Durée de conservation
Flacon non-ouvert
2 ans.
Solution reconstituée
La stabilité physico-chimique du produit en cours d’utilisation après reconstitution a été démontrée pendant 3 heures à température ambiante. Ne pas mettre au réfrigérateur après reconstitution.
D’un point de vue microbiologique, le produit doit être utilisé immédiatement après reconstitution. S’il n’est pas utilisé immédiatement, la durée et les conditions de conservation avant utilisation relèvent de la responsabilité de l’utilisateur.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Conserver le flacon et la seringue préremplie dans l’emballage extérieur, à l’abri de la lumière.
Durant la période des 2 ans de conservation, le produit (lorsqu’il est conservé dans son emballage extérieur) peut être conservé à une température allant jusqu’à 25 °C, et ceci pour une durée limitée à 6 mois. La date de fin des 6 mois de conservation à une température maximale de 25 °C doit être inscrite sur l’emballage du produit. Cette date ne doit jamais dépasser la date de péremption inscrite sur l’emballage extérieur. À la fin de cette période, le produit ne doit pas être replacé au réfrigérateur mais doit être utilisé ou jeté.
Pour les conditions de conservation du médicament après reconstitution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Chaque boîte unitaire de Jivi contient :
- un flacon de poudre (flacon de 10 mL en verre transparent de type 1 avec un bouchon en caoutchouc bromobutyle gris et un opercule en aluminium)
une seringue préremplie contenant 2,5 mL (pour 250 UI, 500 UI, 1 000 UI, 2 000 UI et
3 000 UI) ou 5 mL (pour 4 000 UI) de solvant (cylindre de seringue en verre transparent de type 1 avec bouchon en caoutchouc bromobutyle gris)
- un piston de seringue
- un adaptateur pour flacon (avec filtre intégré)
- un nécessaire de ponction veineuse
Présentations
- 1 boîte unitaire
- 1 conditionnement multiple contenant 30 boîtes unitaires
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
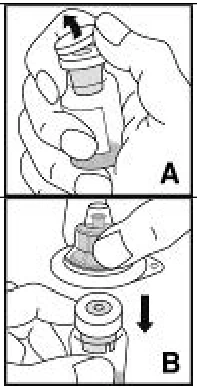
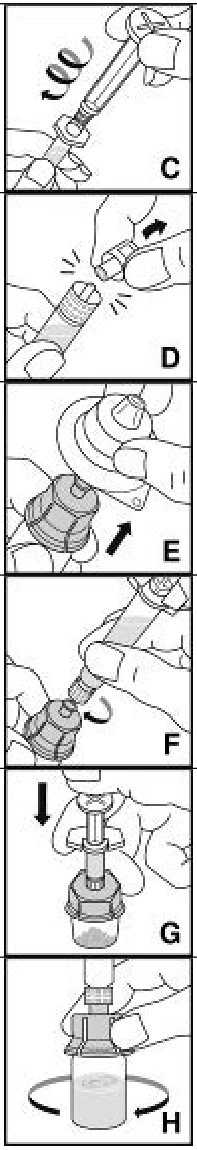
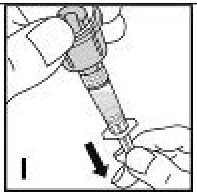
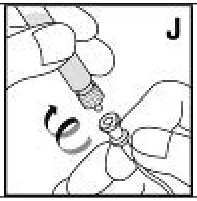
La poudre de Jivi doit uniquement être reconstituée avec le solvant fourni (2,5 mL ou 5 mL d’eau pour préparations injectables) dans la seringue préremplie et avec l’adaptateur pour flacon. Le médicament doit être préparé pour l’injection selon les règles d’asepsie. Si l’un des composants contenus dans la boîte est ouvert ou endommagé, il ne doit pas être utilisé. Après reconstitution la solution est limpide et incolore. Elle doit ensuite être ré-aspirée dans la seringue.
Les médicaments administrés par voie parentérale doivent être inspectés visuellement afin de vérifier l’absence de particules et de changement de couleur avant administration.
Le produit reconstitué doit être filtré avant administration afin d’éliminer d’éventuelles particules présentes dans la solution. La filtration est réalisée en utilisant l’adaptateur pour flacon.
Instructions détaillées pour la reconstitution et l’administration de Jivi Vous aurez besoin de tampons imprégnés d’alcool, de compresses, de sparadrap et d’un garrot. Ce matériel n’est pas fourni dans la boîte de Jivi.
- 1. Lavez-vous soigneusement les mains à l’eau chaude et au savon.
- 2. Tenez un flacon non ouvert et une seringue entre vos mains afin de les réchauffer jusqu’à atteindre une température confortable (ne pas dépasser 37°C).
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
| |
Jivi est à usage unique.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Bayer AG
51368 Leverkusen
Allemagne
8. NUMÉROS D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/18/1324/001 – 1 x (Jivi 250 UI)
EU/1/18/1324/002 – 1 x (Jivi 500 UI)
EU/1/18/1324/003
|
EU/1/18/1324/004
|
EU/1/18/1324/005
| –1 x (Jivi 3000 UI) |
EU/1/18/1324/006
|
EU/1/18/1324/007
|
EU/1/18/1324/008
|
EU/1/18/1324/009
|
EU/1/18/1324/010
|
EU/1/18/1324/011
|
EU/1/18/1324/012
|
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 22 Novembre 2018
Date du dernier renouvellement : 23 Juin 2023
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.