


Résumé des caractéristiques - Vihuma
1. DÉNOMINATION DU MÉDICAMENT
Vihuma 250 UI, poudre et solvant pour solution injectable
Vihuma 500 UI, poudre et solvant pour solution injectable
Vihuma 1000 UI, poudre et solvant pour solution injectable
Vihuma 2000 UI, poudre et solvant pour solution injectable
Vihuma 2500 UI, poudre et solvant pour solution injectable
Vihuma 3000 UI, poudre et solvant pour solution injectable
Vihuma 4000 UI, poudre et solvant pour solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Vihuma 250 UI, poudre et solvant pour solution injectable
Chaque flacon contient nominalement 250 UI de facteur VIII de coagulation humain (ADNr), simoctocog alfa.
Vihuma 250 UI contient environ 100 UI/mL de facteur VIII de coagulation humain (ADNr), simoctocog alfa, après reconstitution.
Vihuma 500 UI, poudre et solvant pour solution injectable
Chaque flacon contient nominalement 500 UI de facteur VIII de coagulation humain (ADNr), simoctocog alfa.
Vihuma 500 UI contient environ 200 UI/mL de facteur VIII de coagulation humain (ADNr), simoctocog alfa, après reconstitution.
Vihuma 1000 UI, poudre et solvant pour solution injectable
Chaque flacon contient nominalement 1000 UI de facteur VIII de coagulation humain (ADNr), simoctocog alfa.
Vihuma 1000 UI contient environ 400 UI/mL de facteur VIII de coagulation humain (ADNr), simoctocog alfa, après reconstitution.
Vihuma 2000 UI, poudre et solvant pour solution injectable
Chaque flacon contient nominalement 2000 UI de facteur VIII de coagulation humain (ADNr), simoctocog alfa.
Vihuma 2000 UI contient environ 800 UI/mL de facteur VIII de coagulation humain (ADNr), simoctocog alfa, après reconstitution.
Vihuma 2500 UI, poudre et solvant pour solution injectable
Chaque flacon contient nominalement 2500 UI de facteur VIII de coagulation humain (ADNr), simoctocog alfa.
Vihuma 2500 UI contient environ 1000 UI/mL de facteur VIII de coagulation humain (ADNr), simoctocog alfa, après reconstitution.
Vihuma 3000 UI, poudre et solvant pour solution injectable
Chaque flacon contient nominalement 3000 UI de facteur VIII de coagulation humain (ADNr), simoctocog alfa.
Vihuma 3000 UI contient environ 1200 UI/mL de facteur VIII de coagulation humain (ADNr), simoctocog alfa, après reconstitution.
Vihuma 4000 UI, poudre et solvant pour solution injectable
Chaque flacon contient nominalement 4000 UI de facteur VIII de coagulation humain (ADNr), simoctocog alfa.
Vihuma 4000 UI contient environ 1600 UI/mL de facteur VIII de coagulation humain (ADNr), simoctocog alfa, après reconstitution.
Le titre exprimé en Unités Internationales (UI) est déterminé par la méthode chromogénique de la Pharmacopée Européenne. L'activité spécifique de Vihuma est d'environ 9500 UI/mg de protéine.
Le simoctocog alfa (facteur VIII de coagulation humain (ADNr)) est une protéine purifiée constituée de 1440 acides aminés. La séquence d'acides aminés est comparable à la forme 90 + 80 kDa du facteur VIII plasmatique humain (c'est-à-dire sans le domaine B). Vihuma est produit par la technique de l'ADN recombinant sur cellules rénales embryonnaires humaines (HEK) 293F génétiquement modifiées. Aucun produit d'origine animale ou humaine n'est ajouté au cours du procédé de fabrication ou au médicament final.
Excipient à effet notoire
Un mL de solution reconstituée contient 7,35 mg de sodium (18,4 mg de sodium par flacon). Pour la liste complète des excipients, voir la rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre et solvant pour solution injectable.
Poudre : poudre friable de couleur blanche à blanc cassé.
Solvant : limpide et incolore.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Traitement et prophylaxie des épisodes hémorragiques chez les patients atteints d'hémophilie A (déficit congénital en facteur VIII).
Vihuma peut être administré à tous les groupes d’âges.
4.2 Posologie et mode d'administration
Le traitement doit être administré sous la surveillance d'un médecin expérimenté dans le traitement de l'hémophilie.
Surveillance du traitement
Au cours du traitement, il est conseillé d'effectuer une détermination appropriée des taux de facteur VIII afin d'évaluer la dose à administrer ainsi que la fréquence de renouvellement des injections. Selon les patients, la réponse au facteur VIII peut varier, entraînant des taux de récupération in vivo et des demi-vies différentes. Une posologie basée sur le poids corporel peut nécessiter une adaptation chez les patients dont le poids est trop faible ou chez les patients en surpoids. Dans le cas d’une intervention chirurgicale majeure, en particulier, un contrôle précis du traitement substitutif par des tests de coagulation (activité plasmatique du facteur VIII) est indispensable.
Lors de l’utilisation du test de coagulation in vitro en une étape basé sur le temps de thromboplastine activé (TTPa) pour la détermination de l’activité du facteur VIII dans les échantillons sanguins des patients, les résultats de l’activité du facteur VIII plasmatique peuvent être significativement perturbés par le type de réactif du TTPa et par la norme de référence utilisée pour le test. Il peut y avoir également des écarts significatifs entre les résultats obtenus avec le test de coagulation en une étape basé sur le temps de thromboplastine activé (TTPa) et le test chromogénique d’après la Pharmacopée européenne. Ceci prend toute son importance en cas de changement de laboratoire et/ou de réactifs utilisés pour le test.
Posologie
La posologie et la durée du traitement de substitution dépendent de la sévérité du déficit en facteur VIII, de la localisation et de l'importance de l'hémorragie, ainsi que de l'état clinique du patient.
Le nombre d'unités de facteur VIII administré s'exprime en Unités Internationales (UI) selon le standard concentré actuel de l'OMS pour les facteurs VIII. L'activité coagulante du facteur VIII dans le plasma s'exprime soit en pourcentage (par rapport au plasma humain normal), soit préférablement en Unités Internationales (par rapport au Standard International pour le facteur VIII plasmatique).
Une Unité Internationale (UI) d'activité du facteur VIII correspond à la quantité de facteur VIII contenue dans un mL de plasma humain normal.
Traitement à la demande
Le calcul de la dose nécessaire en facteur VIII est basé sur le résultat empirique qu’une UI de facteur VIII par kg de poids corporel augmente l'activité coagulante plasmatique du facteur VIII d'environ 2 % de l'activité normale ou 2 UI/dL. La dose nécessaire est calculée selon la formule suivante :
Nombre d’unités à administrer = poids corporel (en kg) x augmentation souhaitée du taux de facteur VIII (%) (UI/dL) x 0,5 (UI/kg par UI/dL)
Augmentation attendue du taux de facteur VIII
(en % par rapport à la normale)
= 2 x nombre d’UI administrées poids corporel (en kg)
La dose et la fréquence d'administration doivent toujours être adaptées de façon individuelle en fonction de l’efficacité clinique constatée.
En cas de survenue des événements hémorragiques suivants, l'activité coagulante du facteur VIII ne doit pas chuter en dessous du taux d'activité plasmatique indiqués (en % de la normale ou en UI/dL) pendant la période correspondante. Le tableau suivant peut servir de guide pour la détermination des posologies lors des épisodes hémorragiques et des interventions chirurgicales.
Intensité de l'hémorragie/ Type d'intervention chirurgicale | Taux de facteur VIII nécessaire (%) (UI/dL) | Fréquences des injections (heures) / Durée de traitement (jours) |
| Hémorragies | ||
| Début d’hémarthroses, saignements musculaires ou buccaux | 20–40 | Répéter toutes les 12 à 24 heures. Pendant au moins 1 jour, jusqu'à la fin de l'épisode hémorragique, indiquée par la disparition de la douleur, ou l’obtention d’une cicatrisation. |
| Hémarthroses et hémorragies musculaires plus étendues, ou hématomes | 30-60 | Répéter l'injection toutes les 12 à 24 heures pendant 3 à 4 jours ou plus jusqu'à disparition de la douleur et de l'invalidité aiguë |
| Hémorragies mettant en jeu le pronostic vital | 60-100 | Répéter l'injection toutes les 8 à 24 heures jusqu'à disparition du risque vital |
| Intervention chirurgicale | ||
Chirurgie mineure dont les extractions dentaires | 30-60 | Toutes les 24 heures, pendant au moins 1 jour, jusqu'à l’obtention d’une cicatrisation |
| Chirurgie majeure | 80-100 (pré et post-opératoire) | Répéter l'injection toutes les 8 à 24 heures jusqu'à obtention d’une |
Intensité de l'hémorragie/ Type d'intervention chirurgicale | Taux de facteur VIII nécessaire (%) (UI/dL) | Fréquences des injections (heures) / Durée de traitement (jours) |
| cicatrisation adéquate, puis administrer le traitement pendant au moins 7 jours supplémentaires pour maintenir une activité coagulante du facteur VIII entre 30 % et 60 % (UI/dL). |
Prophylaxie
Pour le traitement prophylactique à long terme des épisodes hémorragiques chez les patients présentant une hémophilie A sévère, les posologies habituelles sont de 20 à 40 UI de facteur VIII par kg de poids corporel, tous les 2 à 3 jours. Le schéma doit être ajusté en fonction de la réponse du patient.
Dans certains cas, et particulièrement chez le sujet jeune, il peut être nécessaire d'administrer le produit à intervalles plus courts ou d'augmenter les doses.
Population pédiatrique
La posologie est la même chez les adultes et chez les enfants et les adolescents. Cependant, chez les enfants et les adolescents, il peut être nécessaire d'administrer le produit à des intervalles plus courts ou d'augmenter les doses. Les données actuellement disponibles sont décrites aux rubriques 4.8, 5.1 et 5.2.
Mode d'administration
Vihuma est à utiliser par voie intraveineuse.
Il est recommandé de ne pas administrer plus de 4 mL de solution par minute.
Pour les instructions concernant la reconstitution du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d'emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Hypersensibilité
Comme avec tout médicament contenant des protéines et administré par voie intraveineuse, des réactions allergiques de type hypersensibilité peuvent être constatées. Vihuma contient des traces de protéines de cellules hôtes humaines distinctes du facteur VIII. Si des symptômes d'hypersensibilité apparaissent, il faut indiquer aux patients d’interrompre immédiatement l’administration du produit et de contacter leur médecin. Les patients doivent être informés des signes précoces de réaction d'hypersensibilité incluant urticaire, urticaire généralisée, oppression thoracique, respiration sifflante, hypotension et anaphylaxie.
En cas de choc, le traitement médical standard de l'état de choc devra être mis en place.
Inhibiteurs
L'apparition d'anticorps neutralisants (inhibiteurs) du facteur VIII est une complication connue du traitement des patients atteints d'hémophilie A. Ces inhibiteurs sont habituellement des immunoglobulines IgG dirigées contre l’activité coagulante du facteur VIII et sont mesurées en Unités Bethesda par mL de plasma par le test modifié. Le risque de développer des inhibiteurs est corrélé à la gravité de la maladie ainsi qu’à l'exposition au facteur VIII, ce risque étant le plus élevé au cours des 50 premiers jours d'exposition mais persistant tout au long de la vie, bien que cet événement soit peu fréquent.
Des cas de réapparition d’inhibiteurs (faible titre) ont été observés après le changement d’un facteur VIII pour un autre, chez des patients préalablement traités ayant plus de 100 jours d’exposition et qui avaient des antécédents de développement d’inhibiteur. Il est donc recommandé de surveiller attentivement tous les patients afin de détecter l’apparition d’un inhibiteur suite à un changement de produit.
La pertinence clinique de l’apparition d’inhibiteurs dépendra du titre d’inhibiteurs ; un inhibiteur de faible titre provisoire ou constant présente un risque de réponse clinique insuffisante moins élevé qu’un inhibiteur de fort titre.
De manière générale, tous les patients traités avec des produits de facteur VIII de coagulation doivent faire l’objet d’une surveillance étroite pour détecter l’apparition d'inhibiteurs par un suivi clinique et à l'aide de tests biologiques appropriés. Si le taux de facteur VIII plasmatique attendu n’est pas atteint ou si l’hémorragie n’est pas contrôlée par une dose adéquate, un dosage doit être réalisé afin de rechercher la présence d’un inhibiteur du facteur VIII. Chez les patients présentant un inhibiteur de fort titre, le traitement en facteur VIII peut ne pas être efficace et d’autres options thérapeutiques doivent être considérées. Le suivi de tels patients doit être effectué par des médecins expérimentés dans la prise en charge de l’hémophilie et des inhibiteurs du facteur VIII.
Événements cardiovasculaires
Chez les patients présentant des facteurs de risque cardiovasculaire, le traitement substitutif par facteur VIII peut augmenter le risque cardiovasculaire.
Complications liées au cathéter
Si un dispositif d'accès veineux central (DAVC) est nécessaire, le risque de complications liées au DAVC, notamment des infections locales, une bactériémie et une thrombose au site du cathéter, doit être pris en compte.
Population pédiatrique
Les mises en garde et les précautions indiquées s'appliquent à la fois aux adultes et aux enfants et adolescents.
Considérations liées à l’excipient (teneur en sodium)
Ce médicament contient 18,4 mg de sodium par flacon, ce qui équivaut à 0,92 % de l’apport alimentaire quotidien maximal recommandé par l’OMS de 2 g de sodium par adulte.
4.5 Interactions avec d'autres médicaments et autres formes d'interactions
Aucune étude d'interaction n'a été réalisée avec Vihuma.
4.6 Fertilité, grossesse et allaitement
Aucune étude de reproduction animale n'a été conduite avec le facteur VIII. En raison de la rareté de l'hémophilie A chez la femme, il n'existe pas de données sur l'utilisation de facteur VIII lors de la grossesse et ou de l'allaitement. En conséquence, le facteur VIII ne doit être utilisé pendant la grossesse et l'allaitement qu'en cas de nécessité absolue. Il n'existe pas de données sur la fertilité.
4.7 Effets sur l'aptitude à conduire des véhicules et à utiliser des machines
Vihuma n'a aucun effet sur l'aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Une hypersensibilité ou des réactions allergiques (qui peuvent inclure angio-œdème, brûlure et piqûres au site d'injection, frissons, rougeurs, céphalées, hypotension, léthargie, nausées, éruption cutanée, agitation, tachycardie, oppression thoracique, picotements, urticaire, y compris urticaire généralisée, vomissements, respiration sifflante) ont été rarement observées avec les concentrés de facteur VIII, et peuvent dans certains cas évoluer vers une anaphylaxie sévère (y compris un choc).
Des anticorps neutralisants (inhibiteurs) peuvent apparaître chez des patients atteints d’hémophilie A traités avec le facteur VIII, y compris avec Vihuma. Une telle apparition se manifeste par une réponse clinique insuffisante. Dans ce cas, il est recommandé de contacter un centre spécialisé en hémophilie.
Tableau des effets indésirables
Le Tableau 1 ci-dessous est présenté conformément à la classification des systèmes d’organes MedDRA (CSO et termes préconisés). Les fréquences ont été déterminées sur la base des effets indésirables déclarés durant les essais cliniques, qui ont inclus 355 patients distincts atteints d’hémophilie A sévère, dont 247 patients préalablement traités (PTP pour previously treated patients) et 108 patients non préalablement traités (PUP pour previously untreated patients).
La fréquence a été définie selon les critères suivants : très fréquent (≥1/10) ; fréquent (≥1/100, <1/10) ; peu fréquent (≥1/1 000, <1/100); rare (≥1/10 000, <1/1 000) ; très rare (<1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Dans chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 1. Fréquence des événements indésirables (ÉI) survenus lors des études cliniques
| Norme MedDRA Classes de système d'organes | Effets indésirables | Fréquence |
| Affections hématologiques et du système lymphatique | Anémie Inhibition du facteur VIII Anémie hémorragique | Peu fréquent* Peu fréquent (PTP)# Très fréquent (PUP)# Peu fréquent* |
| Affections du système immunitaire | Hypersensibilité | Fréquent* |
| Affections du système nerveux | Étourdissements Paresthésie Céphalées | Peu fréquent* Peu fréquent* Peu fréquent* |
| Affections de l'oreille et du labyrinthe | Vertiges | Peu fréquent* |
| Affections respiratoires, thoraciques et médiastinales | Dyspnée | Peu fréquent* |
| Affections gastro-intestinales | Sécheresse buccale | Peu fréquent* |
| Affections musculo-squelettiques et systémiques | Douleurs dorsales | Peu fréquent* |
| Troubles généraux et anomalies au site d'administration | Pyrexie Douleur thoracique Inflammation au site d'injection Douleurs au site d'injection Malaise | Fréquent* Peu fréquent* Peu fréquent* Peu fréquent* Peu fréquent* |
| Investigations | Présence d'anticorps non neutralisants (chez les PTP) | Peu fréquent* |
* Calculés comme patients présentant un ÉI sur le nombre total des 355 inclus dans les études cliniques, parmi lesquels 247 patients avaient déjà été traités (PTP) et 108 patients n’avaient jamais été traités (PUP) précédemment.
# La fréquence est déterminée d’après des études sur des produits de facteur VIII menées auprès de patients atteints d’hémophilie A sévère. PTP = patients préalablement traités, PUP = patients non préalablement traités.
Description de certains effets indésirables
Un anticorps non neutralisant dirigé contre le facteur VIII a été détecté chez un patient adulte (voir Tableau 1). L'échantillon a été testé par le laboratoire central à huit dilutions. Le résultat n'était positif qu'au facteur de dilution 1 et le titre d'anticorps était très faible. Aucune activité inhibitrice, telle que mesurée par le test de Bethesda modifié, n'a été détectée chez ce patient. L'efficacité clinique et la récupération in vivo de Vihuma n'ont pas été affectées chez ce patient.
Population pédiatrique
La fréquence, le type et la gravité des effets indésirables chez les enfants et les adolescents sont supposés être les mêmes que chez les adultes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Aucun cas de surdosage n'a été signalé.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : antihémorragique, Facteur VIII de coagulation sanguine, Code ATC : B02BD02.
Le complexe facteur VIII / facteur de von Willebrand se compose de deux molécules (facteur VIII et facteur de von Willebrand) aux fonctions physiologiques distinctes. Lorsqu'il est injecté à un patient hémophile, le facteur VIII se fixe sur le facteur de von Willebrand présent dans la circulation sanguine du patient. Le facteur VIII activé agit comme cofacteur du facteur IX activé, accélérant la conversion du facteur X en facteur X activé. Le facteur X activé convertit la prothrombine en thrombine. La thrombine convertit ensuite le fibrinogène en fibrine, ce qui aboutit à la formation d’un caillot. L'hémophilie A est un trouble héréditaire de la coagulation sanguine lié au sexe, dû à une diminution du taux de facteur VIII:C et qui se caractérise par des saignements abondants au niveau des articulations, des muscles ou des organes internes, soit spontanément soit suite à un traumatisme accidentel ou chirurgical. Grâce à un traitement de substitution, le taux plasmatique en facteur VIII est augmenté, ce qui permet ainsi une correction temporaire du déficit en facteur et de la tendance au saignement.
Population d’adultes et d’adolescents âgés de 12 à 65 ans
Prophylaxie : dans une étude clinique réalisée chez 32 patients adultes atteints d'hémophilie A sévère, la dose mensuelle médiane de Vihuma lors du traitement prophylactique était de 468,7 UI/kg/mois.
Traitement des hémorragies : la dose médiane de traitement d'épisodes hémorragiques était de 33,0 UI/kg pour les saignements intermittents chez les patients recevant un traitement prophylactique. Dans une autre étude clinique, 22 patients adultes ont été traités à la demande. Au total, 986 épisodes hémorragiques ont été traités avec une dose médiane de 30,9 UI/kg. En règle générale, les saignements mineurs nécessitaient des doses légèrement inférieures, et les saignements plus abondants nécessitaient des doses médianes jusqu'à trois fois plus élevées.
Prophylaxie individualisée : la prophylaxie individualisée sur base de la PK a été évaluée chez 66 patients adultes déjà traités (PTP) et présentant une hémophilie A sévère. Après une phase de prophylaxie standard de 1 à 3 mois (administration un jour sur deux ou 3 fois par semaine), 44 patients (67 %) sont passés à un schéma d’administration basé sur leur évaluation PK, et 40 patients ont terminé les 6 mois de prophylaxie selon le schéma d’administration et de traitement qui leur avait été attribué. Parmi ces patients, 34 (85 %) ont été traités deux fois par semaine ou moins. 33 patients (82,5 %) n’ont présenté aucune hémorragie et 36 patients (90,0 %) n’ont eu aucun saignement spontané. Le taux de saignement annualisé (TSA) moyen ± ET était de 1,2 ± 3,9 et la dose moyenne ± ET était de 52,2 ± 12,2 UI/kg par injection et 99,7 ± 25,6 UI/kg par semaine. Il est à noter que le taux de saignement annualisé (TSA) n’est pas comparable entre les différents concentrés de facteur et entre les différentes études cliniques.
Population pédiatrique
Les données ont été obtenues chez 29 enfants préalablement traités âgés de 2 à 5 ans, 31 enfants âgés de 6 à 12 ans et un adolescent de 14 ans. La dose médiane par perfusion prophylactique était de 37,8 UI/kg. Vingt patients ont utilisé des doses médianes de plus de 45 UI/kg. La consommation médiane mensuelle de Vihuma pour la prophylaxie était de 521,9 UI/kg. La dose médiane de Vihuma nécessaire pour traiter les hémorragies chez les enfants (43,9 UI/kg) était supérieure à la dose médiane nécessaire chez les adultes (33,0 UI/kg).Une dose médiane plus élevée a été nécessaire pour traiter les hémorragies modérées à majeures par rapport aux hémorragies mineures (78,2 UI/kg contre 41,7 UI/kg). Les jeunes enfants ont en général eu besoin de doses médianes plus élevées (6-12 ans : 43,9 UI/kg ; 2-5 ans : 52,6 UI/kg). Ces données ont été corroborées par le suivi à long terme de 49 de ces enfants qui ont bénéficié d’une période de traitement supplémentaire médiane d’environ 30 mois (fourchette de 9,5 à 52 mois). Au cours de cette période, 45 % des enfants n’ont présenté aucun saignement spontané.
Les données des 108 patients non préalablement traités atteints d’hémophilie A sévère (< 1 % FVIII:C) proviennent d’une étude clinique prospective en ouvert. Dans la majorité des cas, le traitement prophylactique a été instauré après la survenue du premier épisode hémorragique ayant nécessité un traitement.
5.2 Propriétés pharmacocinétiques
Population adulte
Tableau 2. Paramètres pharmacocinétiques de Vihuma (dose : 50 UI/kg) chez des patients adultes préalablement traités (âgés de 18 à 65 ans) atteints d'hémophilie A sévère (n = 20)
Paramètre pharmacocinétique | Méthode chromogénique | |
| Moyenne ± ET | Médiane (intervalle) | |
| ASC (UI*h/mL) | 22,6 ± 8,0 | 22,3 (8,4 – 38,1) |
| T1/2 (h) | 14,7 ± 10,4 | 12,5 (5,4 – 55,6) |
| Récupération in-vivo (%/UI/kg) | 2,5 ± 0,4 | 2,5 (1,7 – 3,2) |
| Cl (mL/h/kg) | 3,0 ± 1,2 | 2,7 (1,5-6,4) |
ASC = Aire sous la courbe (FVIII:C), T1/2 = demi-vie terminale,
Cl = Clairance, ET = écart-type
Tableau 3. Paramètres pharmacocinétiques de Vihuma (dose : 50 UI/kg) chez des enfants préalablement traités âgés de 6 à 12 ans atteints d'hémophilie A sévère (n = 12)
Paramètre pharmacocinétique | Méthode chromogénique | |
| Moyenne ± ET | Médiane (intervalle) | |
| ASC (UI*h/mL) | 13,2 ± 3,4 | 12,8 (7,8 – 19,1) |
| T1/2 (h) | 10,0 ± 1,9 | 9,9 (7,6 – 14,1) |
Paramètre pharmacocinétique | Méthode chromogénique | |
| Moyenne ± ET | Médiane (intervalle) | |
| Récupération in vivo (%/UI/kg) | 1,9 ± 0,4 | 1,9 (1,2 – 2,6) |
| Cl (mL/h/kg) | 4,3 ± 1,2 | 4,2 (2,8 - 6,9) |
ASC = Aire sous la courbe (FVIII:C), T1/2 = demi-vie terminale,
Cl = Clairance, ET = écart-type
Tableau 4. Paramètres pharmacocinétiques de Vihuma (dose : 50 UI/kg) chez des enfants préalablement traités âgés de 2 à 5 ans atteints d'hémophilie A sévère (n = 13)
Paramètre pharmacocinétique | Méthode chromogénique | |
| Moyenne ± ET | Médiane (intervalle) | |
| ASC (UI*h/mL) | 11,7 ± 5,3 | 10,5 (4,9 – 23,8) |
| T1/2 (h) | 9,5 ± 3,3 | 8,2 (4,3 – 17,3) |
| Récupération in-vivo (%/UI/kg) | 1,9 ± 0,3 | 1,8 (1,5 – 2,4) |
| Cl (mL/h/kg) | 5,4 ± 2,4 | 5,1 (2,3 – 10,9) |
ASC = Aire sous la courbe (FVIII:C), T1/2 = demi-vie terminale,
Cl = Clairance, ET = écart-type
Population pédiatrique
Comme la littérature le mentionne, la récupération et la demi-vie étaient plus faibles chez les jeunes enfants que chez les adultes, et la clairance était plus élevée, ce qui peut être dû en partie au fait que le volume plasmatique par kilogramme de poids corporel est supérieur chez les patients plus jeunes.
Sous-groupes ajustés sur le poids
Tableau 5. Paramètres pharmacocinétiques de Vihuma, ajustés sur le poids (dose : 50 UI/kg) chez des patients adultes préalablement traités (âgés de 18 à 65 ans) atteints d'hémophilie A sévère (n = 20)
| Paramètre pharmacocinétique | Tous (n = 20) | Poids normal (n = 14) | Pré-obésité (n = 4) | Obésité (n = 2) |
| Méthode chromogénique Moyenne ± ET | ||||
| ASC (UI*h/mL) | 22,6 ± 8,0 | 20,4 ± 6,9 | 24,9 ± 8,9 | 33,5 ± 6,5 |
| T1/2 (h) | 14,7 ± 10,4 | 14,7 ± 12,1 | 13,4 ± 5,9 | 17,2 ± 4,8 |
| Récupération in-vivo (%/UI/kg) | 2,5 ± 0,4 | 2,4 ± 0,4 | 2,7 ± 0,4 | 2,8 ± 0,3 |
| Cl (mL/h/kg) | 3,0 ± 1,2 | 3,2 ± 1,3 | 2,6 ± 1,0 | 1,8 ± 0,4 |
| Méthode chromogénique Médiane (Intervalle) | ||||
| ASC (UI*h*/mL) | 22,3 (8,4 – 38,1) | 21,2 (8,4 – 32,6) | 23,3 (17,4 – 35,5) | 33,5 (28,9 – 38,1) |
| T1/2 (h) | 12,5 (5,4 – 55,6) | 12,3 (5,4 – 55,6) | 11,2 (9,3 – 22,0) | 17,2 (13,8 – 20,6) |
| Récupération in-vivo (%/UI/kg) | 2,5 (1,7 – 3,2) | 2,4 (1,7 – 3,1) | 2,8 (2,3 – 3,2) | 2,8 (2,6 – 3,0) |
| Cl (mL/h/kg) | 2,7 (1,5 – 6,4) | 2,8 (1,7 – 6,4) | 2,5 (1,6 – 3,7) | 1,8 (1,5 – 2,0) |
Poids normal : IMC 18,5-25 kg/m2, Pré-obésité : IMC 25-30 kg/m2, Obésité : IMC > 30 kg/m2
5.3 Données de sécurité préclinique
Lors des études précliniques, Vihuma a permis de restaurer efficacement et sans risque l'hémostase chez des chiens atteints d'hémophilie. Les études toxicologiques ont montré que l'administration intraveineuse locale et l'exposition systémique étaient bien tolérées chez les animaux de laboratoire (rats et singes cynomolgus).
Aucune étude spécifique d’administration répétée à long terme, notamment des études sur la toxicité pour la reproduction, la toxicité chronique et la carcinogénicité, n'a été réalisée avec Vihuma en raison de la réponse immunitaire aux protéines hétérologues chez toutes les espèces mammifères non humaines.
Aucune étude de mutagénicité n'a été réalisée avec Vihuma.
Les études ex vivo réalisées avec un kit commercialisé pour quantifier la réponse des cellules T aux protéines thérapeutiques indiquent un faible risque d'immunogénicité.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Poudre
Saccharose
Chlorure de sodium
Chlorure de calcium dihydraté
Chlorhydrate d'arginine
Citrate de sodium dihydraté
Poloxamère 188
Solvant
Eau pour préparations injectables
6.2 Incompatibilités
En l'absence d'études de compatibilité, ce médicament ne doit pas être mélangé avec d'autres médicaments.
Utiliser exclusivement le nécessaire à perfusion fourni, car un échec du traitement peut survenir suite à l'adsorption du facteur VIII de coagulation humain sur les surfaces internes de certains dispositifs de perfusion.
6.3 Durée de conservation
Flacon non ouvert
2 ans
Pendant la durée de conservation, le produit peut être conservé à température ambiante (jusqu'à 25 °C) pendant une seule période de 1 mois maximum. Une fois que le médicament a été retiré du réfrigérateur, il ne doit plus y être replacé. Indiquer la date de début de conservation à température ambiante sur l’emballage extérieur du produit.
Après reconstitution
Après reconstitution, la stabilité chimique et physique en cours d'utilisation a été démontrée pendant 24 heures à température ambiante.
Du point de vue microbiologique, le médicament doit être utilisé immédiatement après la reconstitution. S'il n'est pas utilisé immédiatement, les durées et conditions de conservation en cours d'utilisation relèvent de la responsabilité de l'utilisateur.
Conserver la solution reconstituée à température ambiante. Ne pas mettre au réfrigérateur après reconstitution.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
Conserver le flacon dans l'emballage d’origine à l'abri de la lumière.
Pour les conditions de conservation du médicament à température ambiante et après reconstitution, voir la rubrique 6.3.
6.5 Nature et contenu de l'emballage extérieur
Chaque emballage contient :
- 1 flacon de poudre contenant 250, 500, 1000, 2000, 2500, 3000 ou 4000 UI de simoctocog alfa en flacon en verre de type 1, muni d'un bouchon bromobutyle et d'un opercule amovible en aluminium.
- Solvant : 1 seringue préremplie en verre borosilicaté contenant 2,5 mL d'eau pour préparations injectables.
- 1 dispositif de transfert stérile pour flacon pour la reconstitution, 1 aiguille à ailettes et 2 tampons imbibés d'alcool
6.6 Précautions particulières d'élimination et manipulation
La poudre ne doit être reconstituée qu'avec le solvant fourni (2,5 mL d'eau pour préparations injectables) en utilisant le nécessaire à perfusion fourni. Le flacon doit être agité doucement par rotation jusqu'à dissolution complète de la poudre. Après reconstitution, la solution est aspirée dans la seringue.
Avant toute administration, inspecter minutieusement le médicament reconstitué pour déceler des particules en suspension ou une décoloration. Le médicament reconstitué est une solution limpide et incolore, exempte de particules étrangères, dont le pH est compris entre 6,5 et 7,5. Ne pas utiliser de solutions troubles ou présentant des dépôts.
Instructions pour la préparation et l'administration
- 1. Amenez à température ambiante la seringue de solvant (eau pour préparations injectables) et la poudre du flacon fermé. Pour cela, tenez-les dans vos mains jusqu’à ce qu’elles soient aussi chaudes que vos mains. Ne pas utiliser d’autres moyens pour chauffer le flacon et la seringue préremplie. Cette température doit être maintenue au cours de la reconstitution.
- 2. Enlevez l'opercule amovible en plastique du flacon de poudre afin de découvrir la partie
centrale du bouchon en caoutchouc. Ne pas retirer le bouchon gris ni la bague métallique entourant la partie supérieure du flacon. 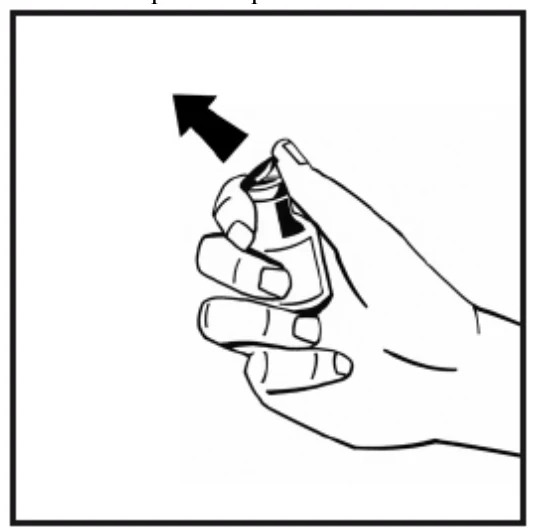
- 3. Nettoyez le dessus du flacon à l'aide d'un tampon imbibé d'alcool. Laissez sécher.
- 4. Retirez le papier protecteur de l'emballage du dispositif de transfert pour flacon. Laissez le dispositif dans son emballage.
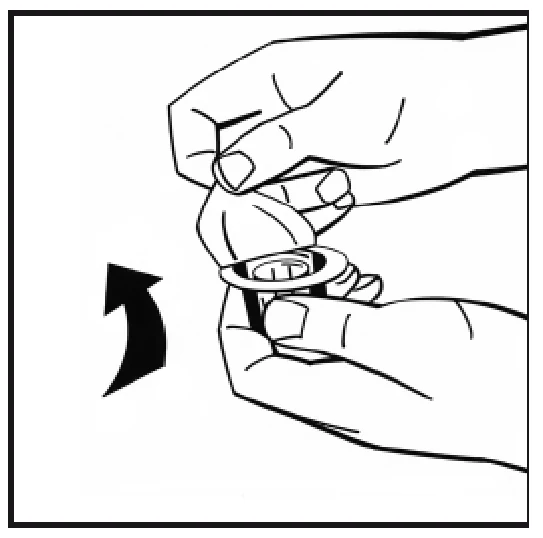
- 5. Placez et maintenez le flacon de poudre sur une surface plane. Tout en tenant l'emballage du
dispositif de transfert, placez le dispositif au-dessus du centre du bouchon en caoutchouc du flacon de poudre. Appuyez fermement sur l'emballage du dispositif de transfert jusqu'à ce que la pointe du dispositif pénètre dans le bouchon en caoutchouc. Une fois l'opération terminée, le dispositif de transfert s'enclenche sur le flacon. 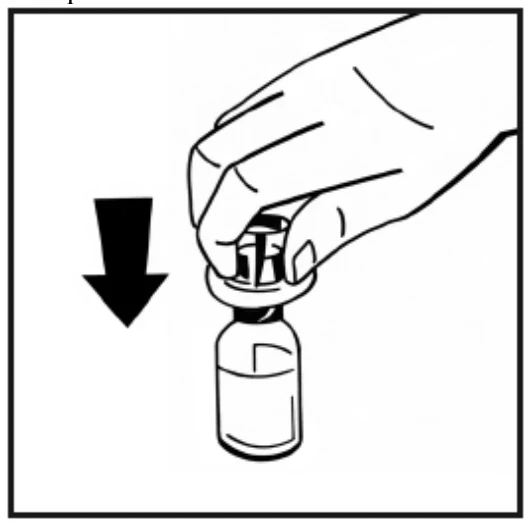
- 6. Retirez le papier protecteur de l'emballage de la seringue préremplie. Tenez la tige du piston
par l'extrémité et ne touchez pas l'axe. Vissez l'extrémité filetée de la tige du piston à la seringue de solvant en faisant tourner la tige du piston dans le sens des aiguilles d'une montre jusqu'à ce qu'une légère résistance soit ressentie. 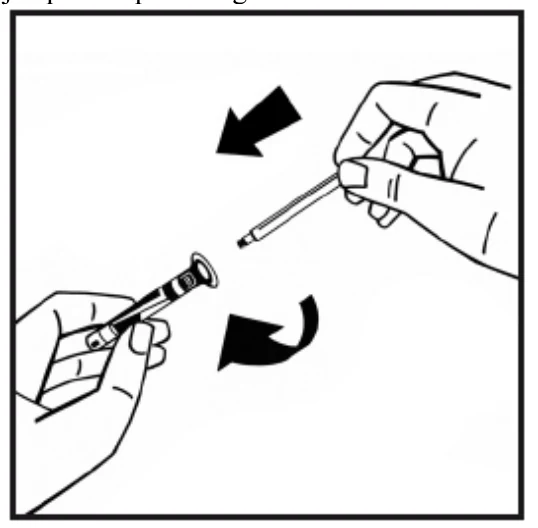
- 7. Retirer l'embout protecteur d’inviolabilité en plastique situé à l’autre extrémité de la seringue
de solvant en rompant la zone perforée du capuchon. Ne pas toucher l'intérieur de l'opercule ni l'embout de la seringue. 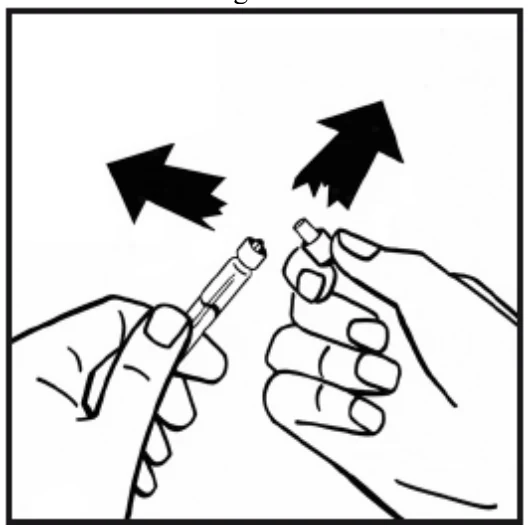
- 8. Retirez l'emballage du dispositif de transfert qui est sur le flacon et jetez-le.
- 9. Fixez la seringue de solvant au dispositif de transfert en poussant fermement et en tournant
dans le sens des aiguilles d'une montre jusqu'à ce qu'une légère résistance soit ressentie. 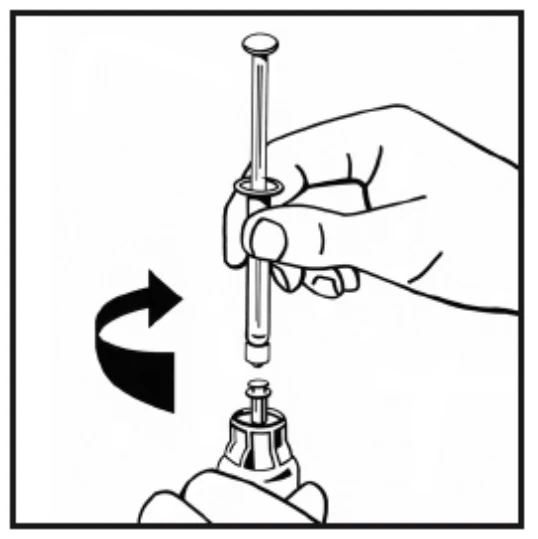
- 10. Injectez lentement tout le solvant dans le flacon de poudre en appuyant sur la tige du piston.
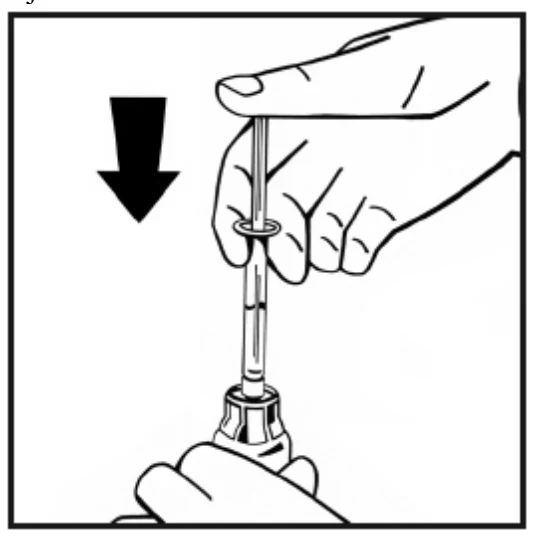
- 11. Sans extraire la seringue, secouez ou remuez délicatement le flacon circulairement pendant quelques secondes. Ne pas agiter. Attendez que la poudre soit totalement dissoute.
- 12. Avant toute administration, vérifiez l'absence de particules dans la solution obtenue. La solution doit être limpide, incolore et pratiquement exempte de particules visibles. Ne pas utiliser de solutions troubles ou présentant des dépôts.
- 13. Retournez le flacon fixé à la seringue, et aspirez lentement la solution dans la seringue. Veillez
à ce que la totalité du flacon soit transférée dans la seringue. 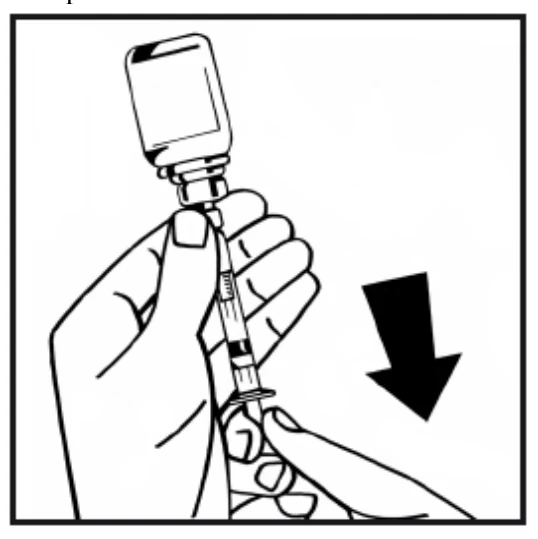
- 14. Détachez la seringue remplie du dispositif de transfert en tournant le flacon dans le sens contraire des aiguilles d'une montre, et jetez le flacon vide.
- 15. La solution est à présent prête et doit être utilisée immédiatement. Ne pas mettre au réfrigérateur.
- 16. Nettoyez le site d'injection choisi avec l'un des tampons imbibés d'alcool fournis.
- 17.
Fixez la tubulure du nécessaire à perfusion fourni à la seringue.
Introduisez l'aiguille du nécessaire à perfusion dans la veine choisie comme vous l’avez appris. Si vous avez utilisé un garrot pour rendre la veine plus visible, enlevez le garrot avant de commencer l'injection de la solution.
Faites en sorte qu’il n’y ait pas de reflux de sang dans la seringue car le sang pourrait coaguler et boucher la seringue, vous empêchant d’injecter la dose adéquate.
- 18. Injectez lentement la solution dans la veine, le débit ne doit pas excéder 4 mL par minute.
Si vous utilisez plus d'un flacon de poudre au cours d'un même traitement, vous pouvez réutiliser la même aiguille d'injection du nécessaire à perfusion. Le dispositif de transfert et la seringue sont à usage unique.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L'AUTORISATION DE MISE SUR LE MARCHÉ
Octapharma AB
Lars Forssells gata 23
112 75 Stockholm
Suède
8. NUMÉRO(S) D'AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/16/1168/001
EU/1/16/1168/002
EU/1/16/1168/003
EU/1/16/1168/004
EU/1/16/1168/005
EU/1/16/1168/006
EU/1/16/1168/007
9. DATE DE LA PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L'AUTORISATION
Date de la première autorisation : 13 février 2017
Date du dernier renouvellement : 22 septembre 2021
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l'Agence européenne des médicaments http://www.ema.europa.eu.