


Résumé des caractéristiques - Cevenfacta
1. DÉNOMINATION DU MÉDICAMENT
CEVENFACTA 1 mg (45 KUI), poudre et solvant pour solution injectable CEVENFACTA 2 mg (90 KUI), poudre et solvant pour solution injectable CEVENFACTA 5 mg (225 KUI), poudre et solvant pour solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
CEVENFACTA 1 mg (45 KUI), poudre et solvant pour solution injectable
Chaque flacon contient nominalement 1 mg d'eptacog beta (activé) (45 KUI/flacon) correspondant à une concentration d'environ 1 mg/mL (45 KUI/mL) lorsqu'il est reconstitué avec 1,1 mL d'eau pour préparations injectables.
CEVENFACTA 2 mg (90 KUI), poudre et solvant pour solution injectable
Chaque flacon contient nominalement 2 mg d'eptacog beta (activé) (90 KUI/flacon) correspondant à une concentration d'environ 1 mg/mL (45 KUI/mL) lorsqu'il est reconstitué avec 2,2 mL d'eau pour préparations injectables.
CEVENFACTA 5 mg (225 KUI), poudre et solvant pour solution injectable
Chaque flacon contient nominalement 5 mg d'eptacog beta (activé) (225 KUI/flacon) correspondant à une concentration d'environ 1 mg/mL (45 KUI/mL) lorsqu'il est reconstitué avec 5,2 mL d'eau pour préparations injectables.
L'activité (UI) est déterminée selon une méthode de dosage coagulante. 1 KUI correspond à 1 000 UI (Unités Internationales).
Eptacog beta (activé) est un facteur de coagulation VIIa recombinant (rFVIIa) ayant une masse moléculaire d'environ 50 000 Daltons produit à partir de lait de lapin par la technique de l'ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre et solvant pour solution injectable.
Poudre lyophilisée blanche à blanchâtre.
Solvant : solution limpide et incolore.
La solution a un pH approximatif de 6. L'osmolalité est d'environ 290 mOsm/kg.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
CEVENFACTA est indiqué chez les patients adultes et adolescents (âgés de 12 ans et plus) dans le traitement des épisodes hémorragiques et dans la prévention des hémorragies survenant lors de chirurgies ou de procédures invasives dans les groupes de patients suivants :
- Les patients atteints d’hémophilie congénitale avec des inhibiteurs fort des facteurs de coagulation VIII ou IX à réponse élevée (i.e. d’un titre ≥5 unités Bethesda (UB)) ;
- Les patients atteints d’hémophilie congénitale avec des inhibiteurs de titre bas (UB <5), mais chez qui une forte réponse anamnestique à l'administration de facteur VIII ou de facteur IX est prévisible ou qui pourraient être réfractaires à une augmentation de la dose de FVIII ou de FIX.
•
4.2 Posologie et mode d'administration
Le traitement doit être initié et effectué sous la surveillance d’un médecin expérimenté dans le traitement de l’hémophilie et/ou des troubles de l’hémostase.
Posologie
La posologie et la durée du traitement dépendent de la localisation et de la gravité de l'hémorragie ou du type d’intervention chirurgicale/de procédure, de la nécessité d'une hémostase urgente, de la fréquence d'administration et de la réponse connue du patient aux agents de contournement (bypassants) contenant du FVIIa lors d'évènements hémorragiques antérieurs.
Aucune corrélation permettant de prédire l’efficacité hémostatique de ce médicament n’a été démontrée avec les résultats d’évaluations de coagulation (temps de Quick (TQ)/rapport international normalisé (INR), temps de céphaline activée (TCA), activité coagulante du FVII (temps de coagulation) (FVII:C)).
La dose, la fréquence et la durée du traitement par CEVENFACTA doivent être basées sur la réponse clinique du patient et le bilan de l'hémostase.
Les doses maximales tolérées n'ont pas été déterminées pour ce médicament et les doses quotidiennes cumulées supérieures à 1 025 μg/kg n'ont pas été étudiées.
Traitement des épisodes hémorragiques
Ce médicament doit être administré dès que possible après le début de l'épisode hémorragique.
La dose initiale recommandée doit être ajustée en fonction des critères présentés dans le Tableau 1.
Pour les épisodes hémorragiques légers à modérés, la durée du traitement à domicile ne doit pas dépasser 24 heures. La poursuite du traitement à domicile ne peut être envisagée qu’après la consultation du centre de traitement de l’hémophilie.
Si des signes ou des symptômes d'hémorragie grave surviennent à domicile, les patients doivent immédiatement consulter un médecin. En attendant, pour éviter tout retard de traitement, une première dose peut être administrée à domicile.
Dans tous les cas, si une réponse hémostatique adéquate n'est pas obtenue (par exemple, dans les 24 heures suivant la première administration de CEVENFACTA pour les épisodes hémorragiques légers à modérés), des thérapies alternatives doivent être envisagées.
Tableau 1 : Posologie dans le traitement des épisodes hémorragiques
| Type d’épisode hémorragique | Schéma posologique recommandé | Durée du traitement |
Léger à modéré Articulation, muscle superficiel, tissus mous, et muqueuses. | 75 μg/kg répété toutes les 3 heures jusqu'à l'obtention de l'hémostase. ou Dose initiale de 225 μg/kg. Si l’hémostase n’est pas obtenue dans les 9 heures, des doses supplémentaires de 75 μg/kg peuvent être administrées toutes les 3 heures si nécessaire afin d’obtenir l'hémostase. Les critères suivants doivent être pris en compte lors du choix de la dose initiale de ce médicament :
| Poursuivre le traitement pour favoriser la cicatrisation et prévenir les hémorragies récurrentes après l'hémostase afin de maintenir le bouchon hémostatique. La localisation et la gravité de l’hémorragie doivent déterminer la durée du traitement. |
Grave Hémorragie menaçant la vie ou la survie d'un membre, psoas iliaque et musculaire profond avec atteinte neurovasculaire, rétropéritoine, intracrânienne ou gastro- intestinale. | 225 μg/kg initialement, suivi si nécessaire 6 heures plus tard de 75 μg/kg toutes les 2 heures jusqu'à l'obtention de l'hémostase. Doses suivantes : Lorsque l'hémostase est atteinte, la posologie ultérieure doit être déterminée selon l'évaluation clinique et le type d'hémorragie en tenant compte des mises en garde et des précautions pertinentes (voir rubrique 4.4). | Poursuivre le traitement pour favoriser la cicatrisation et prévenir les hémorragies récurrentes. La localisation et la gravité de l’hémorragie ainsi que l'utilisation d'autres traitements procoagulants doivent déterminer la durée du traitement. |
L’expérience lors des hémorragies graves dans l'étude clinique PerSept 1 est limitée.
Prévention des hémorragies survenant lors de chirurgies ou de procédures invasives La posologie de CEVENFACTA pour la prévention des hémorragies lors de chirurgies ou de procédures invasives (prise en charge périopératoire) est présentée dans le Tableau 2.
Tableau 2 : Posologie pour la prise en charge périopératoire d'une hémorragie
Type d'intervention chirurgicale | Schéma posologique recommandé | Durée du traitement |
Mineure Y compris l'extraction dentaire sans complication , | Dose initiale : 75 μg/kg immédiatement avant l'intervention chirurgicale ou le début d'une procédure invasive ; ensuite Doses suivantes : | La plupart des interventions mineures nécessitent une durée de traitement de 48 heures |
| l'insertion d'un cathéter central périphérique, le placement d’un Port-a-Cath, etc. | 75 μg/kg répété toutes les 2 heures pendant les 48 premières heures suivant la dose initiale. | afin d’obtenir l'hémostase. Le médecin peut décider d'administrer ce médicament moins fréquemment que toutes les 2 heures et/ou pendant moins de 48 heures. |
| Majeur | Doses préopératoires et opératoires : 200 μg/kg immédiatement avant l'intervention, puis 75 μg/kg toutes les 2 heures pendant toute la durée de l'intervention Les doses postopératoires suivantes peuvent être administrées :
La dose et les intervalles d’administration peuvent être ajustés par le professionnel de la santé en fonction de l'évaluation clinique et de la réponse connue du patient aux agents de dérivation (bypassants) contenant du FVIIa. Après l’intervention chirurgicale, CEVENFACTA (75 μg/kg) est également recommandé avant le retrait de drains ou de sutures ou la kinésithérapie. | Ce médicament doit être administré pendant au moins 5 jours postopératoires (120 heures) et aussi longtemps que nécessaire pour obtenir l'hémostase et favoriser la cicatrisation des plaies. |
Un suivi étroit est important pour la détection précoce d'épisodes hémorragiques postopératoires potentiels pouvant nécessiter l’ajustement des intervalles d’administration.
Population particulière
Le schéma posologique chez les patients âgés et chez les patients présentant une insuffisance rénale ou hépatique n'a pas encore été établi (voir rubriques 4.4 et 5.2).
Population pédiatrique
L'efficacité de CEVENFACTA chez l'enfant âgé de <12 ans n'a pas été établie. Les données actuellement disponibles sont décrites dans les rubriques 4.8 et 5.1 mais aucune recommandation concernant la posologie ne peut être faite.
Conformément aux recommandations de l'Agence européenne du médicament, il n'y a pas d'utilisation justifiée de CEVENFACTA dans le traitement de l’hémophilie congénitale dans la population pédiatrique de la naissance à l’âge de moins de 6 mois.
Mode d’administration
Pour les instructions concernant la reconstitution du médicament avant administration, voir rubrique 6.6.
Administrer la solution en bolus intraveineux sur un maximum de 2 minutes.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1. Hypersensibilité aux lapins ou aux protéines de lapin.
4.4 Mises en garde spéciales et précautions d'emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Thromboses
L’information sur la sécurité de ce médicament chez des patients ayant des antécédents de maladie thromboembolique artérielle et veineuse est limitée, car ces patients ont été exclus des essais cliniques de CEVENFACTA. De telles réactions ont été rapportées dans les études cliniques et la surveillance post-commercialisation avec eptacog alfa et les concentrés de complexes prothrombiques activés ou non activés.
Les patients suivants peuvent présenter un risque accru d'événements thromboemboliques lors de l'utilisation de ce médicament :
- Antécédents d'hémophilie congénitale ou acquise et recevant un traitement concomitant par un concentré de complexe prothrombiques activé ou non activé ou d'autres agents hémostatiques (voir rubrique 4.5) ;
- Antécédents d'athérosclérose, de maladie coronarienne, de maladie cérébrovasculaire, de lésion par écrasement, de septicémie ou de thromboembolie.
Les patients recevant ce médicament doivent être surveillés afin de détecter l'apparition de signes et de symptômes d'activation du système de coagulation ou de thrombose. En cas de confirmation biologique d’une coagulation intravasculaire ou de la présence d'une thrombose clinique, la dose de ce médicament doit être réduite ou le traitement doit être arrêté, selon l'état du patient.
Réactions d’hypersensibilité
Des réactions d'hypersensibilité, y compris l'anaphylaxie, peuvent survenir avec ce médicament. Les symptômes peuvent inclure de l'urticaire, des démangeaisons, un rash, des difficultés à respirer, un gonflement autour de la bouche et de la gorge, une oppression thoracique, une respiration sifflante, des étourdissements ou des évanouissements et une pression artérielle basse. En cas de réactions d'hypersensibilité, les patients doivent arrêter le traitement et consulter immédiatement un médecin.
Les patients présentant une hypersensibilité connue caractérisée par la production d’IgE dirigées contre la caséine peuvent présenter un risque plus élevé de réactions d'hypersensibilité. En cas d'apparition de signes ou de symptômes d'hypersensibilité, le traitement doit être arrêté. Tout traitement ultérieur avec ce médicament doit être basé sur une évaluation approfondie des risques et des bénéfices.
Anticorps neutralisants
Des anticorps neutralisants peuvent se développer lors de l'utilisation de ce médicament. Si le traitement avec ce médicament ne produit pas une hémostase adéquate, le développement d'anticorps neutralisants doit être suspecté comme cause possible et, selon les indications cliniques, des tests doivent être effectués.
Des anticorps neutralisants dirigés contre d'autres produits contenant du facteur VIIa ont été observés chez des patients présentant un déficit congénital en facteur VII, une indication non approuvée pour eptacog beta (activé).
Personnes âgées
La sécurité et l'efficacité de ce médicament n'ont pas encore été établies chez les patients âgés. Aucune donnée n’est disponible.
Patients présentant une insuffisance rénale ou hépatique
La sécurité et l'efficacité de ce médicament n'ont pas encore été établies chez les patients présentant une insuffisance rénale ou hépatique. Aucune donnée n’est disponible.
Teneur en sodium
Ce médicament contient moins de 1 mmol de sodium (23 mg) par injection, c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d'autres médicaments et autres formes d'interactions
Aucune étude d’interaction n’a été réalisée avec ce médicament.
L'expérience clinique de l'utilisation pharmacologique d'autres produits contenant du FVIIa indique qu’il existe un risque élevé d'événements thrombotiques en cas d’utilisation simultanée des concentrés de complexe prothrombique activé (voir rubrique 4.4).
D’après une étude non clinique avec eptacog alfa, il est également déconseillé d’associer le rFVIIa au rFXIII. Il n’existe aucune donnée clinique sur l’interaction entre le rFVIIa et le rFXIII.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l'utilisation d’eptacog beta (activé) chez la femme enceinte.
Par mesure de précaution, il est préférable d’éviter l’utilisation de ce médicament pendant la grossesse.
Allaitement
On ne sait pas si eptacog beta (activé) est excrété dans le lait maternel. Aucune étude n'a été menée pour évaluer l'impact d'eptacog beta (activé) sur la production de lait ou sa présence dans le lait maternel. La décision d’arrêter l’allaitement ou de poursuivre/d’arrêter le traitement avec CEVENFACTA doit être prise en tenant compte du bénéfice de l’allaitement pour l’enfant et du bénéfice du traitement par CEVENFACTA chez la femme.
Fertilité
Les études animales n'indiquent pas d'effet délétère direct ou indirect sur la fertilité masculine. Aucune donnée de fertilité n'est disponible chez l'homme. Ainsi, l'effet d'eptacog beta (activé) sur la fertilité masculine et féminine est inconnu.
4.7 Effets sur l'aptitude à conduire des véhicules et à utiliser des machines
La substance active eptacog beta (activé) pourrait avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Des sensations vertigineuses peuvent survenir après l'administration de la substance active eptacog beta (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Au total, 103 patients ont reçu au moins une dose d'eptacog beta (activé). La population globale de sécurité utilisée pour l'analyse intégrée (voir Tableau 3) comprenait 75 patients uniques, dans quatre études cliniques, exposés à 3 418 injections au cours d'un total de 1 117 épisodes de traitement. Les effets indésirables les plus fréquemment rapportés étaient une gêne au site de perfusion (1,3 %), un hématome au site de perfusion (1,3 %), un hématome postopératoire (1,3 %), une réaction liée à la perfusion (1,3 %), une température augmentée (1,3 %), une sensation vertigineuse (1,3 %) et des céphalées (1,3 %). Vingt-huit (28) autres patients ont reçu une seule dose bolus intraveineuse d'eptacog beta (activé) dans une cinquième étude clinique (étude LFB-FVIIA-009-19) : un résumé des données de sécurité de l'étude LFB-FVIIA-009- 19 est présenté ci-après.
Population pédiatrique
Sur les 75 patients inclus dans l'analyse intégrée de sécurité, 34 étaient des adolescents et des enfants : 13 (17 %) étaient âgés de <6 ans, 15 (20 %) avaient entre 6 et <12 ans et 6 (8 %) avaient <18 ans.
La fréquence, le type et la sévérité des effets indésirables chez les enfants seraient identiques à ceux observés chez les adultes.
Liste tabulée des effets indésirables
Dans cette rubrique, les fréquences sont définies comme suit : très fréquent (≥1/10), fréquent (≥1/100, <1/10), peu fréquent (≥1/1 000, <1/100), rare (≥1/10 000, <1/1 000), très rare (<1/10 000), fréquence inconnue (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Les effets indésirables sont présentés dans le Tableau 3.
Tableau 3 : Effets indésirables des études cliniques poolées
| Classes de système d’organe | Effets indésirables (terme préféré) | Fréquence |
| Affections du système nerveux | Sensation vertigineuse | Fréquent |
| Céphalée | Fréquent | |
| Troubles généraux et anomalies au site d’administration | Gêne au site d’injection | Fréquent |
| Hématome au site d’injection | Fréquent | |
| Investigations | Température augmentée | Fréquent |
| Lésions, intoxications et complications liées aux procédures | Hématome postopératoire | Fréquent |
| Réaction liée à l'injection | Fréquent |
Dans l'étude LFB-FVIIa-009-19, un seul épisode de céphalée légère (dans le groupe ayant reçu 75 µg/kg) a été évalué comme étant lié à eptacog beta (activé) et était résolu à la fin de l'étude. Aucun EIG n’est survenu.
Dans l'ensemble, les données de sécurité de l'étude 009-19 n'ont pas modifié le profil de sécurité de CEVENFACTA tel que décrit ci-dessus.
Description de certains effets indésirables
Immunogénicité
Dans les données de sécurité regroupées des trois études cliniques pivots PerSept, 5 patients sur 60 ont présenté un test de dépistage positif des anticorps anti-CEVENFACTA à l'inclusion (avant l'exposition à ce médicament) et lors des visites de suivi. Deux patients avaient des anticorps anti-CEVENFACTA transitoires lors d’un test complémentaire de confirmation des anticorps anti-CEVENFACTA ; ceux-ci ont été confirmés comme étant des anticorps non neutralisants.
Aucun patient n'a développé d'anticorps anti-protéines du lait de lapin au cours du traitement par ce médicament. Pourtant, comme pour toutes les protéines thérapeutiques, il existe un potentiel d'immunogénicité.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Aucun cas de surdosage n'a été observé lors des essais cliniques.
La posologie ne doit pas être intentionnellement augmentée au-delà des doses recommandées du fait de l’absence d’information sur le risque supplémentaire que cela pourrait entraîner.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmaco-thérapeutique : facteurs de coagulation humains, Code ATC : B02BD08
Mécanisme d’action
Dans des conditions normales, le FVIIa est le facteur initiant la coagulation suite à son interaction avec le facteur tissulaire à la surface cellulaire. Une fois le complexe formé, il active principalement le facteur X en facteur Xa et également le facteur IX en facteur IXa. L'activation du facteur X en facteur Xa initie la voie commune de la cascade de coagulation dans laquelle la prothrombine est activée en thrombine, puis convertit le fibrinogène en fibrine pour former un bouchon hémostatique et conduire ainsi à la formation d’un caillot au site de l'hémorragie (hémostase). Cette réaction est amplifiée de plusieurs ordres de grandeur en présence de facteur VIII et de facteur IX.
Chez les patients hémophiles A ou B, les molécules de facteur VIII et de facteur IX sont absentes ou non fonctionnelles, ce qui empêche une telle amplification de la coagulation. Cela conduit à l’apparition d’hémorragies invalidantes qui peuvent parfois menacer le pronostic vital. Chez ces patients, le FVIIa active la coagulation par le mécanisme naturel « dépendant du facteur tissulaire ». Cependant, les doses thérapeutiques nécessaires pour atteindre l'hémostase en utilisant le FVIIa sont bien plus élevées que la concentration normale de FVII(a) dans la circulation. La présence de ces doses supra-naturelles de FVIIa induit deux voies de coagulation supplémentaires. Une deuxième voie de coagulation « indépendante du facteur tissulaire » conduit de manière similaire à celle du mode d'action « dépendant du facteur tissulaire » à la génération de FXa à la surface des plaquettes activées, sans avoir besoin de facteur tissulaire pour ancrer le FVIIa à la surface cellulaire et modifier sa structure. De plus, l'utilisation de fortes doses de FVIIa atténue également l'inhibition naturelle et constante du FVIIa par le zymogène du FVII.
Dans une troisième voie, le FVIIa entre en compétition avec la protéine C activée (PCa) en se liant au récepteur endothélial de la protéine C (EPCR). Le FVIIa régule donc à la baisse l'anticoagulation en limitant le clivage du Facteur Va, cofacteur du FXa, par la PCa.
La combinaison de ces trois voies permet au FVIIa de contourner le besoin du FVIIIa ou du FIXa en restaurant l'hémostase en leur absence ou même en présence d'un inhibiteur.
Effets pharmacodynamiques
Les bilans de coagulation ne sont pas nécessairement corrélés ou prédictifs de l'efficacité hémostatique de ce médicament.
Dans l'étude clinique de phase 1b, ce médicament a démontré un effet pharmacodynamique dépendant de la dose et de la concentration sur le système de coagulation, y compris le raccourcissement du TCA et du TQ, et l'augmentation du test de génération de thrombine (TGT) avec les plaquettes et la fermeté maximale du caillot (thromboélastométrie impliquant la fibrine).
Efficacité et sécurité cliniques
L'efficacité de ce médicament a été évaluée dans trois études cliniques de phase 3 chez un total de 60 patients masculins atteints d'hémophilie congénitale A ou B avec inhibiteurs. La sécurité de ce médicament a été évaluée dans ces trois études cliniques ainsi que dans l’étude de phase 1b (15 patients) et dans une étude clinique supplémentaire avec une évaluation pharmacocinétique comme objectif principal (28 patients), chez un total de 103 patients masculins uniques atteints d'hémophilie congénitale A ou B avec des inhibiteurs.
Efficacité dans le traitement des hémorragies chez l'adulte et l'adolescent :
PerSept 1 était une étude de phase 3, multicentrique, ouverte, randomisée et croisée portant sur deux schémas posologiques initiaux. Les objectifs généraux de cette étude étaient d'évaluer la sécurité et l'efficacité de deux schémas posologiques du médicament sur toute la gamme de sévérité des épisodes hémorragiques (léger, modéré et grave) et d'évaluer sa pharmacocinétique.
Selon le protocole de l'étude, les patients âgés de ≥12 ans (jusqu'à 75 ans inclus) atteints d'hémophilie congénitale A ou B avec des inhibiteurs du FVIII ou du FIX (seuil d'UB du test d'inhibiteur positif fixé à 5) devaient être inclus.
Les patients qui remplissaient tous les critères d'inclusion ont été randomisés pour commencer l'étude à une posologie de 75 µg/kg ou 225 µg/kg de ce médicament.
Vingt-sept patients adultes et adolescents (âgés de ≥12 ans à moins de 65 ans) ont été inclus et évalués pour le traitement de 468 épisodes hémorragiques avec une médiane de 12 épisodes hémorragiques par patient.
Le Tableau 4 présente les résultats d'une analyse de la proportion d'épisodes hémorragiques traités avec succès avec une réponse « bonne » ou « excellente » (sur une échelle de notation à quatre points), quelle que soit la gravité, à 12 heures après l'administration initiale de ce médicament (critère principal d'efficacité), les réponses manquantes étant traitées comme des échecs.
Tableau 4 : Proportion d'épisodes hémorragiques avec une réponse « bonne » ou « excellente », quelle que soit leur gravité, à 12 heures après la première administration de CEVENFACTA (population traitée) - Réponses manquantes traitées comme des échecs - Étude PerSept 1
Schéma posologique initial au moment de l'épisode hémorragique | Total (N=27) | ||
| 75 µg/kg (N=25) | 225 µg/kg (N=25) | ||
| Nombre d’épisodes | 252 | 216 | 468 |
| hémorragiques | |||
| Nombre de succès | 204 (81,0 %) | 195 (90,3 %) | 399 (85,3 %) |
| Nombre d'échecs | 48 (19,0 %) | 21 (9,7 %) | 69 (14,7 %) |
| Proportion de succès [IC à | 0,810 [0,709, 0,910] | 0,903 [0,829, 0,977] | 0,853 [0,770, 0,935] |
| 95 %] | |||
| Valeur p1 | <0,001 | <0,001 | <0,001 |
| Abréviation : IC = intervalle de confiance. | |||
| Observations : Tableau stratifié par schéma posologique réel au moment de l'épisode hémorragique. Les patients qui ont | |||
t
| erminé la phase A sans aucun problème de sécurité ont commencé le traitement de la phase B avec le même schéma |
t
| hérapeutique de CEVENFACTA que celui auquel ils avaient été randomisés en phase A (75 µg/kg ou 225 µg/kg). Par la | |||
| suite, le patient a été transféré au schéma de traitement alternatif toutes les 12 semaines jusqu'à la fin de l'étude. | |||
| 1 Valeur p du test d'approximation normale unilatérale de H0 : p ≤ 0,55, où p est la probabilité réelle d'épisodes | |||
| hémorragiques légers ou modérés traités avec succès à 12 heures, ajustée pour la corrélation entre les épisodes | |||
| hémorragiques pour un sujet donné. Le test a été effectué au niveau 0,0125 (ajusté de 0,025 à 0,0125 pour tenir compte de |
l
| a multiplicité des tests). | |||
| PerSept : Programme for the evaluation of recombinant factor Seven efficacy by prospective clinical trials (Programme | |||
| d'évaluation de l'efficacité du facteur Sept recombinant par des essais cliniques prospectifs) |
De plus, à 24 heures, la majorité des épisodes hémorragiques étaient rapportés avec une réponse « bonne » ou « excellente » ; la réponse était de 96,7 % [93,3 %, 100 %] et de 99,5 % [98,6 %, 100 %] avec les schémas posologiques de 75 µg/kg et 225 µg/kg respectivement. Le temps médian d’obtention d’une réponse « bonne » ou « excellente » par le patient pour un épisode hémorragique était de 5,98 heures pour le schéma posologique de 75 μg/kg et de 3 heures pour le schéma posologique de 225 μg/kg.
En ce qui concerne la consommation du médicament, une médiane de 1 et 2 injections a été nécessaire pour traiter un épisode hémorragique avec les schémas de 225 et 75 µg/kg respectivement.
PerSept 2 était une étude de phase 3, globale, multicentrique, ouverte, randomisée et croisée portant sur deux schémas posologiques initiaux. Les objectifs généraux de cette étude étaient d'évaluer la sécurité et l'efficacité de deux schémas posologiques du médicament sur toute la gamme de sévérité des épisodes hémorragiques (léger, modéré et grave) et d'évaluer sa pharmacocinétique. L'étude a inclus des patients âgés de <12 ans atteints d'hémophilie congénitale A ou B avec des inhibiteurs du FVIII ou du FIX (seuil UB du test d'inhibiteur positif fixé à 5).
Les patients qui remplissaient tous les critères d'inclusion ont été randomisés pour commencer l'étude à une posologie de 75 µg/kg ou 225 µg/kg de ce médicament.
Vingt-cinq enfants (âgés de 11,3 mois à <12 ans) ont été inclus et évalués pour le traitement de 549 épisodes hémorragiques avec une médiane de 17 épisodes hémorragiques par patient.
Le Tableau 5 présente les résultats d'une analyse de la proportion d'épisodes hémorragiques traités avec succès avec une réponse « bonne » ou « excellente » (sur une échelle de notation à quatre points), quelle que soit la gravité, à 12 heures après l'administration initiale de ce médicament (critère principal d'efficacité), avec des réponses manquantes traitées comme des échecs.
Tableau 5 : Proportion d'épisodes hémorragiques avec une réponse « bonne » ou « excellente », quelle que soit leur gravité, 12 heures après la première administration de CEVENFACTA (population traitée) - Étude PerSept 2
Schéma posologique initial au moment de l'épisode hémorragique | Total (N=25) | ||
| 75 µg/kg (N=23) | 225 µg/kg (N=24) | ||
| Nombre d’épisodes hémorragiques | 239 | 310 | 549 |
| Nombre de succès | 158 (66,1 %) | 190 (61,3 %) | 348 (63,4 %) |
| Nombre d'échecs | 81 (33,9 %) | 120 (38,7 %) | 201 (36,6 %) |
| Proportion de succès [IC à | 0,661 [0,530, 0,792] | 0,613 [0,487, 0,739] | 0,634 [0,517, 0,751] |
| 95 %] | |||
| Valeur p1 | 0,048 | 0,164 | 0,080 |
| Abréviation : IC = intervalle de confiance. | |||
| Observations : Tableau stratifié par schéma posologique réel au moment de l'épisode hémorragique. Les patients qui ont | |||
t
| erminé la phase A sans aucun problème de sécurité ont commencé le traitement de la phase B avec le même schéma |
t
| hérapeutique que celui auquel ils avaient été randomisés en phase A (75 µg/kg ou 225 µg/kg). Par la suite, le patient a été |
t
| ransféré au schéma de traitement alternatif toutes les 12 semaines jusqu'à la fin de l'étude. | |||
| 1 Valeur p du test d'approximation normale unilatérale de H0 : p ≤ 0,55, où p est la probabilité réelle d'épisodes | |||
| hémorragiques légers/modérés/graves traités avec succès à 12 heures, ajustée pour la corrélation entre les épisodes | |||
| hémorragiques pour un sujet donné. Le test a été effectué au niveau 0,0125 (ajusté de 0,025 à 0,0125 pour tenir compte de |
l
| a multiplicité des tests). | |||
| PerSept : Programme for the evaluation of recombinant factor Seven efficacy by prospective clinical trials (Programme | |||
| d'évaluation de l'efficacité du facteur Sept recombinant par des essais cliniques prospectifs) |
Les résultats d'efficacité sont considérés comme non concluants pour PerSept 2 : le critère principal d'évaluation de l'efficacité n'a pas été atteint (i.e., le critère de performance objectif (CPO) n'a pas été dépassé). Voir rubrique 4.2.
Efficacité dans la prévention des hémorragies survenant lors d’interventions chirurgicales ou de procédures invasives :
PerSept 3 était une étude de phase 3, multicentrique, ouverte, à un seul bras, qui a évalué la sécurité et l'efficacité de ce médicament chez des patients âgés de ≥6 mois à ≤75 ans, atteints d'hémophilie A ou B avec des inhibiteurs du FVIII ou FIX (seuil UB du test d'inhibiteur positif fixé à 5) et qui devaient subir une intervention chirurgicale programmée ou une autre procédure invasive. Douze patients ont été inclus dans l'étude (6 dans le groupe d’interventions chirurgicales mineures et 6 dans le groupe de d’interventions chirurgicales majeures).
Pour une intervention chirurgicale/invasive majeure, le traitement a été administré à une dose bolus initiale de 200 μg/kg par injection intraveineuse ≤ 2 minutes immédiatement avant l'incision chirurgicale ou le début de la procédure invasive. Pour une intervention chirurgicale/invasive mineure programmée, ce médicament a été administré à une dose bolus initiale de 75 μg/kg par injection intraveineuse ≤ 2 minutes immédiatement avant l'incision chirurgicale ou le début de la procédure invasive. Pour les interventions mineures et majeures, l'administration n'a pas été répétée plus fréquemment que toutes les 2 heures à une dose de 75 μg/kg pendant et après l'intervention chirurgicale/la procédure invasive. La durée médiane d'exposition était de 18 jours (procédures majeures) et de 2,2 jours (procédures mineures).
Le critère principal d'efficacité était le pourcentage d’interventions chirurgicales ou d’autres procédures invasives avec une réponse « bonne » ou « excellente » au traitement à 48 (±4) heures après la dernière administration de ce médicament, selon l'investigateur. Cette évaluation était basée sur l'ensemble des évaluations réalisées sur le patient à chaque intervalle, en prenant également en considération le bilan hémostatique peropératoire par le chirurgien, le nombre d’épisodes hémorragiques (d'interventions pour épisodes hémorragiques), les plaies suintantes, les transfusions sanguines et la quantité de médicament utilisée. L'analyse primaire était basée sur les évaluations non manquantes.
Six adultes (jusqu'à 56 ans) et 6 patients pédiatriques (1 adolescent (14 ans) et 5 enfants (2 à 9 ans)) ont reçu ce médicament pour un total de 12 procédures invasives dont 6 majeures et 6 mineures. Quatre patients ayant participé précédemment à PerSept 1 (2 patients) et PerSept 2 (2 patients) ont été inclus dans PerSept 3.
Sur les 12 interventions chirurgicales réalisées, 9 (81,8 %) ont été rapportées par l'investigateur comme traitées avec succès (réponse « bonne » ou « excellente ») à 48 heures après la dernière administration de ce médicament, 2 (18,2 %) étaient des échecs thérapeutiques (réponse « mauvaise ») et 1 évaluation manquait en raison de l'arrêt de l'étude (retrait du consentement) avant l'évaluation à 48 heures.
Les 2 échecs thérapeutiques (réponse « mauvaise ») concernaient le groupe d’interventions chirurgicales majeures. La réponse de l'un d'entre eux a été imputée comme « mauvaise » en raison de l'arrêt de l'étude suite à un EIT ayant entraîné le décès (hématome postopératoire dans les 2 jours après la dernière dose de ce médicament, avec un traitement de secours antihémorragique administré dans les 52 heures après la dernière dose de ce médicament) : il s'agit d'un patient qui a présenté un hématome postopératoire à 1 jour après l' administration du médicament, suivi d’une hémorragie gastro-intestinale grave et d’une anémie hémorragique grave ayant entraîné le décès le même jour, à 3 jours après l'administration du médicament. L'hémorragie gastro-intestinale et l'anémie due à la perte sanguine ont été initialement signalées comme ayant un lien de causalité douteux et ont ensuite été mises à jour par l'investigateur comme ayant un lien de causalité probable avec le médicament. Enfin, suite à la réévaluation du comité indépendant de surveillance des données (DMC) et du promoteur, l'évaluation de la causalité a été considérée comme « non liée ». L'autre échec thérapeutique a nécessité un traitement de secours au jour 7 postopératoire, après quoi il a été déterminé qu'il s'agissait d'un échec thérapeutique.
L'effet hémostatique peropératoire a été jugé « excellent » ou « bon » pour l'ensemble des 12 interventions chirurgicales mineures et majeures. La perte sanguine peropératoire moyenne réelle estimée était inférieure à la perte sanguine maximale moyenne prévue (pour un patient sans trouble hémorragique subissant la même intervention) pour les interventions chirurgicales mineures (2,3 mL pour la perte peropératoire réelle et 4,2 mL pour la valeur maximale prévue) et les interventions majeures (270,0 mL et 350,0 mL, respectivement).
5.2 Propriétés pharmacocinétiques
L'évaluation pharmacocinétique a été réalisée dans l'étude clinique LFB-FVIIA-009-19 chez 28 patients atteints d'hémophilie A, avec ou sans inhibiteur du FVIII (âge moyen de 37,2 ans [médiane de 15,1 (extrêmes 19-70 ans)) ayant reçu une dose unique d'eptacog beta (activé) (75 µg/kg ou 225 µg/kg).
Ce médicament a présenté un profil pharmacocinétique comparable à d'autres produits à base de rhFVIIa, avec une augmentation des concentrations plasmatiques peu après l'injection suivie d'une décroissance biexponentielle depuis la concentration maximale pour revenir à la valeur initiale environ 8 à 12 heures après l'administration.
Les données ont été analysées à l'aide d'une analyse non compartimentale. Les résultats de l'analyse pharmacocinétique après une administration intraveineuse en bolus unique de 75 μg/kg ou 225 μg/kg de ce médicament chez 28 patients adultes sont présentés dans le Tableau 6.
Tableau 6 : Paramètres pharmacocinétiques de CEVENFACTA (moyenne géométrique [CV %]) chez l'adulte
| Paramètre (moyenne géométrique (CV %)) | Cmax (ng/mL) | Clairance (L/h) | Vd (L) | ASC0 à inf (ng*h/mL) | t1/2 (h) |
| 75 μg/kg (n=14) | 938 (37) | 5,1 (37) | 8,2 (37) | 1 008 (47) | 2,3 (16) |
| 225 μg/kg (n=14) | 3 211 (23) | 4,5 (20) | 7 (22) | 3 571 (26) | 2,0 (8) |
Cmax= concentration plasmatique maximale ; ASC0 à inf= Aire sous la courbe du temps 0 à l'infini ; t1/2= demi-vie terminale ; Vd= Volume de distribution
L'analyse non compartimentale a montré une proportionnalité approximative de la dose entre 75 μg/kg et 225 μg/kg d'eptacog beta (activé), avec la moyenne géométrique de l’ASC0 à inf et de la Cmax augmentant par un facteur de 3,5 et 3,4, respectivement, pour l'augmentation de dose par un facteur de 3,0.
Il convient de noter qu'une exposition plus élevée (ASC et Cmax) a été observée en cas de poids corporel plus élevé (particulièrement pertinent pour les sujets obèses) pour les deux doses disponibles (75 µg/kg et 225 µg/kg). Les données pour ce sous-groupe sont actuellement limitées, mais les recommandations posologiques seront mises à jour si nécessaire une fois que des données suffisantes seront disponibles.
Les données pharmacocinétiques disponibles chez les personnes âgées sont limitées : 3 patients âgés, issus de l'étude pharmacocinétique LFB-FVIIA-009-19, ont été inclus dans les études cliniques, 1 âgé de 70 ans dans le bras à la dose unique intraveineuse de 75 µg/kg, et 2 (le plus âgé ayant 67 ans) dans le bras à la dose unique intraveineuse de 225 µg /kg.
Aucune donnée pharmacocinétique n'est disponible chez des patients présentant une insuffisance rénale et hépatique à la fois.
Aucune étude clinique avec ce médicament pour évaluer le bilan de masse n'a été réalisée. Pourtant, selon la littérature disponible, le métabolisme devrait impliquer une protéolyse dans le foie et une excrétion dans les urines et les selles (acides aminés).
5.3 Données de sécurité préclinique
Tous les résultats des essais de sécurité préclinique étaient liés à l'effet pharmacologique du rFVIIa.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Poudre
Chlorhydrate d’arginine
Isoleucine
Citrate trisodique dihydraté
Glycine
Chlorhydrate de lysine
Polysorbate 80
Acide chlorhydrique (pour ajustement du pH)
Solvant
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
3 ans.
Après reconstitution, le produit doit être conservé dans le flacon et administré dans les 4 heures. Toute solution non utilisée doit être éliminée 4 heures après reconstitution.
Pour plus d'informations sur les instructions de reconstitution, voir rubrique 6.6.
6.4 Précautions particulières de conservation
Conserver à une température ne dépassant pas 30 °C.
Ne pas congeler.
Conserver le flacon dans l'emballage extérieur, à l'abri de la lumière.
Pour les conditions de conservation du médicament après reconstitution, voir rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur et équipement spécial pour l’administration
Chaque boite contient :
CEVENFACTA 1 mg (45 KUI), poudre et solvant pour solution injectable
- 1 flacon en verre de poudre (1 mg) pour solution injectable,
- 1 adaptateur pour flacon stérile pour reconstitution équipé d'un filtre de 5 µm,
- 1 seringue préremplie d'eau pour préparations injectables (1,1 mL),
- 1 tige de piston et butée.
CEVENFACTA 2 mg (90 KUI), poudre et solvant pour solution injectable
- 1 flacon en verre de poudre (2 mg) pour solution injectable,
- 1 adaptateur pour flacon stérile pour reconstitution équipé d'un filtre de 5 µm,
- 1 seringue préremplie d'eau pour préparations injectables (2,2 mL),
- 1 tige de piston et butée.
CEVENFACTA 5 mg (225 KUI), poudre et solvant pour solution injectable
- 1 flacon en verre de poudre (5 mg) pour solution injectable,
- 1 adaptateur pour flacon stérile pour reconstitution équipé d'un filtre de 5 µm,
- 1 seringue préremplie d'eau pour préparations injectables (5,2 mL),
- 1 tige de piston et butée.
6.6. Précautions particulières d’élimination et manipulation
Après reconstitution avec le matériel fourni, la solution est un liquide incolore limpide à légèrement trouble, exempt de particules étrangères.
La solution reconstituée doit être inspectée visuellement afin de s’assurer qu’elle ne contient pas de particules avant d’être administrée. Ne pas utiliser des solutions présentant un trouble non homogène ou contenant un dépôt.
Instructions pour la reconstitution
Une technique aseptique et une surface de travail plane doivent toujours être utilisées pendant la procédure de reconstitution.
- 1. Le flacon de poudre de CEVENFACTA et la seringue préremplie de solvant doivent être à température ambiante (entre 15 °C et 25 °C) au moment de la reconstitution.
- 2. Retirer la capsule en plastique du flacon (Fig. A). Si la capsule est défaite ou manquante, ne pas utiliser le flacon.
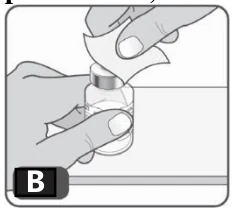
- 3. Essuyer le bouchon en caoutchouc du flacon avec un tampon imbibé d'alcool. Laisser sécher l’alcool. Une fois le bouchon en caoutchouc essuyé avec le tampon, ne pas le toucher avec les doigts et ne le laisser toucher aucun autre objet avant d'avoir attaché l'adaptateur pour flacon, car cela peut transférer des germes (Fig. B).
- 4. Ouvrir l'emballage de l'adaptateur pour flacon en retirant le papier de protection, sans toucher
l'intérieur. Ne pas sortir l'adaptateur pour flacon de l'emballage. La pointe de l'adaptateur doit être alignée avec le milieu du bouchon en caoutchouc gris (Fig. C). 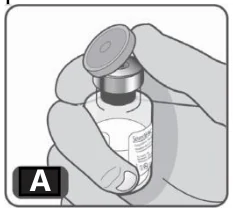 A
B
- 5. Retourner l’emballage. Appuyer fermement pour insérer complètement la pointe de l'adaptateur pour flacon à travers le bouchon en caoutchouc du flacon (Fig. D).
- 6. Presser légèrement sur le couvercle en plastique et le soulever pour le retirer de l'adaptateur pour flacon. Ne pas toucher la pointe exposée de l'adaptateur pour flacon (Fig. E).
- 7. Retirer le capuchon de la seringue préremplie en tenant le corps de la seringue d'une main et en utilisant l'autre main pour dévisser le capuchon de la seringue (dans le sens contraire des aiguilles d’une montre). Ne pas toucher l'extrémité de la seringue. Ne pas utiliser la seringue préremplie si le capuchon de la seringue est défait ou manquant (Fig. F).
- 8. En tenant les bords de l'adaptateur pour flacon, visser la seringue préremplie (dans le sens des aiguilles d’une montre) de quelques tours jusqu'à sentir une résistance. Veiller à ne pas trop serrer car il faut retirer la seringue plus tard (Fig. G).
- 9. Tenir la tige de piston par l'extrémité supérieure large d'une main et le corps de la seringue avec l'autre main. Insérer la tige de piston dans la seringue, puis visser de quelques tours (dans le sens des aiguilles d’une montre) afin de fixer la tige de piston au bouchon en caoutchouc gris de la seringue (Fig. H).
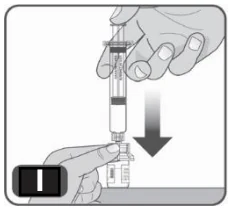
- 10. Appuyer très lentement sur la tige de piston jusqu'au fond de la seringue, afin de transférer la
totalité du liquide de la seringue dans le flacon. Ne pas appuyer trop vite car cela peut entraîner un excès de mousse et d'air dans le flacon (Fig. I). 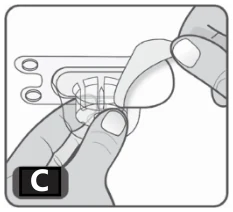
C 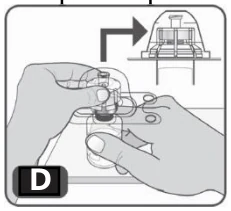
D 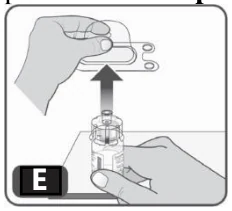
E 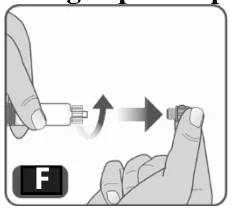
F 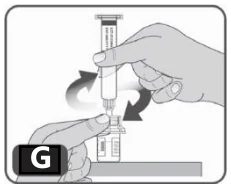
G 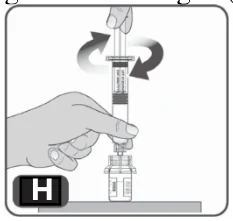
H
- 11. Agiter doucement le flacon ou rouler entre les mains jusqu'à ce que toute la poudre soit dissoute. Ne pas secouer le flacon car cela entraînerait la formation de mousse et de l'air (Fig. J).
- 12.
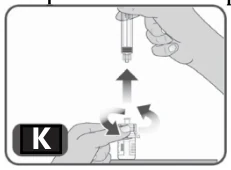
Sans prélever de médicament dans la seringue, dévisser la seringue de l'adaptateur pour flacon
(dans le sens contraire des aiguilles d’une montre) jusqu'à ce qu'elle se détache complètement. Ne pas retirer l'adaptateur pour flacon du flacon (Fig. K).
- 13. Prélever le médicament liquide du ou des flacons à l'aide d'une seringue fournie par votre pharmacie spécialisée qui est suffisamment grande pour contenir la dose prescrite.
Si votre dose nécessite plus d'un flacon, répéter les étapes ci-dessus avec des boites supplémentaires jusqu'à ce que la dose requise soit atteinte.
Instructions d’administration
Le médicament doit être administré dans les 4 heures suivant la reconstitution. Le médicament peut être administré en 2 minutes ou moins par perfusion intraveineuse.
Instructions pour l'élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Laboratoire français du fractionnement et des Biotechnologies
Tour W
102 Terrasse Boieldieu, 19ème Étage
92800 Puteaux
France
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1664/001
EU/1/22/1664/002
EU/1/22/1664/003
I 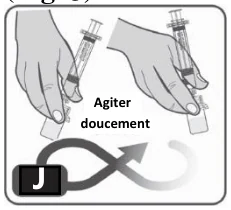
K 

9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation :
10. DATE DE MISE A JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu