


Résumé des caractéristiques - Qalsody
1. DÉNOMINATION DU MÉDICAMENT
Qalsody 100 mg solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon de 15 mL contient 100 mg de tofersen.
Chaque mL contient 6,7 mg de tofersen.
Excipient à effet notoire
Chaque flacon de 15 mL contient 52 mg de sodium.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable.
Solution limpide et incolore à légèrement jaune de pH 6,7 à 7,7.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Qalsody est indiqué pour le traitement des adultes atteints de sclérose latérale amyotrophique (SLA) associée à une mutation du gène superoxyde dismutase 1 (SOD1).
4.2 Posologie et mode d’administration
Le traitement par tofersen ne doit être instauré que par un médecin expérimenté dans la prise en charge de la SLA.
Qalsody doit être administré par des professionnels de santé expérimentés dans la réalisation des ponctions lombaires ou sous la supervision de ces professionnels de santé.
Posologie
La dose recommandée est de 100 mg de tofersen par administration.
Le traitement par tofersen doit être débuté par trois doses de charge administrées à 14 jours d’intervalle.
Une dose d’entretien doit ensuite être administrée tous les 28 jours.
Doses omises ou reportées
Si la deuxième dose de charge est reportée ou omise, tofersen doit être administré dès que possible et la troisième dose de charge doit être administrée 14 jours plus tard.
Si la troisième dose de charge est reportée ou omise, tofersen doit être administré dès que possible et la première dose d’entretien doit être administrée 28 jours plus tard.
Si une dose d’entretien est reportée ou omise, tofersen doit être administré dès que possible. Les doses d’entretien suivantes doivent être administrées tous les 28 jours à compter de la dernière dose.
Durée de traitement
L’intérêt de poursuivre le traitement doit être réévalué régulièrement au cas par cas en fonction du tableau clinique du patient et de sa réponse au traitement.
Populations particulières
Sujets âgés
L’expérience de l’utilisation du tofersen chez les patients âgés est limitée. Cependant, sur la base des données cliniques disponibles, l’efficacité et la sécurité du tofersen devraient être comparables à celles observées dans les autres tranches d’âge étudiées.
Rien n’indique que des adaptations de la dose en fonction de l’âge soient nécessaires lors de l’administration de tofersen.
Insuffisance rénale
Tofersen n’a pas été étudié chez les patients présentant une insuffisance rénale.
Insuffisance hépatique
Tofersen n’a pas été étudié chez les patients présentant une insuffisance hépatique.
Population pédiatrique
La sécurité et l’efficacité de Qalsody chez les enfants et adolescents âgés de moins de 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Qalsody est administré par voie intrathécale par ponction lombaire.
- Il est recommandé de vérifier l’accès par voie intrathécale avant de retirer l’opercule en plastique du flacon et de prélever la dose de tofersen.
Immédiatement avant l’administration, l’opercule en plastique doit être retiré du flacon et une aiguille d’anesthésie non rachidienne doit être montée sur la seringue en vue du prélèvement de tofersen contenu dans le flacon. Pour prélever la dose requise de 15 mL (équivalent à 100 mg) contenue dans le flacon, introduire l’aiguille dans le flacon en perforant au centre de la capsule.
- Qalsody ne doit pas être dilué.
- Les filtres externes, tels que des filtres antibactériens ou antiparticulaires ne sont pas nécessaires.
- Avant d’administrer tofersen, il est recommandé de prélever environ 10 mL de liquide céphalo-rachidien (LCR) à l’aide d’une aiguille à ponction lombaire.
- Tofersen est administré en bolus par injection intrathécale à l’aide d’une aiguille de ponction lombaire sur une période de 1 à 3 minutes.
Instructions pour la préparation de l’administration
- Une sédation peut être envisagée si l’état clinique du patient le justifie.
- L’administration intrathécale de tofersen peut être guidée par imagerie si l’état clinique du patient le justifie.
- Vérifier que le patient est prêt pour l’injection avant de retirer l’opercule du flacon qui se trouve sur la capsule en aluminium. Un flacon non ouvert peut être remis au réfrigérateur ; pour des informations sur la durée totale autorisée, voir la rubrique 6.3.
- Les patients doivent être évalués avant et après l’injection intrathécale afin de déceler la présence d’anomalies potentielles liées à la ponction lombaire dans le but de prévenir la survenue de complications graves liées à l’administration.
Après l'injection, une prise en charge standard post-ponction lombaire est recommandée.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Ponction lombaire
Il existe un risque de survenue d’effets indésirables dans le cadre de la ponction lombaire (par exemple céphalées, dorsalgies, syndrome post-ponction lombaire, infection).
Myélite et/ou radiculite
Des cas graves de myélite et de radiculite ont été rapportés chez des patients traités par tofersen. Si des symptômes évocateurs de ces effets indésirables apparaissent, un bilan diagnostique doit être réalisé et un traitement devra être instauré conformément aux recommandations de prise en charge.
Augmentation de la pression intracrânienne et/ou œdème papillaire
Des cas graves d’augmentation de la pression intracrânienne et/ou d’œdème papillaire ont été rapportés chez des patients traités par tofersen. Si des symptômes évocateurs de ces effets indésirables apparaissent, un bilan diagnostique doit être réalisé et un traitement devra être instauré conformément aux recommandations de prise en charge.
Thrombopénie et troubles de la coagulation
Des anomalies de la coagulation et une thrombopénie, y compris une thrombopénie aiguë sévère, ont été observées après l’administration d’autres oligonucléotides antisens par voie sous-cutanée ou intraveineuse. Une numération plaquettaire et des tests de la coagulation doivent être envisagés avant l’administration de tofersen si le tableau clinique le justifie.
Toxicité rénale
Une toxicité rénale a été observée après l’administration d’autres oligonucléotides antisens par voie sous-cutanée ou intraveineuse. Un dosage des protéines urinaires (de préférence sur un échantillon des premières urines du matin) est recommandé si le tableau clinique le justifie. En cas de protéinurie élevée persistante, un autre dosage doit être envisagé.
Excipients
Sodium
Ce médicament contient 52 mg de sodium par dose de 15 mL, ce qui équivaut à 3 % de l’apport alimentaire quotidien maximal recommandé par l’OMS de 2 g de sodium par adulte.
Potassium
Ce médicament contient moins de 1 mmol de potassium (39 mg) par dose de 15 mL, c’est à dire qu’il est essentiellement « sans potassium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
L’administration concomitante d’autres médicaments par voie intrathécale avec le tofersen n’a pas été évaluée et la sécurité de telles associations n’est pas connue.
Le tofersen n’est ni un inducteur ni un inhibiteur du métabolisme oxydatif impliquant le CYP450 ; il ne devrait donc pas interférer avec les médicaments métabolisés par ces voies.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l’utilisation du tofersen chez la femme enceinte. Les études effectuées chez des animaux chez lesquels tofersen n’est pas pharmacologiquement actif n’ont pas mis en évidence d’effets délétères directs ou indirects sur la reproduction (voir rubrique 5.3)
Le tofersen n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
Il n’existe pas de données cliniques sur l’utilisation du tofersen pendant l’allaitement. Les données pharmacodynamiques disponibles chez l’animal ont mis en évidence l’excrétion du tofersen dans le lait (voir rubrique 5.3). Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
Il doit être décidé soit d’interrompre l’allaitement soit d’interrompre/de ne pas utiliser le traitement avec tofersen en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Il n’existe pas de données disponibles sur les effets potentiels sur la fertilité humaine. Les études de toxicité effectuées chez l’animal ont indiqué que tofersen ne semblerait pas avoir d’effets délétères sur la fertilité mâle ou femelle (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Tofersen a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients présentant des troubles de la vision pendant le traitement par tofersen doivent être informés qu’ils doivent éviter de conduire des véhicules ou d’utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables graves observés chez les patients traités par tofersen étaient les suivants : myélite (4,1 %), augmentation de la pression intracrânienne et/ou œdème papillaire (2,7 %), radiculite (1,4 %) et méningite aseptique (1,4 %). Les effets indésirables les plus fréquents rapportés chez les patients traités par tofersen à la dose de 100 mg (n = 147) étaient : douleur (68,7 %), arthralgie (36,7 %), fatigue (30,6 %), globules blancs augmentés dans le LCR (27,9 %), protéinorachie augmentée (26,5 %), myalgie (22,4 %) et fièvre (20,4 %).
Liste tabulée des effets indésirables
Les effets indésirables sont énumérés par classe de systèmes d’organes et par fréquence selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, <1/10) ; peu fréquent (≥ 1/1 000, <1/100) ; rare (≥ 1/10 000, <1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 1 : Effets indésirables observés chez les patients traités par Qalsody dans l’étude 101 et dans l’étude 102
| Classe de systèmes d’organes (SOC) | Effet indésirable | Fréquence | ||
| Affections du système nerveux | Globules blancs augmentés dans le LCR* | Très fréquent | ||
| Protéinorachie augmentée | Très fréquent | |||
| Œdème papillaire‡ | Fréquent | |||
| Névralgie | Fréquent | |||
| Méningite aseptique | †† | Fréquent | ||
| Radiculite† | Fréquent | |||
| Myélite§ | Fréquent | |||
Affections musculosquelettiques et du tissu conjonctif | Arthralgie | Très fréquent | ||
| Myalgie | Très fréquent | |||
| Raideur musculosquelettique | Fréquent | |||
| Troubles généraux et anomalies au site d’administration | Douleur‡‡ | Très fréquent | ||
| Fatigue | Très fréquent | |||
| Fièvre | Très fréquent | |||
* Le terme « globules blancs augmentés dans le LCR » englobe les termes préférentiels globules blancs augmentés dans le
LCR et pléiocytose.
† Le terme « radiculite » englobe les termes préférentiels radiculopathie et radiculopathie lombaire. ‡ Le terme « œdème papillaire » englobe les termes préférentiels œdème papillaire et pression intracrânienne augmentée.
Voir les détails dans Description de certains effets indésirables.
§ Le terme « myélite » englobe les termes préférentiels myélite, myélite transverse et neurosarcoïdose. Voir les détails dans Description de certains effets indésirables.
†† Le terme « méningite aseptique » englobe les termes préférentiels de méningite chimique et méningite aseptique. Voir les détails dans Description de certains effets indésirables.
‡‡ Le terme « douleur » englobe les termes préférentiels douleur, dorsalgie et extrémités douloureuses.
Description de certains effets indésirables
Ponction lombaire
Des effets indésirables associés à l’administration du tofersen par ponction lombaire ont été observés. Les effets indésirables fréquemment associés à la ponction lombaire sont : céphalées, dorsalgie, syndrome post-ponction lombaire, infection. L’incidence et la sévérité de ces événements étaient conformes avec celles attendues lors d’une ponction lombaire.
Myélite et/ou radiculite
Au cours des études cliniques, six patients (4,1 %) traités par tofersen à la dose de 100 mg ont rapporté des réactions graves de type myélite. Le nombre de doses de tofersen administrées avant l’apparition de la myélite était de 5 à 58 doses. Quatre patients étaient symptomatiques et deux patients étaient asymptomatiques. Chez cinq patients, des anomalies liées à l’événement ont été observées à l’imagerie par résonance magnétique (IRM) et l’IRM était normale chez l’autre patient. Deux patients ont arrêté le traitement et les événements se sont résolus. Chez les quatre autres patients, les événements n’ont pas entraîné l’arrêt du traitement (voir rubrique 4.4).
Deux patients (1,4 %) traités par tofersen à la dose de 100 mg ont rapporté des réactions graves de type radiculite. Le nombre de doses de tofersen administrées avant l’apparition de la radiculite était de 1 à 24 doses. Les réactions étaient symptomatiques dans les deux cas. Chez un patient, des anomalies liées à l’événement ont été observées à l’IRM et l’IRM était normale chez l’autre patient. Aucun patient n’a arrêté le traitement et les réactions se sont été résolues avec des séquelles chez un patient et sans séquelles chez le second patient (voir rubrique 4.4).
Augmentation de la pression intracrânienne et/ou œdème papillaire
Quatre patients (2,7 %) traités par tofersen à la dose de 100 mg ont rapporté des réactions graves de type augmentation de la pression intracrânienne et/ou œdème papillaire. Le nombre de doses de tofersen administrées avant l’apparition de l’augmentation de la pression intracrânienne et/ou de l’œdème papillaire était de 7 à 18 doses. Dans les quatre cas, les réactions d’augmentation de la pression intracrânienne et/ou d’œdème papillaire étaient symptomatiques. Chez les quatre patients, aucune anomalie pertinente liée à l’événement n’a été observée à l'IRM. Une réaction a finalement entraîné l’arrêt définitif du traitement par tofersen et une réaction a entraîné l’interruption du traitement. Toutes les réactions ont été prises en charge par des traitements appropriés (voir rubrique 4.4).
Méningite aseptique ou chimique
Deux patients (1,4 %) traités par tofersen à la dose de 100 mg ont rapporté des réactions graves de type méningite aseptique ou chimique. Le nombre de doses de tofersen administrées avant l’apparition de la méningite aseptique ou chimique était de 5 à 7 doses. Dans les deux cas, les réactions de méningite aseptique ou chimique étaient symptomatiques. Chez un patient, il n’a pas été observé d’anomalies pertinentes liées à l’évènement à l'IRM. Un patient a arrêté le traitement par tofersen tandis que l’autre a poursuivi le traitement.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n’a pas été rapporté de cas de surdosage associé au tofersen dans les études cliniques.
En cas de surdosage, des traitements symptomatiques doivent être dispensés, incluant la consultation d’un professionnel de santé et une surveillance étroite de l’état clinique du patient.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Autres médicaments du système nerveux, Code ATC: N07XX22
La SLA-SOD1 est une maladie génétique à transmission essentiellement autosomique dominante qui touche environ 2 % de la population de patients atteints de SLA. Les mutations du gène SOD1 conduisent à l’accumulation d’une forme toxique de la protéine SOD1. Plus de 200 mutations uniques du gène SOD1 associées à la SLA ont été identifiées et la durée médiane de maladie est d’environ 2,3 ans.
Mécanisme d’action
Le gène SOD1 humain encode une enzyme dimérique abondante, la superoxyde dismutase à cuivre-zinc (Cu/ZnSOD ou SOD1), qui catalyse la transformation du superoxyde (O2-) en oxygène (O2) et peroxyde d’hydrogène (H2O2). Chez les patients atteints de SLA-SOD1, des mutations du gène SOD1 conduisent à l’accumulation d’une forme toxique de la protéine SOD1, à l’origine de lésions axonales et de neurodégénérescence.
Le tofersen est un oligonucléotide antisens complémentaire d’une portion de la région 3’ non traduite (3′UTR) de l’ARNm de la protéine humaine SOD1 et se lie à l’ARNm par appariement de bases de Watson et Crick (hybridation). Cette hybridation du tofersen à l’ARNm complémentaire résulte en une dégradation par la RnaseH de l’ARNm encodant la protéine SOD1, ce qui réduit la quantité de protéine SOD1 synthétisée.
Effets pharmacodynamiques
Taux des protéines SOD1 totales dans le LCR
Le taux de protéines SOD1 totales dans le LCR a été déterminé dans la partie C de l’étude 101 (VALOR) et dans l’étude 102 à titre de mesure indirecte de l’effet du traitement.
Dans la population ITT, à la semaine 28 de la partie C de l’étude 101, une réduction de 35 % du taux de protéines totales SOD1 dans le LCR (rapport de la moyenne géométrique sur la valeur à l’inclusion) a été observée dans le groupe traité par tofersen contre une diminution de 2 % par rapport à la valeur à l’inclusion chez les patients recevant le placebo (différence des rapports des moyennes géométriques pour le tofersen par rapport au placebo : 34 % (IC à 95 % : 23 % ; 43 % ; valeur p nominale < 0,0001). Le taux de protéines totales SOD1 dans le LCR a diminué jusqu’au jour 56 environ. Ces taux plus faibles ont ensuite persisté au cours du temps.
Taux plasmatique de neurofilaments à chaîne légère (NfL) comme biomarqueur Le taux plasmatique de neurofilaments à chaîne légère (NfL) a été mesuré dans la partie C de l’étude 101 (VALOR) et dans l’étude 102 à titre de marqueur de lésions axonales et de neurodégénérescence.
À la semaine 28 de la partie C de l’étude 101, le taux plasmatique moyen de NfL était réduit de 55 % (rapport de la moyenne géométrique sur la valeur à l’inclusion) chez les patients traités par tofersen (ITT) contre une augmentation de 12 % dans le groupe recevant le placebo (différence des rapports des moyennes géométriques pour le tofersen par rapport au placebo : 60 % (IC à 95 % : 51 % ; 67 % ; valeur p nominale < 0,0001). Les taux plasmatiques de NfL ont diminué jusqu’au jour 113 environ. Ces taux plus faibles ont ensuite persisté au cours du temps. Les diminutions du taux de NfL dans le LCR concordaient avec celles observées dans le plasma.
Figure 1 : Partie C de l’étude 101 et étude 102 : rapport des moyennes géométriques des taux plasmatiques de NfL ajustées en fonction des valeurs à l’inclusion, par semaine de l’étude (population ITT)
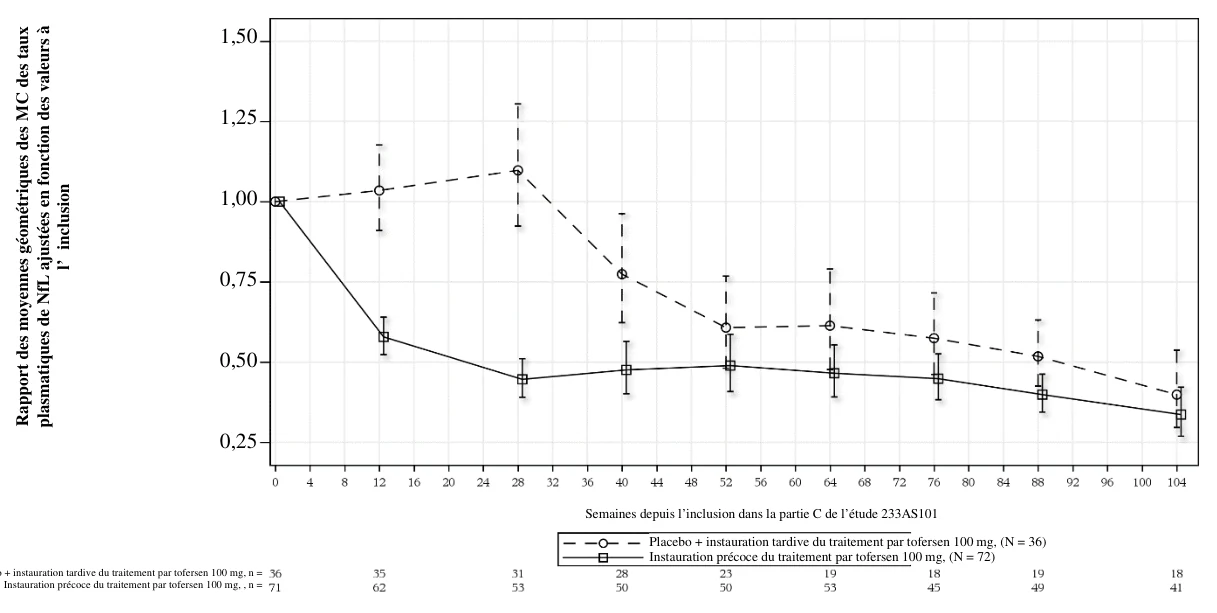
Abréviations : NfL = neurofilaments à chaîne légère ; ANCOVA = analyse de la covariance ; IM = imputation multiple ;
MC = moindres carrés.
Note 1 : la valeur à l’inclusion est définie comme la valeur au jour 1 avant l’administration du médicament expérimental. Si la valeur du jour 1 est manquante, la valeur non manquante la plus proche (y compris celle de la visite de sélection) déterminée avant la première dose sera utilisée comme valeur à l’inclusion. Note 2 : dans les calculs, les valeurs situées en dessous de la limite de quantification sont imputées avec une valeur qui correspond à la moitié de la limite de quantification inférieure (LQI, 4,9 pg/mL). L’imputation multiple est utilisée pour les données manquantes.
Note 3 : un modèle ANCOVA avec transformation des données par application de la fonction de logarithme népérien est utilisé pour l’analyse ITT. Le modèle inclut les covariables de la valeur à l’inclusion correspondante, à savoir la valeur logarithmique, la durée de la maladie (depuis l’apparition des symptômes) au moment de l’inclusion et l’utilisation de riluzole ou d’édaravone. Note 4 : le tableau sous la figure indique le nombre de patients avec des données non manquantes observées lors de chaque visite.
Électrophysiologie cardiaque
Les mesures et valeurs ECG pour les patients du groupe recevant le tofersen à la dose de 100 mg (n = 41) étaient comparables à celles des patients du groupe recevant le placebo (n = 34) dans la partie C de l’étude 101. L’incidence des anomalies des mesures ECG était supérieure dans le groupe recevant le tofersen que dans celui recevant le placebo, 8 patients (11,3 %) du groupe recevant le tofersen présentant un allongement maximal de l’intervalle QTcF (corrigé selon la formule de Fridericia) > 30 à 60 ms par rapport à l’inclusion contre 2 patients (5,6 %) dans le groupe recevant le placebo. La pertinence clinique de ce déséquilibre n’est pas connue. Aucun patient du groupe recevant le tofersen ou de celui recevant le placebo n’a présenté une augmentation de l’intervalle QTcF > 60 ms par rapport à la valeur à l’inclusion et aucun patient n’a présenté un intervalle QTcF > 480 ms après l’inclusion.
Immunogénicité
Des anticorps anti-médicament (AAM) ont été détectés très fréquemment. Aucun signe des AAM sur l’efficacité ou la sécurité n’a été observé.
Efficacité et sécurité cliniques
L’efficacité du tofersen a été évaluée dans une étude clinique randomisée en double aveugle, contrôlée contre placebo d’une durée de 28 semaines (partie C de l’étude 101) chez des patients âgés de 23 à 78 ans présentant une faiblesse imputable à la SLA et porteurs d’une mutation du gène SOD1 confirmée par le laboratoire central. Cent-huit (108) patients ont été randomisés selon un ratio 2:1 Placebo + instauration tardive du traitement par tofersen 100 mg, n =
pour recevoir le tofersen à la dose de 100 mg ou le placebo pendant 24 semaines (3 doses de charge suivies de 5 doses d’entretien). Quarante-deux (42) mutations du gène SOD1 uniques ont été évaluées, les plus fréquentes étant les mutations p.Ile114Thr (n = 20), p.Ala5Val (n = 17), p.Gly94Cys (n = 6) et p.His47Arg (n = 5). L’utilisation concomitante de riluzole et/ou d’édaravone était autorisée chez les patients qui recevaient une dose stable depuis au moins 30 jours ou 60 jours, respectivement, avant l’inclusion dans l’étude.
Les caractéristiques pathologiques à l’inclusion dans l’ensemble de la population en intention de traiter (ITT) étaient généralement comparables entre les patients du groupe traité par tofersen (n = 72) et ceux du groupe recevant le placebo (n = 36), avec un score total de l’échelle d’évaluation fonctionnelle de la SLA révisée (ALSFRS-R) à l’inclusion de 36,9 points (écart-type [ET] : 5,9) dans le groupe tofersen et de 37,3 points (ET : 5,81) dans le groupe placebo. Le délai médian depuis l’apparition des symptômes était plus court dans le groupe tofersen (11,4 mois ; de 1,7 à 145,7) que dans le groupe placebo (14,6 mois ; de 2,4 à 103,2 mois) et le taux plasmatique de NfL médian était plus élevé dans le groupe tofersen (78,5 pg/mL ; de 5 à 329 pg/mL) que dans le groupe placebo (64,6 pg/mL ; de 8 à 370 pg/mL).
Le critère d’évaluation principal de l’efficacité était la variation entre l’inclusion et la semaine 28 du score total ALSFRS-R. Les résultats numériques étaient en faveur du tofersen mais n’ont pas été statistiquement significatifs (population ITT : différence moyenne ajustée pour le tofersen comparé au placebo [IC à 95 %] : 1,4 [−1,3 ; 4,1]). Des différences numériquement plus importantes ont été observées entre le tofersen et le placebo sur 28 semaines chez les patients avec des valeurs de NfL à l’inclusion supérieures à la médiane [différence moyenne (IC à 95 %) : 3,9 (-1,0;8,9)] par rapport aux patients avec des valeurs de NfL à l’inclusion inférieures à la médiane [0,6 (-1.3;4.2)]. Les résultats cliniques secondaires n'ont pas non plus atteint une significativité statistique.
Pour permettre un suivi à long terme, les patients arrivant au terme de la partie C de l’étude 101 avaient la possibilité d’intégrer une extension en ouvert (étude 102), dans laquelle tous les patients recevaient le tofersen à la dose de 100 mg. Au total, 95 patients (88 %), dont 63 dans le groupe d’instauration précoce (groupe ES [early-start] : patients randomisés pour recevoir le tofersen dans la phase C de l’étude 101) et 32 dans le groupe placebo/instauration différée (groupe DS [delayed-start] : patients randomisés pour recevoir le placebo dans la partie C de l’étude 101) ont pris part à l’étude 102. Au moment de l’analyse intégrée finale, 33,3 % des patients (12/36) du groupe DS et 47,2 % des patients (34/72) du groupe ES avaient terminé l’étude 102, la possibilité médiane de suivi pour les deux études étant de 4,9 ans (de 3,6 à 5,4 ans). Une instauration plus précoce du traitement par tofersen (groupe ES) était associée à des tendances à la réduction du déclin du score ALSFRS-R, de la CVL prédite en pourcentage et du mégascore HHD par rapport au placebo/à l’instauration différée du traitement par tofersen (groupe DS), bien que la différence ne soit pas statistiquement significative.
Une instauration plus précoce du tofersen (groupe ES) était associée à une réduction apparente du risque de décès ou d’assistance ventilatoire permanente (HR [IC à 95 %] : 0,64 [0,28 ; 1,46]) et du risque de décès (HR [IC à 95 %] : 0,52 [0,20 ; 1,36]). Le délai médian avant événement n’a pas pu être estimé, en raison du faible nombre d’événements observés. Parmi les patients inclus dans l’analyse intégrée de la partie C de l’étude 101 et de l’étude 102, qui présentaient une probabilité accrue de progression plus rapide de la maladie (d’après un taux plasmatique de NfL plus élevé à l’inclusion), le temps médian avant décès ou assistance ventilatoire permanente dans le groupe ES était de 253,6 semaines, contre 76,0 semaines dans le groupe DS.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec le tofersen dans tous les sous-groupes de la population pédiatrique dans la SLA (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Une autorisation de mise sur le marché « sous circonstances exceptionnelles » a été délivrée pour ce médicament. Cela signifie qu’en raison de la rareté de cette maladie il n’a pas été possible d’obtenir des informations complètes concernant ce médicament. L’Agence européenne des médicaments réévaluera chaque année toute nouvelle information qui pourrait être disponible, et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du tofersen après administration de doses uniques ou répétées par injection intrathécale a été caractérisée dans le plasma et le LCR de patients adultes atteints de SLA et porteurs d’une mutation du gène SOD1 ainsi que dans les tissus d’autopsie des patients de l’étude clinique décédés (n = 3).
Absorption
| La concentration résiduelle maximale dans le LCR a été atteinte après la troisième dose, qui | |||||
| correspondait à la dernière dose de charge. Après la phase de charge, l’accumulation observée avec | |||||
| les administrations mensuelles est faible ou nulle ; le ratio d’accumulation semble être inférieur à | |||||
| deux. Après administration dans le LCR, le tofersen passe rapidement dans la circulation générale, la | |||||
| concentration maximale étant atteinte après un temps (Tmax) médian de | 2 à 6 heures | ||||
suivant l’administration intrathécale. Les mesures d’exposition plasmatique (Cmax et aire sous la courbe [ASC]) n’ont pas montré d’accumulation après les administrations mensuelles de la dose d’entretien.
Distribution
Tofersen administré par voie intrathécale est largement distribué dans le SNC, les concentrations dans les tissus cibles de la moelle épinière atteignant les niveaux thérapeutiques. L’ASC plasmatique médiane à la dose de 100 mg (données de la partie C de l’étude 101) était de 13 973,1 ng/mL*h après la première dose ; la valeur médiane de la concentration plasmatique maximale (Cmax) était de 824,3 ng/mL et la Cmax était atteinte 4 à 6 heures après l’administration. Le volume de distribution plasmatique médian était estimé à 48,7 L (coefficient de variation [CV] de 124 %) dans les données intégrées de l’étude 101 et de l’étude 102 ; il était de 43,0 L (CV de 123 %) dans le groupe recevant la dose de 100 mg. L’analyse pharmacocinétique (PK) montre que le tofersen administré par voie intrathécale est largement distribué dans les tissus du système nerveux central (SNC) et qu’il passe rapidement dans la circulation générale à partir du LCR.
| Liaison aux protéines plasmatiques | ||||
| Tofersen est fortement lié aux protéines plasmatiques humaines (≥ 98 %) aux concentrations | ||||
| plasmatiques cliniquement pertinentes ou supérieures (0,1 et 3 µg/mL), ce qui limite la filtration | ||||
| glomérulaire et réduit l’excrétion rénale de la substance active. | La probabilité d’interactions | |||
| médicamenteuses par compétition au niveau de la liaison aux protéines plasmatiques est très faible. | ||||
Biotransformation
Tofersen est métabolisé par hydrolyse sous l’action d’une exonucléase (3'- et 5') et n’est ni un substrat ni un inhibiteur ou inducteur des enzymes du CYP450.
Élimination
La voie d’élimination principale du tofersen sous forme inchangée et de ses métabolites devrait être l’excrétion urinaire. La demi-vie dans le SNC ne peut être mesurée chez l’homme, mais la demi-vie d’élimination terminale moyenne a été mesurée dans le SNC chez les singes cynomolgus- et était de 31 à 40 jours. La clairance plasmatique médiane chez les patients des études 101 et 102 a été estimée à 8,20 L/h (coefficient de variation [CV] de 47,3 %) ; elle était de 6,02 L/h (CV de 48,2 %) à la dose de 100 mg.
Linéarité/non-linéarité
Dans le LCR, les paramètres pharmacocinétiques du tofersen administré par voie intrathécale augmentent de façon moins que proportionnelle aux doses allant de 20 mg à 100 mg. Dans le plasma, les paramètres pharmacocinétiques du tofersen administré par voie intrathécale augmentent de façon plus que proportionnelle aux doses allant de 20 mg à 100 mg.
Immunogénicité
La présence d’anticorps anti-médicaments (AAM) semble entraîner une diminution de la clairance plasmatique de 37,9 %.
Caractéristiques dans les populations de patients spécifiques
Sujets âgés
Parmi les 166 patients ayant reçu le tofersen au cours des études cliniques, 22 patients, au total, étaient âgés de 65 ans et plus, dont deux patients de 75 ans et plus. Aucune différence globale de la pharmacocinétique clinique n’a été observée entre ces patients, mais les données sont limitées.
Insuffisance rénale
| La pharmacocinétique du tofersen n’a pas été étudiée chez les patients présentant une insuffisance | |
| rénale. | |
Insuffisance hépatique
| La pharmacocinétique du tofersen n’a pas été étudiée chez les patients présentant une insuffisance | |
| hépatique. | |
5.3 Données de sécurité préclinique
Cancérogenèse
Aucune étude de cancérogenèse n’a été réalisée avec le tofersen.
Mutagenèse
Le tofersen n’a pas montré de signes de mutagénicité sur la base des études de génotoxicité non cliniques (test d’Ames de mutation réverse sur bactéries in vitro, test d’aberrations chromosomiques in vitro et test des micronoyaux in vivo chez la souris).
Toxicité sur la reproduction
Des études de toxicologie sur la reproduction ont été menées chez la souris et le lapin avec le tofersen administré par voie sous-cutanée. Dans une étude sur la fertilité et le développement embryonnaire et fœtal chez la souris, il a été observé chez les souris mâles du groupe de dose élevée de 30 mg/kg (représentant plus de 50 fois l’exposition chez l’homme [ASC] après l’administration de tofersen à la dose de 100 mg) des cas discrets à légers de dégénérescence ou dilatation des tubes séminifères, de rétention des spermatides, d’apoptose des cellules épithéliales, d’augmentation des débris cellulaires dans les testicules et d’hypospermie dans l’épididyme. Cependant, aucun effet indésirable associé au tofersen n’a été observé sur l’accouplement et la fertilité ou sur les caractéristiques du sperme. Chez les souris femelles, il n’a pas été observé de mortalité ou de mise bas prématurée ni d’effets sur l’accouplement ou la fertilité associés au tofersen. Chez la souris et le lapin, il n’a pas été constaté d’effets délétères liés au tofersen sur le développement embryonnaire ou fœtal (à des expositions représentant plus de 40 fois l’exposition chez l’homme à la dose maximale recommandée chez l’homme [DMRH]). Dans une étude de reproduction périnatale/postnatale chez la souris, aucun effet indésirable n’a été observé chez les femelles de la génération F0 ou sur la croissance et le développement des petits de la génération F1 à la dose la plus élevée évaluée (30 mg/kg). Chez la souris, le tofersen a été détecté dans les échantillons de lait de tous les animaux ayant reçu le médicament. Le tofersen n’est pas pharmacologiquement actif chez la souris et le lapin, ce qui limite la validité des données de ces études, car les effets délétères liés à la régulation négative de protéine SOD1 ne peuvent pas être évalués dans ces études.
Une analyse microscopique des tissus de l’appareil reproducteur mâle et femelle, effectuée aux semaines 13 et 39 des études de toxicologie chez des primates non humains (PNH), chez lesquels le tofersen est pharmacologiquement actif, n’a pas mis en évidence d’effet sur ces tissus reproducteurs.
Toxicologie
Dans une étude de toxicologie en administration répétée (9 mois), l’administration intrathécale de tofersen à des singes cynomolgus adultes a été généralement bien tolérée. Toutefois, après administration intrathécale, une femelle du groupe de dose élevée (35 mg, équivalant à 350 mg en injection intrathécale chez l’homme) a eu un comportement décrit comme des crampes musculaires, une dorsiflexion tête/cou et une incurvation du corps vers l’arrière de type opisthotonos. L’électroencéphalogramme (EEG) a montré l’absence de convulsions. Les doses sans effet nocif observé (DSENO) dans les études de toxicologie en administration répétée étaient de 150 mg/kg en administration sous-cutanée chez la souris et de 12 mg dans l’étude de neuf mois en administration intrathécale chez les primates non humains. Avec l’utilisation de primates non humains, considérés comme l’espèce la plus sensible, une dose de 12 mg est convertie en dose humaine équivalente (DHE) de 120 mg (après la mise à l’échelle des volumes de LCR entre le singe et l’homme). La marge de sécurité (1,2 fois) pour les doses administrées par voie intrathécale chez le singe par rapport aux doses administrées chez l’homme par cette même voie repose sur la conversion en DHE en prenant en compte la différence de volume du LCR (facteur 10 environ entre l’homme et le singe). Par conséquent, aucun effet toxique n’a été observé à des doses équivalant à la dose de 120 mg chez l’homme.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Phosphate disodique
Chlorure de potassium
Chlorure de calcium dihydraté
Chlorure de magnésium hexahydraté
Chlorure de sodium
Dihydrogénophosphate de sodium dihydraté
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
60 mois.
Conditions de conservation temporaires
Le flacon de Qalsody dans son emballage d’origine peut être conservé jusqu’à 14 jours à température ambiante (inférieure à 30 °C).
Les flacons non ouverts de Qalsody peuvent être sortis du réfrigérateur et remis au réfrigérateur si nécessaire. Les flacons non ouverts peuvent être sortis de l’emballage d’origine pendant une durée n’excédant pas six heures par jour à température ambiante pendant six jours au maximum.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Ne pas congeler.
À conserver dans l’emballage d’origine à l’abri de la lumière.
Pour les conditions de conservation temporaires des flacons non ouverts, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Flacon en verre de type I transparent, d’une contenance de 20 mL, muni d’un bouchon en caoutchouc chlorobutyle et d’une capsule en aluminium avec opercule en plastique amovible de type flip-off.
Qalsody est conditionné en boîte contenant un flacon.
6.6 Précautions particulières d’élimination et manipulation
Les règles d’asepsie doivent être respectées lors de la préparation de tofersen et de son administration par voie intrathécale.
À usage unique seulement.
Instructions pour la préparation du flacon
Avant administration, laisser le flacon réfrigéré atteindre la température ambiante (25 °C)
sans recourir à une source de chaleur externe.
- Ne pas agiter le flacon.
Qalsody ne contient pas de conservateurs. Une fois prélevée dans la seringue, la solution doit
être administrée immédiatement (dans les quatre heures suivant la sortie du réfrigérateur) à température ambiante ; sinon, elle doit être éliminée.
- Avant de prélever la solution dans le flacon, procéder à un examen visuel de la solution. La solution doit être quasiment exempte de particules visibles. La solution ne doit être administrée que si elle est limpide et incolore à légèrement jaune. Si ce n’est pas le cas, le flacon ne doit pas être utilisé.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Biogen Netherlands B.V.
Prins Mauritslaan 13
1171 LP Badhoevedorp
Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1783/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 29 mai 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.