


Résumé des caractéristiques - Austedo
1. DÉNOMINATION DU MÉDICAMENT
Austedo 12 mg, comprimés à libération prolongée
Austedo 24 mg, comprimés à libération prolongée
Austedo 30 mg, comprimés à libération prolongée
Austedo 36 mg, comprimés à libération prolongée
Austedo 42 mg, comprimés à libération prolongée
Austedo 48 mg, comprimés à libération prolongée
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Austedo 12 mg, comprimés à libération prolongée
Chaque comprimé à libération prolongée contient 12 mg de deutétrabénazine. Excipient à effet notoire :
Chaque comprimé à libération prolongée contient 0,32 mg de rouge allura AC.
Austedo 24 mg, comprimés à libération prolongée
Chaque comprimé à libération prolongée contient 24 mg de deutétrabénazine. Excipient à effet notoire :
Chaque comprimé à libération prolongée contient 0,94 mg de rouge allura AC.
Austedo 30 mg, comprimés à libération prolongée
Chaque comprimé à libération prolongée contient 30 mg de deutétrabénazine. Excipients à effet notoire
Chaque comprimé à libération prolongée contient 0,45 mg de rouge allura AC et 0,14 mg de jaune orangé S.
Austedo 36 mg, comprimés à libération prolongée
Chaque comprimé à libération prolongée contient 36 mg de deutétrabénazine. Excipients à effet notoire
Chaque comprimé à libération prolongée contient 0,70 mg de rouge allura AC et 0,03 mg de jaune orangé S.
Austedo 42 mg, comprimés à libération prolongée
Chaque comprimé à libération prolongée contient 42 mg de deutétrabénazine. Excipients à effet notoire
Chaque comprimé à libération prolongée contient 1,21 mg de rouge allura AC et 1,17 mg de jaune orangé S.
Austedo 48 mg, comprimés à libération prolongée
Chaque comprimé à libération prolongée contient 48 mg de deutétrabénazine. Excipient à effet notoire :
Chaque comprimé à libération prolongée contient 0,83 mg de rouge allura AC.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé à libération prolongée
Austedo 12 mg, comprimés à libération prolongée
Les comprimés sont ronds, bleus, pelliculés, d’un diamètre d’environ 9 mm, et comportent la mention « Q12 » imprimée à l’encre noire sur une face.
Austedo 24 mg, comprimés à libération prolongée
Les comprimés sont ronds, violets, pelliculés, d’un diamètre d’environ 9 mm, et comportent la mention « Q24 » imprimée à l’encre noire sur une face.
Austedo 30 mg, comprimés à libération prolongée
Les comprimés sont ronds, orange clair, pelliculés, d’un diamètre d’environ 10 mm, et comportent la mention « Q30 » imprimée à l’encre noire sur une face.
Austedo 36 mg, comprimés à libération prolongée
Les comprimés sont ronds, violet clair, pelliculés, d’un diamètre d’environ 10 mm, et comportent la mention « Q36 » imprimée à l’encre noire sur une face.
Austedo 42 mg, comprimés à libération prolongée
Les comprimés sont ronds, orange, pelliculés, d’un diamètre d’environ 10 mm, et comportent la mention « Q42 » imprimée à l’encre noire sur une face.
Austedo 48 mg, comprimés à libération prolongée
Les comprimés sont ronds, roses, pelliculés, d’un diamètre d’environ 10 mm, et comportent la mention « Q48 » imprimée à l’encre noire sur une face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Austedo est indiqué pour le traitement de la dyskinésie tardive modérée à sévère chez l’adulte.
4.2 Posologie et mode d’administration
L’initiation et la titration du traitement par Austedo doivent être supervisées par un médecin expérimenté dans la prise en charge de troubles du mouvement induits par les médicaments.
Posologie
La posologie d’Austedo doit être déterminée individuellement pour chaque patient, en fonction de la réduction adéquate des symptômes de dyskinésie tardive et de la tolérance.
Le traitement doit être initié à la dose de 12 mg une fois par jour pendant une semaine. La dose doit ensuite être augmentée à 24 mg une fois par jour pendant une autre semaine. À partir de la troisième semaine, il est recommandé d’augmenter la dose par paliers de 6 mg par jour, à intervalles hebdomadaires, en fonction de la réduction des symptômes de dyskinésie tardive et de la tolérance du patient. La fenêtre de dose efficace est considérée entre 24 mg et 48 mg. La dose quotidienne maximale recommandée est de 48 mg.
Chez les patients recevant des inhibiteurs puissants du CYP2D6 ou qui sont des métaboliseurs lents du CYP2D6, la dose quotidienne de deutétrabénazine ne doit pas dépasser 36 mg (voir rubriques 4.5 et 5.2).
La décision de poursuivre le traitement par la deutétrabénazine doit être prise au cas par cas. Le traitement peut être poursuivi aussi longtemps qu’un bénéfice thérapeutique est observé et que le patient tolère le traitement.
Le traitement par la deutétrabénazine peut être interrompu sans diminution progressive de la dose.
Doses oubliées
Si un patient oublie de prendre des doses pendant moins d’une semaine, le traitement peut être repris à la même dose. Si le patient oublie de prendre des doses pendant plus d’une semaine, le traitement par Austedo doit être repris à la dose de 12 mg une fois par jour.
Populations particulières
Personnes âgées
Les données disponibles sur l’utilisation de la deutétrabénazine chez les patients âgés de 65 ans ou plus sont limitées. D’après les résultats de l’analyse pharmacocinétique de population, aucun ajustement de dose n’est nécessaire (voir rubrique 5.2).
Insuffisance hépatique
L’utilisation de la deutétrabénazine chez les patients atteints d’insuffisance hépatique est contre-indiquée (voir rubriques 4.3 et 5.2).
Insuffisance rénale
Aucun ajustement de la dose n’est nécessaire chez les patients atteints d’insuffisance rénale (voir rubrique 5.2).
Population pédiatrique
Il n’y a pas d’utilisation justifiée d’Austedo dans la population pédiatrique pour l’indication de dyskinésie tardive.
Mode d’administration
Voie orale.
Les comprimés à libération prolongée peuvent être pris avec ou sans nourriture. Pour préserver les propriétés de libération prolongée, les comprimés doivent être avalés entiers avec de l’eau, sans être mâchés, écrasés ou coupés.
La substance active est contenue dans une enveloppe non absorbable destinée à la libérer de façon contrôlée. L’enveloppe du comprimé est éliminée de l’organisme. Les patients doivent être avertis qu’ils peuvent occasionnellement remarquer dans leurs selles quelque chose ressemblant à un comprimé.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Insuffisance hépatique (voir rubrique 4.2).
Traitement concomitant avec la réserpine (voir rubrique 4.5).
Traitement concomitant avec des inhibiteurs de la monoamine oxydase (IMAO) (voir rubrique 4.5).
Traitement concomitant avec d’autres inhibiteurs du transporteur de la monoamine vésiculaire 2 (VMAT2) (voir rubrique 4.5).
4.4 Mises en garde spéciales et précautions d’emploi
Dépression
La deutétrabénazine peut provoquer une dépression ou aggraver une dépression préexistante (voir rubrique 4.8). Les patients doivent être étroitement surveillés afin d’identifier la survenue de tels effets indésirables. Les patients et leurs soignants doivent être informés de ces risques et avoir reçu pour instruction de signaler immédiatement toute inquiétude à leur médecin. Si la dépression persiste, l’arrêt du traitement par la deutétrabénazine doit être envisagé.
Allongement de l’intervalle QTc
La deutétrabénazine peut provoquer un allongement de l’intervalle QTc, mais le degré de cet allongement n’est pas cliniquement significatif lorsque la deutétrabénazine est administrée dans la fenêtre de dose recommandée (voir rubrique 5.1). La deutétrabénazine doit être utilisée avec précaution en association avec d’autres médicaments qui allongent l’intervalle QTc (voir rubrique 4.5) et chez les patients ayant un syndrome du QT long congénital, une bradycardie, une hypokaliémie, une hypomagnésémie ou des antécédents d’arythmies cardiaques.
Syndrome malin des neuroleptiques (SMN)
Il existe un risque potentiel de SMN associé aux médicaments qui réduisent la transmission dopaminergique (voir rubrique 4.5). Les principaux symptômes du SMN sont des altérations de l’état mental, une rigidité, une hyperthermie, une dysautonomie et une élévation des taux de créatine phosphokinase. Si un SMN est suspecté, la deutétrabénazine doit être immédiatement arrêtée et un traitement symptomatique approprié doit être instauré.
Akathisie, agitation et impatience
La deutétrabénazine peut augmenter le risque d’akathisie, d’agitation et d’impatience chez les patients atteints de dyskinésie tardive (voir rubrique 4.8). Les patients recevant de la deutétrabénazine doivent être surveillés afin de détecter les signes et symptômes d’impatience et d’agitation, car ceux-ci peuvent être des indicateurs de développement d’une akathisie. Si un patient développe une akathisie pendant le traitement par la deutétrabénazine, la dose doit être réduite ; un arrêt du traitement peut être nécessaire chez certains patients.
Somnolence
La somnolence est un effet indésirable dose-limitant très fréquent de la deutétrabénazine (voir rubrique 4.8) et, par conséquent, les patients doivent être invités à la prudence lors de la conduite de véhicules ou l’utilisation de machines (voir rubrique 4.7). En raison d’effets additifs possibles, la prudence doit également être de mise lorsque les patients prennent d’autres produits sédatifs ou de l’alcool en association avec de la deutétrabénazine (voir rubrique 4.5).
Parkinsonisme
La deutétrabénazine peut causer un parkinsonisme chez les patients atteints de dyskinésie tardive (voir rubrique 4.8). Si un patient développe un parkinsonisme, la dose de deutétrabénazine doit être réduite et l’arrêt du traitement doit être envisagé si l’événement ne se résout pas.
Liaison aux tissus contenant de la mélanine
Étant donné que la deutétrabénazine ou ses métabolites se lient aux tissus contenant de la mélanine (par exemple la peau et les yeux), une accumulation pourrait se produire dans ces tissus au fil du temps. Ceci soulève la possibilité que la deutétrabénazine pourrait causer une toxicité dans ces tissus après une utilisation prolongée. La pertinence clinique de la liaison de la deutétrabénazine aux tissus contenant de la mélanine n’est pas connue.
Excipients
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé à libération prolongée, c.-à-d. qu’il est essentiellement « sans sodium ».
Ce médicament contient du jaune orangé S et/ou du rouge allura AC pouvant provoquer des réactions allergiques (voir rubrique 2).
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Réserpine
La deutétrabénazine et la réserpine ne doivent pas être utilisées de façon concomitante (voir rubrique 4.3). La réserpine se lie de manière irréversible au VMAT2 et la durée de son effet est de plusieurs jours. Il faut attendre au moins 20 jours après l’arrêt de la réserpine avant de commencer le traitement par la deutétrabénazine. Les prescripteurs doivent attendre que la dyskinésie réapparaisse avant d’administrer de la deutétrabénazine afin de réduire le risque de surdosage et de déplétion majeure de sérotonine et de noradrénaline dans le système nerveux central.
Inhibiteurs de la monoamine oxydase (IMAO)
La deutétrabénazine ne doit pas être utilisée en association avec un IMAO (par exemple, moclobémide, tranylcypromine, isocarboxazide, sélégiline, rasagiline, safinamide, linézolide) (voir rubrique 4.3). Il faut attendre au moins 14 jours après l’arrêt d’un IMAO avant de commencer le traitement par la deutétrabénazine.
Autres inhibiteurs du VMAT2
La deutétrabénazine ne doit pas être utilisée chez les patients prenant actuellement d’autres inhibiteurs du VMAT2 (par exemple, tétrabénazine) (voir rubrique 4.3). La deutétrabénazine peut être commencée le jour suivant l’arrêt de la tétrabénazine à une dose correspondant approximativement à la moitié de la dose quotidienne de tétrabénazine.
Médicaments connus pour réduire la transmission dopaminergique
Le risque de parkinsonisme, de SMN et d’akathisie peut être augmenté par l’utilisation concomitante de médicaments qui réduisent la transmission dopaminergique (par exemple, halopéridol, chlorpromazine, métoclopramide, ziprasidone, promazine) ; la prudence est donc recommandée (voir rubrique 4.4).
Médicaments connus pour allonger l’intervalle QTc
| La deutétrabénazine peut allonger l’intervalle QTc. La prudence est recommandée lorsque la | |||||||
| deutétrabénazine est utilisée avec d’autres médicaments qui allongent l’intervalle QTc (voir | |||||||
| rubrique 4.4). Des exemples de médicaments qui allongent l’intervalle QTc comprennent : les | |||||||
| antiarythmiques de classe IA (par exemple, quinidine, disopyramide) et de classe III (par exemple, | |||||||
| amiodarone, sotalol), les antipsychotiques (par exemple, dérivés de la phénothiazine, pimozide, | |||||||
| halopéridol, dropéridol, ziprasidone), les antidépresseurs tricycliques (par exemple, amitriptyline), les | |||||||
| inhibiteurs sélectifs de la recapture de la sérotonine (par exemple, citalopram, escitalopram), les | |||||||
| antimicrobiens (par exemple, fluoroquinolones, dérivés triazolés (par exemple, voriconazole), | |||||||
| érythromycine IV, pentamidine, médicaments antipaludiques) et les antihistaminiques (par exemple, | |||||||
| hydroxyzine, mizolastine). | |||||||
Alcool ou autres produits sédatifs
L’utilisation concomitante d’alcool ou d’autres produits sédatifs n’est pas recommandée, car ils peuvent avoir des effets additifs et aggraver la sédation et la somnolence (voir rubrique 4.4). Des exemples de produits sédatifs comprennent les benzodiazépines (par exemple, midazolam, diazépam, lorazépam), les antidépresseurs (par exemple, mirtazapine, amitriptyline, trazodone), les antipsychotiques (par exemple, prométhazine, chlorprothixène), les opioïdes (par exemple, oxycodone, buprénorphine), les antihistaminiques (par exemple, diphénhydramine, dimenhydrinate) et les antihypertenseurs à action centrale (par exemple, clonidine, moxonidine).
Inhibiteurs puissants du CYP2D6
Il a été montré que l’utilisation concomitante d’inhibiteurs puissants du CYP2D6, tels que la quinidine (médicament antiarythmique et antipaludique) et la paroxétine, la fluoxétine et le bupropion (antidépresseurs), augmente l’exposition systémique aux métabolites dihydro actifs de la deutétrabénazine. En présence d’un puissant inhibiteur du CYP2D6 (la paroxétine), l’exposition systémique des métabolites actifs individuels a été multipliée par 1,9 pour l’α-dihydrotétrabénazine [HTBZ] deutérée et par 6,5 pour la β-HTBZ deutérée, ce qui a entraîné une multiplication globale par 3 des métabolites actifs, la (α + β)-HTBZ totale deutérée (voir rubrique 5.2). Il peut être nécessaire de réduire la dose de deutétrabénazine lors de l’ajout d’un puissant inhibiteur du CYP2D6 chez les patients maintenus à une dose stable de deutétrabénazine. La dose quotidienne de deutétrabénazine ne doit pas dépasser 36 mg chez les patients prenant des inhibiteurs puissants du CYP2D6 (voir rubrique 4.2).
Lévodopa et autres médicaments dopaminergiques
La lévodopa et d’autres médicaments dopaminergiques (par exemple, pramipexole, ropinirole) peuvent réduire l’effet de la deutétrabénazine. La prudence est de mise si la deutétrabénazine est utilisée avec la lévodopa et d’autres médicaments dopaminergiques.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il existe des données limitées sur l’utilisation de la deutétrabénazine chez la femme enceinte. Les études effectuées chez l’animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction (voir rubrique 5.3).
Austedo n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
On ne sait pas si la deutétrabénazine ou ses métabolites sont excrétés dans le lait maternel. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec Austedo en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
L’effet de la deutétrabénazine sur la fertilité de l’Homme et de l’animal n’a pas été évalué. L’administration orale de deutétrabénazine à des rats femelles a entraîné une perturbation du cycle œstral (voir rubrique 5.3). Dans les études effectuées chez l’animal avec la tétrabénazine, la durée des cycles des femelles a été augmentée et un retard de fertilité a été observé.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
La deutétrabénazine a une influence modérée sur l’aptitude à conduire des véhicules et à utiliser des machines. La deutétrabénazine pouvant causer une somnolence, il doit être conseillé aux patients traités par la deutétrabénazine de s’abstenir de conduire des véhicules ou d’utiliser des machines dangereuses, jusqu’à ce qu’ils soient sous dose d’entretien et qu’ils sachent comment le médicament les affecte (voir rubrique 4.4).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés associés à la deutétrabénazine étaient la somnolence (11%), la diarrhée, la sécheresse buccale et la fatigue (9% chacun). La somnolence peut être plus fréquente au début du traitement et diminuer au fur et à mesure de la poursuite du traitement. Les effets indésirables les plus graves ont été la dépression et la dysthymie (2%).
Tableau récapitulatif des effets indésirables
Les effets indésirables issus des études cliniques et des rapports post-commercialisation sont présentés selon la classification MedDRA par classe de systèmes d’organes. Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre de gravité décroissant. Les catégories de fréquence sont basées sur la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Les effets indésirables suivants ont été identifiés avec la deutétrabénazine (voir Tableau 1).
Tableau 1 : Liste des effets indésirables
| Classe de systèmes d’organes | Fréquence | Effet indésirable |
| Infections et infestations | Fréquent | Infection des voies urinaires |
| Rhinopharyngite | ||
| Affections psychiatriques | Fréquent | Dépression* |
| Dysthymie* | ||
| Anxiété | ||
| Insomnie | ||
| Agitation** | ||
| Impatience** | ||
| Affections du système nerveux | Très fréquent | Somnolence |
| Fréquent | Akathisie** | |
| Peu fréquent | Parkinsonisme | |
| Affections gastro-intestinales | Fréquent | Diarrhée |
| Constipation | ||
| Sécheresse buccale | ||
| Troubles généraux et anomalies au site d’administration | Fréquent | Fatigue |
| Lésions, intoxications et complications d’interventions | Fréquent | Contusion |
*Les termes préférences « dépression » et « dysthymie » ont été regroupés pour le calcul de la fréquence. **Les termes préférences « agitation », « impatience » et « akathisie » ont été regroupés pour le calcul de la fréquence.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
L’expérience avec des doses supérieures à la dose quotidienne maximale recommandée de 48 mg est limitée. Des cas isolés de surdosage en deutétrabénazine (jusqu’à 240 mg par jour) ont été rapportés post-commercialisation et dans la littérature. Les symptômes les plus fréquemment observés étaient les suivants : somnolence, augmentation des mouvements, fatigue, agitation et impatience, insomnie et idées suicidaires. Un autre cas rapporté dans la littérature concernait un patient ayant pris 720 mg qui a présenté une encéphalopathie toxique, une dyskinésie et une hyperactivité psychomotrice.
En cas de symptômes évocateurs d’un surdosage, il est recommandé de surveiller le patient afin de repérer tout signe ou symptôme d’effets indésirables et de lui administrer un traitement symptomatique approprié si nécessaire. L’implication possible de plusieurs médicaments doit toujours être envisagée.
Il n’existe aucun antidote spécifique connu. Il est peu probable que la diurèse forcée et la dialyse soient bénéfiques.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : autres médicaments du système nerveux, Code ATC : N07XX16.
Mécanisme d’action
La deutétrabénazine et ses principaux métabolites circulants (α-HTBZ deutérée et β-HTBZ deutérée) sont des inhibiteurs réversibles du VMAT2, ce qui entraîne une diminution de la recapture des monoamines dans les vésicules synaptiques et une déplétion des réserves de monoamines dans les régions dopaminergiques (par exemple, le striatum et le cortex) du cerveau (voir rubrique 5.2 « Distribution »). Bien que le mécanisme d’action précis par lequel la deutétrabénazine exerce ses effets dans le traitement de la dyskinésie tardive soit inconnu, on pense qu’il est lié à son effet de déplétion des monoamines (telles que la dopamine, la sérotonine, la noradrénaline et l’histamine) au niveau des terminaisons nerveuses.
Effets pharmacodynamiques
Électrophysiologie cardiaque
À la dose maximale recommandée, la deutétrabénazine n’allonge pas l’intervalle QTc de façon cliniquement significative. Une analyse exposition-réponse sur l’allongement de l’intervalle QTc, réalisée dans le cadre d’une étude menée chez des métaboliseurs du CYP2D6 rapides, moyens et lents, a montré qu’un effet cliniquement significatif peut être exclu à des expositions correspondant à des doses quotidiennes de 24 et 48 mg de deutétrabénazine.
Efficacité et sécurité cliniques
L’efficacité de la deutétrabénazine a été évaluée dans deux essais randomisés, en double aveugle, contrôlés par placebo, d’une durée de 12 semaines, chez des patients adultes atteints de dyskinésie tardive présentant des symptômes gênants ou entraînant une altération fonctionnelle (n = 335). Ces études ont inclus des patients présentant des mouvements anormaux modérés ou sévères selon l’item 8 de l’échelle AIMS (Abnormal Involuntary Movement Scale) et un score moteur total AIMS ≥ 6 (basé sur les items 1 à 7). Les patients inclus avaient des antécédents d’utilisation d’un antagoniste des récepteurs dopaminergiques (ARD, p. ex. antipsychotiques, métoclopramide) pendant au moins 3 mois (ou 1 mois chez les patients âgés de 60 ans et plus), étaient stables sur le plan psychiatrique et n’avaient pas modifié leurs médicaments psychoactifs depuis au moins 30 jours (45 jours pour les antidépresseurs). Les comorbidités comprenaient la schizophrénie/trouble schizoaffectif (n = 207, 62 %), les troubles de l’humeur (n = 112, 33 %), d’autres maladies (neurologiques, psychiatriques et gastro-intestinales ; n = 15, 4 %), et un cas avec données manquantes (n = 1, < 1 %). En ce qui concerne l’utilisation concomitante d’ARD, 75,5 % des patients recevaient une dose stable d’ARD, tandis que 24,5 % ne recevaient pas d’ARD à l’inclusion. Le critère d’évaluation principal dans ces essais était le score total AIMS (la somme des éléments 1 à 7 de cette échelle avec un intervalle de scores variant de 0 à 28).
Étude à dose fixe (AIM-TD – Étude 1)
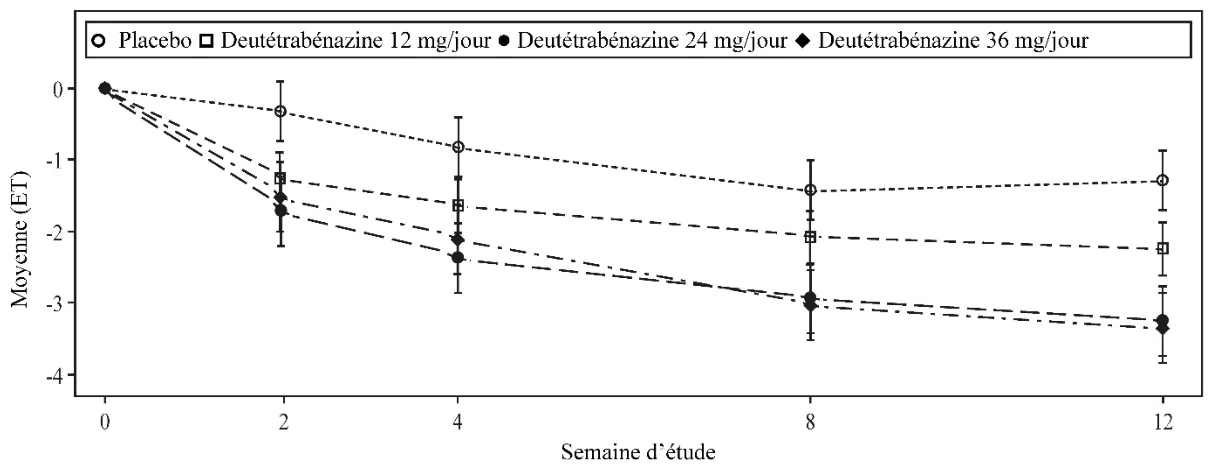
L’étude 1 était un essai de 12 semaines, en double aveugle, contrôlé par placebo et à dose fixe chez des patients adultes atteints de dyskinésie tardive. Au total, 222 patients ont été randomisés dans l’un des quatre bras : 12 mg de deutétrabénazine par jour, 24 mg de deutétrabénazine par jour, 36 mg de deutétrabénazine par jour, ou placebo, administré par voie orale. L’étude comprenait une période d’escalade de dose de 4 semaines et une période d’entretien de 8 semaines. La dose initiale de deutétrabénazine était de 12 mg par jour et a été augmentée à une semaine d’intervalle par palier de 6 mg par jour jusqu’aux doses fixes ciblées de 12 mg, 24 mg ou 36 mg de deutétrabénazine par jour. Les données démographiques et les caractéristiques pathologiques initiales étaient comparables entre les bras d’étude. Les patients étaient âgés en moyenne de 57 ans (intervalle : de 21 à 81 ans), 24 % étaient âgés de 65 ans ou plus, 48 % étaient des hommes et 79 % étaient de type caucasien. La deutétrabénazine a montré une amélioration statistiquement significative et cliniquement pertinente du score AIMS total par rapport à l’inclusion versus placebo pour les bras de 24 mg et de 36 mg (voir Tableau 2). L’effet est apparu dès la semaine 2 et s’est maintenu pendant toute la durée du traitement (voir Figure 1).
Tableau 2 : Amélioration du score AIMS total dans l’étude 1
| Critère d’efficacité | Placebo (n = 58) | Deutétrabénazine 12 mg/jour (n = 60) | Deutétrabénazine 24 mg/jour (n = 49) | Deutétrabénazine 36 mg/jour (n = 55) |
| Score AIMS total | ||||
| Score moyen à l’inclusion (écart type) | 9,5 (2,71) | 9,6 (2,40) | 9,4 (2,93) | 10,1 (3,21) |
Variation de la moyenne des MC par rapport à l’inclusion (erreur-type) | -1,4 (0,41) | -2,1 (0,42) | -3,2 (0,45) | -3,3 (0,42) |
| Effet du traitement (IC à 95 %) | -0,7 (-1,84 ; 0,42) | -1,8 (-3,00 ; -0,63) | -1,9 (-3,09 ; -0,79) | |
| Valeur de p | 0,001* | |||
Moyenne des MC = Moyenne des moindres carrés ; IC = Intervalle de confiance bilatéral à 95 % * Valeur p ajustée en fonction de la multiplicité pour la différence par rapport au placebo, statistiquement significative.
Figure 1 : Variation moyenne par rapport à l’inclusion du score AIMS total dans l’étude 1
Étude à dose flexible (ARM-TD – Étude 2)
L’étude 2 était un essai de 12 semaines, en double aveugle, contrôlé par placebo et à dose flexible, mené chez des adultes atteints de dyskinésie tardive. Au total, 113 patients ont reçu des doses quotidiennes de placebo ou de deutétrabénazine, à raison d’une dose initiale de 12 mg par jour, avec des augmentations de dose à une semaine d’intervalle par paliers de 6 mg par jour jusqu’à ce qu’un contrôle adéquat de la dyskinésie ait été obtenu, qu’un effet indésirable cliniquement significatif soit survenu ou que la dose quotidienne maximale de 48 mg de deutétrabénazine par jour ait été atteinte. L’étude comprenait une période de titration de la dose de 6 semaines et une période d’entretien de 6 semaines. Les patients étaient âgés en moyenne de 55 ans (intervalle : de 25 à 75 ans), 14 % étaient âgés de 65 ans ou plus, 48 % étaient des hommes et 70 % étaient de type caucasien. La dose moyenne de deutétrabénazine à la fin du traitement était de 38,3 mg par jour. La deutétrabénazine a montré une amélioration statistiquement significative et cliniquement pertinente du score AIMS total par rapport à l’inclusion versus placebo (voir Tableau 3).
Tableau 3 : Amélioration du score AIMS total dans l’étude 2
| Critère d’efficacité | Placebo (n = 57) | Deutétrabénazine 12 mg/jour – 48 mg/jour (n = 56) |
| Score AIMS total | ||
| Score moyen à l’inclusion (écart type) | 9,6 (3,78) | 9,7 (4,14) |
| Variation de la moyenne des MC par rapport à l’inclusion (erreur-type) | -1,6 (0,46) | -3,0 (0,45) |
| Effet du traitement (IC à 95 %) | -1,4 (-2,6 ; -0,2) | |
| Valeur de p | 0,0188* | |
Moyenne des MC = Moyenne des moindres carrés ; IC = Intervalle de confiance bilatéral à 95 % * Valeur p ajustée en fonction de la multiplicité pour la différence par rapport au placebo, statistiquement significative.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre des résultats d’études réalisées avec la deutétrabénazine dans tous les sous-groupes de la population pédiatrique dans le traitement de la dyskinésie tardive (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Après administration orale, la deutétrabénazine subit un métabolisme hépatique rapide et intense pour former ses métabolites actifs, l’α-HTBZ deutérée et la β-HTBZ deutérée, ce qui entraîne de faibles concentrations plasmatiques de deutétrabénazine par rapport à celles des métabolites actifs.
Absorption
Après administration orale de deutétrabénazine, l’absorption est d’au moins 80 %. Les concentrations plasmatiques maximales de deutétrabénazine et de ses métabolites actifs (α-HTBZ deutérée et β-HTBZ deutérée) sont atteintes dans les 3 heures suivant l’administration répétée et sont suivies de plateaux soutenus pendant plusieurs heures, ce qui crée un intervalle posologique de 24 heures. L’absorption n’est pas influencée par la prise de nourriture.
Distribution
La liaison protéique de la deutétrabénazine, de l’α-HTBZ deutérée et de la β-HTBZ deutérée dans le plasma humain est respectivement de 82 %, 57 % et 49 %, sans liaison préférentielle de la radioactivité totale aux composants cellulaires du sang humain après l’administration de 14C-deutétrabénazine.
Une dose orale unique de 14C-deutétrabénazine ou de 14C-tétrabénazine administrée à des rats dans le cadre d’une étude quantitative par autoradiographie du corps entier a entraîné des rapports sang/cerveau similaires. Les résultats des études par PET-scan chez l’Homme ont montré qu’après une injection intraveineuse de 11C-tétrabénazine ou d’α-HTBZ, la radioactivité est rapidement distribuée au cerveau, la liaison la plus forte étant observée dans le striatum et la plus faible dans le cortex. Aucune étude PET-scan chez l’Homme n’a été réalisée avec la deutétrabénazine. D’après la modélisation pharmacocinétique de population, après administration orale, les volumes apparents de distribution (Vc/F) de la deutétrabénazine, de l’α-HTBZ deutérée et de la β-HTBZ deutérée sont respectivement de 13 700 L, 490 L et 860 L.
Biotransformation
Des études in vitro utilisant des microsomes hépatiques humains démontrent que la deutétrabénazine est largement biotransformée, principalement par la carbonyl réductase, en ses principaux métabolites actifs, l’α-HTBZ deutérée et la β-HTBZ deutérée, qui sont ensuite métabolisés principalement par le CYP2D6, avec des contributions mineures du CYP1A2 et du CYP3A4/5, pour former plusieurs métabolites mineurs.
La deutétrabénazine et ses métabolites actifs n’ont pas inhibé ou induit les enzymes CYP étudiées in vitro à des concentrations cliniquement pertinentes.
Élimination
Dans une étude de bilan de masse chez six sujets sains, 75 à 86 % de la dose de deutétrabénazine ont été excrétés dans les urines, et la récupération fécale a représenté 8 à 11 % de la dose. L’excrétion urinaire de l’α-HTBZ deutérée et de la β-HTBZ deutérée représentait chacune moins de 10 % de la dose administrée. Les sulfoconjugués et les glucuroconjugués de l’α-HTBZ deutérée et de la β-HTBZ deutérée, ainsi que les produits du métabolisme oxydatif, représentaient la majorité des métabolites dans l’urine.
D’après la modélisation pharmacocinétique de population, après administration orale, pour la deutétrabénazine, l’α-HTBZ deutérée et la β-HTBZ deutérée, les valeurs de la clairance apparente (CL/F) sont de 11 750 L/h, 67 L/h et 260 L/h ; les demi-vies sont de 11,4 h, 11 h et 8,2 h. La deutétrabénazine et ses métabolites actifs ne sont pas des substrats ou des inhibiteurs des transporteurs humains, principalement situés dans le foie, les intestins, le système nerveux central (SNC) et les reins, qui ont été étudiés in vitro à des concentrations cliniquement pertinentes.
Linéarité/non-linéarité
La proportionnalité de la dose a été observée dans l’intervalle de doses de 12 mg à 48 mg.
Populations particulières
D’après les analyses pharmacocinétiques de population, il n’y a pas d’effet apparent du sexe, de l’ethnicité et de l’âge (18-64 ans) sur la pharmacocinétique de l’α-HTBZ deutérée et de la β-HTBZ deutérée.
Des données pharmaceutiques limitées sont disponibles pour les patients âgés de 65 à 74 ans (environ 9 % des patients) et ceux de 75 à 84 ans (environ 1 % des patients). Aucune donnée n’est disponible pour ceux de plus de 85 ans. Par conséquent, aucune conclusion pharmacocinétique définitive ne peut être établie pour les patients âgés de plus de 65 ans.
La majorité des patients avaient un poids corporel compris entre 50 kg et 120 kg, et seul un nombre limité de patients ayant un poids corporel inférieur à 50 kg ou supérieur ou égal à 120 kg ont été inclus dans les essais cliniques. Les analyses pharmacocinétiques de population prédisent des expositions plus élevées de l’α-HTBZ deutérée et de la β-HTBZ deutérée chez les patients de faible poids corporel et des expositions plus faibles chez les patients de poids corporel plus élevé, cependant, le poids corporel n’a pas été corrélé à la réponse individuelle mesurée par le changement du score AIMS total à la semaine 12 du traitement.
Insuffisance rénale
Aucune étude clinique n’a été menée pour évaluer l’effet de l’insuffisance rénale sur la pharmacocinétique de l’α-HTBZ deutérée et de la β-HTBZ deutérée. Sur la base des analyses pharmacocinétiques de population, l’effet de l’insuffisance rénale sur les expositions pharmacocinétiques de la (α+β)-HTBZ deutérée totale est négligeable. Étant donné que la principale voie d’élimination des métabolites actifs n’est pas rénale, il est peu probable que les patients atteints d’insuffisance rénale, quel que soit son degré, soient exposés à des concentrations excessives de deutétrabénazine et de ses métabolites actifs.
Insuffisance hépatique
L’effet de l’insuffisance hépatique sur la pharmacocinétique de la deutétrabénazine et de ses métabolites actifs n’a pas été étudié. Étant donné que la deutétrabénazine est largement métabolisée dans le foie et en raison de l’augmentation potentielle de l’exposition systémique, l’utilisation de la deutétrabénazine chez les patients atteints d’insuffisance hépatique est contre-indiquée (voir rubrique 4.3).
Métaboliseurs lents du CYP2D6
Bien que la pharmacocinétique de la deutétrabénazine et de ses métabolites n’ait pas été systématiquement évaluée chez les patients qui n’expriment pas l’enzyme CYP2D6 métabolisant le médicament, les données chez les sujets sains qui sont des métaboliseurs lents du CYP2D6 montrent que l’exposition à l’α-HTBZ deutérée et à la β-HTBZ deutérée serait augmentée de façon similaire à la prise d’inhibiteurs puissants du CYP2D6 (exposition maximale multipliée par 2 et exposition totale multipliée approximativement par 4) (voir rubriques 4.2 et 4.5).
5.3 Données de sécurité préclinique
Après 4 semaines d’administration (nécropsie intermédiaire) dans une étude toxicologique de 3 mois sur la deutétrabénazine chez le rat, des cas d’arrêt du cycle œstral en phase pro-œstrale (pré-ovulatoire) et d’hyperplasie mammaire chez les femelles à des expositions similaires à celles attendues chez les patients ont été observés. Ceux-ci étaient probablement des conséquences physiologiques de la réduction de la dopamine dans le SNC et d’une désinhibition concomitante de la prolactine. Dans cette étude, les changements liés au SNC, y compris les tremblements intermittents, la fermeture partielle des yeux, les changements d’activité et les spasmes de l’oreille, qui ont été observés à des doses cliniquement pertinentes, avec une exposition subclinique à certains métabolites majeurs, étaient probablement associés à une déplétion des réserves de neurotransmetteurs monoaminergiques. Les rats mâles de l’étude de 3 mois, à des expositions à la deutétrabénazine légèrement inférieures aux niveaux d’exposition clinique, ont montré un effet indésirable, à savoir une diminution de la prise de poids corporel..
Aucune étude toxicologique n’a été réalisée avec la deutétrabénazine sur des espèces autres que les rongeurs. Cependant, les observations d’une étude toxicologique d’un autre inhibiteur du VMAT2 (tétrabénazine) administré par voie orale à des chiens pendant 9 mois ont révélé des effets pharmacologiques liés au SNC similaires à ceux observés chez les rats, notamment une hypoactivité, une léthargie, un strabisme ou une fermeture des yeux, à des doses associées à des expositions aux principaux métabolites humains inférieures aux niveaux d’exposition clinique.
La deutétrabénazine et ses principaux métabolites actifs, l’α-HTBZ deutérée et la β-HTBZ deutérée, ne se sont pas avérés génotoxiques au cours de tests standard in vitro, et le traitement par la deutétrabénazine a entraîné une réponse négative concernant la formation de micronoyaux au niveau de la moelle osseuse chez la souris.
Aucune étude de cancérogenèse n’a été menée avec la deutétrabénazine.
La deutétrabénazine n’a pas eu d’effet sur le développement embryofœtal lorsqu’elle a été administrée à des rates gravides à des doses allant jusqu’à 30 mg/kg/jour, ce qui correspond à des niveaux d’exposition (ASC) 119 fois plus élevés que chez les patients recevant la dose maximale recommandée. Les niveaux d’exposition (ASC) à l’α-HTBZ deutérée étaient comparables et les métabolites de la β-HTBZ deutérée étaient légèrement inférieurs aux niveaux des métabolites chez l’Homme à la dose maximale recommandée.
Aucune étude de développement embryofœtal chez des espèces autres que des rongeurs, ni aucune étude de fertilité et de développement pré- et postnatal chez une espèce de rongeurs n’ont été menées avec la deutétrabénazine.
La tétrabénazine n’a pas eu d’effet sur le développement embryofœtal lorsqu’elle a été administrée à des lapines gravides pendant la période d’organogenèse à des doses orales allant jusqu’à 60 mg/kg/jour.
Lorsque la tétrabénazine a été administrée par voie orale à des rates gravides (5, 15 et 30 mg/kg/jour) du début de l’organogenèse jusqu’à la période de lactation, une augmentation des mortinaissances et de la mortalité postnatale de la progéniture a été observée à 15 et 30 mg/kg/jour, et un retard de maturation des petits a été observé à toutes les doses. Aucune dose sans effet n’a été identifiée pour la toxicité développementale pré- et postnatale chez le rat.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Butylhydroxyanisole (E 320)
Butylhydroxytoluène (E 321)
Macrogol haute masse moléculaire 200K
Macrogol haute masse moléculaire 5000K
Hypromellose 2910
Chlorure de sodium
Rouge allura AC (E 129)
Stéarate de magnésium
Acétate de cellulose
Macrogol 3350
Hydroxypropylcellulose
Pelliculage
Poly(alcool vinylique)
Dioxyde de titane (E 171)
Macrogol 3350
Talc
Austedo 12 mg
Carmin d’indigo (E 132)
Austedo 24 mg
Carmin d’indigo (E 132)
Rouge allura AC (E 129)
Austedo 30 mg
Jaune orangé S (E 110)
Austedo 36 mg
Carmin d’indigo (E 132)
Jaune orangé S (E 110)
Rouge allura AC (E 129)
Austedo 42 mg
Jaune orangé S (E 110)
Rouge allura AC (E 129)
Austedo 48 mg
Rouge allura AC (E 129)
Encre d’impression
Gomme laque
Oxyde de fer noir (E 172)
Propylène glycol
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg, comprimés à libération prolongée (pack d’initiation du traitement)
2 ans
Austedo 24 mg, comprimés à libération prolongée (pack d’entretien) 3 ans
Austedo, 30 mg, 36 mg, 42 mg, 48 mg, comprimés à libération prolongée (packs d’entretien) 2 ans
6.4 Précautions particulières de conservation
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg, comprimés à libération prolongée (pack d’initiation du traitement)
À conserver à une température ne dépassant pas 30 °C.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg, comprimés à libération prolongée (packs d’entretien) Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes PVC/PCTFE/PVC-Aluminium
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg, comprimés à libération prolongée (pack d’initiation du traitement)
Pack de 42 comprimés à libération prolongée contenant deux étuis portefeuilles, l’un de 21 (7 × 12 mg, 7 ×24 mg, 7 × 30 mg) et l’autre de 21 (7 × 36 mg, 7 × 42 mg, 7 x 48 mg) comprimés à libération prolongée.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg, comprimés à libération prolongée (packs d’entretien) Packs de 28 et 84 comprimés à libération prolongée.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
TEVA GmbH
Graf-Arco-Str. 3
89079 Ulm
Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg, comprimés à libération prolongée (pack d’initiation du traitement)
EU/1/25/1956/001
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg, comprimés à libération prolongée (packs d’entretien) EU/1/25/1956/002 - 24 mg (28 comprimés à libération prolongée)
EU/1/25/1956/003 - 24 mg (84 comprimés à libération prolongée)
EU/1/25/1956/004 - 30 mg (28 comprimés à libération prolongée)
EU/1/25/1956/005 - 30 mg (84 comprimés à libération prolongée)
EU/1/25/1956/006 - 36 mg (28 comprimés à libération prolongée)
EU/1/25/1956/007 - 36 mg (84 comprimés à libération prolongée)
EU/1/25/1956/008 - 42 mg (28 comprimés à libération prolongée)
EU/1/25/1956/009 - 42 mg (84 comprimés à libération prolongée)
EU/1/25/1956/010 - 48 mg (28 comprimés à libération prolongée)
EU/1/25/1956/011 - 48 mg (84 comprimés à libération prolongée)
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation :
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.