


Résumé des caractéristiques - Ryjunea
1. DÉNOMINATION DU MÉDICAMENT
Ryjunea 0,1 mg/mL, collyre en solution
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
1 mL de collyre contient 0,1 mg de sulfate d’atropine.
Une goutte (environ 0,03 mL) contient environ 3 mcg de sulfate d’atropine.
Excipient à effet notoire :
1 mL de solution de Ryjunea 0,1 mg/mL contient 0,1 mg de chlorure de benzalkonium
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Collyre en solution (collyre).
La solution est un liquide limpide et incolore avec un pH de 5,4 et une osmolalité de 280 mOsm/kg.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Ryjunea est indiqué pour ralentir la progression de la myopie chez les patients pédiatriques. Le traitement peut être instauré chez des enfants âgés de 3 à 14 ans, avec un taux de progression de 0,5 D ou plus par an et une sévérité de -0,50 D à -6,0 D.
4.2 Posologie et mode d’administration
Ryjunea ne doit être instauré que par un ophtalmologiste ou un professionnel de santé qualifié en ophtalmologie.
Posologie
La dose recommandée de Ryjunea 0,1 mg/mL est d’une goutte dans chaque œil une fois par jour.
Il est recommandé d’effectuer l’administration au moment du coucher.
Le traitement doit être évalué au cours d’une évaluation clinique régulier. Envisager de diminuer progressivement et d’arrêter le traitement une fois que la myopie est stabilisée (progression inférieure à 0,5 D sur 2 ans) pendant l’adolescence. Poursuivre la surveillance pendant un an après l’arrêt du traitement. Envisager la reprise du traitement en cas de progression ultérieure de la myopie (0,5 D ou plus par an, voir rubrique 4.4).
Dose oubliée
Si une dose est oubliée, le traitement doit continuer avec la dose suivante comme d’habitude.
Population pédiatrique
La sécurité et l’efficacité de Ryjunea chez les enfants âgés de moins de 3 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie ophtalmique.
Il est recommandé de comprimer le sac lacrymal au niveau du canthus médial (occlusion ponctuelle) pendant une minute, afin de réduire une éventuelle absorption systémique. Cela doit être effectué immédiatement après l’instillation de chaque goutte.
Les lentilles de contact doivent être retirées avant l’instillation du collyre et peuvent être remises quinze minutes après (voir rubrique 4.4).
En cas d'utilisation concomitante de plusieurs médicaments ophtalmiques topiques, les médicaments doivent être administrés à au moins quinze minutes d’intervalle. Les pommades oculaires doivent être administrées en dernier.
Pour maintenir la stérilité, tout contact du contenant avec l’œil ou les paupières doit être évité.
4.3 Contre-indications
Hypersensibilité au sulfate d’atropine ou à l’un des excipients mentionnés à la rubrique 6.1. Hypersensibilité connue à d’autres anticholinergiques, comme l’ipratropium et le tiotropium. Patients atteints de glaucome primitif ou de glaucome à angle fermé.
4.4 Mises en garde spéciales et précautions d’emploi
Photophobie et dysfonctionnement accommodatif
Après l’utilisation du sulfate d’atropine, un dysfonctionnement accommodatif et une sensibilité accrue à la lumière vive peuvent être attendus en raison de la mydriase. L’effet pourrait durer jusqu’à 14 jours. Des lentilles photochromatiques peuvent être utilisées si nécessaire pour réduire la gêne due à la photophobie.
Rebond de la progression de la myopie à l’arrêt du traitement
L’arrêt du collyre de sulfate d’atropine peut entraîner un rebond de la progression de la myopie. Poursuivre la surveillance pendant un an après l’arrêt du traitement. Envisager la reprise du traitement en cas de rebond de la progression de la myopie (0,5 D ou plus par an, voir rubrique 4.2).
Synéchies
Le sulfate d’atropine peut augmenter le risque d’adhérence de l’iris et du cristallin.
Cataracte
En fonction du type et de l’opacité de la cataracte, l’acuité visuelle et la réfraction peuvent ne pas être évaluées avec précision.
Amblyopie et strabisme
Le sulfate d’atropine peut entraîner une vision floue qui peut exacerber ces affections.
Myopie syndromique évolutive de l’enfant
Avant d’instaurer un traitement par atropine, il est important d’exclure une myopie syndromique évolutive de l’enfant, telle qu’un glaucome, une rétinite pigmentaire, une héméralopie congénitale ou un syndrome des fibres à myéline. Ces affections n’évoluent pas de la même manière qu’une myopie évolutive et ne doivent pas être traitées par l’atropine.
Patients atteints de troubles cardiaques
Le sulfate d’atropine doit être utilisé et administré avec une prudence particulière chez les patients atteints de tachycardie, d’insuffisance cardiaque, de sténose coronarienne et d’hypertension. Les patients ayant récemment subi une crise cardiaque peuvent présenter des arythmies tachycardiques allant jusqu’à une fibrillation ventriculaire lors de l’administration de sulfate d’atropine.
Risque d’hyperthermie
La fonction de régulation de la température peut être affectée par l’inhibition de la sudation, le sulfate d’atropine doit être utilisé avec précaution en cas de températures ambiantes élevées et chez les patients ayant de la fièvre, à cause du risque d’hyperthermie.
Paralysie spastique
Une augmentation de la sensibilité à l’atropine a été rapportée chez des enfants atteints de paralysie spastique ; par conséquent, le sulfate d’atropine doit être utilisé avec une prudence particulière chez ces patients.
Trisomie 21
Une augmentation de la sensibilité à l’atropine a été rapportée chez des enfants atteints de trisomie 21 ; par conséquent, le sulfate d’atropine doit être utilisé avec une prudence particulière chez ces patients.
Excipients
Ce médicament contient 0,1 mg de chlorure de benzalkonium par mL. Le chlorure de benzalkonium est connu pour provoquer une irritation oculaire et des symptômes de sécheresse oculaire, et peut affecter le film lacrymal et la surface de la cornée. Ce médicament doit être utilisé avec prudence chez les patients atteints de sécheresse oculaire et chez les patients dont la cornée pourrait être endommagée. Une surveillance est nécessaire en cas d’utilisation prolongée chez ces patients.
Les lentilles de contact doivent être retirées avant l’instillation et peuvent être remises 15 minutes après l’instillation. Le chlorure de benzalkonium est connu pour être absorbé par les lentilles de contact souples et peut modifier la couleur des lentilles de contact.
4.5 Interactions avec d’autres médicaments et autres formes d’interaction
Aucune étude d’interaction n’a été réalisée.
Sympathomimétiques
La possibilité d’interactions médicamenteuses systémiques est considérée comme faible avec les collyres de sulfate d’atropine, mais il doit être utilisé avec précaution en association avec les sympathomimétiques comme la dobutamine, la dopamine, la noradrénaline, l’adrénaline ou l’isoprotérénol en raison de l’accentuation potentielle d’une mydriase (voir rubrique 4.4).
Anticholinergiques
En cas d’absorption systémique significative du sulfate d’atropine ophtalmique, l’utilisation concomitante d’autres anticholinergiques ou de médicaments ayant une activité anticholinergique comme les antihistaminiques, les phénothiazines, les antidépresseurs tricycliques et tétracycliques, l’amantadine, la quinidine, le disopyramide et le métoclopramide, peut entraîner des effets anticholinergiques potentialisés.
Carbachol, physostigmine ou pilocarpine
L’utilisation concomitante avec le sulfate d’atropine peut interférer avec l’action antiglaucomateuse du carbachol, de la physostigmine ou de la pilocarpine (voir également rubrique 4.3). En outre, l’utilisation concomitante peut contrer l’effet mydriatique du sulfate d’atropine.
Médicaments antimyasthéniques, comme la pyridostigmine et la néostigmine, le citrate de potassium, les suppléments de potassium
En cas d’absorption systémique significative de sulfate d’atropine ophtalmique, l’utilisation concomitante peut augmenter le risque de toxicité et/ou d’effets secondaires tels que la constipation, les nausées et les vomissements, en raison du ralentissement de la motilité gastro-intestinale induit par les anticholinergiques.
Médicaments induisant une dépression du SNC
En cas d’absorption systémique significative de sulfate d’atropine, l’utilisation concomitante de médicaments ayant des effets sur le SNC, tels que les agents antiémétiques, les phénothiazines ou les barbituriques, peut entraîner un opisthotonos, des convulsions, un coma et des symptômes extrapyramidaux.
4.6 Fertilité, grossesse et allaitement
Grossesse
La sécurité de ce médicament n’a pas été établie chez la femme enceinte. Les études effectuées chez l’animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction. Un nombre modéré de données chez la femme enceinte n’a mis en évidence aucun effet malformatif, ni toxique pour le fœtus ou le nouveau-né du sulfate d’atropine.
Le sulfate d’atropine traverse rapidement le placenta. Le sulfate d’atropine pouvant être absorbé par voie systémique après une administration oculaire, Ryjunea ne doit être utilisé qu’en cas d’absolue nécessité, en particulier au cours des 3 derniers mois de grossesse.
Allaitement
Il n’existe pas de données suffisantes sur les effets du sulfate d’atropine chez les nouveau-nés/nourrissons.
Le sulfate d’atropine est excrété dans le lait maternel. Une décision doit être prise soit d’interrompre l’allaitement, soit d’interrompre/de s’abstenir du traitement avec Ryjunea en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets cliniquement pertinents sur la fertilité chez le mâle (voir rubrique 5.3). Aucune étude n’a été réalisée pour évaluer les effets sur la fertilité chez la femelle.
Aucune donnée n’existe concernant les effets des collyres d’atropine sur la fertilité humaine.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Ryjunea a une influence modérée sur l’aptitude à faire du vélo, à conduire des véhicules et à utiliser des machines. L’instillation de Ryjunea peut induire une vision trouble temporaire ou d’autres troubles visuels (voir rubrique 4.8). Il convient de conseiller aux patients de ne pas faire de vélo, de ne pas conduire de véhicules ni d’utiliser de machines tant que leur vision n’est pas rétablie. Cet effet peut durer jusqu’à 14 jours après l’arrêt du traitement (voir rubrique 4.4).
4.8 Effets indésirables
Résumé du profil de sécurité d’emploi
Les effets indésirables les plus fréquents sont la photophobie (23,4 %), l’irritation oculaire (9,9 %) et la vision floue (7,8 %).
Tableau des effets indésirables
Les effets indésirables rapportés dans un essai clinique de phase 3 dans lequel 282 patients âgés de 3 à 18 ans ont été exposés à Ryjunea 0,1 mg/mL sont présentés dans le tableau ci-dessous par classe de systèmes d’organes et par fréquence. Environ 0,4 % des patients sous Ryjunea ont arrêté le traitement en raison d’un événement indésirable quelconque au cours des 36 mois de l’étude.
Les fréquences sont les suivantes : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 1. Effets indésirables observés dans les études spécifiques à Ryjunea 0,1 mg/mL.
| Classe de système d’organes | Très fréquent ≥ 1/10 | Fréquent ≥ 1/100, < 1/10 | Peu fréquent ≥ 1/1 000, < 1/100 |
| Affections du système nerveux | Céphalée | ||
| Affections oculaires | Photophobie | Vision floue, Irritation oculaire, Douleur oculaire, Sensation de corps étranger dans les yeux, Mydriase | Trouble de l’accommodation, Papilles conjonctivales, Kératite ponctuée |
Description de certains effets indésirables
Photophobie
Le sulfate d’atropine provoque une photophobie en dilatant la pupille et en paralysant le muscle ciliaire, ce qui permet à une lumière excessive de pénétrer dans l’œil et altère la capacité d’adaptation à la lumière vive. La photophobie a été l’effet indésirable le plus fréquemment rapporté dans les essais cliniques, étant généralement d’intensité légère à modérée. La durée de la photophobie variait de 1 à 1 392 jours (moyenne : 259 jours) et celle-ci apparaissait généralement de manière intermittente (voir rubrique 4.4).
Vision floue
Une vision floue légère à modérée est associée au sulfate d’atropine (voir rubriques 4.4 et 4.7). Chez environ 69 % des patients, elle disparaît spontanément pendant le traitement (fourchette de la durée : 2 à 734 jours, durée moyenne : 135 jours).
Irritation oculaire
Les signes et symptômes d’irritation oculaire associée au sulfate d’atropine comprennent également le prurit oculaire et la gêne oculaire. Il s’agit principalement de symptômes légers à modérés apparaissant de manière intermittente. La durée de ces réactions variait de 1 à 1 758 jours dans l’essai clinique et était comparable dans le groupe recevant le véhicule et les groupes recevant le sulfate d’atropine.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – Annexe V.
4.9 Surdosage
Il est peu probable qu’un surdosage se produise après l’instillation oculaire.
Symptômes
Les symptômes possibles d’un surdosage peuvent être des bouffées vasomotrices et une sécheresse de la peau, une dilatation des pupilles accompagnée de photophobie, une sécheresse de la bouche et de la langue accompagnée d’une sensation de brûlure, des difficultés à avaler, une tachycardie, une respiration rapide, une hyperpyrexie, des nausées, des vomissements, une hypertension, une éruption cutanée et une excitation. Les symptômes de la stimulation du système nerveux central (SNC) comprennent l’agitation, la confusion, les hallucinations, les réactions paranoïaques et psychotiques, l’incoordination, le délire et de manière occasionnelle, des convulsions. En cas de surdosage sévère, une somnolence, une stupeur et une dépression du SNC peuvent survenir avec un coma, une insuffisance circulatoire et respiratoire, et le décès.
Traitement
En cas de surdosage de sulfate d’atropine, le traitement doit être symptomatique et de soutien. En cas de surdosage oculaire, les yeux peuvent être rincés avec de l’eau ou une solution pour injection de chlorure de sodium à 9 mg/mL (0,9 %). Une voie respiratoire adéquate doit être maintenue. Du diazépam peut être administré pour contrôler l’excitation et les convulsions, mais le risque de dépression du SNC doit être pris en compte.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Mydriatiques et cycloplégiques, anticholinergiques. Code ATC : S01FA01
Mécanisme d’action
L’atropine agit comme un antagoniste compétitif et réversible sur tous les récepteurs muscariniques de l’acétylcholine. Le mécanisme par lequel l’atropine retarde la progression de la myopie n’est pas totalement compris mais on pense qu’il implique la stimulation du remodelage/renforcement scléral qui réduit la longueur axiale et la profondeur de la chambre vitréenne. La littérature publiée montre que le mécanisme d’action de l’atropine n’est pas identique dans la myopie et dans les indications mydriatiques/cycloplégiques.
Effets pharmacodynamiques
Le sulfate d’atropine induit une mydriase en inhibant la contraction du sphincter circulaire de l’iris, ce qui permet au muscle dilatateur de l’iris radial de se contracter et de dilater la pupille. Elle bloque également la stimulation cholinergique du muscle ciliaire, entraînant une cycloplégie en paralysant le muscle responsable de l’accommodation.
Efficacité et sécurité cliniques
L’efficacité, la sécurité et la tolérance de Ryjunea 0,1 mg/mL ont été évaluées dans une étude pivot de phase III.
L’essai clinique de phase III en double aveugle contrôlé par placebo, d’une durée de 48 mois (étude STAR), a inclus 852 enfants âgés de 3 à 14 ans inclus, atteints de myopie de -0,50 D à -6,0 D, qui ont été randomisés pour recevoir Ryjunea 0,1 mg/mL, 0,3 mg/mL ou un placebo (véhicule). À 36 mois, les patients, initialement randomisés pour recevoir Ryjunea 0,1 mg/mL ou 0,3 mg/mL ont été réaffectés de manière aléatoire et en double aveugle à la poursuite du traitement par Ryjunea à 0,1 mg/mL ou 0,3 mg/mL, ou ont été assignés à un véhicule. Les participants initialement randomisés au groupe véhicule ont été affectés à recevoir Ryjunea 0,3 mg/mL. L’observance du traitement était supérieure à 97 % dans tous les groupes de traitement.
L’ensemble complet de l’analyse (Full Analysis Set, FAS) comprenait 847 patients ayant reçu au moins 1 dose du médicament de l’étude. La randomisation a été stratifiée en fonction de leur âge [3 à < 6 ans (3,1 %), 6 à < 9 ans (21,8 %), 9 à < 12 ans (39,1 %) et 12 à 14 ans (36 %)] et de l’équivalent sphérique (ES) à l’inclusion dans l’étude [-0,50 D à -3,0 D (61,9 %), > -3,0 D à -6,0 D (31,8 %)], mesuré par autoréfraction cycloplégique.
Les caractéristiques démographiques étaient similaires dans tous les groupes de traitement. Dans l’ensemble, la moyenne d’âge à l’inclusion dans l’étude était de 10,3 ± 2,44 ans, allant de 3 à 14 ans. Dans tous les groupes, il y avait plus de sujets de sexe masculin (55,7 %) que de sexe féminin (44,3 %). La plupart des patients étaient caucasiens (68,5 %) ; les patients asiatiques représentaient 17,5 % du FAS. Les autres caractéristiques initiales étaient similaires dans tous les groupes de traitement. L’équivalent sphérique (ES) moyen des participants à l’inclusion dans l’étude était de -2,69 ± 1,309 D et était similaire entre les groupes de traitement. Les patients inclus ne souffraient pas d’une autre pathologie prédisposant à une myopie dégénérative (p. ex. syndrome de Marfan, syndrome de Stickler) ou d’une pathologie pouvant avoir un impact sur la fonction visuelle ou le développement visuel (p. ex. diabète sucré, anomalie chromosomique). En outre, les patients atteints d’amblyopie, de strabisme, de cataracte ou de glaucome primitif à angle ouvert et de glaucome à angle fermé étaient exclus.
Efficacité
Le critère d’évaluation principal était la différence du taux de progression annuel (TPA) moyen de la myopie sur 24 mois entre le groupe du traitement et le groupe du véhicule dans le FAS. Pour Ryjunea 0,1 mg/mL, une différence statistiquement significative de 0,132 D (IC à 95 % : 0,061, 0,204) a été observée par rapport au véhicule (valeur p de 0,0003). Pour Ryjunea 0,3 mg/mL, une différence de 0,121 D (IC à 95 % : 0,049, 0,192) a été observée par rapport au véhicule.
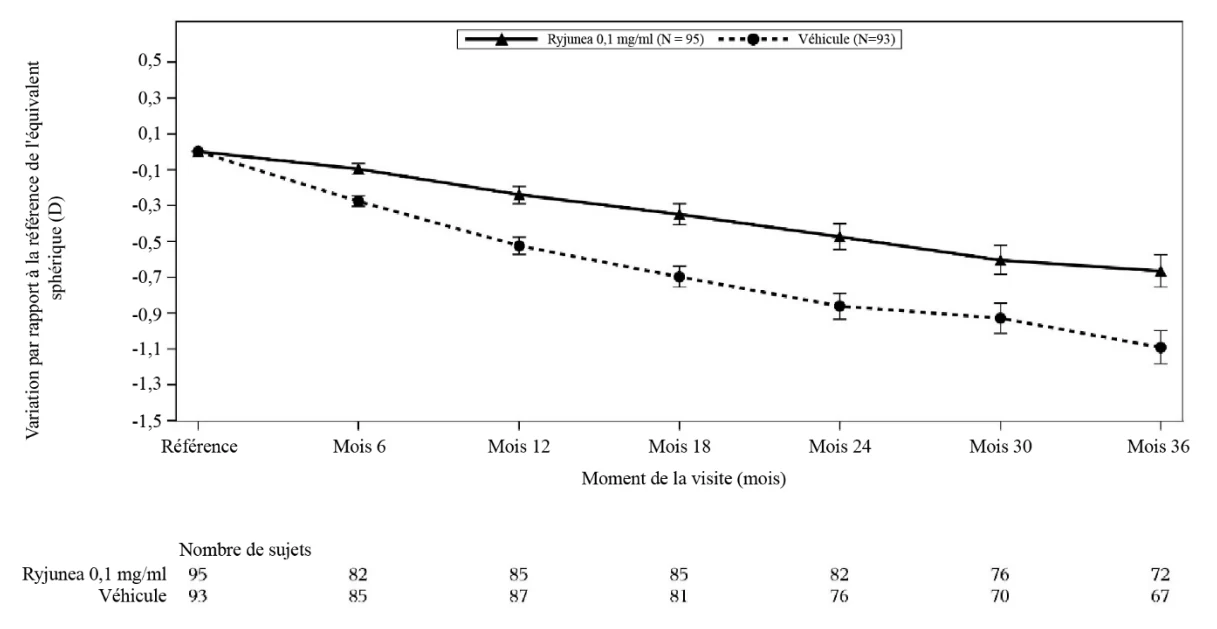
Un effet supérieur du traitement a été observé chez les participants, avec un taux de progression de 0,5 D ou plus par an. Dans ce sous-groupe pré-spécifié, une différence du TPA moyen de 0,207 D (IC à 95 % : 0,112, 0,302) a été observée pour Ryjunea 0,1 mg/mL par rapport au véhicule à 24 mois et une différence du TPA moyen de 0.154 D (IC à 95 % : 0,073, 0,236) a été observée pour Ryjunea 0,1 mg/mL par rapport au véhicule à 36 mois. Une différence de la variation moyenne par rapport à l’équivalent sphérique (ES) initial de 0,388 D (IC à 95 % : 0,190, 0,585) a été observée pour Ryjunea 0,1 mg/mL par rapport au véhicule à 24 mois et une différence de la variation moyenne de l’équivalent sphérique initial de 0,425 D (IC à 95 % : 0,170, 0,681) a été observée pour Ryjunea 0,1 mg/mL par rapport au véhicule à 36 mois (Tableau 2). La Figure 1 montre la variation moyenne de l’ES entre l’entrée dans l’étude et 36 mois entre le groupe de traitement et le groupe du véhicule chez les patients avec un taux de progression de 0,5 D ou plus par an.
Des effets de plus grande ampleur ont été observés aux âges plus jeunes.
Tableau 2 : Essai STAR : Variation par rapport à l’inclusion dans l’étude de l’équivalent sphérique (D) jusqu’au mois 36 chez des patients avec un taux de progression de 0,5 D ou plus par an
Véhicule
(n = 93)
Ryjunea 0,1 mg/mL
(n = 95)
Entre l’inclusion dans l’étude et le mois 24 | -0,862 (-1,00, -0,72) | -0,474 (-0,61, -0,33) |
| Différence par rapport au véhicule | 0,388 (0,190, 0,585) | |
Entre l’inclusion dans l’étude et le mois 36 | -1,091 (-1,27, -0,91) | -0,665 (-0,85, -0,49) |
| Différence par rapport au véhicule | 0,425 (0,170, 0,681) |
Fig. 1 : Essai STAR : Variation moyenne par rapport à l’inclusion dans l’étude de l’équivalent sphérique (D) jusqu’au mois 36 chez des patients avec un taux de progression de 0,5 D ou plus par an.
Dans un sous-ensemble de 44 participants par groupe de traitement, aucune amélioration statistiquement significative n’a été observée sur la longueur axiale pour Ryjunea 0,1 mg/mL par rapport au véhicule au mois 24.
5.2 Propriétés pharmacocinétiques
Aucune étude de pharmacocinétique n’a été réalisée chez les patients pédiatriques avec Ryjunea. Les données de pharmacocinétique ne sont disponibles que pour les adultes ayant reçu une dose plus élevée de sulfate d’atropine.
Absorption
Dans une étude menée chez des sujets sains, après administration oculaire topique de 30 μl de solution ophtalmique de sulfate d’atropine à 10 mg/mL, la biodisponibilité systémique moyenne (± ET) de la l-hyoscyamine a été rapportée comme étant d’environ 64 ± 29 % (plage de 19 % à 95 %) par rapport à l’administration intraveineuse de sulfate d’atropine. Le délai moyen (± ET) jusqu’à la concentration plasmatique maximale (Tmax) était d’environ 28 ± 27 minutes (intervalle de 3 à 60 minutes), et la concentration plasmatique maximale moyenne (± ET) (Cmax) de la l-hyoscyamine était de 288 ± 73 pg/mL.
Dans une étude distincte menée auprès de patients faisant l’objet d’une chirurgie oculaire, après l’administration oculaire topique de 40 μl de solution ophtalmique de sulfate d’atropine à 10 mg/mL, la Cmax plasmatique moyenne (± ET) de la l-hyoscyamine était de 860 ± 402 pg/mL.
Distribution
L’atropine est largement distribuée dans l’ensemble de l’organisme et traverse la barrière hémato-encéphalique. Jusqu’à 50 % de la dose est liée aux protéines.
Biotransformation
L’atropine est métabolisée au niveau du foie par oxydation et conjugaison pour donner des métabolites inactifs.
Élimination
La demi-vie d’élimination est d’environ 2 à 5 heures. Environ 50 % de la dose est excrétée dans les 4 heures et 90 % dans les 24 heures dans les urines, dont environ 30 à 50 % sous forme inchangée.
5.3 Données de sécurité préclinique
Une hyperkératose focale minime de la paupière a été observée à l’autopsie chez trois des quatre lapins ayant reçu du sulfate d’atropine à 0,1 mg/mL trois fois par jour.
D’après les données issues de la littérature, il n’existe aucune preuve d’effets mutagènes ou tumorigènes du sulfate d’atropine.
Le sulfate d’atropine administré par voie orale a réduit la fertilité chez le rat mâle à des expositions considérées comme suffisamment supérieures à l’exposition maximale chez l’homme, ce qui indique une faible pertinence pour l’utilisation clinique.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Chlorure de benzalkonium
Acide citrique (E330)
Citrate de sodium (E331)
Chlorure de sodium
Hydroxyde de sodium (E524)/acide chlorhydrique (E507) (pour ajustement du pH) Oxyde de deutérium
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
Avant ouverture : 3 ans.
Après première ouverture : 4 semaines.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Flacons blancs de 5 mL en polyéthylène basse densité (PEBD) avec embouts blancs en PEBD et bouchons à vis rouges en polyéthylène haute densité (PEHD) avec bague de protection inviolable.
Chaque flacon multidose contient 2,5 mL de Ryjunea 0,1 mg/mL.
Présentations : 1 ou 3 flacons multidoses.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Santen Oy
Niittyhaankatu 20
33720 Tampere
Finlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/25/1920/001
EU/1/25/1920/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 02 juin 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu