


Résumé des caractéristiques - Vargatef
1. DÉNOMINATION DU MÉDICAMENT
Vargatef 100 mg capsules molles
Vargatef 150 mg capsules molles
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Vargatef 100 mg capsules molles
Chaque capsule molle contient 100 mg de nintédanib (sous forme d’ésilate). Excipients à effet notoire :
Chaque capsule contient 1,2 mg de lécithine de soja.
Vargatef 150 mg capsules molles
Chaque capsule molle contient 150 mg de nintédanib (sous forme d’ésilate). Excipients à effet notoire :
Chaque capsule contient 1,8 mg de lécithine de soja.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Capsule molle (capsule).
Vargatef 100 mg capsules molles
Capsules molles opaques, oblongues (d’environ 16 x 6 mm), de couleur pêche, en gélatine, portant sur une face le symbole des laboratoires Boehringer Ingelheim et le chiffre « 100 ».
Vargatef 150 mg capsules molles
Capsules molles opaques, oblongues (d’environ 18 x 7 mm), de couleur marron, en gélatine, portant sur une face le symbole des laboratoires Boehringer Ingelheim et le chiffre « 150 ».
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Vargatef en association au docétaxel est indiqué dans le traitement des patients adultes atteints d’un cancer bronchique non à petites cellules (CBNPC) localement avancé, métastatique ou en récidive locale, de type histologique adénocarcinome, après une première ligne de chimiothérapie.
4.2 Posologie et mode d’administration
Le traitement par Vargatef doit être initié et supervisé par un médecin expérimenté dans l’utilisation des traitements anticancéreux.
Posologie
La dose recommandée de nintédanib est de 200 mg deux fois par jour, administrée à environ 12 heures d’intervalle, aux jours 2 à 21 d’un cycle de traitement standard de docétaxel de 21 jours.
Vargatef ne doit pas être pris le jour de l’administration de la chimiothérapie par le docétaxel (= jour 1).
Si une dose de nintédanib est oubliée, l’administration doit être reprise à l’heure prévue de la prise suivante, à la dose recommandée. Les doses journalières de nintédanib ne doivent pas être augmentées au-delà de la dose recommandée pour compenser les doses oubliées. La dose maximale journalière recommandée de 400 mg ne doit pas être dépassée.
Les patients peuvent continuer le traitement par le nintédanib après l’arrêt du docétaxel aussi longtemps qu’un bénéfice clinique sera observé ou jusqu’à l’apparition d’une toxicité inacceptable.
Concernant la posologie, les modes d’administration et les modifications de dose du docétaxel, veuillez vous reporter à l’information produit du docétaxel.
Adaptations de dose
La prise en charge initiale des effets indésirables (voir tableaux 1 et 2) consiste à interrompre temporairement le traitement par le nintédanib jusqu’à ce que l’effet indésirable soit revenu à un grade permettant de continuer le traitement (grade 1 ou valeur initiale).
Le traitement par le nintédanib peut être repris à une dose réduite. Il est recommandé de faire des adaptations de dose par palier de 100 mg par jour (c’est-à-dire une réduction de 50 mg par dose administrée) comme indiqué dans le tableau 1 et le tableau 2 en fonction de la sécurité et de la tolérance du patient.
En cas de persistance du ou des effet(s) indésirable(s), c’est-à-dire si le patient ne tolère pas la dose de 100 mg deux fois par jour, le traitement par Vargatef devra être arrêté définitivement. En cas d’augmentation spécifique des valeurs d’aspartate aminotransférase (ASAT)/alanine aminotransférase (ALAT) > 3 × la limite supérieure à la normale (LSN) associée à une augmentation du taux de bilirubine totale ≥ 2 × LSN et du taux des phosphatases alcalines (PAL) < 2 × LSN (voir tableau 2), le traitement par Vargatef devra être interrompu. À moins qu’une autre cause ne soit établie, Vargatef devra être définitivement arrêté (voir aussi la rubrique 4.4).
Tableau 1 : Adaptations de la dose recommandée pour Vargatef (nintédanib) en cas de diarrhées, de vomissements et d’autres effets indésirables non hématologiques ou hématologiques
| Effet indésirable selon les critères CTCAE* | Adaptation de dose |
Diarrhée de grade ≥ 2 pendant plus de 7 jours consécutifs malgré un traitement antidiarrhéique OU Diarrhée de grade ≥ 3 malgré un traitement antidiarrhéique | Après interruption du traitement et retour au grade 1 ou à la valeur initiale, réduction de la dose de 200 mg deux fois par jour à 150 mg deux fois par jour et, si une 2e réduction de la dose est jugée nécessaire, de 150 mg deux fois par jour à 100 mg deux fois par jour. |
Vomissements de grade ≥ 2 ET/OU Nausées de grade ≥ 3 malgré un traitement antiémétique | |
| Tout autre effet indésirable, hématologique ou non hématologique, de grade ≥ 3 |
* CTCAE : Common Terminology Criteria for Adverse Events (Critères communs de terminologie pour les événements indésirables)
Tableau 2 : Adaptations de la dose recommandée pour Vargatef (nintédanib) en cas d’augmentation du taux d’ASAT et/ou d’ALAT et du taux de bilirubine
Augmentation des taux d’ASAT/ALAT et de bilirubine | Adaptation de dose |
Augmentation du taux d’ASAT et/ou d’ALAT > 2,5 × LSN associée à une augmentation du taux de bilirubine totale ≥ 1,5 × LSN OU Augmentation du taux d’ASAT et/ou d’ALAT > 5 × LSN | Après interruption du traitement et retour à des valeurs de transaminases ≤ 2,5 × LSN associé au retour à la normale du taux de bilirubine, réduction de la dose de 200 mg deux fois par jour à 150 mg deux fois par jour et, si une 2e réduction de la dose est jugée nécessaire, de 150 mg deux fois par jour à 100 mg deux fois par jour. |
Augmentation du taux d’ASAT et/ou d’ALAT > 3 × LSN associée à une augmentation du taux de bilirubine totale ≥ 2 × LSN et à un taux de PAL < 2 × LSN | À moins qu’une autre cause ne soit établie, Vargatef devra être définitivement arrêté |
ASAT : aspartate aminotransférase ; ALAT : alanine aminotransférase
PAL : phosphatase alcaline ; LSN : limite supérieure à la normale
Populations particulières
Population pédiatrique
La sécurité et l’efficacité de Vargatef chez les enfants âgés de 0 à 18 ans n’ont pas été établies.
Patients âgés (≥ 65 ans)
D’une manière générale, aucune différence en termes de sécurité ou d’efficacité n’a été observée chez les patients âgés.
Dans l’étude pivot 1199.13, 85 patients (12,9 % des patients porteurs d’un CBNPC de type adénocarcinome) étaient âgés de 70 ans et plus (âge médian : 72 ans, intervalle : 70-80 ans) (voir rubrique 5.1).
Aucune adaptation de la posologie initiale n’est nécessaire chez les patients âgés (voir rubrique 5.2).
Ethnie et poids corporel
D’après les analyses pharmacocinétiques (PK) de population, aucune adaptation de dose n’est a priori nécessaire pour Vargatef (voir rubrique 5.2). Les données de sécurité pour les patients noirs et afro-américains sont limitées.
Insuffisance rénale
Moins de 1 % d’une prise unique de nintédanib est excrétée par les reins (voir rubrique 5.2). L’adaptation de la dose initiale chez les patients atteints d’insuffisance rénale légère à modérée n’est pas nécessaire. La sécurité, l’efficacité et la pharmacocinétique du nintédanib n’ont pas été étudiées chez les patients atteints d’insuffisance rénale sévère (clairance de la créatinine < 30 mL/min).
Insuffisance hépatique
Le nintédanib est éliminé essentiellement par excrétion biliaire/fécale (> 90 %). L’exposition systémique est augmentée chez les patients présentant une insuffisance hépatique (Child Pugh A, Child Pugh B ; voir rubrique 5.2). D’après les données cliniques, aucune adaptation de la dose initiale n’est nécessaire chez les patients atteints d’une insuffisance hépatique légère (Child Pugh A). Les données de sécurité sont limitées et ne concernent que 9 patients avec une insuffisance hépatique modérée (Child Pugh B), elles ne permettent pas de caractériser cette population. La sécurité, l’efficacité et la pharmacocinétique du nintédanib n’ont pas été étudiées chez les patients atteints d’une insuffisance hépatique sévère (Child Pugh C). Le traitement par Vargatef n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée (Child Pugh B) ou sévère (Child Pugh C) (voir rubriques 4.4 et 5.2).
Mode d’administration
Les capsules de Vargatef doivent être prises par voie orale, de préférence avec des aliments, et avalées entières avec de l’eau ; elles ne doivent pas être mâchées. Les capsules ne doivent pas être ouvertes ou écrasées (voir rubrique 6.6).
4.3 Contre-indications
Hypersensibilité au nintédanib, à l’arachide ou au soja, ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Affections gastro-intestinales
La diarrhée est l’effet indésirable gastro-intestinal le plus fréquemment rapporté et est survenue de manière étroitement liée dans le temps à l’administration du docétaxel (voir rubrique 4.8). Dans l’essai clinique LUME-Lung 1 (voir rubrique 5.1), la majorité des patients ont présenté une diarrhée légère à modérée.
Des cas graves de diarrhée ayant entraîné une déshydratation et des troubles électrolytiques ont été rapportés avec le nintédanib depuis la mise sur le marché. La diarrhée doit être traitée dès les premiers signes par une hydratation adéquate et des anti-diarrhéiques tels que le lopéramide, et peut nécessiter l’interruption, une réduction de dose ou l’arrêt du traitement par Vargatef (voir rubrique 4.2).
Les nausées et les vomissements, majoritairement d’intensité légère à modérée, sont des effets indésirables gastro-intestinaux fréquemment rapportés (voir rubrique 4.8). L’interruption, une réduction de dose ou l’arrêt du traitement par Vargatef (voir rubrique 4.2) peut être nécessaire malgré des soins de support appropriés. Les soins de support pour les nausées ou les vomissements peuvent inclure des médicaments ayant des propriétés antiémétiques tels que les glucocorticoïdes, les antihistaminiques ou les antagonistes des récepteurs 5-HT3 ainsi qu’une hydratation adéquate.
En cas de déshydratation, la réhydratation hydro-électrolytique est nécessaire. Les taux d’électrolytes plasmatiques doivent être surveillés dans le cas où des événements indésirables gastro-intestinaux significatifs surviennent. Une interruption, une réduction de dose ou un arrêt du traitement par Vargatef peut être nécessaire (voir rubrique 4.2).
Neutropénie et septicémie
Une neutropénie de grade CTCAE ≥ 3 a été plus fréquemment observée chez les patients traités par Vargatef en association au docétaxel que chez les patients sous docétaxel seul. Des complications ultérieures telles qu’une septicémie ou une neutropénie fébrile ont été observées (y compris des cas d’issue fatale).
La numération formule sanguine doit être surveillée pendant le traitement, particulièrement lors d’un traitement en association avec du docétaxel. La surveillance fréquente de la numération formule sanguine doit se faire au début de chaque cycle de traitement et autour de la période du nadir pour les patients recevant un traitement avec le nintédanib en association au docétaxel, et après l’administration du dernier cycle du traitement en association lorsque cela est cliniquement indiqué.
Fonction hépatique
Compte tenu de l’augmentation de l’exposition systémique, le risque de survenue d’événements indésirables peut être augmenté chez les patients atteints d’insuffisance hépatique légère (Child Pugh A ; voir les rubriques 4.2 et 5.2). Des données de sécurité limitées ne sont disponibles que pour 9 patients atteints d’un carcinome hépatocellulaire avec insuffisance hépatique modérée (Child Pugh B). Bien qu’aucun problème de sécurité inattendu n’ait été rapporté chez ces patients, les données sont insuffisantes pour recommander le traitement chez les patients atteints d’une insuffisance hépatique modérée. L’efficacité du nintedanib n’a pas été étudiée chez les patients atteints d’une insuffisance hépatique modérée (Child Pugh B). La sécurité, l’efficacité et la pharmacocinétique du nintédanib n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique sévère (Child Pugh C). Le traitement par Vargatef n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée ou sévère (voir rubrique 4.2).
Des cas d’atteinte hépatique d’origine médicamenteuse ont été observés au cours du traitement par nintédanib, dont un cas d’atteinte hépatique sévère ayant entraîné le décès. Dans la majorité des cas, les augmentations des taux d’enzymes hépatiques (ALAT, ASAT, PAL, gamma-glutamyl transférase [γGT]) et de bilirubine étaient réversibles après réduction de la dose ou interruption du traitement.
Les taux de transaminases, de PAL et de bilirubine doivent être mesurés avant de débuter le traitement associant Vargatef et le docétaxel. Les valeurs doivent être surveillées en fonction de l’état clinique ou régulièrement au cours du traitement, c’est-à-dire au début de chaque cycle lors de l’association avec le docétaxel et chaque mois dans le cas où Vargatef serait poursuivi en monothérapie après l’arrêt du docétaxel.
Si l’on observe des augmentations significatives des taux d’enzymes hépatiques, l’interruption, la réduction de dose ou l’arrêt du traitement par Vargatef peut être nécessaire (voir rubrique 4.2). Les autres causes de l’augmentation du taux d’enzymes hépatiques doivent être explorées afin de prendre les mesures appropriées si nécessaire. En cas de modifications spécifiques des valeurs hépatiques (ASAT/ALAT > 3 × LSN ; bilirubine totale ≥ 2 × LSN et PAL < 2 × LSN), le traitement par Vargatef devra être interrompu. À moins qu’une autre cause ne soit établie, Vargatef devra être définitivement arrêté (voir rubrique 4.2).
Les patients de faible poids corporel (< 65 kg), les patients d’origine asiatique et les femmes présentent un risque plus important d’augmentation des enzymes hépatiques. L’exposition au nintédanib augmentant de manière linéaire avec l’âge des patients, ceci peut également augmenter le risque d’élévation des enzymes hépatiques (voir rubrique 5.2). Il est recommandé de surveiller attentivement les patients présentant ces facteurs de risque.
Fonction rénale
Des cas d’atteinte/insuffisance rénale, dont certains d’évolution fatale, ont été rapportés lors de l’utilisation de nintédanib (voir rubrique 4.8).
Les patients doivent être surveillés pendant le traitement par nintédanib, avec une attention particulière pour les patients présentant des facteurs de risque d’atteinte/insuffisance rénale. En cas d’atteinte/insuffisance rénale, une adaptation du traitement doit être envisagée (voir rubrique 4.2, Adaptations posologiques).
Hémorragie
Une inhibition du VEGFR pourrait être associée à un risque plus élevé de saignement. Dans l’essai clinique (LUME-Lung 1 ; voir rubrique 5.1) avec Vargatef, la fréquence des saignements était comparable entre les deux bras de traitement (voir rubrique 4.8). Le type de saignement le plus fréquemment rencontré était une épistaxis légère à modérée. La majorité des saignements d’évolution fatale était liée à la tumeur. Aucune différence n’a été observée pour les saignements respiratoires ou d’évolution fatale et aucun saignement intracérébral n’a été rapporté.
Les patients ayant présenté des saignements pulmonaires récents (> 2,5 mL de sang rouge) ainsi que les patients ayant des tumeurs de localisation centrale avec, à la radiographie, des images d’invasion locale de vaisseaux sanguins majeurs ou de tumeurs cavitaires ou nécrotiques, ont été exclus des essais cliniques. Il n’est donc pas recommandé de traiter ces patients avec Vargatef.
Des saignements non graves et graves, dont certains d’issue fatale, ont été rapportés depuis la mise sur le marché, chez des patients recevant ou non un traitement anticoagulant ou des médicaments pouvant provoquer des saignements (pour les données issues des essais cliniques, voir également ci-dessous « Anticoagulation thérapeutique »). En cas de saignement, une adaptation de dose, une interruption ou un arrêt du traitement doit être envisagé sur la base de l’évaluation clinique (voir rubrique 4.2). Les saignements rapportés depuis la mise sur le marché concernent, sans s’y limiter, les organes du tractus gastro-intestinal, de l’appareil respiratoire, du système nerveux central, avec une fréquence plus importante pour les saignements de l’appareil respiratoire.
Anticoagulation thérapeutique
Il n’y a pas de données disponibles issues des essais cliniques chez les patients ayant une prédisposition héréditaire aux saignements ou les patients recevant un traitement anticoagulant à dose complète avant le début du traitement par Vargatef (pour les données depuis la mise sur le marché, voir ci-dessus « Hémorragie »). Chez les patients recevant au long cours un traitement à faible dose d’héparine de bas poids moléculaire ou d’acide acétylsalicylique, aucune augmentation de la fréquence des saignements n’a été observée. Les patients qui ont développé des événements thromboemboliques sous traitement et qui ont nécessité un traitement anticoagulant ont pu poursuivre le traitement par Vargatef et n’ont pas montré d’augmentation de la fréquence des saignements. Les patients recevant un traitement anticoagulant concomitant tel que la warfarine ou la phenprocoumone doivent être surveillés régulièrement afin de détecter les modifications du temps de prothrombine, de l’INR (International Normalised Ratio) et les épisodes cliniques de saignement.
Métastases cérébrales
Métastases cérébrales stables
Aucune augmentation de la fréquence des saignements cérébraux n’a été observée chez les patients avec des métastases cérébrales traitées préalablement de manière adéquate et qui étaient stables depuis ≥ 4 semaines avant le début du traitement par Vargatef. Cependant, ces patients doivent être étroitement surveillés afin de détecter tout signe ou symptôme de saignement cérébral.
Métastases cérébrales actives
Les patients présentant des métastases cérébrales actives ont été exclus des essais cliniques et il n’est pas recommandé de les traiter par Vargatef.
Événements thromboemboliques veineux
Les patients traités par Vargatef ont un risque accru de survenue d’événements thromboemboliques veineux incluant l’embolie pulmonaire et la thrombose veineuse profonde. Ils doivent être étroitement surveillés afin de détecter toute survenue d’événements thromboemboliques. Il convient de faire preuve de prudence, en particulier chez les patients présentant des facteurs de risque additionnels d’événements thromboemboliques. Vargatef doit être arrêté chez les patients présentant des événements thromboemboliques veineux menaçant le pronostic vital.
Événements thromboemboliques artériels
La fréquence des événements thromboemboliques artériels était comparable entre les deux bras de traitement de l’étude de phase III, 1199.13 (LUME-Lung 1). Les patients avec des antécédents récents d’infarctus du myocarde ou d’accident vasculaire cérébral ont été exclus de l’étude. Cependant, une augmentation de la fréquence des événements thromboemboliques artériels a été observée chez les patients atteints de fibrose pulmonaire idiopathique (FPI) et traités par le nintédanib en monothérapie. Il convient de prendre des précautions lors du traitement de patients présentant un risque cardiovasculaire accru, incluant une maladie coronarienne connue. L’interruption du traitement doit être envisagée chez les patients qui développent des signes ou des symptômes d’ischémie myocardique aiguë.
Anévrismes et dissections artérielles
L’utilisation d’inhibiteurs des voies du VEGF chez les patients souffrant ou non d’hypertension peut favoriser la formation d’anévrismes et/ou de dissections artérielles. Avant l’instauration de Vargatef, ce risque doit être soigneusement pris en considération chez les patients présentant des facteurs de risque tels que l’hypertension ou des antécédents d’anévrisme.
Perforations gastro-intestinales et colite ischémique
La fréquence des perforations gastro-intestinales était comparable entre les deux bras de traitement de l’étude clinique. Cependant, du fait de son mécanisme d’action, il existe un risque accru de perforation gastro-intestinale chez les patients traités par Vargatef. Des cas de perforations gastro-intestinales et de colites ischémiques, dont certains ont été fatals, ont été rapportés depuis la mise sur le marché du nintédanib. Des précautions particulières doivent être prises lors du traitement de patients ayant subi une chirurgie abdominale ou ayant des antécédents récents de perforation d’un organe creux. Par conséquent, Vargatef doit être instauré au minimum 4 semaines après une chirurgie majeure. Le traitement par Vargatef doit être définitivement arrêté chez les patients qui présentent une perforation gastro-intestinale. Le traitement par Vargatef doit être arrêté chez les patients qui développent une colite ischémique et, exceptionnellement, le traitement par Vargatef peut être repris après guérison complète de la colite ischémique ainsi qu’une évaluation minitieuse de l’état de santé du patient et des autres facteurs de risque.
Protéinurie de rang néphrotique
Très peu de cas de protéinurie de rang néphrotique ont été rapportés depuis la mise sur le marché. Les données histologiques étaient, dans des cas particuliers, compatibles avec une microangiopathie glomérulaire avec ou sans thrombus rénal. Une réversibilité des symptômes a été observée après l’arrêt de Vargatef. L’interruption du traitement doit être envisagée chez les patients qui développent des signes ou des symptômes de syndrome néphrotique.
Syndrome d’encéphalopathie postérieure réversible (SEPR)
Des cas de syndrome d’encéphalopathie postérieure réversible (SEPR) ont été rapportés depuis la mise sur le marché.
Le SEPR est un trouble neurologique (confirmé par un examen d’imagerie par résonance magnétique) pouvant se manifester par une céphalée, une hypertension, des troubles visuels, des convulsions, une léthargie, une confusion et d’autres troubles visuels et neurologiques, et pouvant être mortel. Des cas de SEPR ont été rapportés avec d’autres inhibiteurs du VEGF.
En cas de suspicion de SEPR, le traitement par le nintédanib doit être interrompu. Il n’existe aucune donnée concernant la réintroduction du traitement par le nintédanib chez les patients ayant des antécédents de SEPR, et cette décision doit reposer sur les recommandations du médecin.
Troubles de la cicatrisation des plaies
Du fait de son mécanisme d’action, le nintédanib peut affecter la cicatrisation des plaies. Aucune augmentation de la fréquence des troubles de la cicatrisation des plaies n’a été observée dans l’étude LUME-Lung 1. Aucune étude spécifique concernant l’effet du nintédanib sur la cicatrisation des plaies n’a été effectuée. Par conséquent, la décision d’initier ou de reprendre un traitement par Vargatef après une intervention chirurgicale doit reposer sur le constat clinique d’une cicatrisation appropriée des plaies.
Effet sur l’intervalle QT
Aucun allongement de l’intervalle QT n’a été observé sous nintédanib dans le programme d’essais cliniques (voir rubrique 5.1). Cependant, des effets sur l’intervalle QTc ayant déjà été observés avec d’autres inhibiteurs de la tyrosine kinase, il convient d’utiliser le nintédanib avec prudence chez les patients susceptibles de développer un allongement de l’intervalle QTc.
Réaction allergique
Les produits alimentaires à base de soja sont connus pour causer des réactions allergiques, y compris des réactions anaphylactiques sévères chez les personnes allergiques au soja. Les patients présentant une allergie connue aux protéines d’arachide ont un risque accru de réactions sévères aux préparations à base de soja.
Populations particulières
Dans l’étude 1199.13 (LUME-Lung 1), la fréquence des événements indésirables graves chez les patients traités par nintédanib associé au docétaxel avec un poids corporel inférieur à 50 kg était plus élevée que chez les patients avec un poids corporel supérieur ou égal à 50 kg ; cependant le nombre de patients avec un poids corporel de moins de 50 kg était faible. Ainsi il est recommandé de surveiller attentivement les patients pesant moins de 50 kg.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Les études d’interaction n’ont été réalisées que chez l’adulte.
P-glycoprotéine (P-gp)
Le nintédanib est un substrat de la P-gp (voir rubrique 5.2). Dans une étude spécifique d’interaction médicamenteuse l’administration concomitante du kétoconazole, un puissant inhibiteur de la P-gp, a multiplié l’exposition au nintédanib par 1,61 d’après l’ASC et par 1,83 sur la base de la Cmax. Dans une étude d’interaction médicamenteuse avec la rifampicine, un puissant inducteur de la P-gp, l’exposition au nintédanib a diminué de 50,3 % d’après l’ASC et de 60,3 % sur la base de la Cmax lors de l’administration concomitante de rifampicine par rapport à l’administration de nintédanib seul. S’ils sont administrés concomitamment avec le nintédanib, les inhibiteurs puissants de la P-gp (par ex. le kétoconazole ou l’érythromycine) peuvent augmenter l’exposition au nintédanib. Dans ce cas, la tolérance des patients au nintédanib doit être étroitement surveillée. La prise en charge des effets indésirables peut nécessiter l’interruption, une réduction de dose ou l’arrêt du traitement par Vargatef (voir rubrique 4.2).
Les inducteurs puissants de la P-gp (par ex. la rifampicine, la carbamazépine, la phénytoïne et le millepertuis) peuvent diminuer l’exposition au nintédanib. L’administration concomitante avec le nintédanib doit être envisagée avec précaution.
Enzymes du cytochrome (CYP)
Seule une proportion minime de la biotransformation du nintédanib se fait par la voie des CYP. Le nintédanib et ses métabolites, le groupe fonctionnel acide libre BIBF 1202 et le BIBF 1202 glucuronidé, n’ont pas inhibé ni induit les enzymes des CYP lors d’études précliniques (voir rubrique 5.2). La probabilité d’interactions médicamenteuses avec le nintédanib par le métabolisme des CYP est donc considérée comme faible.
Co-administration avec d’autres médicaments
L’administration concomitante du nintédanib avec du docétaxel (75 mg/m²) n’a pas modifié la pharmacocinétique de l’un ou l’autre de ces médicaments de manière significative.
L’administration concomitante de nintédanib et de contraceptifs hormonaux par voie orale n’a pas modifié la pharmacocinétique des contraceptifs hormonaux de façon significative (voir rubrique 5.2).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/contraception
Le nintédanib peut avoir des effets délétères sur le fœtus humain (voir rubrique 5.3). Les femmes en âge de procréer doivent être informées que la grossesse doit être évitée pendant le traitement par Vargatef et que des méthodes de contraception hautement efficaces doivent être utilisées à l’initiation, au cours du traitement et pendant au moins 3 mois après la dernière prise de Vargatef. Le nintédanib n’a pas d’effet significatif sur la concentration plasmatique de l’éthinylestradiol et du lévonorgestrel (voir rubrique 5.2). L’efficacité des contraceptifs hormonaux par voie orale peut être diminuée en cas de vomissements et/ou de diarrhée ou d’autres troubles modifiant l’absorption. Il doit être recommandé aux femmes qui prennent des contraceptifs hormonaux par voie orale et qui présentent ces troubles, d’utiliser une autre méthode de contraception hautement efficace.
Grossesse
Il n’y a pas de données sur l’utilisation de Vargatef chez la femme enceinte, mais les études précliniques effectuées chez l’animal ont mis en évidence une toxicité de cette substance active sur la reproduction (voir rubrique 5.3). Étant donné que le nintédanib peut aussi avoir des effets délétères sur le fœtus humain, Vargatef ne doit pas être utilisé pendant la grossesse à moins que la situation clinique ne justifie le traitement. Au minimum, un test de grossesse devra être effectué avant de débuter le traitement par Vargatef.
Il convient d’avertir les patientes d’informer leur médecin ou leur pharmacien si elles débutent une grossesse lors du traitement par Vargatef.
En cas de survenue d’une grossesse au cours du traitement, la patiente doit être informée du risque éventuel encouru par le fœtus et il conviendra d’envisager l’arrêt du traitement par Vargatef.
Allaitement
Il n’existe pas de données sur l’excrétion du nintédanib et de ses métabolites dans le lait maternel. Les études précliniques ont mis en évidence le passage de petites quantités de nintédanib et de ses métabolites (≤ 0,5 % de la dose administrée) dans le lait des rates allaitantes. Un risque pour l’enfant allaité ne peut être exclu. L’allaitement doit être interrompu au cours du traitement avec Vargatef.
Fertilité
Les études précliniques n’ont pas mis en évidence d’effets délétères sur la fertilité masculine (voir rubrique 5.3). Il n’y a pas de données disponibles chez l’homme ou l’animal sur les effets potentiels du nintédanib sur la fertilité féminine.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Vargatef a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Il convient d’avertir les patients d’être prudents lors de la conduite de véhicules ou de l’utilisation de machines durant le traitement par Vargatef.
4.8 Effets indésirables
Résumé du profil de sécurité
Les données de sécurité fournies dans les sections ci-dessous sont basées sur l’étude pivot internationale de phase III, 1199.13 (LUME-Lung 1), randomisée, en double aveugle, ayant comparé le traitement par nintédanib associé au docétaxel au placebo associé au docétaxel chez des patients atteints d’un CBNPC localement avancé, métastatique ou récidivant après une première ligne de chimiothérapie et sur les données observées depuis la mise sur le marché. Les effets indésirables (EI) spécifiques au nintédanib les plus fréquemment rapportés étaient la diarrhée, l’augmentation des taux d’enzymes hépatiques (ALAT et ASAT) et les vomissements. Le tableau 3 fournit un résumé des effets indésirables par classe de systèmes d’organes (SOC). Pour la prise en charge de certains effets indésirables, voir la rubrique 4.4. Les informations concernant certains effets indésirables observés au cours de l’étude LUME-Lung 1 sont fournies ci-dessous.
Liste des effets indésirables
Le tableau 3 indique la fréquence des effets indésirables rapportés au cours de l’étude pivot LUME-Lung 1 pour les patients atteints de CBNPC avec une histologie de type adénocarcinome (n = 320) ou depuis la mise sur le marché. Les termes suivants sont utilisés pour classer les EI par fréquence : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Dans chaque groupe de fréquence, les effets indésirables sont présentés par ordre de gravité décroissante.
Tableau 3 : Résumé des effets indésirables par catégorie de fréquence
| Classe de systèmes d’organes | Très fréquent (≥ 1/10) | Fréquent (≥ 1/100, < 1/10) | Peu fréquent (≥ 1/1 000, < 1/100) | Fréquence indéterminée |
| Infections et infestations | Neutropénie fébrile Abcès Septicémie | |||
Affections hématologiques et du système lymphatique | Neutropénie (y compris neutropénie fébrile) | Thrombopénie | ||
Troubles du métabolisme et de la nutrition | Baisse d’appétit Déséquilibre électrolytique | Déshydratation Perte de poids | ||
| Affections du système nerveux | Neuropathie périphérique | Céphalée1) | Syndrome d’encéphalopathie postérieure réversible | |
| Affections cardiaques | Infarctus du myocarde (voir rubrique 4.4) | |||
| Affections vasculaires | Saignements1) (voir | Thromboembolie veineuse3) Hypertension | Anévrismes et dissections artérielles | |
Affections gastro-intestinales | Diarrhée Vomissements Nausées Douleurs abdominales | Perforation1) Pancréatite2) | Colite | |
Affections hépatobiliaires | Augmentation de l’alanine aminotransférase (ALAT) Augmentation de l’aspartate aminotransférase (ASAT) Augmentation du taux sanguin de phosphatases alcalines (PAL) | Hyperbilirubinémie Augmentation de la gamma-glutamyl transférase (γGT) | Atteinte hépatique d’origine médicamenteuse | |
| Affections de la peau et du tissu sous-cutané | Mucite (y compris stomatite) Éruption cutanée Alopécie1) | Prurit | ||
Affections du rein et des voies urinaires | Protéinurie1) | Insuffisance rénale (voir |
- 1) Dans les essais cliniques, la fréquence n’était pas plus élevée chez les patients traités par nintédanib plus docétaxel comparée au placebo plus docétaxel.
- 2) Des cas de pancréatite ont été rapportés chez des patients prenant du nintédanib pour le traitement d’une FPI et d’un CBNPC. La majorité de ces cas ont été rapportés chez des patients dans l’indication d’une FPI.
- 3) Des cas d’embolie pulmonaire ont été rapportés.
Description de certains effets indésirables
Diarrhée
Une diarrhée est survenue chez 43,4 % (grade ≥ 3 : 6,3 %) des patients atteints d’un adénocarcinome dans le bras nintédanib. La majorité des effets indésirables sont survenus de manière étroitement liée dans le temps à l’administration du docétaxel. La plupart des patients ont récupéré de leur diarrhée suite à l’interruption du traitement, à la prise d’un traitement antidiarrhéique et à la réduction de la dose de nintédanib.
Pour les mesures recommandées et les adaptations posologiques en cas de diarrhée, voir rubriques 4.4 et 4.2 respectivement.
Augmentation du taux d’enzymes hépatiques et hyperbilirubinémie
Des effets indésirables d’ordre hépatique sont survenus chez 42,8 % des patients traités par nintédanib. Environ un tiers de ces patients ont présenté des effets indésirables d’ordre hépatique d’une sévérité de grade ≥ 3. Chez les patients présentant une augmentation des paramètres hépatiques, le recours au schéma établi de réduction de dose par palier constituait la mesure appropriée et l’arrêt du traitement n’a été nécessaire que pour 2,2 % des patients. Pour la majorité des patients, l’augmentation des paramètres hépatiques était réversible.
Pour des informations sur les populations particulières, les mesures recommandées et les adaptations posologiques en cas d’augmentation du taux d’enzymes hépatique et de la bilirubine, voir rubriques 4.4 et 4.2 respectivement.
Neutropénie, neutropénie fébrile et septicémie
Des cas de septicémie et de neutropénie fébrile ont été rapportés comme complications d’une neutropénie. Les taux de septicémie (1,3 %) et de neutropénie fébrile (7,5 %) étaient plus élevés sous traitement par le nintédanib comparativement au bras placebo. Il est important de surveiller la numération formule sanguine du patient pendant le traitement, particulièrement lors d’un traitement en association avec du docétaxel (voir rubrique 4.4).
Saignements
Des saignements non graves et graves, dont certains d’issue fatale, ont été rapportés depuis la mise sur le marché, chez des patients recevant ou non un traitement anticoagulant ou d’autres médicaments pouvant provoquer des saignements. Les cas de saignements rapportés depuis la mise sur le marché concernent, sans s’y limiter, les organes du tractus gastro-intestinal, de l’appareil respiratoire et du système nerveux central, avec une fréquence plus importante pour les saignements de l’appareil respiratoire (voir également rubrique 4.4).
Perforation
Comme attendu, du fait de son mécanisme d’action, une perforation pourrait survenir chez les patients traités par nintédanib. Cependant, la fréquence des perforations gastro-intestinales était faible.
Neuropathie périphérique
La neuropathie périphérique est également un effet indésirable connu du traitement par le docétaxel. Une neuropathie périphérique a été rapportée chez 16,5 % des patients du bras placebo et 19,1 % des patients du bras nintédanib.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n’existe pas d’antidote ou de traitement spécifique en cas de surdosage de nintédanib. La dose unique la plus élevée de nintédanib administrée lors d’études de phase I était de 450 mg une fois par jour. En outre, 2 patients ont eu un surdosage de 600 mg 2 fois par jour maximum pendant une période allant jusqu’à 8 jours. Les événements indésirables observés étaient cohérents avec le profil de sécurité connu du nintédanib, c’est-à-dire une augmentation des enzymes hépatiques et des symptômes gastro-intestinaux. Les deux patients ont récupéré de ces effets indésirables. En cas de surdosage, le traitement doit être interrompu et des mesures symptomatiques d’ordre général doivent être prises de façon appropriée.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : agents antinéoplasiques, inhibiteurs de protéines kinases, Code ATC : L01EX09.
Mécanisme d’action
Le nintédanib est un triple inhibiteur d’angiokinases qui bloque l’activité kinase des récepteurs du facteur de croissance de l’endothélium vasculaire (VEGFR 1-3), des récepteurs du facteur de croissance dérivé des plaquettes (PDGFR α et ß) et des récepteurs du facteur de croissance des fibroblastes (FGFR 1-3). Le nintédanib se fixe de manière compétitive au site de liaison de l’adénosine triphosphate (ATP) de ces récepteurs et bloque ainsi la signalisation intracellulaire, cruciale pour la prolifération et la survie des cellules endothéliales et périvasculaires (péricytes et cellules musculaires lisses vasculaires). Les Fms-like tyrosine-protein kinase (Flt)-3, lymphocyte-specific tyrosine-protein kinase (Lck) et proto-oncogene tyrosine-protein kinase (SRC) sont de plus inhibées.
Effets pharmacodynamiques
L’angiogenèse tumorale est une caractéristique essentielle, qui contribue au développement et à la progression des tumeurs ainsi qu’à la formation de métastases. L’angiogenèse est surtout déclenchée par la libération de facteurs pro-angiogéniques sécrétés par la cellule tumorale (c’est-à-dire VEGF et bFGF) pour attirer des cellules hôtes endothéliales et périvasculaires dans le but de faciliter l’oxygénation et l’apport de nutriments par le biais du système vasculaire de l’hôte. Dans les modèles tumoraux précliniques, le nintédanib en monothérapie empêche de manière efficace la formation et le maintien du système vasculaire tumoral, entraînant ainsi l’inhibition du développement de la tumeur et la stase de la tumeur. En particulier, le traitement de xénogreffes tumorales par le nintédanib a entraîné une réduction rapide de la densité des microvaisseaux tumoraux, de la couverture des péricytes et de la perfusion tumorale.
L’imagerie par résonance magnétique dynamique avec injection d’un produit de contraste (DCE-IRM) a montré que le nintédanib a un effet anti-angiogénique chez l’homme. Celui-ci n’était pas clairement dépendant de la dose mais la plupart des réponses ont été observées à des doses ≥ 200 mg. Une régression logistique a montré une association statistiquement significative entre l’effet anti-angiogénique et l’exposition au nintédanib. La DCE-IRM a démontré un effet 24 à 48 heures après la première prise du médicament, l’effet étant maintenu voire accru après un traitement continu de plusieurs semaines. Aucune corrélation n’a été retrouvée entre la réponse observée à la DCE-IRM et une réduction ultérieure cliniquement significative de la taille de la lésion sélectionnée mais la réponse observée à la DCE-IRM était associée à une stabilisation de la maladie.
Efficacité et sécurité cliniques
Efficacité dans l’étude pivot de phase III LUME-Lung 1
L’efficacité et la sécurité de Vargatef ont été étudiées chez 1 314 patients adultes atteints d’un CBNPC localement avancé, métastatique, ou récidivant suite à une première ligne de chimiothérapie. Le terme « récidive locale » se définissait par la réapparition locale de la tumeur sans métastase lors de l’inclusion dans l’étude. L’étude a inclus 658 patients (50,1 %) atteints d’un adénocarcinome, 555 patients (42,2 %) atteints d’un carcinome épidermoïde et 101 patients (7,7 %) avec d’autres types histologiques tumoraux.
Les patients ont été randomisés (1:1) pour recevoir le nintédanib 200 mg par voie orale deux fois par jour en association à 75 mg/m2 de docétaxel intraveineux tous les 21 jours (n = 655) ou un placebo par voie orale deux fois par jour en association à 75 mg/m2 de docétaxel tous les 21 jours (n = 659). La randomisation était stratifiée en fonction de l’indice de performance ECOG (Eastern Cooperative Oncology Group) (0 ou 1), de l’administration antérieure de bévacizumab (oui ou non), de la présence de métastases cérébrales (oui ou non) et du type histologique de la tumeur (carcinome épidermoïde ou non épidermoïde).
Les caractéristiques des patients étaient équilibrées entre les deux bras de traitement pour la population globale et pour les différents sous-groupes basés sur l’histologie. Dans la population globale, 72,7 % des patients étaient des hommes. La plupart des patients étaient d’origine non asiatique (81,6 %), l’âge médian était de 60,0 ans, l’indice de performance ECOG à l’inclusion était de 0 (28,6 %) ou de 1 (71,3 %) ; seul un patient avait un indice de performance ECOG de 2 à l’inclusion. Cinq virgule huit pour cent (5,8 %) des patients avaient des métastases cérébrales stables lors de l’inclusion dans l’étude et 3,8 % des patients avaient reçu un traitement antérieur par le bévacizumab. Le stade de la maladie était déterminé au moment du diagnostic, selon l’édition 6 ou 7 de la classification de l’UICC (Union internationale contre le cancer)/AJCC (American Joint Committee on Cancer. Dans la population globale, 16,0 % des patients avaient une maladie de stade < IIIB/IV, 22,4 % avaient une maladie de stade IIIB et 61,6 % avaient une maladie de stade IV. Neuf virgule deux pour cent (9,2 %) des patients ont été inclus dans l’étude au stade de récidive locale selon l’évaluation initiale. Pour les patients dont la tumeur était de type histologique adénocarcinome, 15,8 % des patients avaient une maladie de stade < IIIB/IV, 15,2 % avaient une maladie de stade IIIB et 69,0 % avaient une maladie de stade IV.
Cinq virgule huit pour cent (5,8 %) des patients ayant un adénocarcinome ont été inclus dans l’étude au stade de récidive locale selon l’évaluation initiale.
Le critère d’évaluation principal était la survie sans progression (SSP), évaluée par un comité d’évaluation indépendant dans la population en intention de traiter (ITT) et analysée par type histologique. La survie globale (SG) comptait parmi les principaux critères d’évaluation secondaires. Les autres critères d’efficacité comprenaient le taux de réponse objective, le taux de contrôle de la maladie, la variation du volume tumoral et la qualité de vie liée à la santé.
L’ajout du nintédanib au docétaxel a permis une réduction statistiquement significative du risque de progression ou de décès de 21 % pour la population globale (hazard ratio [HR] : 0,79 ; intervalle de confiance [IC] à 95 % : 0,68-0,92 ; p = 0,0019) selon l’évaluation du comité d’évaluation indépendant. Ce résultat a été confirmé dans l’analyse de suivi de la SSP (HR : 0,85 ; IC à 95 % : 0,75-0,96 ; p = 0,0070), qui incluait tous les événements recueillis au moment de l’analyse finale de la SG. L’analyse de la survie globale dans la population globale n’a pas atteint le seuil de significativité statistique (HR : 0,94 ; IC à 95 % : 0,83-1,05).
Il est à noter que les analyses préprogrammées de la survie globale en fonction de l’histologie ont montré une différence statistiquement significative entre les bras de traitement uniquement pour la population adénocarcinome (tableau 4).
Comme le montre le tableau 4, l’ajout du nintédanib au docétaxel a permis une réduction statistiquement significative du risque de progression ou de décès de 23 % pour la population adénocarcinome (HR : 0,77 ; CI à 95 % : 0,62-0,96). En accord avec ces observations, les autres critères d’évaluation de l’étude, tels que le taux de contrôle de la maladie et la variation du volume tumoral, ont montré une amélioration significative.
Tableau 4 : Résultats d’efficacité de l’étude LUME-Lung 1 pour les patients avec une tumeur de type adénocarcinome.
| Vargatef + docétaxel | Placebo + docétaxel | |
| Survie sans progression (SSP)* – analyse principale | ||
| Patients, n | 277 | 285 |
| Nombre de décès ou de progressions, n (%) | 152 (54,9) | 180 (63,2) |
| SSP médiane [mois] | 4,0 | 2,8 |
| HR (IC à 95 %) | 0,77 (0,62-0,96) | |
| Valeur p du test du log-rank stratifié** | 0,0193 | |
| Survie sans progression (SSP)*** – analyse de suivi | ||
| Patients, n | 322 | 336 |
| Nombre de décès ou de progressions, n (%) | 255 (79,2) | 267 (79,5) |
| SSP médiane [mois] | 4,2 | 2,8 |
| HR (IC à 95 %) | 0,84 (0,71-1,00) | |
| Valeur p du test du log-rank stratifié** | 0,0485 | |
| Taux de contrôle de la maladie [%] | 60,2 | 44,0 |
| Odds ratio (IC à 95 %)+ | 1,93 (1,42-2,64) | |
| Valeur p+ | < 0,0001 | |
| Taux de réponse objective [%] | 4,7 | 3,6 |
| Odds ratio (IC à 95 %)+ | 1,32 (0,61-2,93) | |
| Valeur p+ | 0,4770 | |
| Réduction du volume tumoral [%]° | -7,76 | -0,97 |
| Valeur p° | 0,0002 | |
| Survie globale (SG)*** | ||
| Patients, n | 322 | 336 |
| Nombre de décès, n (%) | 259 (80,4) | 276 (82,1) |
| SG médiane [mois] | 12,6 | 10,3 |
| HR (IC à 95 %) | 0,83 (0,70-0,99) | |
| Valeur p du test du log-rank stratifié* | 0,0359 | |
HR : hazard ratio ; IC : intervalle de confiance
* Analyse principale de la SSP effectuée quand le 713e événement de SSP a été observé, d’après l’évaluation du comité d’évaluation indépendant dans la population globale en ITT (332 événements chez les patients atteints d’un adénocarcinome).
** Stratifié en fonction de l’indice de performance ECOG à l’inclusion (0 ou 1), de la présence de métastases cérébrales à l’inclusion (oui ou non) et de l’administration antérieure de bévacizumab (oui ou non). *** Analyse de la SG et analyse de suivi de la SSP effectuées après que 1 121 décès ont été observés dans la population globale en ITT (535 décès chez les patients atteints d’un adénocarcinome). + L’odds ratio et la valeur p ont été obtenus à partir d’un modèle de régression logistique ajusté par rapport à l’indice de performance ECOG à l’inclusion (0 ou 1).
° Moyenne ajustée du meilleur % de variation par rapport à l’inclusion et valeur p générées à partir d’un modèle ANOVA ajusté sur l’indice de performance ECOG à l’inclusion (0 ou 1), la présence de métastases cérébrales à l’inclusion (oui ou non) et l’administration antérieure de bévacizumab (oui ou non).
Une amélioration statistiquement significative de la SG en faveur du traitement par le nintédanib associé au docétaxel a été démontrée chez les patients atteints d’un adénocarcinome avec une réduction de 17 % du risque de décès (HR : 0,83 ; p = 0,0359) et une amélioration de la SG médiane de 2,3 mois (10,3 versus 12,6 mois, figure 1).
Figure 1 : Courbe de Kaplan-Meier de survie globale pour les patients présentant une tumeur de type adénocarcinome par groupe de traitement dans l’étude LUME-Lung 1
Une évaluation prédéfinie a été effectuée dans la population de patients atteints d’un adénocarcinome et considérés comme ayant été inclus dans l’étude avec un pronostic thérapeutique particulièrement mauvais, c’est-à-dire les patients dont la tumeur avait progressé pendant ou peu de temps après une première ligne de traitement avant l’inclusion dans l’étude. Cette population comprenait les patients atteints d’un adénocarcinome identifiés à l’inclusion comme ayant progressé et inclus dans l’étude moins de 9 mois après le début de leur première ligne de traitement. Le traitement de ces patients par le nintédanib en association au docétaxel a réduit le risque de décès de 25 %, comparativement au placebo plus docétaxel (HR : 0,75 ; IC à 95 % : 0,60-0,92 ; p = 0,0073). La SG médiane a été prolongée de 3 mois (nintédanib : 10,9 mois ; placebo : 7,9 mois). Dans une analyse post hoc chez les patients atteints d’un adénocarcinome ayant progressé et inclus dans l’étude ≥ 9 mois après le début de leur première ligne de traitement, la différence n’était pas statistiquement significative (HR pour la SG : 0,89, IC à 95 % : 0,66-1,19).
La proportion de patients atteints d’un adénocarcinome de stade <IIIB/IV lors du diagnostic était faible et équilibrée entre les bras de traitement (placebo : 54 patients [16,1 %], nintédanib : 50 patients [15,5 %]). Chez ces patients, le HR pour la SSP et la SG était de 1,24 (IC à 95 % : 0,68-2,28) et de 1,09 (IC à 95 % : 0,70-1,70) respectivement. Toutefois, l’échantillon était de petite taille, il n’y a eu aucune interaction significative et l’IC était large et incluait le HR pour la SG de la population globale adénocarcinome.
Qualité de vie
Le traitement par nintédanib n’a pas modifié de manière significative le délai jusqu’à l’aggravation de la toux, de la dyspnée et de la douleur (symptômes prédéfinis), mais a entraîné une aggravation significative de la diarrhée sur l’échelle d’évaluation de ce symptôme. Néanmoins, le bénéfice global du traitement par le nintédanib a été observé sans altération de la qualité de vie rapportée par le patient.
Effet sur l’intervalle QT
Les mesures de QT/QTc ont été enregistrées et analysées à partir d’une étude spécifique ayant 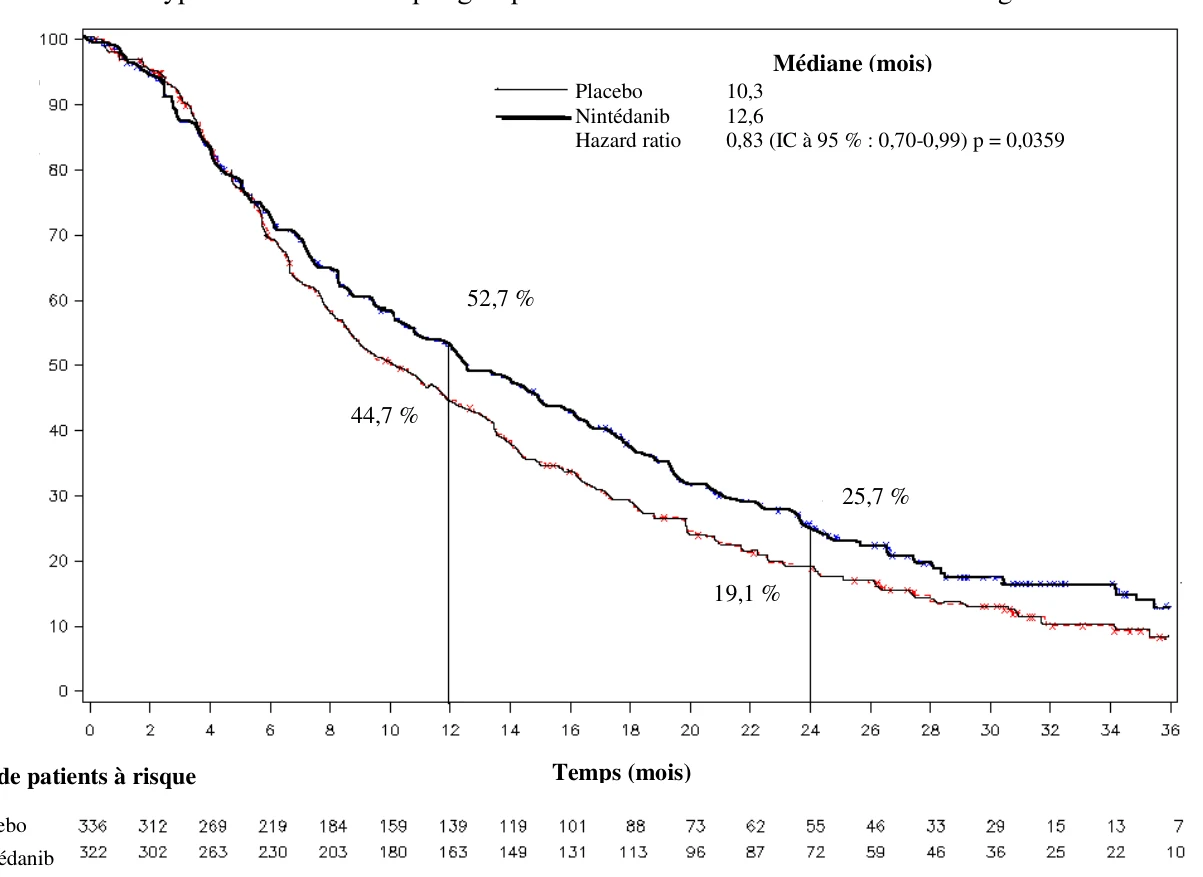 Nb de patients à risque
| Placebo | ||
52,7 % Nintédanib | ||
| urvie (%) | ||
| Probabilité de s | ||
comparé le nintédanib en monothérapie au sunitinib en monothérapie chez des patients atteints d’un carcinome à cellules rénales. Dans cette étude, l’administration par voie orale d’une dose unique de 200 mg de nintédanib et de doses multiples de 200 mg de nintédanib deux fois par jour pendant 15 jours n’a pas prolongé l’intervalle QTcF. Cependant, aucune étude approfondie du QT n’a été menée sur le nintédanib administré en association avec le docétaxel.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Vargatef dans tous les sous-groupes de la population pédiatrique dans le cancer bronchique non à petites cellules (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Le nintédanib a atteint les concentrations plasmatiques maximales environ 2 à 4 heures après l’administration orale sous forme de capsules molles lorsque le patient était alimenté (intervalle : 0,5 à 8 heures). La biodisponibilité absolue d’une dose de 100 mg était de 4,69 % (IC à 90 % : 3,615-6,078) chez les volontaires sains. L’absorption et la biodisponibilité sont réduites par les effets des transporteurs et un métabolisme de premier passage important. L’exposition au nintédanib a augmenté proportionnellement à la dose dans l’intervalle de doses de 50 à 450 mg une fois par jour et de 150 à 300 mg deux fois par jour. Les concentrations plasmatiques à l’état d’équilibre ont été obtenues après une semaine d’administration au plus tard.
Après l’ingestion d’aliments, l’exposition au nintédanib a augmenté d’environ 20 % comparativement à l’administration dans des conditions de jeûne (IC : 95,3-152,5 %) et l’absorption était retardée (tmax médian à jeun : 2,00 heures ; alimenté : 3,98 h).
Dans une étude in vitro, la qualité pharmaceutique du nintédanib n’a pas été altérée lorsque les capsules ont été mélangées avec une petite quantité de compote de pommes ou de crème au chocolat pendant 15 minutes maximum. Une exposition plus longue à l’aliment mou a entraîné un gonflement et une déformation des capsules dus à l’absorption d’eau par l’enveloppe en gélatine. La prise des capsules avec un aliment mou ne devrait donc pas modifier l’effet clinique dès lors que les capsules sont avalées immédiatement.
Distribution
Le nintédanib suit une cinétique d’élimination au moins biphasique. Après perfusion intraveineuse, il a été observé un grand volume de distribution (Vss : 1 050 L, 45,0 % CVg).
In vitro, la liaison du nintédanib aux protéines plasmatiques humaines était élevée, avec une fraction liée de 97,8 %. L’albumine sérique est considérée comme étant la principale protéine de liaison. Le nintédanib est préférentiellement distribué dans le plasma avec un rapport sang-plasma de 0,869.
Biotransformation
La réaction métabolique principale pour le nintédanib est l’hydrolyse par des estérases pour donner le groupe fonctionnel acide libre BIBF 1202. Ce dernier est ensuite glucuronidé par des enzymes UGT, à savoir UGT 1A1, UGT 1A7, UGT 1A8 et UGT 1A10 pour donner le BIBF 1202 glucuronidé.
Seule une proportion minime de la biotransformation du nintédanib se fait par la voie des CYP, le CYP 3A4 étant la principale enzyme impliquée. Le principal métabolite CYP-dépendant n’a pas pu être détecté dans le plasma humain dans l’étude clinique ADME. In vitro, le métabolisme CYP-dépendant correspond à environ 5 % comparé à environ 25 % pour l’hydrolyse de l’ester. Dans des études précliniques in vivo, le BIBF 1202 n’a pas montré d’efficacité malgré son activité au niveau des récepteurs cibles de la substance.
Élimination
La clairance plasmatique totale après une perfusion intraveineuse était élevée (CL : 1 390 mL/min ; CVg : 28,8 %). L’excrétion urinaire de la substance active inchangée dans un délai de 48 h était d’environ 0,05 % de la dose (CVg : 31,5 %) après administration par voie orale et d’environ 1,4 % de la dose (CVg : 24,2 %) après administration intraveineuse ; la clairance rénale était de 20 mL/min (CVg : 32,6 %). La voie principale d’élimination de la radioactivité liée au médicament après administration orale de nintédanib marqué au carbone 14 (14C) était l’excrétion fécale/biliaire (93,4 % de la dose ; CVg : 2,61 %).
La contribution de l’excrétion rénale à la clairance totale était faible (0,649 % de la dose ; CVg : 26,3 %).
La récupération globale était considérée comme totale (plus de 90 %) dans un délai de 4 jours après l’administration. La demi-vie terminale du nintédanib était comprise entre 10 à 15 h (CVg : environ 50 %).
Linéarité/non-linéarité
La pharmacocinétique du nintédanib peut être considérée comme linéaire dans le temps (c’est-à-dire que les données relatives aux doses uniques peuvent être extrapolées aux données de doses multiples). L’accumulation après administration répétée était d’un facteur 1,04 pour la Cmax et 1,38 pour l’ASCτ. Les concentrations minimales de nintédanib sont restées stables pendant plus d’un an.
Informations supplémentaires sur les interactions médicamenteuses
Métabolisme
Aucune interaction médicamenteuse n’est attendue entre le nintédanib et les substrats des CYP, les inhibiteurs des CYP ou les inducteurs des CYP puisque le nintédanib, le BIBF 1202 et le BIBF 1202 glucuronidé n’ont pas inhibé ni induit les enzymes CYP lors des études précliniques. Le nintédanib n’est pas métabolisé de manière significative par les enzymes CYP.
Transport
Le nintédanib est un substrat de la P-gp. Concernant le potentiel d’interaction du nintédanib avec ce transporteur, voir la rubrique 4.5. Il a été montré que le nintédanib n’est ni un substrat ni un inhibiteur de l’OATP-1B1, de l’OATP-1B3, de l’OATP-2B1, de l’OCT-2 ni de la MRP-2 in vitro. Le nintédanib n’est pas non plus un substrat de la BCRP. In vitro, seul un faible potentiel d’inhibition a été observé sur l’OCT-1, la BCRP et la P-gp, ce qui est considéré comme étant peu pertinent d’un point de vue clinique. De même pour le nintédanib en tant que substrat de l’OCT-1.
Relations pharmacocinétique/pharmacodynamique
Lors d’analyses exploratoires des relations pharmacocinétique–événements indésirables, une exposition plus importante au nintédanib avait tendance à être associée à une augmentation du taux d’enzymes hépatiques, toutefois sans survenue d’événements indésirables gastro-intestinaux. Aucune analyse de relation PK–efficacité n’a été effectuée sur les critères d’évaluation cliniques. Une régression logistique a montré une relation statistiquement significative entre l’exposition au nintédanib et la réponse évaluée par la DCE-IRM.
Analyse phamacocinétique de population dans des populations particulières
Les propriétés pharmacocinétiques du nintédanib étaient similaires chez les volontaires sains, les patients cancéreux et les patients de la population cible. L’exposition au nintédanib n’était pas influencée par le sexe (après correction pour le poids corporel), l’insuffisance rénale légère à modérée (estimée par la clairance de la créatinine), les métastases hépatiques, l’indice de performance ECOG, la consommation d’alcool ou le génotype P-gp.
Les analyses pharmacocinétiques de population ont indiqué des effets modérés sur l’exposition au nintédanib en fonction de l’âge, du poids corporel et de l’origine ethnique (voir ci-dessous). Du fait de l’importante variabilité interindividuelle de l’exposition observée dans l’essai clinique LUME-Lung-1, ces effets ne sont pas considérés comme cliniquement pertinents. Cependant, il est recommandé de surveiller attentivement les patients présentant plusieurs facteurs de risque (voir rubrique 4.4).
Âge
L’exposition au nintédanib augmente de manière linéaire avec l’âge. L’ASCτ,ss était inférieure de 16 % chez un patient de 45 ans (5e percentile) et supérieure de 13 % chez un patient de 76 ans (95e percentile) par rapport à un patient d’âge médian de 62 ans. L’intervalle de l’âge couvert par l’analyse allait de 29 à 85 ans ; environ 5 % de la population avaient plus de 75 ans.
Poids corporel
Une corrélation inversement proportionnelle a été observée entre le poids corporel et l’exposition au nintédanib. L’ASCτ,ss était supérieure de 25 % chez un patient de 50 kg (5e percentile) et inférieure de 19 % chez un patient de 100 kg (95e percentile) par rapport à un patient de poids médian de 71,5 kg.
Origine ethnique
L’exposition moyenne de la population au nintédanib était supérieure de 33 à 50 % chez les patients chinois, taïwanais et indiens et supérieure de 16 % chez les patients japonais alors qu’elle était inférieure de 16 à 22 % chez les patients coréens, comparativement aux patients caucasiens (après correction pour le poids corporel). Du fait de l’importante variabilité interindividuelle de l’exposition, ces effets ne sont pas considérés comme cliniquement pertinents. Les données concernant les individus noirs étaient très limitées mais se situaient dans le même intervalle que celles des patients caucasiens.
Insuffisance hépatique
Dans une étude dédiée de phase I en dose unique, l’exposition systémique au nintédanib, évaluée par la Cmax et l’ASC, était 2,2 fois plus élevée chez les sujets présentant une insuffisance hépatique légère (Child Pugh A ; IC à 90 % : 1,3-3,7 pour la Cmax et 1,2-3,8 pour l’ASC) que chez les volontaires sains. Chez les sujets présentant une insuffisance hépatique modérée (Child Pugh B), l’exposition systémique était 7,6 fois supérieure selon la Cmax (IC à 90 % : 4,4-13,2) et 8,7 fois supérieure selon l’ASC (IC à 90 % : 5,7-13,1) comparativement aux volontaires sains. Les sujets présentant une insuffisance hépatique sévère (Child Pugh C) n’ont pas été étudiés.
Traitement concomitant par des contraceptifs hormonaux par voie orale
Dans une étude spécifique de pharmacocinétique, des patientes présentant une pneumopathie interstitielle diffuse associée à une sclérodermie systémique (PID-ScS) ont reçu une dose unique de l’association de 30 µg d’éthinylestradiol et 150 µg de lévonorgestrel avant et après l’administration de 150 mg de nintédanib deux fois par jour pendant au moins 10 jours. Les ratios des moyennes géométriques ajustées (intervalle de confiance [IC] à 90 %) étaient de 117 % (108 %-127 %) et de 101 % (93 %-111 %) respectivement pour la Cmax et l’ASC0-tz de l’éthinylestradiol, et de 101 % (90 %-113 %) et de 96 % (91 %-102 %) respectivement pour la Cmax et l’ASC0-tz du lévonorgestrel (n = 15), indiquant que l’administration concomitante de nintédanib n’a pas d’effet significatif sur la concentration plasmatique de l’éthinylestradiol et du lévonorgestrel.
5.3 Données de sécurité préclinique
Toxicologie générale
Les études de toxicité à doses uniques chez le rat et la souris indiquent que le nintédanib a un faible potentiel de toxicité aiguë. Lors des études de toxicologie en administration répétée chez le rat, les effets indésirables (par exemple épaississement des plaques épiphysaires, lésions des incisives) étaient principalement liés au mécanisme d’action (c’est-à-dire à l’inhibition du VEGFR-2) du nintédanib. Ces modifications sont connues pour d’autres inhibiteurs du VEGFR-2 et peuvent être considérées comme des effets liés à cette classe.
Une diarrhée et des vomissements, accompagnés d’une réduction de la consommation alimentaire et d’une perte de poids corporel, ont été observés lors des études de toxicité chez d’autres animaux que les rongeurs.
Il n’a pas été mis en évidence d’augmentation des enzymes hépatiques chez le rat, le chien ou le singe cynomolgus. De légères augmentations des enzymes hépatiques, qui n’étaient pas dues à des effets indésirables graves tels que la diarrhée, n’ont été observées que chez le singe rhésus.
Toxicité sur la reproduction
Une étude menée chez le rat sur la fertilité des mâles et le développement embryonnaire précoce jusqu’à l’implantation n’a pas révélé d’effets sur les voies reproductives ou la fertilité des mâles.
Chez le rat, une létalité embryofœtale et des effets tératogènes ont été observés à des niveaux d’exposition inférieurs à l’exposition humaine, à la dose maximale recommandée chez l’être humain (DMRH) de 200 mg deux fois par jour. Des effets sur le développement du squelette axial et le développement des grosses artères ont également été observés à des niveaux d’exposition infrathérapeutiques.
Chez le lapin, une létalité embryofœtale a été observée à une exposition environ 8 fois supérieure à celle de la DMRH. Des effets tératogènes sur les arcs aortiques, le cœur et le système uro-génital ont été observés à une exposition 4 fois supérieure à celle de la DMRH et sur le développement embryofœtal du squelette axial à une exposition 3 fois supérieure à celle de la DMRH.
Chez le rat, de petites quantités de nintédanib radiomarqué et/ou de ses métabolites étaient excrétées dans le lait (≤ 0,5 % de la dose administrée).
Les études de génotoxicité n’ont indiqué aucun potentiel mutagène pour le nintédanib.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Contenu des capsules
Triglycérides à chaîne moyenne
Graisse solide
Lécithine de soja (E322)
Enveloppe de la capsule
Gélatine
Glycérol (85 %)
Dioxyde de titane (E171)
Oxyde de fer rouge (E172)
Oxyde de fer jaune (E172)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans
6.4 Précautions particulières de conservation
À conserver à une température ne dépassant pas 25 °C.
À conserver dans l’emballage d’origine à l’abri de l’humidité.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes en aluminium/aluminium contenant 10 capsules chacune.
Vargatef 100 mg capsules molles
Présentations : 60 ou 120 capsules, ou conditionnement multiple de 120 (2 × 60) capsules (2 boîtes de
60 capsules chacune, emballées dans un film plastique).
Vargatef 150 mg capsules molles
Présentation : 60 capsules.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
En cas de contact avec le contenu d’une capsule, se laver les mains immédiatement et abondamment à l’eau (voir rubrique 4.2).
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Boehringer Ingelheim International GmbH
Binger Strasse 173
55216 Ingelheim am Rhein
Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
Vargatef 100 mg capsules molles
EU/1/14/954/001
EU/1/14/954/002
EU/1/14/954/003
Vargatef 150 mg capsules molles
EU/1/14/954/004
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 21 novembre 2014
Date du dernier renouvellement : 26 août 2019
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/.