


Résumé des caractéristiques - Xolremdi
1. DÉNOMINATION DU MÉDICAMENT
Xolremdi 100 mg gélules
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque gélule contient 100 mg de mavorixafor.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Gélule.
Gélules opaques de taille 1 en gélatine (longueur d’environ 19,4 mm) avec un corps blanc et une coiffe bleu clair. Le corps blanc de la gélule porte l’inscription « 100 mg » à l’encre noire et la coiffe bleu clair de la gélule porte l’inscription « MX4 » à l’encre noire.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Xolremdi est indiqué chez les patients de 12 ans et plus pour le traitement du syndrome WHIM (verrues, hypogammaglobulinémie, infections et myélokathexis) afin d’augmenter le nombre de neutrophiles et de lymphocytes matures circulants.
4.2 Posologie et mode d’administration
Le traitement doit être instauré uniquement par des médecins spécialistes ayant l’expérience du diagnostic ou de la prise en charge des déficits immunitaires.
Posologie
La dose recommandée est :
- Poids supérieur à 50 kg : 400 mg (quatre gélules de 100 mg) par voie orale une fois par jour, l’estomac vide après une nuit de jeûne et au moins 30 minutes avant de manger. - Poids inférieur ou égal à 50 kg : 300 mg (trois gélules de 100 mg) par voie orale une fois par jour, l’estomac vide après une nuit de jeûne et au moins 30 minutes avant de manger.
Oubli de doses
Si une dose est oubliée, la dose suivante doit être prise comme prévu. Le patient ne doit pas prendre de dose double pour compenser la dose oubliée.
Modifications de la dose
Utilisation concomitante de Xolremdi et d’inhibiteurs puissants ou modérés du CYP3A4 En cas d’utilisation concomitante avec un inhibiteur puissant du CYP3A4, la dose quotidienne doit être réduite à 200 mg.
En cas d’utilisation concomitante avec un inhibiteur modéré du CYP3A4, les effets indésirables de Xolremdi pouvant être associés à une augmentation de l’exposition au mavorixafor doivent faire l’objet d’une surveillance plus fréquente (voir rubrique 4.5), et la dose quotidienne de Xolremdi doit être réduite par paliers de 100 mg, selon les besoins cliniques, sans descendre en dessous de 200 mg.
Utilisation concomitante de Xolremdi et d’inhibiteurs de la P-gp
En cas d’utilisation concomitante avec un inhibiteur de la P-gp, les effets indésirables de Xolremdi pouvant être associés à une augmentation de l’exposition au mavorixafor doivent faire l’objet d’une surveillance plus fréquente (voir rubrique 4.5), et la dose quotidienne de Xolremdi doit être réduite par paliers de 100 mg, selon les besoins cliniques, sans descendre en dessous de 200 mg.
Populations particulières
Risque d’allongement de l’intervalle QTc
Chez les patients présentant des facteurs de risque d’allongement de l’intervalle QTc et/ou en cas d’utilisation concomitante avec un médicament susceptible d’allonger l’intervalle QTc, l’intervalle QTc doit être mesuré et surveillé (voir rubrique 4.4). Si une réduction de la dose est nécessaire, la dose quotidienne doit être réduite par paliers de 100 mg, sans descendre en dessous de 200 mg. L’arrêt de Xolremdi peut être nécessaire dans certains cas (voir rubrique 4.4).
Sujets âgés
Les données concernant les patients âgés de 65 ans et plus sont limitées.
Insuffisance rénale
La sécurité et l’efficacité de Xolremdi n’ont pas été établies chez les patients présentant une insuffisance rénale sévère (clairance de la créatinine comprise entre 15 et moins de 30 mL/min) ou une insuffisance rénale terminale (clairance de la créatinine inférieure à 15 mL/min). L’administration de Xolremdi n’est pas recommandée chez les patients présentant une insuffisance rénale sévère ou une insuffisance rénale terminale. Aucun ajustement de la dose n’est recommandé chez les patients dont la clairance de la créatinine est ≥ 30 mL/min, y compris chez les patients présentant une insuffisance rénale légère à modérée.
Insuffisance hépatique
La sécurité et l’efficacité de Xolremdi n’ont pas été établies chez les patients présentant une insuffisance hépatique modérée à sévère (score de Child Pugh ≥ 7). L’utilisation de Xolremdi n’est pas recommandée chez les patients présentant une insuffisance hépatique modérée à sévère. Aucun ajustement de la dose n’est recommandé chez les patients présentant une insuffisance hépatique légère.
Population pédiatrique
La sécurité et l’efficacité de Xolremdi chez les enfants âgés de 2 à 11 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Xolremdi ne doit pas être utilisé chez les enfants âgés de moins de 2 ans, car l’exposition au mavorixafor peut entraîner des troubles du développement (voir rubrique 5.3).
Mode d’administration
Xolremdi est utilisé par voie orale.
La gélule doit être prise, l’estomac vide après une nuit de jeûne et au moins 30 minutes avant de manger (voir rubrique 5.2).
Les gélules doivent être avalées entières et ne doivent pas être ouvertes, écrasées ni mâchées afin de garantir l’efficacité et la stabilité du produit.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Utilisation avec des médicaments dont la clairance dépend fortement du CYP2D6 (tels que le dextrométhorphane, la codéine, le tramadol) (voir rubrique 4.5).
Pendant la grossesse (voir rubriques 4.4, 4.6 et 5.3).
4.4 Mises en garde spéciales et précautions d’emploi
Toxicité pour la reproduction
Sur la base de son mécanisme d’action, le mavorixafor peut avoir des effets nocifs pour le fœtus lorsqu’il est administré à une femme enceinte (voir rubriques 4.3, 4.6 et 5.3).
Le statut de grossesse des patientes en âge de procréer et ayant des activités reproductives doit être vérifié avant le début du traitement par Xolremdi. Les patientes en âge de procréer doivent éviter toute grossesse en utilisant une méthode de contraception efficace (par exemple, une méthode de contraception à double barrière) pendant le traitement par Xolremdi et pendant les trois semaines suivant la dernière dose (voir rubriques 4.6 et 5.3).
Les patients masculins ayant des partenaires féminines en âge de procréer doivent utiliser des préservatifs lors des rapports sexuels pendant le traitement par Xolremdi et pendant au moins trois semaines après l’arrêt du traitement.
En cas d’exposition au mavorixafor pendant la grossesse, la patiente doit contacter rapidement son médecin et le traitement par mavorixafor doit être interrompu.
Afin d’aider les professionnels de santé (PdS) et les patients à réduire le risque potentiel de toxicité embryo-fœtale, un guide sera distribué aux PdS expérimentés dans le traitement du syndrome WHIM et une carte patient sera incluse dans la boîte du médicament.
Allongement de l’intervalle QTc
Le mavorixafor provoque un allongement de l’intervalle QTc concentration-dépendant (voir rubrique 5.1). L’utilisation concomitante de Xolremdi avec d’autres produits associés à un allongement de l’intervalle QTc peut entraîner une augmentation de l’intervalle QTc, notamment des torsades de pointes, d’autres arythmies graves et une mort subite.
Tout facteur de risque modifiable d’allongement de l’intervalle QTc doit être corrigé, et l’intervalle QTc doit être évalué au début du traitement et surveillé pendant le traitement si cliniquement justifié chez les patients présentant des facteurs de risque d’allongement de l’intervalle QTc (par exemple, insuffisance cardiaque congestive, syndrome du QT long, hypokaliémie) ou recevant des médicaments concomitants qui augmentent l’exposition au mavorixafor et/ou des substances actives dont le potentiel d’allongement de l’intervalle QTc est connu. Une réduction de la dose (voir rubrique 4.2) ou l’arrêt de Xolremdi peut être nécessaires.
Patients sans variants confirmés du gène CXCR4
L’efficacité et la sécurité de Xolremdi n’ont pas été établies chez les patients atteints du syndrome WHIM qui ne sont pas porteurs de variants pathogènes du gène CXCR4.
Teneur en sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par gélule, c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Les informations concernant les interactions médicamenteuses entre Xolremdi et d’éventuels médicaments concomitants sont résumées dans le tableau 1, le tableau 2 et le tableau 3.
Les études d’interaction n’ont été réalisées que chez l’adulte.
Tableau 1 : Effet de Xolremdi sur d’autres médicaments (exemples non exhaustifs)
| Médicaments | Effets sur les concentrations | Recommandation concernant la co-administration avec Xolremdi | |||||
| médicamenteuses. Rapport | |||||||
| moyen (intervalle de confiance | |||||||
| à 90 %) pour l’ASC, la Cmax, | |||||||
| la Cmina | |||||||
| Substrats du CYP2D6 | |||||||
par exemple, dextrométhorphane, codéine, tramadol | Dextrométhorphaneb ↑ de la Cmax de 6,5 fois (5,1 à 8,3) ↑ de l’ASC de 9 fois (6,5 à 12,3) | Le mavorixafor est un inhibiteur | |||||
| du CYP2D6. | |||||||
| L’utilisation concomitante de Xolremdi | |||||||
| avec des médicaments dont la clairance | |||||||
| dépend fortement du CYP2D6 est | |||||||
| contre-indiquée (voir rubrique 4.3). | |||||||
| Après l’arrêt de mavorixafor, l’effet | |||||||
| inhibiteur du CYP2D6 peut persister ; | |||||||
| une fenêtre thérapeutique (période sans | |||||||
| traitement) d’environ 30 jours | |||||||
| (correspondant à 9 demi-vies) doit être | |||||||
| envisagée avant l’instauration d’un | |||||||
| traitement avec des médicaments dont | |||||||
| la clairance est fortement dépendante | |||||||
| du CYP2D6. | |||||||
| Substrats du CYP3A4 | |||||||
par exemple, midazolam, alprazolam, évérolimus, télithromycine, télaprévir, céritinib, ribociclib, atazanavir. | Midazolamb ↑ de la Cmax de 1,1 fois (1,0 à 1,3) ↑ de l’ASC de 1,7 fois (1,4 à 2,1). | Le mavorixafor est un inhibiteur du | |||||
| CYP3A4. | |||||||
| En cas d’utilisation concomitante avec | |||||||
| des substrats du CYP3A4 pour lesquels | |||||||
| de faibles variations de la concentration | |||||||
| du substrat peuvent entraîner des effets | |||||||
| indésirables graves, les effets | |||||||
| indésirables liés aux substrats du | |||||||
| CYP3A4 doivent être surveillés plus | |||||||
| fréquemment. | |||||||
| Substrats de la P-gp | |||||||
| digoxine | Digoxinec ↑ de la Cmax de 1,5 fois (1,3 à 1,8) ↑ de l’ASC de 1,6 fois (1,4 à 1,9) | En cas d’utilisation concomitante de | |||||
| Xolremdi avec la digoxine, les | |||||||
| concentrations sériques de la digoxine | |||||||
| doivent être mesurées avant | |||||||
| l’instauration du traitement par | |||||||
| Xolremdi, et la surveillance des | |||||||
| concentrations sériques de digoxine | |||||||
| doit être poursuivie comme | |||||||
| recommandé dans le RCP de | |||||||
| la digoxine. | |||||||
| Médicaments | Effets sur les concentrations | Recommandation concernant la co-administration avec Xolremdi | |||||
| médicamenteuses. Rapport | |||||||
| moyen (intervalle de confiance | |||||||
| à 90 %) pour l’ASC, la Cmax, | |||||||
| la Cmina | |||||||
Autres substrats de la P-gp par exemple, dabigatran étexilate, édoxaban, fexofénadine | L’interaction n’a pas été étudiée. | En cas d’utilisation concomitante de | |||||
| Xolremdi avec d’autres substrats de la | |||||||
| P-gp pour lesquels de faibles variations | |||||||
| de la concentration du substrat peuvent | |||||||
| entraîner des effets indésirables graves, | |||||||
| les effets indésirables liés aux substrats | |||||||
| de la P-gp doivent être surveillés plus | |||||||
| fréquemment | |||||||
| Substrats d’OCT2/MATE1 | |||||||
| metformine | Metformined ↓ de la Cmax de 35 % (17 à 49 %) ↓ de l’ASC de 35 % (20 à 47 %) | Surveiller le contrôle de la glycémie et | |||||
| ajuster la dose de metformine si | |||||||
| nécessaire. | |||||||
| Le mavorixafor peut diminuer la Cmax | |||||||
| moyenne et l’ASC de la metformine, ce | |||||||
| qui peut réduire l’efficacité de la | |||||||
| metformine. Le mécanisme de cette | |||||||
| interaction n’est pas connu. | |||||||
a Toutes les études d’interactions ont été menées sur des sujets sains.
b Utilisation concomitante avec Xolremdi 400 mg
c Utilisation concomitante d’une dose orale unique de 0,25 mg de digoxine (contenue dans un mélange de différents substrats de transporteurs) avec Xolremdi administré à l’état d’équilibre (400 mg/jour). d Utilisation concomitante d’une dose orale unique de 10 mg de metformine (contenue dans un mélange de différents substrats de transporteurs) avec Xolremdi administré à l’état d’équilibre (400 mg/jour).
Tableau 2 : Effet d’autres médicaments sur Xolremdi (exemples non exhaustifs)
| Médicaments | Effets sur les concentrations | Recommandation concernant la co-administration avec Xolremdi | |||||
| médicamenteuses. Ratio | |||||||
| moyen (intervalle de | |||||||
| confiance à 90 %) pour | |||||||
| l’ASC, la Cmax, la Cmina | |||||||
| Inducteurs du CYP3A4 | |||||||
| par exemple, | L’interaction n’a pas été étudiée. Attendu : ↓ de la Cmax du mavorixafor ↓ de l’ASC du mavorixafor | Le mavorixafor est un substrat du CYP3A4. L’utilisation concomitante d’un inducteur puissant du CYP3A4 devrait diminuer la concentration de mavorixafor, ce qui peut réduire l’effet thérapeutique de Xolremdi. L’utilisation concomitante n’est pas recommandée. | |||||
| apalutamide, | |||||||
| carbamazépine, | |||||||
| enzalutamide, | |||||||
| mitotane, phénytoïne, | |||||||
| rifampicine, | |||||||
| phénobarbital, | |||||||
| millepertuis. | |||||||
| Médicaments | Effets sur les concentrations | Recommandation concernant la co-administration avec Xolremdi | |||||
| médicamenteuses. Ratio | |||||||
| moyen (intervalle de | |||||||
| confiance à 90 %) pour | |||||||
| l’ASC, la Cmax, la Cmina | |||||||
| Inhibiteurs puissants ou modérés du CYP3A4 | |||||||
par exemple, itraconazole, amiodarone, diltiazem, fluconazole, kétoconazole, clarithromycine, érythromycine, néfazodone. | Itraconazoleb ↑ de l’exposition au mavorixafor de 2 fois environ Attendu : ↑ de la Cmax du mavorixafor ↑ de l’ASC du mavorixafor | Le mavorixafor est un substrat du CYP3A4. | |||||
| L’utilisation concomitante d’inhibiteurs | |||||||
| puissants ou modérés du CYP3A4 devrait | |||||||
| augmenter l’exposition au mavorixafor et | |||||||
| peut accroître le risque d’effets indésirables. | |||||||
| En cas d’utilisation concomitante avec un | |||||||
| inhibiteur puissant du CYP3A4, la dose | |||||||
| quotidienne doit être réduite à 200 mg (voir | |||||||
| rubrique 4.2). | |||||||
| En cas d’utilisation avec un inhibiteur | |||||||
| modéré du CYP3A4, la surveillance des | |||||||
| effets indésirables doit être plus fréquente et | |||||||
| la dose quotidienne doit être réduite par | |||||||
| paliers de 100 mg, selon les besoins | |||||||
| cliniques, sans descendre en dessous de | |||||||
| 200 mg (voir rubrique 4.2). | |||||||
| Inhibiteurs de la P-gp | |||||||
itraconazole (200 mg), vérapamil | Itraconazoleb ↑ de l’exposition au mavorixafor de 2 fois environ Attendu : ↑ de la Cmax du mavorixafor ↑ de l’ASC du mavorixafor | Le mavorixafor est un substrat de la P-gp. | |||||
| En cas d’utilisation concomitante de | |||||||
| Xolremdi avec des inhibiteurs de la P-gp la | |||||||
| surveillance des effets indésirables qui | |||||||
| peuvent être associés à une augmentation de | |||||||
| l’exposition au mavorixafor doit être plus | |||||||
| fréquente et la dose quotidienne doit être | |||||||
| réduite par paliers de 100 mg, selon les | |||||||
| besoins cliniques, sans descendre en | |||||||
| dessous de 200 mg (voir rubrique 4.2). | |||||||
a Toutes les études d’interactions ont été menées sur des sujets sains. b Utilisation concomitante de Xolremdi 200 mg avec 200 mg d’itraconazole. Tableau 3 : Interaction entre les médicaments antiarythmiques et d’autres médicaments susceptibles d’allonger l’intervalle QT
| Médicaments | Effets sur les | Recommandation concernant la co-administration avec Xolremdi | |||||
| concentrations | |||||||
| médicamenteuses. Ratio | |||||||
| moyen (intervalle de | |||||||
| confiance à 90 %) pour | |||||||
| l’ASC, la Cmax, la Cmin | |||||||
| Médicaments | L’interaction n’a pas été étudiée. Risque d’allongement de l’intervalle QTc | Xolremdi provoque un allongement de | |||||
| antiarythmiques (incluant | l’intervalle QTc concentration-dépendant. | ||||||
| notamment amiodarone, | L’utilisation concomitante de Xolremdi | ||||||
| disopyramide, procaïnamide, | avec d’autres produits associés à un | ||||||
| quinidine et sotalol). | allongement de l’intervalle QTc peut | ||||||
| entraîner une augmentation de l’intervalle | |||||||
| Autres médicaments connus | QTc (voir rubriques 4.4 et 5.1). | ||||||
| pour allonger l’intervalle QT | |||||||
| (incluant notamment | En cas d’utilisation concomitante avec un | ||||||
| chloroquine, halofantrine, | médicament susceptible d’allonger | ||||||
| clarithromycine, | l’intervalle QTc, l’intervalle QTc doit être | ||||||
| ciprofloxacine, | mesuré et surveillé (voir rubriques 4.2 et | ||||||
| lévofloxacine, | 4.4). Si une réduction de la dose est | ||||||
| azithromycine, halopéridol, | nécessaire, la dose quotidienne doit être | ||||||
| méthadone, moxifloxacine, | réduite par paliers de 100 mg, sans | ||||||
| bépridil, pimozide et | descendre en dessous de 200 mg. L’arrêt | ||||||
| ondansétron par voie | de Xolremdi peut être nécessaire dans | ||||||
| intraveineuse). | certains cas (voir rubriques 4.2 et 4.4). | ||||||
Aliments
Il convient de conseiller aux patients d’éviter de consommer des aliments et boissons contenant du pamplemousse, car le pamplemousse est un inhibiteur puissant du CYP3A4 et peut augmenter le risque d’effets indésirables de Xolremdi.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer / Contraception chez les hommes et les femmes
Le statut de grossesse des patientes en âge de procréer et ayant des activités reproductives doit être vérifié avant le début du traitement par Xolremdi. Les patientes en âge de procréer doivent éviter toute grossesse en utilisant une méthode de contraception efficace (par exemple, une méthode de contraception à double barrière) pendant le traitement par Xolremdi et pendant les trois semaines suivant la dernière dose (voir rubrique 4.4).
Les patients masculins ayant des partenaires féminines en âge de procréer doivent utiliser des préservatifs lors des rapports sexuels pendant le traitement par Xolremdi et pendant au moins trois semaines après l’arrêt du traitement.
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation de mavorixafor chez la femme enceinte.
Compte tenu de son mécanisme d’action, le mavorixafor peut entraîner des effets nocifs pour le fœtus lorsqu’il est administré à une femme enceinte (voir rubrique 5.3).
Xolremdi est contre-indiqué pendant la grossesse (voir rubrique 4.3).
En cas d’exposition au mavorixafor pendant la grossesse, la patiente doit contacter rapidement son médecin et le traitement par le mavorixafor doit être interrompu.
Allaitement
Le mavorixafor n’a pas été étudié chez les femmes qui allaitent. On ne sait pas si le mavorixafor/les métabolites sont excrétés dans le lait humain et animal.
Un risque pour l’enfant allaité ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement au cours du traitement et pendant les trois semaines qui suivent la dernière dose de Xolremdi soit d’interrompre le traitement par Xolremdi, en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement par Xolremdi pour la femme.
Fertilité
L’effet du mavorixafor sur la fertilité humaine est inconnu. L’effet du mavorixafor sur la fertilité masculine ou féminine n’a pas été étudié dans les études de toxicologie de la reproduction dédiées. Dans les études de toxicité chronique à doses répétées, des modifications testiculaires ont été observées dans une étude dans laquelle le traitement avait été instauré chez de jeunes chiens prépubères. La pertinence de ces résultats pour les patients de sexe masculin n’est pas connue (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Xolremdi peut avoir une influence sur l’aptitude à conduire des véhicules et à utiliser des machines. Il convient de conseiller aux patients de ne pas conduire de véhicules ni d’utiliser de machines s’ils présentent des effets indésirables touchant le système nerveux.
4.8 Effets indésirables
Résumé du profil de sécurité
Les données de sécurité décrites ci-dessous reflètent l’exposition de 38 patients atteints du syndrome WHIM et traités par mavorixafor, avec une durée de traitement allant de moins de 6 mois (7 patients) à 4 ans (7 patients) et une durée d’exposition médiane de 2 ans. Les effets indésirables les plus fréquents, tous grades confondus, ont été des effets gastro-intestinaux [nausées (21,1%), diarrhées (18,4 %), vomissements (13,2 %), dyspepsie (10,5 %), douleurs abdominales (10,5 %)], des rashs (13,2 %) et des céphalées (10,5 %).
Des troubles gastro-intestinaux peuvent survenir après le début du traitement par Xolremdi ; ces effets disparaissent généralement au cours des trois premiers mois, même si le traitement par Xolremdi est poursuivi.
Tableau des effets indésirables
Les effets indésirables rapportés dans les études cliniques avec mavorixafor sont présentés ci-après dans le tableau 4. Il s’agit notamment de deux études cliniques au cours desquelles 38 patients atteints du syndrome WHIM ont été traités par mavorixafor.
Les effets indésirables sont répertoriés dans le tableau 4 selon les classes de systèmes d’organes et la convention MedDRA en matière de fréquence. Les fréquences sont définies comme suit : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000), et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 4 : Effets indésirables
| Classe de systèmes d’organes | Effets indésirables | Fréquence |
| Affections du système nerveux | Céphalée | Très fréquent |
| Sensation vertigineuse | Fréquent | |
| Syncope | Fréquent | |
| Affections respiratoires, thoraciques et médiastinales | Épistaxis | Fréquent |
| Affections gastro-intestinales | Nausée | Très fréquent |
| Diarrhée | Très fréquent | |
| Dyspepsie | Très fréquent | |
| Douleur abdominale | Très fréquent | |
| Vomissement | Très fréquent | |
| Affections de la peau et du tissu sous-cutané | Rash* | Très fréquent |
| Sécheresse cutanée | Fréquent | |
Dermatite psoriasiforme | Fréquent |
* Les groupes suivants contiennent les termes préférentiels MedDRA suivants :
Rash : rash maculeux, rash prurigineux, rash papuleux
Population pédiatrique
Dans l’étude pivot de phase 3 X4P-001-103, 7 des 14 patients traités par mavorixafor étaient âgés de 12 à < 18 ans. Aucun patient de l’étude de phase 2 X4P-001-MKKA n’avait moins de 18 ans.
Le profil de sécurité chez les patients âgés de 12 à < 18 ans était similaire à celui observé dans la population globale, incluant adultes et adolescents.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n’existe pas d’antidote spécifique ni d’intervention thérapeutique permettant d’augmenter l’élimination du mavorixafor. En cas de surdosage, il est recommandé d’arrêter le traitement et d’instaurer un traitement symptomatique de support en fonction de la situation clinique.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Immunostimulants, Autres immunostimulants, Code ATC : L03AX24
Mécanisme d’action
Le mavorixafor est un antagoniste du récepteur CXCR4 (C-X-C chemokine receptor type 4), un récepteur de chimiokine qui bloque la liaison du ligand du CXCR4, le facteur 1α dérivé des cellules stromales (SDF-1α) également appelé chimiokine à motif CXC 12 (CXCL12). Le SDF-1/CXCR4 joue un rôle dans le trafic et l’hébergement des leucocytes vers et depuis la moelle osseuse et dans la domiciliation leucocytaire. Les mutations de gain de fonction du gène du récepteur CXCR4 observées chez les patients atteints du syndrome WHIM entraînent une réactivité accrue à la chimiokine CXCL12 et une rétention des leucocytes dans la moelle osseuse. Le mavorixafor inhibe la réponse à la chimiokine CXCL12 pour le CXCR4 de type sauvage et les variants mutés associés au syndrome WHIM. Le traitement par mavorixafor entraîne une mobilisation accrue des neutrophiles, des lymphocytes et des monocytes de la moelle osseuse vers la circulation périphérique.
Effets pharmacodynamiques
Le nombre absolu de neutrophiles (NAN) et le nombre absolu de lymphocytes (NAL) ont atteint leur maximum 4 heures après l’administration de Xolremdi et sont revenus à leur niveau initial 24 h après l’administration. Pour des doses de mavorixafor allant de 50 mg (0,125 fois la dose maximale recommandée) à 400 mg une fois par jour, une exposition plus élevée au mavorixafor à l’état d’équilibre a été associée à un temps moyen plus long (en heures) au-dessus du seuil de NAN (TASNAN) de 500 cellules/μL et à un temps moyen plus long (en heures) au-dessus du seuil de NAL (TASNAL) de 1 000 cellules/μL sur une période de 24 heures.
Électrophysiologie cardiaque
Dans une étude de l’intervalle QT, l’allongement moyen maximal de l’intervalle QTc a été de 15,6 ms (limite supérieure de l’intervalle de confiance à 90 % = 19,8 ms) après l’administration de Xolremdi 800 mg (2 fois la dose maximale recommandée) chez des volontaires sains. Voir rubrique 4.4.
Efficacité et sécurité cliniques
Xolremdi a été évalué dans deux études cliniques. L’étude X4P-001-103 (ci-après, l’étude 1) était une étude clinique pivot de phase 3, multicentrique, randomisée, en double aveugle, contrôlée par placebo, menée chez des adultes et des adolescents (âgés de 12 ans et plus) atteints du syndrome WHIM. L’étude X4P-001-MKKA (ci-après, l’étude 2) était une étude de phase 2, en ouvert, de soutien, menée chez des patients adultes atteints du syndrome WHIM.
Étude de phase 3 (pivot)
L’efficacité de Xolremdi chez des adultes et adolescents âgés de 12 à < 18 ans atteints du syndrome WHIM a été évaluée au cours de l’étude 1, randomisée, en double aveugle et contrôlée par placebo, d’une durée de 52 semaines. Tous les patients inclus étaient porteurs d’un variant du CXCR4 confirmé par génotypage et impliqué dans le syndrome WHIM et présentait un NAN confirmé ≤ 400 cellules/µL. Une dose de 400 mg de mavorixafor a été administrée par voie orale une fois par jour aux adultes et aux adolescents pesant > 50 kg et une dose de 200 mg une fois par jour a été administrée aux adolescents pesant ≤ 50 kg. Les patients étaient autorisés à poursuivre (mais pas à commencer) un traitement par immunoglobulines à la même dose. L’utilisation d’autres antagonistes du CXCR4 ou du facteur de croissance hématopoïétique granulocytaire humain (G-CSF) n’était pas autorisée.
Trente-et-un patients ont été randomisés selon un ratio 1:1 pour recevoir soit un placebo (n = 17), soit du mavorixafor (n = 14) une fois par jour pendant 52 semaines. Les caractéristiques démographiques et cliniques des patients à l’inclusion sont présentées dans le tableau 5.
Tableau 5 : Caractéristiques démographiques et cliniques à l’inclusion des patients atteints du syndrome WHIM (étude 1)
Caractéristiques démographiques et cliniques | Xolremdi (N = 14) | Placebo (N = 17) |
| Données démographiques | ||
| Âge (ans), moyenne (ET) | 22,1 (12,20) | 30,9 (21,25) |
| Tranche d’âge, n (%) | - | - |
| 12 à < 18 ans | 7 (50,0) | 8 (47,1) |
| ≥ 18 ans | 7 (50,0) | 9 (52,9) |
| Sexe, n (%) | - | - |
| masculin | 5 (35,7) | 8 (47,1) |
| féminin | 9 (64,3) | 9 (52,9) |
| Race, n (%) | - | - |
Caractéristiques démographiques et cliniques | Xolremdi (N = 14) | Placebo (N = 17) |
| Blancs | 13 (93) | 16 (94) |
| Asiatiques | 0 | 1 (6) |
| Autres | 1 (7) | 0 |
| Caractéristiques cliniques | ||
| Traitement par Ig à l’inclusion, n (%) | - | - |
| Oui | 6 (42,9) | 8 (47,1) |
| Nombre absolu de neutrophiles (NAN) à l’inclusion (cellules/µL), moyenne (ET) | 155 (93,8) | 281 (232,7) |
| Nombre absolu de lymphocytes (NAL) à l’inclusion (cellules/µL), moyenne (ET) | 501 (204,8) | 563 (199,1) |
Abréviations : ET = écart-type ; Ig = immunoglobuline.
Remarque : les pourcentages sont calculés avec le nombre de patients pour chaque caractéristique en dénominateur.
Le critère principal d’évaluation de l’efficacité était l’amélioration du NAN, mesurée par le temps moyen (heures) au-dessus du seuil de NAN (TASNAN) de 500 cellules/μL, évalué sur une période de 24 heures à 4 reprises au cours de l’étude (tous les 3 mois pendant 12 mois). Sur la période de 52 semaines, le TASNAN était statistiquement plus long chez les patients traités par mavorixafor que chez les patients sous placebo (voir le tableau 6 et la figure 1).
Tableau 6 : Temps moyen (heures) au-dessus du seuil de NAN (TASNAN) dans l’étude 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TASNAN (heures) | |||
| Inclusion | Moyenne (ET) | 0,0 (0,0) | 3,6 (5,7) |
| Résultats globaux MMRM | Moyenne LS (ES) | 15,0 (1,89) | 2,8 (1,52) |
| Moyenne LS, IC 95 % | (11,2, 18,9) | (0,0, 5,9) | |
| Différence par rapport au placebo : | |||
| Différence moyenne LS (ES) | 12,30 (2,5) | - | |
| Différence moyenne LS, IC 95 % | (7,2, 17,4) | - | |
| Valeur p1 | < 0,0001 | - | |
Abréviations : ES = erreur standard ; ET = écart-type ; IC = intervalle de confiance ; LS = moindres carrés ; MMRM = modèle à effet mixte pour mesures répétées ; NAN = nombre absolu de neutrophiles ; TAS = temps au-dessus du seuil de 500 cellules/μL.
[1] Les résultats sont basés sur une analyse MMRM avec le temps au-dessus du seuil comme variable dépendante, le traitement, la visite (semaines 13, 26, 39 et 52), le traitement × la visite, l’utilisation d’Ig (strates de randomisation) et le temps au-dessus du seuil à l’inclusion comme covariables, et le patient comme effet aléatoire répété.
Figure 1 : TASNAN dans le temps (heures) (Moyenne LS ± IC 95 %) par groupe de traitement
(étude 1) 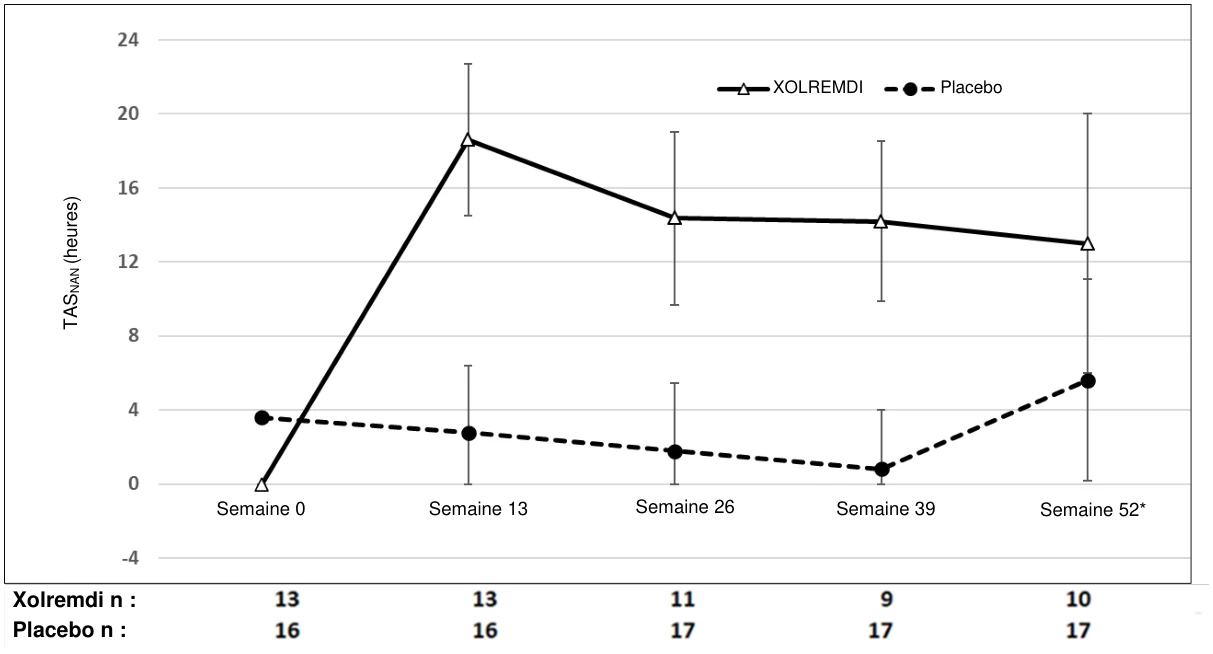
Abréviations : IC = intervalle de confiance ; LS = moindres carrés ; NAN = nombre absolu de neutrophiles ; TAS = temps total (heures) au-dessus du seuil (500 cellules/µL) sur 24 heures.
* À la semaine 52, 3 des 17 patients sous placebo ont reçu du mavorixafor avant la mesure du TAS, car ils sont entrés dans la période en ouvert de l’étude ; un patient sous mavorixafor n’a pas reçu de mavorixafor. Toutes les données ont été incluses dans l’analyse ITT.
Le critère d’évaluation secondaire clé de l’efficacité était l’amélioration du NAL, mesurée par le temps moyen (en heures) au-dessus du seuil de NAL (TASNAL) de 1 000 cellules /μL sur une période de 24 heures. Sur une période de 52 semaines, le TASNAL était statistiquement plus long chez les patients traités par mavorixafor que chez les patients sous placebo. Voir le tableau 7.
Tableau 7 : Temps moyen (heures) au-dessus du seuil de NAL (TASNAL) dans l’étude 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TASNAL (heures) | |||
| Inclusion | Moyenne (ET) | 2,2 (5,07) | 2,8 (5,86) |
| Résultats globaux MMRM | Moyenne LS (ES) | 15,8 (1,39) | 4,6 (1,15) |
| Moyenne LS, IC 95 % | (13,0, 18,7) | (2,2, 6,9) | |
| Différence par rapport au placebo : | |||
| Différence moyenne LS (ES) | 11,3 (1,80) | - | |
| Différence moyenne LS, IC 95 % | (7,5, 15,0) | - | |
| Valeur p1 | < 0,0001 | - | |
Abréviations : ES = erreur standard ; ET = écart-type ; IC = intervalle de confiance ; LS = moindres carrés ; MMRM = modèle à effet mixte pour mesures répétées ; NAL = nombre absolu de lymphocytes ; TAS = temps au-dessus du seuil de 1 000 cellules/μL.
[1] Les résultats sont basés sur une analyse MMRM avec le temps au-dessus du seuil comme variable dépendante, le traitement, la visite (semaines 13, 26, 39 et 52), le traitement × la visite, l’utilisation d’Ig (strates de randomisation) et le temps au-dessus du seuil à l’inclusion comme covariables, et le patient comme effet aléatoire répété.
L’efficacité du mavorixafor a également été évaluée à partir du score total d’infections et du score total d’évolution des verrues. Pendant toute la période de traitement de 52 semaines, le score total d’infections pondéré par la sévérité de l’infection était numériquement plus faible chez les patients traités par mavorixafor [moyenne LS (ES) 7,41 (2,805)] que chez les patients sous placebo [moyenne LS (ES) 12,27 (2,443)], avec une différence moyenne de -4,85 [IC à 95 % (-12,57 ; 2,86)]. De même, le taux annualisé d’infections était numériquement plus faible chez les patients traités par mavorixafor [moyenne LS (ES) 1,7 (0,5)] que chez les patients sous placebo [moyenne LS (ES) 4,2 (0,7)] avec un rapport des taux de 0,417 [IC à 95 % (0,220 ; 0,789)]. Il n’y a pas eu de différences dans les scores totaux des verrues entre les bras de traitement mavorixafor et placebo sur la période de 52 semaines.
Étude de phase 2 (de soutien)
Dans une étude de phase 2 en ouvert (étude 2) ayant inclus 8 patients adultes atteints du syndrome WHIM, les propriétés pharmacodynamiques du mavorixafor ont été évaluées sur la plage de doses comprises entre 50 et 400 mg administrées par voie orale une fois par jour. Des doses de 300 à 400 mg ont permis d’obtenir des augmentations prolongées du NAN ≥ 600 cellules/μL et du NAL ≥ 1 000 cellules/μL.
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Xolremdi dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement du syndrome WHIM (verrues, hypogammaglobulinémie, infections et myélokathexis) (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Autres informations
Une autorisation de mise sur le marché « sous circonstances exceptionnelles » a été délivrée pour ce médicament. Cela signifie qu’en raison de la rareté de cette maladie il n’a pas été possible d’obtenir des informations complètes concernant ce médicament. L’Agence européenne du médicament réévaluera chaque année toute nouvelle information qui pourrait être disponible, et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
Les paramètres pharmacocinétiques du mavorixafor sont présentés sous forme de moyenne géométrique (CV%) chez les adultes atteints du syndrome WHIM, sauf indication contraire. La Cmax du mavorixafor à l’état d’équilibre est de 3 304 (58,6 %) ng/mL et l’ASC de 0 à 24 heures (ASC0-24h) est de 13 970 (58,4 %) ng×h/mL après administration de 400 mg une fois par jour.
Absorption
Le temps médian (intervalle) pour atteindre la Cmax (tmax) du mavorixafor est de 2,8 heures (1,9 à 4 heures) à la dose recommandée maximale approuvée.
Effet des aliments
Repas riche en graisses : la Cmax du mavorixafor a diminué de 66 % et l’ASC a diminué de 55 % après l’administration d’une dose unique de Xolremdi 400 mg avec un repas riche en graisses (1 000 calories, 50 % de graisses) à des sujets sains.
Repas à faible teneur en graisses : la Cmax du mavorixafor a diminué de 55 % et l’ASC a diminué de 51 % après l’administration d’une dose unique de Xolremdi 400 mg avec un repas pauvre en graisses (500 calories, 25 % de graisses) à des sujets sains. De plus, une augmentation de 14 % de la Cmax et une diminution de 18 % de l’ASC du mavorixafor ont été observées après l’administration d’une dose unique de Xolremdi 400 mg avec un repas pauvre en graisses à des sujets sains après une nuit de jeûne comparé à un jeûne supplémentaire de 4 heures après la dose de Xolremdi (voir rubrique 4.2).
Distribution
Le volume de distribution du mavorixafor est de 120 L/kg. Le mavorixafor se lie à plus de 93 % aux protéines plasmatiques humaines in vitro.
Biotransformation
Le CYP3A4 et, dans une moindre mesure, le CYP2D6, sont principalement responsables du métabolisme du mavorixafor.
Élimination
La demi-vie terminale du mavorixafor était de 82 h avec une clairance apparente de 62 L/h après l’administration d’une dose unique de Xolremdi 400 mg chez des sujets sains. Le mavorixafor présente une clairance apparente au moins partielle non linéaire ; toutefois, ce phénomène n’est pas cliniquement significatif à la dose recommandée approuvée.
Après une dose orale unique de mavorixafor radiomarqué, 74,2 % de la dose administrée ont été récupérés, dont 61,0 % dans les fèces et 13,2 % (3 % sous forme inchangée) dans les urines au cours de la période de collecte de 240 heures chez des sujets sains.
Linéarité/non-linéarité
Le mavorixafor présente une pharmacocinétique non linéaire avec des augmentations plus que proportionnelles à la dose de la Cmax et de l’ASC0-24h sur la plage de doses comprises entre 50 mg (0,125 fois la dose recommandée) et 400 mg. L’état d’équilibre du mavorixafor est atteint après environ 9 à 12 jours chez les sujets sains ayant reçu la dose maximale recommandée autorisée.
Relations pharmacocinétique/pharmacodynamique
Dans l’étude 2, les niveaux moyens de NAN pour les doses comprises entre 50 et 200 mg sont généralement restés inférieurs au seuil de bénéfice clinique de 500 cellules/μL pendant l’intervalle d’administration de 24 heures. Pour les doses de 300 mg et 400 mg, les niveaux moyens de NAN ont dépassé le seuil environ 1 heure après l’administration et sont restés supérieurs ou égaux au seuil pendant tout l’intervalle d’administration. Une dose de mavorixafor de 300/400 mg une fois par jour a été nécessaire pour obtenir une ASCNAN ≥ 600/μL et une ASCNAL ≥ 1 000/μL.
Études d’interactions médicamenteuses
Pour des informations concernant les interactions avec d’autres médicaments, voir rubrique 4.5.
Autres médicaments : aucune différence cliniquement significative n’a été observée dans la pharmacocinétique de la caféine (substrat du CYP1A2), du losartan (substrat du CYP2C9), de l’oméprazole (substrat du CYP2C19), du furosémide (substrat d’OAT1 et d’OAT3) et des contraceptifs oraux après une utilisation concomitante avec le mavorixafor.
Populations particulières
Insuffisance hépatique
Le mavorixafor est métabolisé par le foie. L’effet d’une insuffisance hépatique modérée à sévère sur la pharmacocinétique du mavorixafor n’a pas été étudié (voir rubrique 4.2).
Insuffisance rénale
La clairance rénale constitue une voie d’excrétion mineure du mavorixafor. Aucune différence cliniquement significative n’a été observée dans la pharmacocinétique du mavorixafor en cas d’insuffisance rénale légère à modérée (CLcr de 30 à moins de 90 mL/min). La pharmacocinétique du mavorixafor n’a pas été étudiée chez les sujets présentant une insuffisance rénale sévère (voir rubrique 4.2).
Sujets âgés
Dans les études cliniques de Xolremdi chez les patients atteints du syndrome WHIM, 2 patients (5 %) étaient âgés de 65 ans ou plus, et aucun patient n’était âgé de 75 ans ou plus. Les études cliniques n’ont pas inclus un nombre suffisant de patients âgés de 65 ans et plus pour déterminer s’ils répondent différemment des patients plus jeunes.
Race/ethnie
L’effet de la race/ethnie sur l’exposition systémique au mavorixafor n’est pas connu.
Genre
L’effet du genre sur l’exposition systémique au mavorixafor n’est pas connu.
5.3 Données de sécurité préclinique
Les effets indésirables suivants n’ont pas été observés dans les études cliniques, mais ont été constatés chez des animaux soumis à des niveaux d’exposition comparables à ceux utilisés pour l’homme et pourraient avoir une signification clinique : toxicité testiculaire, hépatotoxicité, dégénérescence et atrophie rétiniennes.
Génotoxicité
Le mavorixafor ne s’est pas révélé génotoxique lors d’un essai de mutation inverse sur des bactéries in vitro (test d’Ames), lors d’un test d’aberration chromosomique sur culture de lymphocytes humains in vitro, ni lors d’un test du micronoyau sur la moelle osseuse de rat in vivo.
Toxicité pour la reproduction
Aucune étude de reproduction n’a été menée chez l’animal afin d’évaluer les effets du mavorixafor sur la reproduction et le développement embryonnaire et fœtal. La signalisation CXCR4/SDF-1 joue un rôle important dans le développement embryo-fœtal et placentaire des mammifères. Chez la souris knock-out CXCR4-/-, l’inactivation du gène est létale pour l’embryon et est à l’origine de divers effets délétères sur le développement, notamment sur les systèmes hématopoïétique, cardiovasculaire et nerveux. Les taux de CXCR4/SDF-1 jouent également un rôle clé dans la stimulation de la prolifération et de la différenciation du trophoblaste, nécessaires à la croissance et à la fonction placentaires chez l’homme. Sur la base de son mécanisme d’action, Xolremdi peut avoir des effets nocifss pour le fœtus lorsqu’il est administré à une femme enceinte.
L’effet du mavorixafor sur la fertilité mâle ou femelle n’a pas été étudié dans les études de toxicologie de la reproduction dédiées.
Dans une étude de 39 semaines avec instauration du traitement chez de jeunes chiens prépubères, des modifications testiculaires de type dégénérescence/atrophie des tubes séminifères comprenant une déplétion des cellules souches spermatogoniales ont été observées à des niveaux d’exposition équivalents à l’exposition humaine à la dose maximale recommandée chez l’homme (DMRH). Ces modifications n’ont pas été observées dans une étude de 13 semaines chez des chiens mâles sexuellement matures ni dans une étude de 26 semaines chez des chiens juvéniles menée pendant la période de la puberté. Le mécanisme par lequel le mavorixafor peut exercer cet effet n’est pas connu, mais un lien avec l’action pharmacologique du mavorixafor ne peut être exclu. Aucune donnée n’est disponible sur la récupération de cet effet.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Contenu de la gélule
Silice colloïdale anhydre (E 551)
Croscarmellose sodique (E 468)
Hydrogénophosphate de calcium dihydraté (E 341(ii))
Cellulose microcristalline (E 460(i))
Laurilsulfate de sodium
Stéarylfumarate de sodium
Enveloppe de la gélule
Indigotine (E 132)
Gélatine (E 441)
Dioxyde de titane (E 171)
Encre d’impression
Hydroxyde d’ammonium, concentré (E 527)
Oxyde de fer noir (E 172)
Alcool isopropylique
Butanol
Propylène glycol (E 1520)
Gomme laque dans éthanol (E 904)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
2 ans.
Après ouverture du flacon : 45 jours.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Conserver le flacon soigneusement fermé à l’abri de l’humidité.
6.5 Nature et contenu de l’emballage extérieur
Flacon blanc rond en polyéthylène haute densité doté d’un bouchon à vis de 38 mm avec sécurité enfant, portant une étiquette. Chaque flacon contient un absorbeur d’humidité placé entre la bobine de rayonne et le bouchon.
Boîtes de 60, 90 ou 120 gélules.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Norgine B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/26/2017/001
EU/1/26/2017/002
EU/1/26/2017/003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 27 avril 2026
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.