


Résumé des caractéristiques - Mevlyq
1. DÉNOMINATION DU MÉDICAMENT
Mevlyq 0,44 mg/mL solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque mL contient 0,5 mg de mésilate d’éribuline équivalent à 0,44 mg d’éribuline. Chaque flacon de 2 mL contient du mésilate d’éribuline équivalent à 0,88 mg d’éribuline.
Excipient à effet notoire :
Chaque mL de solution injectable contient 40 mg d’éthanol.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection).
Solution aqueuse limpide et incolore avec un pH de 6,0-9,0.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Mevlyq est indiqué dans le traitement des patientes adultes atteintes d’un cancer du sein localement avancé ou métastatique, dont la maladie a progressé après au moins un protocole de chimiothérapie pour le traitement du stade avancé (voir rubrique 5.1). Le traitement antérieur, en situation adjuvante ou métastatique, doit avoir comporté une anthracycline et un taxane, sauf chez les patientes ne pouvant pas recevoir ces traitements.
Mevlyq est indiqué dans le traitement des patients adultes atteints d’un liposarcome non résécable ayant reçu un protocole de chimiothérapie antérieur comportant une anthracycline (sauf chez les patients ne pouvant pas recevoir ce traitement) pour le traitement d’une maladie avancée ou métastatique (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Mevlyq ne doit être prescrit que par un médecin qualifié, expérimenté dans l’utilisation appropriée de médicaments anticancéreux. Il ne doit être administré que par un professionnel de santé disposant des qualifications appropriées.
Posologie
La dose recommandée d’éribuline sous forme de solution prête à l’emploi est de 1,23 mg/m2 qui doit être administrée en injection intraveineuse sur 2 à 5 minutes à J1 et J8 de chaque cycle de 21 jours.
Remarque :
La dose recommandée fait référence à la substance active sous forme de base (éribuline). Le calcul de la dose individuelle à administrer à un patient doit être basé sur le dosage de la solution prête à l’emploi qui contient 0,44 mg/mL d’éribuline et sur la recommandation posologique de 1,23 mg/m2. Les recommandations pour la diminution de la dose présentées ci-dessous sont également exprimées en dose d’éribuline à administrer sur la base du dosage de la solution prête à l’emploi.
Dans les études pivots, les publications des études et dans certaines autres régions, par exemple les États-Unis et la Suisse, la dose recommandée est basée sur la forme sel (mésilate d’éribuline).
Les patients peuvent présenter des nausées ou des vomissements. Un traitement antiémétique prophylactique incluant des corticostéroïdes doit être envisagé.
Doses différées durant le traitement
À J1 ou J8, l’administration de Mevlyq doit être différée dans les cas suivants :
- Nombre absolu de neutrophiles (PNN) < 1 × 10⁹/L.
- Plaquettes < 75 × 109/L.
- Toxicités non hématologiques de grade 3 ou 4.
Réduction de la dose durant le traitement
Le tableau suivant présente les recommandations concernant la réduction des doses lors de la reprise du traitement.
Recommandations pour la réduction des doses
| Effet indésirable après une administration antérieure de Mevlyq | Dose recommandée d’éribuline |
| Hématologique | |
| PNN < 0,5 × 10⁹/L ayant persisté plus de 7 jours | 0,97 mg/m2 |
| PNN < 1 × 10⁹/L compliquée par de la fièvre ou une infection | |
| Plaquettes < 25 × 109/L, thrombopénie | |
| Plaquettes < 50 × 109/L, thrombopénie compliquée par une hémorragie ou nécessitant une transfusion de sang ou de plaquettes | |
| Non hématologique | |
| Tout événement de grade 3 ou 4 lors du précédent cycle | |
| Réapparition de tout effet indésirable hématologique ou non, tel que précisé ci-dessus | |
| Malgré la réduction à 0,97 mg/m2 | 0,62 mg/m2 |
| Malgré la réduction à 0,62 mg/m2 | Envisager l’arrêt du traitement |
La dose d’éribuline ne doit pas être ré-augmentée après avoir été réduite.
Patients insuffisants hépatiques
Altération de la fonction hépatique en raison des métastases
La dose recommandée d’éribuline chez les patients atteints d’insuffisance hépatique légère (Child-Pugh A) est de 0,97 mg/m2 administrée en intraveineuse sur 2 à 5 minutes à J1 et J8 d’un cycle de 21 jours. La dose recommandée d’éribuline chez les patients atteints d’insuffisance hépatique modérée (Child-Pugh B) est de 0,62 mg/m2 administrée en injection intraveineuse sur 2 à 5 minutes à J1 et J8 d’un cycle de 21 jours.
L’insuffisance hépatique sévère (Child-Pugh C) n’a pas été étudiée, mais la réduction de dose devrait être plus importante si l’éribuline est utilisée chez ces patients.
Altération de la fonction hépatique en raison d’une cirrhose
Ce groupe de patients n’a pas été étudié. Les posologies ci-dessus peuvent être utilisées dans l’insuffisance légère et modérée, mais une surveillance étroite est recommandée car les doses pourraient nécessiter un réajustement.
Patients insuffisants rénaux
L’exposition à l’éribuline peut être augmentée chez certains patients présentant une insuffisance rénale modérée ou sévère (clairance de la créatinine < 50 mL/min) pour qui une réduction de la dose peut être nécessaire. La prudence et une surveillance étroite sont recommandées chez tous les patients présentant une insuffisance rénale (voir rubrique 5.2).
Sujets âgés
Aucune adaptation particulière de la posologie en fonction de l’âge du patient n’est recommandée (voir rubrique 4.8).
Population pédiatrique
Il n’existe pas d’utilisation justifiée de Mevlyq chez les enfants et les adolescents dans l’indication de cancer du sein.
La sécurité et l’efficacité de Mevlyq chez les enfants de la naissance jusqu’à l’âge de 18 ans n’ont pas encore été établies dans le sarcome des tissus mous. Aucune donnée n’est disponible.
Mode d’administration
Mevlyq doit être administré par voie intraveineuse.
La dose peut être diluée dans un volume pouvant atteindre 100 mL de solution injectable de chlorure de sodium à 9 mg/mL (0,9 %). Elle ne doit pas être diluée dans une solution de glucose à 5 % pour perfusion. Pour les instructions concernant la dilution du médicament avant administration, voir rubrique 6.6. Avant l’administration, il convient de s’assurer de la présence d’un accès veineux périphérique, ou d’une voie veineuse centrale, de bonne qualité. Rien n’indique que l’éribuline mésilate puisse être irritante ou vésicante (création de vésicules). En cas d’extravasation, le traitement doit être symptomatique. Pour des informations relatives à la manipulation des médicaments cytotoxiques, voir rubrique 6.6.
4.3 Contre-indications
- Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
- Allaitement.
4.4 Mises en garde spéciales et précautions d’emploi
Hématologie
Les effets de myélosuppression sont proportionnels à la dose administrée et se manifestent essentiellement sous forme de neutropénie (voir rubrique 4.8). Une surveillance de la numération formule sanguine doit être pratiquée chez tous les patients avant l’administration de chaque dose d’éribuline. Le traitement par éribuline ne doit être instauré que chez les patients dont la numération des PNN est ≥ 1,5 × 10⁹/L et le taux de plaquettes > 100 × 109/L.
Une neutropénie fébrile a été observée chez moins de 5 % des patients traités par éribuline. Les patients présentant une neutropénie fébrile, une neutropénie sévère ou une thrombopénie doivent être traités selon les recommandations figurant à la rubrique 4.2.
L’incidence des neutropénies et des neutropénies fébriles de grade 4 était plus élevée chez les patients dont les taux d’alanine aminotransférase (ALAT) ou d’aspartate aminotransférase (ASAT) étaient > 3 fois la limite supérieure de la normale (LSN). Bien que les données soient limitées, l’incidence des neutropénies et des neutropénies fébriles de grade 4 était également plus élevée chez les patients dont la bilirubine était > 1,5 × LSN.
Des cas fatals de neutropénie fébrile, de sepsis neutropénique, de sepsis et de choc septique ont été rapportés.
Une neutropénie sévère peut être corrigée par l’utilisation de facteur de croissance granulocytaire (G-CSF) ou d’un équivalent, à l’appréciation du médecin, conformément aux recommandations appropriées (voir rubrique 5.1).
Neuropathie périphérique
Il convient d’exercer une surveillance étroite chez les patients pour déceler tout signe de neuropathie périphérique motrice et sensitive. La dose doit être différée ou réduite en cas d’apparition d’une neurotoxicité périphérique sévère (voir rubrique 4.2).
Lors des essais cliniques, les patients présentant une neuropathie préexistante supérieure au grade 2 ont été exclus. Néanmoins, le risque d’apparition de nouveaux symptômes ou d’aggravation des symptômes n’était pas plus élevé chez les patients présentant une neuropathie préexistante de grade 1 ou 2 que chez ceux qui entraient dans l’étude sans cette affection.
Allongement de l’intervalle QT
Dans une étude en ouvert non contrôlée portant sur l’ECG de 26 patients, un allongement du QT a été observé le 8e jour indépendamment des concentrations d’éribuline, sans allongement du QT le 1er jour. Une surveillance ECG est recommandée chez les patients commençant un traitement par Mevlyq lorsqu’ils présentent une insuffisance cardiaque congestive, une bradyarythmie, des troubles électrolytiques ou lorsqu’ils sont traités par des médicaments connus pour allonger l’intervalle QT, y compris les antiarythmiques de classes Ia et III. L’hypokaliémie, l’hypocalcémie ou l’hypomagnésémie doivent être corrigées avant le début du traitement par Mevlyq. Les taux de potassium, de calcium et de magnésium dans le sang doivent être contrôlés régulièrement pendant la durée du traitement. L’éribuline doit être évitée chez les patients présentant un syndrome de QT long congénital.
Excipients
Ce médicament contient 80 mg d’alcool (éthanol) par flacon de 2 mL. La quantité par dose (5 mL) de ce médiament équivaut à moins de 5 mL de bière ou 2 mL de vin.
La faible quantité d’alcool contenue dans ce médicament n’est pas susceptible d’entraîner d’effet notable.
Ce médicament contient moins de 1 mmol (23 mg) de sodium par flacon de 2 mL, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
L’éribuline est essentiellement (jusqu’à 70 %) éliminée par excrétion biliaire. La protéine de transport intervenant dans ce processus n’est pas connue. L’éribuline n’est pas un substrat des transporteurs BCRP (protéine de résistance du cancer du sein), OAT1, OAT3, OATP1B1, OATP1B3 (transporteurs d’anions organiques), MRP2, MRP4 (protéine de résistance multiple aux médicaments) et BESP (pompe d’exportation des sels biliaires).
Aucune interaction médicamenteuse avec les inhibiteurs et les inducteurs du CYP3A4 n’est attendue. L’exposition à l’éribuline (ASC et Cmax) n’a pas été altérée par le kétoconazole, un inhibiteur du CYP3A4 et de la glycoprotéine P (Pgp), ni par la rifampicine, un inducteur du CYP3A4.
Effets de l’éribuline sur la pharmacocinétique d’autres médicaments
Les données in vitro indiquent que l’éribuline est un inhibiteur faible du CYP3A4, une enzyme importante pour le métabolisme des médicaments. Aucune donnée in vivo n’est disponible. La prudence doit être de mise et il est recommandé de surveiller l’apparition d’événements indésirables en cas d’utilisation concomitante de médicaments à marge thérapeutique étroite qui sont éliminés essentiellement par la voie métabolique du CYP3A4 (par exemple alfentanil, ciclosporine, ergotamine, fentanyl, pimozide, quinidine, sirolimus, tacrolimus).
L’éribuline n’inhibe pas les enzymes CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6 ou 2E1 aux concentrations cliniques utilisées.
Aux concentrations cliniques utilisées, l’éribuline n’a pas inhibé l’activité des transporteurs BCRP, OCT1, OCT2, OAT1, OAT3, OATP1B1 et OATP1B3.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données sur l’utilisation de l’éribuline chez la femme enceinte. L’éribuline est embryotoxique, fœtotoxique et tératogène chez le rat. Mevlyq ne doit pas être utilisé pendant la grossesse à moins que la situation clinique de la femme ne justifie le traitement avec l’éribuline et après évaluation minutieuse du bénéfice pour la mère et du risque pour le fœtus.
Les femmes en âge de procréer doivent être informées d’éviter toute grossesse pendant qu’elles reçoivent Mevlyq et doivent utiliser une contraception très efficace pendant le traitement par Mevlyq et pendant 7 mois après l’arrêt du traitement.
Les hommes traités par Mevlyq ayant une partenaire en âge de procréer doivent être informés qu’ils ne doivent pas concevoir un enfant pendant leur traitement et doivent utiliser une contraception efficace pendant le traitement par Mevlyq et pendant 4 mois après l’arrêt du traitement.
Allaitement
On ne sait pas si l’éribuline/les métabolites sont excrétés dans le lait maternel chez l’homme ou l’animal. Un risque pour les nouveau-nés/nourrissons ne peut être exclu. Par conséquent, Mevlyq ne doit pas être utilisé pendant l’allaitement (voir rubrique 4.3).
Fertilité
Une toxicité testiculaire a été observée chez le rat et le chien (voir rubrique 5.3). Avant traitement, les patients de sexe masculin doivent se renseigner sur les modalités de conservation du sperme en raison du risque de stérilité irréversible due au traitement par Mevlyq.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Mevlyq peut provoquer des effets indésirables tels que fatigue et sensations vertigineuses qui peuvent avoir une influence mineure à modérée sur l’aptitude à conduire des véhicules ou à utiliser des machines. Les patients doivent être informés qu’ils ne doivent pas conduire ni utiliser de machines s’ils se sentent fatigués ou s’ils présentent des sensations vertigineuses.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables liés à l’éribuline les plus fréquemment rapportés sont une aplasie médullaire se manifestant par une neutropénie, une leucopénie, une anémie, une thrombopénie et des infections associées. L’apparition ou l’aggravation d’une neuropathie périphérique préexistante a également été rapportée. Les toxicités gastro-intestinales, se manifestant par une anorexie, des nausées, des vomissements, une diarrhée, une constipation et une stomatite, font partie des effets indésirables qui ont été décrits. Les autres effets indésirables sont notamment : fatigue, alopécie, élévation des enzymes hépatiques, sepsis et syndrome de douleur musculo-squelettique.
Liste tabulée des effets indésirables
Sauf indication contraire, le tableau indique les taux d’incidence des effets indésirables observés chez les patients atteints d’un cancer du sein ou d’un sarcome des tissus mous, et ayant reçu la dose recommandée dans les essais de phase II et de phase III.
Les catégories de fréquences sont définies ainsi : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000) et très rare (< 1/10 000). Au sein de chaque groupe de fréquences, les effets indésirables sont présentés par ordre de gravité décroissante. Lorsque des effets de grade 3 ou 4 se sont produits, les fréquences réelles totales et celles des effets de grade 3 ou 4 sont indiquées.
| Classe de système d’organe | Effets indésirables - tous les grades | |||
Très fréquent (Fréquence %) | Fréquent (Fréquence %) | Peu fréquent (Fréquence %) | Rare ou fréquence indéterminée | |
| Infections et infestations | Infection des voies urinaires (8,5 %) (G3/4 : 0,7 %) Pneumonie (1,6 %) (G3/4 : 1,0 %) Candidose orale Herpès buccal Infection des voies respiratoires supérieures Rhinopharyngite Rhinite Zona | Sepsis (0,5 %) (G3/4 : 0,54 %)a Sepsis neutropénique (0,2 %) (G3/4 : 0,2 %)a Choc septique (0,2 %) (G3/4 : 0,2 %)a | ||
Affections hématologiques et du système lymphatique | Neutropénie (53,6 %) (G3/4 : 46,0 %) Leucopénie (27,9 %) (G3/4 : 17,0 %) Anémie (21,8%) (G3/4 : 3,0 %) | Lymphopénie (5,7 %) (G3/4 : 2,1 %) Neutropénie fébrile (4,5 %) (G3/4 : 4,4 %)a Thrombopénie (4,2 %) (G3/4 : 0,7 %) | *Coagulation intravasculaire disséminéeb | |
| Troubles du métabolisme et de la nutrition | Appétit diminué (22,5 %) (G3/4 : 0,7 %)d | Hypokaliémie (6,8 %) (G3/4 : 2,0 %) Hypomagnésémie (2,8 %) (G3/4 : 0,3 %) Déshydratation (2,8 %) (G3/4 : 0,5 %)d Hyperglycémie Hypophosphatémie Hypocalcémie | ||
Affections psychiatriques | Insomnie Dépression | |||
| Affections du système nerveux | Neuropathie périphériquec (35,9 %) (G3/4 : 7,3 %) | Dysgueusie Sensation vertigineuse (9,0 %) (G3/4 : 0,4 %)d | ||
| Classe de système d’organe | Effets indésirables - tous les grades | |||
Très fréquent (Fréquence %) | Fréquent (Fréquence %) | Peu fréquent (Fréquence %) | Rare ou fréquence indéterminée | |
| Céphalée (17,5 %) (G3/4 : 0,7 %) | Hypoesthésie Léthargie Neurotoxicité | |||
| Affections oculaires | Augmentation de la sécrétion lacrymale (5,8 %) (G3/4 : 0,1 %)d Conjonctivite | |||
| Affections de l’oreille et du labyrinthe | Vertige Acouphène | |||
| Affections cardiaques | Tachycardie | |||
| Affections vasculaires | Bouffées de chaleur Embolie pulmonaire (1,3 %) (G3/4 : 1,1 %)a | Thrombose veineuse profonde | ||
Affections respiratoires, thoraciques et médiastinales | Dyspnée (15,2 %)a (G3/4 : 3,5 %)a Toux (15,0 %) (G3/4 : 0,5 %)d | Douleur oropharyngée Épistaxis Rhinorrhée | Pneumopathie interstitielle diffuse (0,2 %) (G3/4 : 0,1 %) | |
Affections gastro- intestinales | Nausée (35,7 %) (G3/4 : 1,1 %)d Constipation (22,3 %) (G3/4 : 0,7 %)d Diarrhée (18,7 %) (G3/4 : 0,8 %) Vomissement (18,1 %) (G3/4 : 1,0 %) | Douleur abdominale Stomatite (11,1 %) (G3/4 : 1,0 %)d Bouche sèche Dyspepsie (6,5 %) (G3/4 : 0,3 %)d Reflux gastro- œsophagien Distension abdominale | Ulcération buccale Pancréatite | |
Affections hépatobiliaires | Aspartate aminotransférase augmentée (7.7 %) (G3/4 : 1,4 %)d Alanine aminotransférase augmentée (7,6 %) (G3/4 : 1,9 %)d Gamma- glutamyltransférase augmentée (1,7 %) (G3/4 : 0,9 %)d Hyperbilirubinémie (1,4 %) (G3/4 : 0,4 %) | Hépatotoxicité (0,8 %) (G3/4 : 0,6 %) | ||
| Affections de la peau et du tissu sous-cutané | Alopécie | Rash (4,9 %) (G3/4 : 0,1 %) Prurit (3,9 %) (G3/4 : 0,1 %)d Trouble unguéal | Angiœdème | **Syndrome de Stevens-Johnson/ nécrolyse épidermique |
| Classe de système d’organe | Effets indésirables - tous les grades | |||
Très fréquent (Fréquence %) | Fréquent (Fréquence %) | Peu fréquent (Fréquence %) | Rare ou fréquence indéterminée | |
Sueurs nocturnes Sécheresse cutanée Érythème Hyperhidrose Érythrodysesthésie palmo-plantaire (1,0 %) (G3/4 : 0,1 %)d | toxiqueb | |||
Affections musculo- squelettiques et du tissu conjonctif | Arthralgie et myalgie (20,4 %) (G3/4 : 1,0 %) Dorsalgie (12,8 %) (G3/4 : 1,5 %) Extrémités douloureuses (10,0 %) (G3/4 : 0,7 %)d | Douleurs osseuses (6,7 %) (G3/4 : 1,2 %) Contractures musculaires (5,3 %) (G3/4 : 0,1 %)d Douleur musculosquelettique Douleur musculosquelettique du thorax Faiblesse musculaire | ||
| Affections du rein et des voies urinaires | Dysurie | Hématurie Protéinurie Insuffisance rénale | ||
Troubles généraux et anomalies au site d’administration | Fatigue/asthénie (53,2 %) (G3/4 : 7,7 %) Pyrexie (21,8 %) (G3/4 : 0,7 %) | Inflammation muqueuse (6,4 %) (G3/4 : 0,9 %)d Œdème périphérique Douleur Frissons Douleur thoracique Syndrome grippal | ||
| Investigations | Poids diminué (11,4 %) (G3/4 : 0,4 %)d | |||
a Inclut les événements de grade 5.
b Notifications spontanées.
c Comprend les termes préférentiels de neuropathie périphérique, neuropathie périphérique motrice, polyneuropathie, paresthésie, neuropathie périphérique sensitive, neuropathie sensitivomotrice périphérique et polyneuropathie démyélinisante. d Aucun événement de grade 4.
* Rare.
** Fréquence indéterminée.
Globalement, les profils de sécurité dans les populations de patients atteints d’un cancer du sein ou d’un sarcome des tissus mous étaient comparables.
Description de certains effets indésirables
Neutropénie
La neutropénie observée était réversible et non cumulative ; le délai moyen pour atteindre le nadir était de 13 jours et le délai moyen avant résolution d’une neutropénie sévère (< 0,5 × 10⁹/L) était de 8 jours. Une numération des neutrophiles < 0,5 × 10⁹/L ayant persisté plus de 7 jours s’est produite chez 13 % des patientes atteintes d’un cancer du sein et traitées par l’éribuline dans l’étude EMBRACE. Une neutropénie a été rapportée comme événement indésirable apparu sous traitement (EIAT) chez 151/404 patients de la population atteinte de sarcomes (tous grades : 37,4 %) par rapport à 902/1 559 patientes de la population atteinte d’un cancer du sein (tous grades : 57,9 %). Les fréquences combinées d’EIAT et d’anomalies des taux de neutrophiles étaient respectivement de 307/404 (76,0 %) et 1 314/1 559 (84,3 %). La durée médiane de traitement était de 12,0 semaines chez les patients atteints d’un sarcome et de 15,9 semaines chez les patientes atteintes d’un cancer du sein. Des cas fatals de neutropénie fébrile, de sepsis neutropénique, de sepsis et de choc septique ont été rapportés. Chez les 1 963 patients atteints d’un cancer du sein ou d’un sarcome des tissus mous ayant reçu l’éribuline à la dose recommandée dans les études cliniques, il a été rapporté un événement de sepsis neutropénique (0,1 %) et de neutropénie fébrile (0,1 %) d’issue fatale. Il y a eu, de plus, trois événements fatals de sepsis (0,2 %) et un de choc septique (0,1 %).
Une neutropénie sévère peut être corrigée par l’utilisation de G-CSF ou d’un équivalent, à l’appréciation du médecin, conformément aux recommandations. Dans les deux études de phase III menées dans le cancer du sein (études 305 et 301 respectivement), 18 % et 13 % des patientes traitées par l’éribuline ont reçu du G-CSF. Dans l’étude de phase III menée dans les sarcomes (étude 309), 26 % des patients traités par l’éribuline ont reçu du G-CSF.
La neutropénie a entraîné l’arrêt du traitement chez moins de 1 % des patients recevant de l’éribuline.
Coagulation intravasculaire disséminée
Des cas de coagulation intravasculaire disséminée ont été rapportés, généralement en association avec une neutropénie et/ou un sepsis.
Neuropathie périphérique
Parmi les 1 559 patientes atteintes de cancer du sein, l’effet indésirable le plus fréquent ayant entraîné l’arrêt du traitement par l’éribuline était la neuropathie périphérique (3,4 %). Le délai médian d’apparition d’une neuropathie de grade 2 était de 12,6 semaines (après 4 cycles). Sur les 404 patients atteints d’un sarcome, deux patients ont arrêté le traitement par l’éribuline en raison d’une neuropathie périphérique. Le délai médian d’apparition d’une neuropathie périphérique de grade 2 était de 18,4 semaines.
Une neuropathie périphérique de grade 3 ou 4 est survenue chez 7,4 % des patientes atteintes d’un cancer du sein et 3,5 % des patients atteints d’un sarcome. Lors des essais cliniques, le risque d’apparition de nouveaux symptômes ou d’aggravation de ces symptômes était similaire chez les patients présentant une neuropathie préexistante et chez ceux qui entraient dans l’étude sans cette affection.
Chez les patientes atteintes d’un cancer du sein présentant une neuropathie périphérique de grade 1 ou 2 préexistante, la fréquence des neuropathies périphériques de grade 3 survenant pendant le traitement était de 14 %.
Hépatotoxicité
Des augmentations du taux des enzymes hépatiques ont été observées après l’instauration du traitement par l’éribuline chez certains patients qui avaient des taux normaux ou anormaux avant le traitement. Ces élévations ont semblé survenir en début de traitement par l’éribuline, pendant le cycle 1 ou 2 chez la majorité de ces patients, et bien qu’elles soient considérées comme étant probablement un phénomène d’adaptation par le foie au traitement par l’éribuline et non un signe de toxicité hépatique chez la plupart des patients, une hépatotoxicité a également été rapportée.
Populations particulières
Sujets âgés
Lors des études, sur les 1 559 patientes atteintes d’un cancer du sein et traitées à la dose recommandée d’éribuline, 283 (18,2 %) étaient âgées de 65 ans et plus. Dans la population des 404 patients atteints d’un sarcome, 90 patients (22,3 %) traités par l’éribuline étaient âgés de 65 ans et plus. Le profil de sécurité de l’éribuline chez les sujets âgés (≥ 65 ans) était comparable à celui observé chez les patients de moins de 65 ans, à l’exception de l’asthénie/la fatigue, dont l’incidence tendait à augmenter avec l’âge. Aucune adaptation de la posologie n’est recommandée dans la population de sujets âgés.
Patients insuffisants hépatiques
L’incidence des neutropénies et des neutropénies fébriles de grade 4 était plus forte chez les patients ayant des taux d’ALAT ou ASAT > 3 × LSN. Bien que les données soient limitées, l’incidence des neutropénies et des neutropénies fébriles de grade 4 était également plus forte chez les patients dont la bilirubine était > 1,5 × LSN (voir aussi rubriques 4.2 et 5.2).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Dans un cas de surdosage, le sujet a reçu par erreur 7,6 mg d’éribuline (environ 4 fois la dose prévue) et a présenté par la suite une réaction d’hypersensibilité (grade 3) à J3 et une neutropénie (grade 3) à J7. Les deux effets indésirables se sont résolus après traitement symptomatique.
Il n’existe pas d’antidote connu en cas de surdosage à l’éribuline. En cas de surdosage, une surveillance étroite du patient s’impose. La prise en charge du surdosage doit comprendre des interventions médicales pour traiter les manifestations cliniques.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Antinéoplasiques, autres agents antinéoplasiques, Code ATC : L01XX41
L’éribuline mésilate est un inhibiteur de la dynamique des microtubules appartenant à la classe des agents antinéoplasiques de type halichondrine. L’éribuline mésilate est un analogue de synthèse à structure simplifiée de l’halichondrine B, une substance isolée de l’éponge marine Halichondria okadai.
L’éribuline inhibe la phase de croissance des microtubules sans altérer la phase de raccourcissement et piège la tubuline dans des agrégats non productifs. L’éribuline exerce ses effets par un mécanisme antimitotique au niveau de la tubuline, ce qui entraîne le blocage de la phase G2/M du cycle cellulaire, une perturbation des fuseaux mitotiques et finalement la mort cellulaire par apoptose après un blocage mitotique prolongé et irréversible.
Efficacité clinique
Cancer du sein
L’efficacité du mésilate d’éribuline dans le cancer du sein est confirmée principalement par deux études de phase III comparatives et randomisées.
Les 762 patientes de l’étude pivot de phase III EMBRACE (étude 305) présentaient un cancer du sein avec récidive locale ou métastatique, et avaient reçu au préalable au moins deux et au maximum cinq protocoles de chimiothérapie comprenant une anthracycline et un taxane (sauf en cas de contre- indication). La maladie des patientes devait avoir progressé dans les 6 mois ayant suivi leur dernier protocole de chimiothérapie. Le statut HER2 des patientes était : positif pour 16,1 %, négatif pour 74,2 % et indéterminé pour 9,7 %, tandis que 18,9 % des patientes présentaient un cancer triple négatif. Les patientes ont été randomisées dans un rapport 2:1 pour recevoir soit le mésilate d’éribuline, soit un traitement choisi par le médecin (TCM), consistant en une chimiothérapie dans 97 % des cas (26 % vinorelbine, 18 % gemcitabine, 18 % capécitabine, 16 % taxane, 9 % anthracycline, 10 % autre chimiothérapie) ou en une hormonothérapie dans 3 % des cas.
L’étude a atteint le critère de jugement principal avec un résultat de survie globale (SG) meilleur dans le groupe éribuline que dans le groupe TCM (différence statistiquement significative) à 55 % des événements.
Ce résultat a été confirmé par une analyse de survie globale actualisée menée à 77 % des événements.
Étude 305 - Analyse de survie globale actualisée (population ITT)
Selon l’évaluation indépendante, la survie sans progression (SSP) médiane était de 3,7 mois dans le groupe éribuline versus 2,2 mois dans le groupe TCM (HR 0,865 ; IC à 95 % : 0,714-1,048 ; P = 0,137). Chez les patientes avec une réponse évaluable, le taux de réponse objective selon les critères RECIST était de 12,2 % (IC à 95 % : 9,4 %-15,5 %) d’après l’évaluation indépendante pour le groupe éribuline versus 4,7 % (IC à 95 % : 2,3 %-8,4 %) pour le groupe TCM.
L’effet positif sur la survie globale (SG) a été observé dans les groupes de patientes réfractaires et non réfractaires aux taxanes. Dans l’actualisation de la SG, le HR de l’éribuline versus TCM était de 0,90 (IC à 95 % : 0,71-1,14) en faveur de l’éribuline pour les patientes réfractaires aux taxanes et de 0,73 (IC à 95 % : 0,56-0,96) pour les patientes non réfractaires aux taxanes.
L’effet positif sur la SG a été observé à la fois chez les patientes n’ayant jamais reçu de capécitabine et chez celles qui avaient déjà été traitées par capécitabine. L’analyse actualisée de la SG a montré un bénéfice sur la survie pour le groupe éribuline par rapport au groupe TCM aussi bien chez les patientes ayant été traitées au préalable par la capécitabine avec un HR de 0,787 (IC à 95 % : 0,645-0,961) que pour les patientes n’ayant jamais reçu de capécitabine avec un HR correspondant de 0,865 (IC à 95 % : 0,606-1,233). 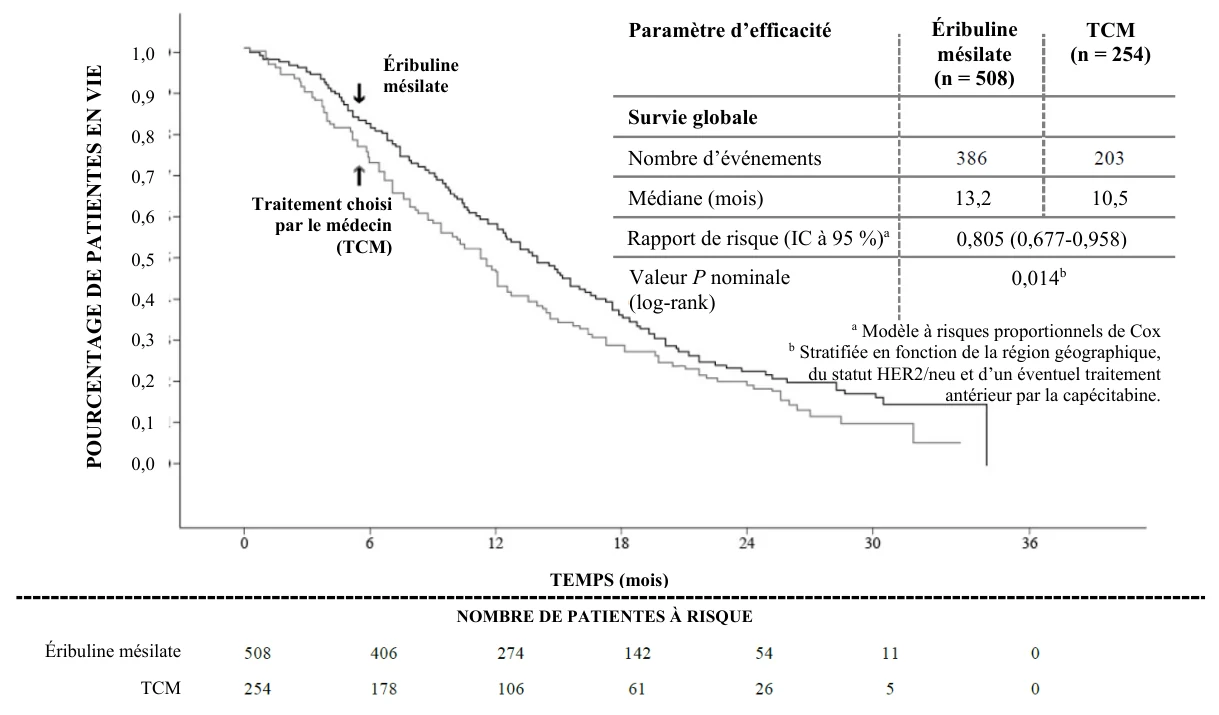
La seconde étude de phase III sur les lignes de traitement plus précoces du cancer du sein métastatique, l’étude 301, était une étude randomisée en ouvert menée chez des patientes (n = 1 102) présentant un cancer du sein localement avancé ou métastatique afin d’évaluer l’efficacité du mésilate d’éribuline en monothérapie par rapport à la capécitabine en monothérapie en termes de survie globale et de survie sans progression, les co-critères principaux. Les patientes avaient préalablement reçu jusqu’à trois protocoles de chimiothérapie comportant une anthracycline et un taxane, et deux au maximum en cas de maladie avancée, les pourcentages de patientes ayant reçu 0, 1 ou 2 chimiothérapies antérieures pour un cancer du sein métastatique étant respectivement de 20,0 %, 52,0 % et 27,2 %. Le statut HER2 des patientes était : positif pour 15,3 %, négatif pour 68,5 % et indéterminé pour 16,2 %, tandis que 25,8 % des patientes présentaient un cancer triple négatif.
Étude 301 – Survie globale (population ITT)
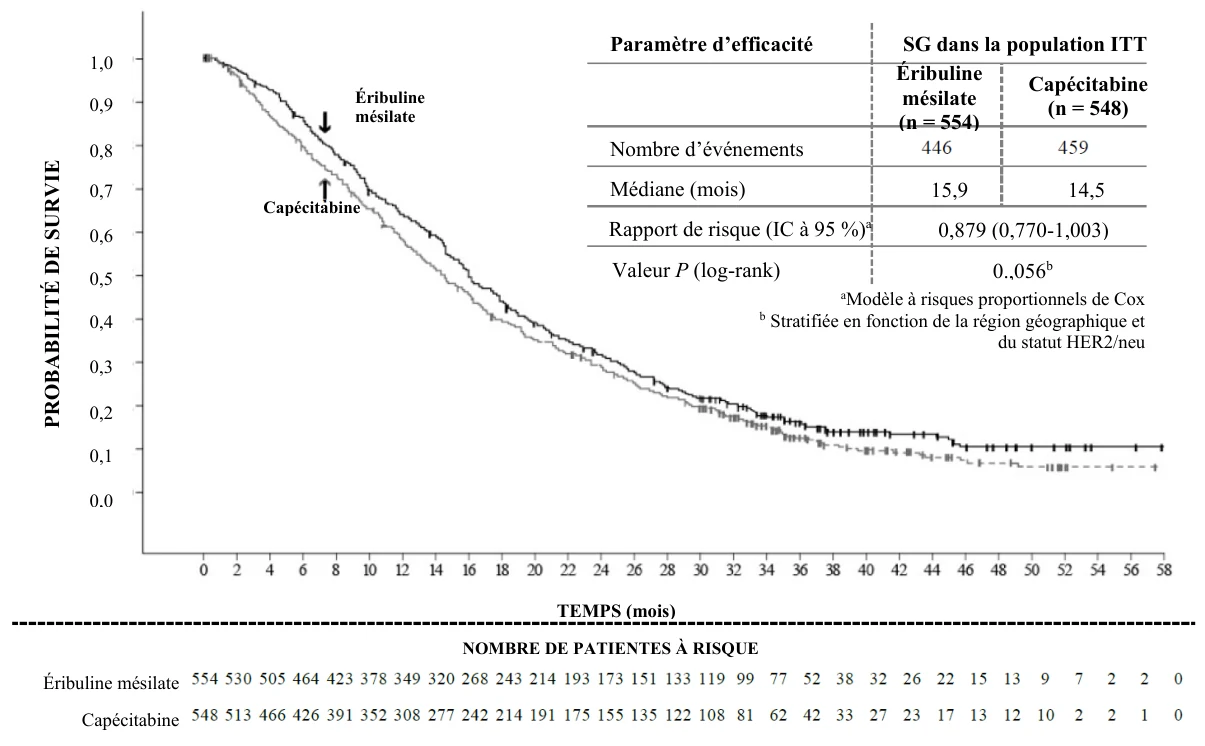
Selon l’évaluation indépendante, la survie sans progression était comparable entre les groupes traités par l’éribuline et la capécitabine, avec des médianes de 4,1 mois versus 4,2 mois respectivement (HR 1,08 ; IC à 95 % : 0,932-1,250). Selon l’évaluation indépendante, le taux de réponse objective était également comparable entre l’éribuline et la capécitabine : 11,0 % (IC à 95 % : 8,5-13,9) dans le groupe éribuline et 11,5 % (IC à 95 % : 8,9-14,5) dans le groupe capécitabine.
La survie globale chez les patientes ayant le statut HER2 négatif ou HER2 positif des groupes éribuline et témoins des études 305 et 301 est présentée ci-dessous :
| Paramètre d’efficacité | Étude 305 – Survie globale actualisée – Population ITT | |||
| HER2 négatif | HER2 positif | |||
| Éribuline mésilate (n = 373) | TCM (n = 192) | Éribuline mésilate (n = 83) | TCM (n = 40) | |
| Nombre d’événements | 285 | 151 | 66 | 37 |
| Médiane (mois) | 13,4 | 10,5 | 11,8 | 8,9 |
| Rapport de risque (IC à 95 %) | 0,849 (0,695-1,036) | 0,594 (0,389 0,907) | ||
| Valeur P (log-rank) | 0,106 | 0,015 | ||
| Paramètre d’efficacité | Étude 301 – Survie globale – Population ITT | |||
| HER2 négatif | HER2 positif | |||
| Éribuline mésilate (n = 375) | Capécitabine (n = 380) | Éribuline mésilate (n = 86) | Capécitabine (n = 83) | |
| Nombre d’événements | 296 | 316 | 73 | 73 |
| Médiane (mois) | 15,9 | 13,5 | 14,3 | 17,1 |
| Rapport de risque (IC à 95 %) | 0,838 (0,715-0,983) | 0,965 (0,688-1,355) | ||
| Valeur P (log-rank) | 0,030 | 0,837 | ||
Remarque : aucun traitement anti-HER2 concomitant n’a été administré dans les études 305 et 301.
Liposarcome
L’efficacité de l’éribuline dans le traitement du liposarcome est confirmée par l’étude pivot de phase III menée dans les sarcomes (étude 309). Les patients de cette étude (n = 452) présentaient un sarcome des tissus mous localement récidivant, non résécable et/ou métastatique de l’un des deux sous-types, léiomyosarcome ou liposarcome. Les patients avaient déjà reçu au moins deux protocoles de chimiothérapie dont l’un devait avoir comporté une anthracycline (sauf en cas de contre- indication).
La maladie des patients devait avoir progressé dans les 6 mois ayant suivi leur dernier protocole de chimiothérapie. Les patients ont été randomisés dans un rapport 1:1 pour recevoir l’éribuline à 1,23 mg/m2 les jours 1 et 8 d’un cycle de 21 jours ou la dacarbazine à 850 mg/m2, 1 000 mg/m2 ou 1 200 mg/m2 (dose déterminée par l’investigateur avant la randomisation) tous les 21 jours.
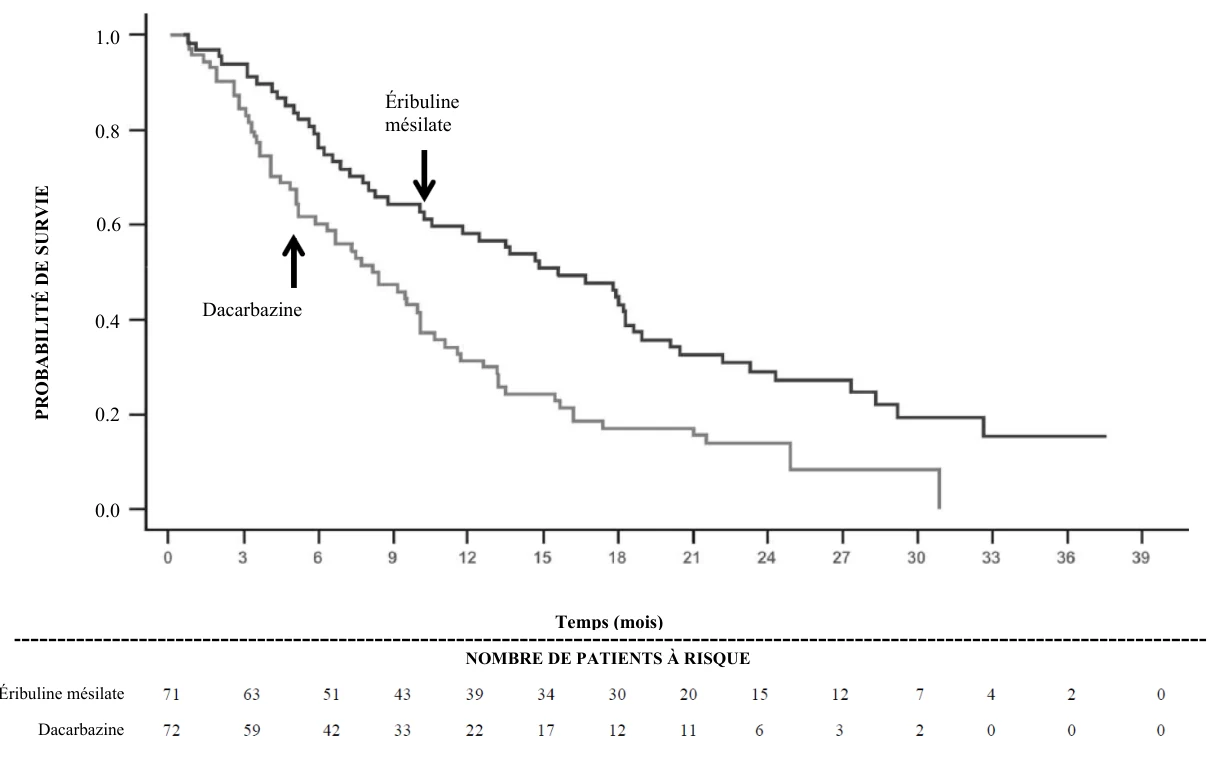
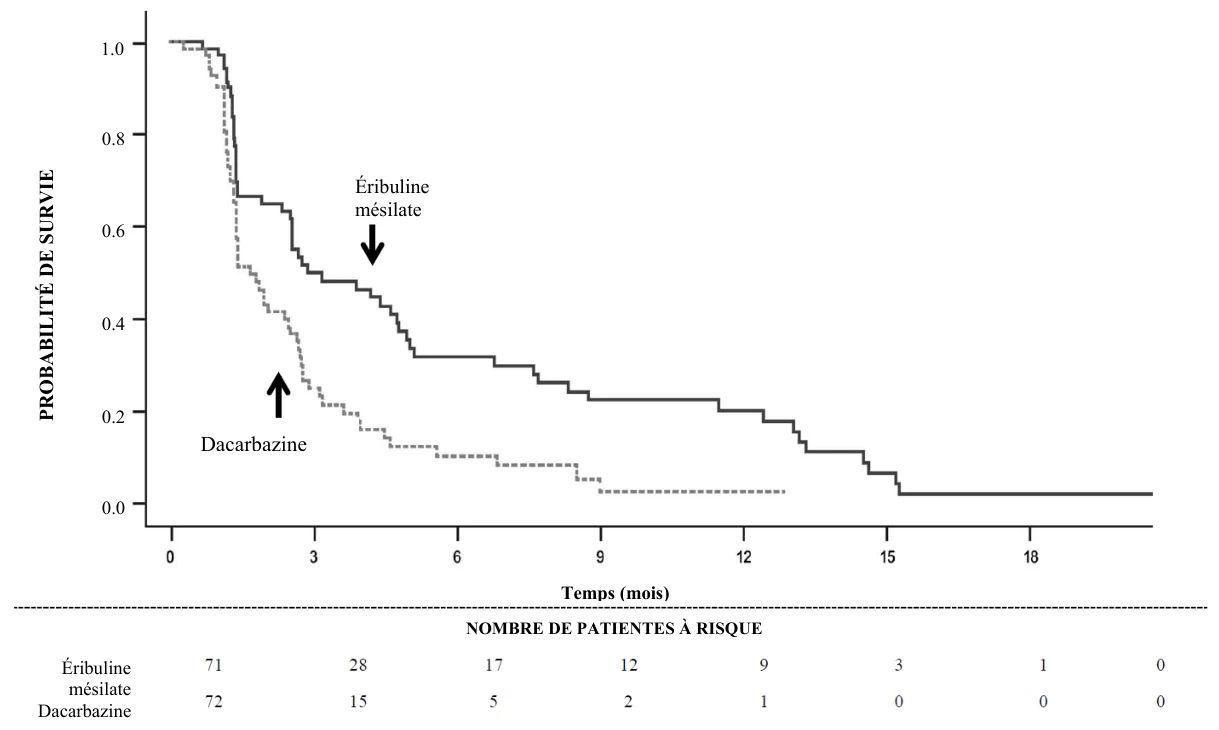
Dans l’étude 309, il a été observé une amélioration statistiquement significative de la SG chez les patients randomisés dans le groupe éribuline par rapport au groupe témoin. Celle-ci s’est traduite par un allongement de 2 mois de la SG médiane (13,5 mois chez les patients traités par l’éribuline versus 11,5 mois chez les patients traités par la dacarbazine). Il n’a pas été observé de différence significative en termes de survie sans progression ou de taux de réponse globale entre les groupes de traitement dans la population totale.
Selon les analyses en sous-groupes préalablement définies de la SG et de la SSP, les effets du traitement par l’éribuline étaient limités aux patients présentant un liposarcome (dédifférencié : 45 %, myxoïde/à cellules rondes : 37 % et pléomorphe : 18 % dans l’étude 309). Il n’a pas été observé de différence en termes d’efficacité entre l’éribuline et la dacarbazine chez les patients présentant un léiomyosarcome avancé ou métastatique.
Étude 309 Sous-groupe liposarcome | Étude 309 Sous-groupe léiomyosarcome | Étude 309 Population ITT | ||||
| Éribuline mésilate (n = 71) | Dacarbazine (n = 72) | Éribuline mésilate (n = 157) | Dacarbazine (n = 152) | Éribuline mésilate (n = 228) | Dacarbazine (n = 224) | |
| Survie globale | ||||||
Nombre d’événements | 52 | 63 | 124 | 118 | 176 | 181 |
| Médiane (mois) | 15,6 | 8,4 | 12,7 | 13,0 | 13,5 | 11,5 |
Rapport de risque (IC à 95 %) | 0,511 (0,346-0,753) | 0,927 (0,714-1,203) | 0,768 (0,618 - 0,954) | |||
| Valeur P nominale | 0,0006 | 0,5730 | 0,0169 | |||
| Survie sans progression | ||||||
| Nombre | 57 | 59 | 140 | 129 | 197 | 188 |
| d’événements | ||||||
| Médiane (mois) | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 |
Rapport de risque (IC à 95 %) | 0,521 (0,346-0,784) | 1,072 (0,835-1,375) | 0,877 (0,710-1,085) | |||
| Valeur P nominale | 0,0015 | 0,5848 | 0,2287 | |||
Étude 309 – Survie globale dans le sous-groupe liposarcome
Éribuline mésilate
Étude 309 – Survie sans progression dans le sous-groupe liposarcome
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec le médicament de référence contenant l’éribuline dans tous les sous-groupes de la population pédiatrique dans l’indication de cancer du sein (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec le médicament de référence contenant l’éribuline dans un ou plusieurs sous-groupes de la population pédiatrique pour le traitement du sarcome des tissus mous de type rhabdomyosarcome ou non-rhabdomyosarcome (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Distribution
La pharmacocinétique de l’éribuline est caractérisée par une phase de distribution rapide suivie d’une phase d’élimination prolongée, avec une demi-vie terminale moyenne d’environ 40 heures. Elle a un grand volume de distribution (moyennes comprise entre 43 et 114 L/m2).
L’éribuline est peu liée aux protéines plasmatiques. La liaison de l’éribuline (100-1 000 ng/mL) aux protéines plasmatiques était comprise entre 49 % et 65 % dans le plasma humain.
Biotransformation
L’éribuline sous forme inchangée constituait la principale espèce circulante dans le plasma après administration de 14C-éribuline à des patients. Les concentrations des métabolites représentaient < 0,6 % de la molécule mère, confirmant qu’il n’existe pas de métabolites majeurs de l’éribuline chez l’homme.
Élimination
La clairance de l’éribuline est faible (moyennes comprise entre 1,16 et 2,42 L/h/m2). Aucune accumulation significative d’éribuline n’a été observée avec une administration hebdomadaire. Pour des doses d’éribuline comprises entre 0,22 et 3,53 mg/m2, les propriétés pharmacocinétiques ne sont ni dose-dépendantes ni temps-dépendantes.
L’éribuline est éliminée essentiellement par excrétion biliaire. La protéine de transport intervenant dans l’excrétion n’est pas connue actuellement. Les études précliniques in vitro indiquent que l’éribuline est transportée par la Pgp. Cependant, aux concentrations thérapeutiques, l’éribuline n’est pas un inhibiteur de la Pgp in vitro. De plus, l’administration concomitante de kétoconazole, un inhibiteur de la Pgp, n’a pas d’effet sur l’exposition à l’éribuline (ASC et Cmax) in vivo. Les études in vitro ont également montré que l’éribuline n’est pas un substrat d’OCT1.
Après administration de 14C-éribuline à des patients, environ 82 % de la dose étaient éliminés dans les fèces et 9 % dans l’urine, ce qui indique que la clairance rénale ne constitue pas une voie importante d’élimination de l’éribuline.
L’éribuline sous forme inchangée représentait l’essentiel de la radioactivité totale présente dans les fèces et dans l’urine.
Insuffisance hépatique
Une étude a évalué la pharmacocinétique de l’éribuline chez des patients présentant une insuffisance hépatique légère (Child-Pugh A ; n = 7) et modérée (Child-Pugh B ; n = 4) en raison de métastases hépatiques. Comparée à celle observée chez les patients dont la fonction hépatique est normale (n = 6), l’exposition à l’éribuline a augmenté de 1,8 fois et de 3 fois respectivement chez les patients atteints d’insuffisance hépatique légère et modérée. L’administration d’éribuline à une dose de 0,97 mg/m2 à des patients atteints d’insuffisance hépatique légère et de 0,62 mg/m2 à des patients atteints d’insuffisance hépatique modérée a donné lieu à une exposition à l’éribuline quelque peu accrue par rapport à celle observée à la dose de 1,23 mg/m2 administrée à des patients dont la fonction hépatique est normale. L’éribuline n’a pas été étudiée chez des patients présentant une insuffisance hépatique sévère (Child-Pugh C). Aucune étude n’a été menée chez des patients présentant une insuffisance hépatique due à une cirrhose (voir rubrique 4.2).
Insuffisance rénale
Une augmentation de l’exposition à l’éribuline a été observée chez certains patients présentant une insuffisance rénale modérée ou sévère, avec une forte variabilité interindividuelle. La pharmacocinétique de l’éribuline a été évaluée dans une étude de phase I chez des patients ayant une fonction rénale normale (clairance de la créatinine [ClCr] ≥ 80 mL/min ; n = 6), et chez des patients présentant une insuffisance rénale modérée (ClCr de 30 à 50 mL/min ; n = 7) ou sévère (ClCr de 15 à < 30 mL/min ; n = 6). La clairance de la créatinine était estimée selon la formule de Cockcroft-Gault. Une augmentation de 1,5 fois (IC à 90 % : 0,9-2,5) de l’ASC(0-inf) normalisée sur la dose a été observée chez les patients présentant une insuffisance rénale modérée ou sévère (voir rubrique 4.2).
5.3 Données de sécurité préclinique
L’éribuline ne s’est pas révélée mutagène in vitro lors des tests de mutation bactérienne inverse (test d’Ames). Les résultats des tests de mutagenèse sur lymphome de souris étaient positifs pour l’éribuline, qui s’est avérée clastogène dans le test du micronoyau chez le rat in vivo.
Aucune étude sur le pouvoir cancérogène de l’éribuline n’a été réalisée.
Aucune étude de fertilité n’a été menée avec l’éribuline, mais d’après les résultats précliniques obtenus lors d’études de toxicologie en administration répétée où une toxicité testiculaire a été observée à la fois chez le rat (hypocellularité de l’épithélium séminifère avec hypospermie/aspermie) et chez le chien, le traitement par l’éribuline pourrait altérer la fertilité masculine. Une étude sur le développement embryofœtal menée chez le rat a confirmé la toxicité sur les fonctions de développement et le pouvoir tératogène de l’éribuline. Des rates gravides ont reçu du mésilate d’éribuline équivalant à 0,009, 0,027, 0,088 et 0,133 mg/kg d’éribuline aux jours 8, 10 et 12 de gestation. On a observé une augmentation du nombre de résorptions et une diminution du poids fœtal proportionnelles à la dose à des doses ≥ 0,088 mg/kg, et une augmentation de l’incidence des malformations (absence de mâchoire inférieure, de langue, d’estomac et de rate) à la dose de 0,133 mg/kg.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Éthanol anhydre
Eau pour préparations injectables
Acide chlorhydrique (pour ajuster le pH)
Hydroxyde de sodium (pour ajuster le pH)
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments à l’exception de ceux mentionnés dans la rubrique 6.6.
6.3 Durée de conservation
Flacons avant ouverture
2 ans
Conservation après ouverture
La stabilité physico-chimique après ouverture de la solution non diluée dans une seingue a été démontrée pendant 4 heures à 25 °C et pendant 24 heures à une température comprise entre 2 °C et 8 °C.
La stabilité physico-chimique après ouverture de la solution diluée a été démontrée pendant 72 heures à une température comprise entre 2 °C et 8 °C.
D’un point de vue microbiologique, le produit doit être utilisé immédiatement. S’il n’est pas utilisé immédiatement, les conditions et durées de conservation après ouverture et avant utilisation sont de la responsabilité de l’utilisateur et ne dépassent normalement pas 24 heures à une température comprise entre 2 °C et 8 °C, sauf si la dilution a eu lieu dans des conditions d’asepsie contrôlées et validées.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
Pour les conditions de conservation du médicament après première ouverture ou dilution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Flacon de 4 mL en verre incolore de type I, muni d’un bouchon en caoutchouc butyle, enduit de téflon et serti d’une capsule détachable en aluminium, contenant 2 mL de solution.
Présentation : 1 flacon.
6.6 Précautions particulières d’élimination et manipulation
Mevlyq est un médicament anticancéreux cytotoxique et, comme les autres composés toxiques, il doit être manipulé avec prudence. Il est recommandé de porter des gants, des lunettes de laboratoire et un vêtement protecteur. Si la solution entre en contact avec la peau, laver immédiatement et abondamment la peau à l’eau savonneuse. En cas de contact avec les muqueuses, celles-ci doivent être rincées abondamment à l’eau. Mevlyq ne doit être préparé et administré que par un personnel convenablement formé à la manipulation des cytotoxiques. Les femmes enceintes ne doivent pas manipuler Mevlyq.
Mevlyq peut être dilué jusqu’à un volume de 100 mL avec une solution injectable de chlorure de sodium à 9 mg/mL (0,9 %) en respectant les règles d’asepsie. Après l’injection, il est recommandé de rincer la ligne de perfusion intraveineuse avec une solution injectable de chlorure de sodium à 0,9 % (9 mg/mL) afin de garantir l’administration de la dose complète. Mevlyq ne doit pas être mélangé à d’autres médicaments et ne doit pas être dilué dans une solution de glucose à 5 % pour perfusion.
En cas d’utilisation d’un dispositif de prélèvement de type spike pour administrer le produit, se référer aux instructions fournies par le fabricant du dispositif. Les flacons de Mevlyq sont équipés d’un bouchon de 13 mm. Le dispositif sélectionné doit être compatible avec les bouchons pour flacons de petite taille.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
YES Pharmaceutical Development Services GmbH
Basler Strasse 7
61352 Bad Homburg
Allemagne
8. NUMÉRO D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1789/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 9 février 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.