


Résumé des caractéristiques - Imlygic
1. DÉNOMINATION DU MÉDICAMENT
Imlygic 106 unités formant plage (UFP)/mL solution injectable
Imlygic 108 unités formant plage (UFP)/mL solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
2.1 Description générale
Le talimogene laherparepvec est un virus Herpes simplex de type 1 atténué (HSV-1) produit par délétion fonctionnelle de deux gènes (ICP34.5 et ICP47) et insertion de la séquence codant le facteur humain stimulant des colonies de granulocytes et de macrophages (GM-CSF) (voir rubrique 5.1).
Le talimogene laherparepvec est produit dans des cellules Vero par la technique de l’ADN recombinant.
2.
2 Composition qualitative et quantitative
Imlygic 106 unités formant plage (UFP)/mL solution injectable
Chaque flacon contient un volume extractible de 1 mL d’Imlygic à une concentration nominale de 1 × 10⁶ (1 million) unités formant plage (UFP)/mL.
Imlygic 108 unités formant plage (UFP)/mL solution injectable
Chaque flacon contient un volume extractible de 1 mL d’Imlygic à une concentration nominale de 1 × 10⁸ (100 millions) unités formant plage (UFP)/mL.
Excipients à effet notoire
Chaque flacon de 1 mL contient 7,7 mg de sodium et 20 mg de sorbitol.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection).
Imlygic 106 unités formant plage (UFP)/mL solution injectable
Liquide limpide à semi-translucide après décongélation.
La solution peut contenir des particules blanches visibles de formes variables contenant du virus.
Imlygic 108 unités formant plage (UFP)/mL solution injectable
Liquide semi-translucide à opaque après décongélation.
La solution peut contenir des particules blanches visibles de formes variables contenant du virus.
4. DONNÉES CLINIQUES
4.1 Indications thérapeutiques
Imlygic est indiqué dans le traitement des patients adultes présentant un mélanome non résécable avec métastases régionales ou à distance (stade IIIB, IIIC et IVM1a) sans localisation osseuse, cérébrale, pulmonaire ou autre atteinte viscérale (voir rubriques 4.4 et 5.1).
4.2 Posologie et mode d’administration
Le traitement par le talimogene laherparepvec doit être initié et surveillé par un médecin spécialiste ayant des compétences dans le traitement du cancer.
Les patients traités par Imlygic doivent recevoir la Carte d’Alerte Patient et doivent être informés des risques associés au traitement (voir aussi la Notice).
Posologie
Imlygic est présenté en flacons à usage unique de 1 mL chacun à deux concentrations différentes :
- 106 (1 million) UFP/mL – Pour la dose initiale uniquement.
- 108 (100 millions) UFP/mL – Pour toutes les doses suivantes.
Le volume d’injection total lors de chaque séance de traitement doit être de 4 mL au maximum. La dose initiale recommandée peut aller jusqu’à 4 mL au maximum d’Imlygic à une concentration de 106 (1 million) UFP/mL. Les doses suivantes doivent être administrées à un volume de 4 mL au maximum d’Imlygic à une concentration de 108 (100 millions) UFP/mL.
Le tableau 1 présente le schéma posologique recommandé.
Tableau 1. Schéma posologique recommandé
| Séance de traitement | Intervalle entre les traitements | Volume d’injection total maximal | Concentration de la dose | Ordre de priorité des lésions à injecter |
| Initiale | - | Jusqu’à 4 mL | 106 (1 million) UFP/mL |
|
| Deuxième | 3 semaines après le traitement initial | Jusqu’à 4 mL | 108 (100 millions) UFP/mL |
|
| Séance de traitement | Intervalle entre les traitements | Volume d’injection total maximal | Concentration de la dose | Ordre de priorité des lésions à injecter |
| Toutes les séances de traitement suivantes (y compris la reprise du traitement) | 2 semaines après le traitement précédent | Jusqu’à 4 mL | 108 (100 millions) UFP/mL |
|
Détermination du volume de la dose d’Imlygic (par lésion)
Le volume à injecter dans chaque lésion dépend de la taille de la lésion et doit être déterminé conformément au tableau 2. Le volume d’injection total lors de chaque séance de traitement doit être de 4 mL au maximum.
Tableau 2. Sélection du volume d’injection d’Imlygic en fonction de la taille de la lésion
| Taille de la lésion (dimension la plus grande) | Volume d’injection d’Imlygic |
| > 5 cm | Jusqu’à 4 mL |
| Jusqu’à 2 mL | |
| Jusqu’à 1 mL | |
| Jusqu’à 0,5 mL | |
| ≤ 0,5 cm | Jusqu’à 0,1 mL |
Les patients peuvent présenter une augmentation de la taille d’une ou des lésion(s) existante(s) ou l’apparition d’une nouvelle lésion avant d’obtenir une réponse. Aussi longtemps qu’il reste une ou des lésion(s) injectable(s), le traitement par Imlygic doit être poursuivi pendant au moins 6 mois, sauf si le médecin considère que le patient ne bénéficie pas du traitement par Imlygic ou qu’un autre traitement est nécessaire.
Le traitement par Imlygic peut être réinstauré en cas d’apparition de nouvelles lésions après une réponse complète si le médecin considère que le patient pourra avoir un bénéfice du traitement.
Populations particulières
Sujets âgés
Aucun ajustement de la dose n’est nécessaire chez les patients âgés de 65 ans et plus (voir rubrique 5.1).
Insuffisance hépatique et rénale
Aucune étude clinique n’a été réalisée pour évaluer l’effet de l’insuffisance hépatique ou rénale sur la pharmacocinétique du talimogene laherparepvec. Cependant, aucun ajustement de la posologie n’est nécessaire chez les patients présentant une insuffisance hépatique ou rénale.
Population pédiatrique
La sécurité et l’efficacité d’Imlygic chez les enfants et adolescents n’ont pas été établies. Les données actuelles disponibles pour les patients pédiatriques et les jeunes adultes âgés de 7 à ≤ 21 ans atteints de tumeurs avancées ne touchant pas le système nerveux central pouvant être traitées par injection directe sont décrites à la rubrique 5.1.
Mode d’administration
Imlygic doit être administré en injection intralésionnelle dans les lésions cutanées, sous-cutanées et/ou ganglionnaires qui sont visibles, palpables ou détectables par échographie.
Précautions à prendre avant la manipulation ou l’administration du médicament
Ce médicament contient des organismes génétiquement modifiés. Un équipement de protection individuelle doit être porté pendant la préparation et l’administration du talimogene laherparepvec (voir rubrique 6.6).
Les professionnels de santé immunodéprimés ou les femmes enceintes ne doivent pas administrer Imlygic et ne doivent pas avoir de contact direct avec le ou les site(s) d’injection ou avec les fluides corporels des patients traités (voir rubriques 4.3 et 4.4).
Suivre les instructions ci-dessous pour la préparation et l’administration d’Imlygic aux patients :
Avant l’injection
- Décongeler le ou les flacon(s) d’Imlygic à température ambiante. Les flacons décongelés peuvent être stockés avant administration (voir rubrique 6.3). Pour la manipulation des flacons décongelés, voir rubrique 6.6.
- Prélever dans une seringue la quantité nécessaire d’Imlygic à partir du flacon en utilisant une technique aseptique. Une aiguille de 22 à 26 gauge est recommandée.
- Le site d’injection peut être traité préalablement par un anesthésique local. Un anesthésique injectable peut être injecté à la périphérie de la lésion, mais pas directement dans la lésion.
- Nettoyer la lésion et la zone environnante avec un tampon imbibé d’alcool et laisser sécher.
Injection
- Administrer Imlygic en injection intralésionnelle dans les lésions cutanées, sous-cutanées et/ou ganglionnaires qui sont visibles, palpables ou détectables par échographie.
- Déterminer le volume d’injection pour chaque lésion en utilisant le tableau 2 ci-dessus.
- À partir d’un seul point d’insertion, injecter Imlygic le long de plusieurs tracés, aussi loin que la portée radiale de l’aiguille dans la lésion le permet afin d’obtenir une dispersion régulière et complète. Plusieurs points d’insertion peuvent être utilisés si la taille d’une lésion est supérieure à la portée radiale de l’aiguille.
Lésions cutanées Lésions sous-cutanées Lésions ganglionnaires 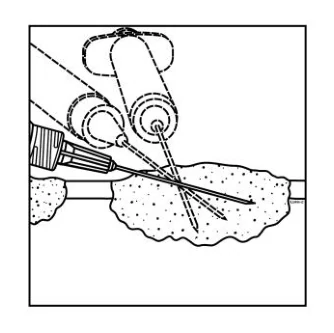
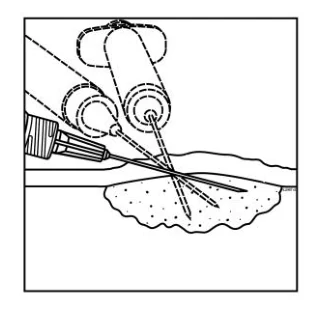
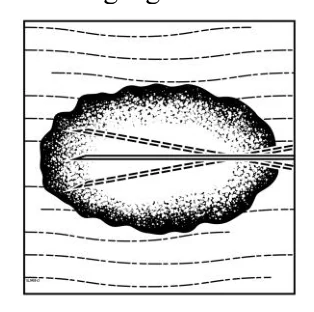
Figure 1.
Administration de l’injection
dans les lésions cutanées
Figure 2.
Administration de l’injection
dans les lésions sous-cutanées
Figure 3.
Administration de l’injection dans les lésions ganglionnaires
- Disperser Imlygic uniformément et en totalité dans la lésion en tirant l’aiguille vers l’arrière sans sortir de la lésion. Rediriger l’aiguille aussi souvent que nécessaire tout en injectant le reste de la dose. Continuer jusqu’à ce que la dose complète soit dispersée uniformément et en totalité.
- Pour retirer l’aiguille, la faire sortir lentement de la lésion pour éviter un écoulement ou une éclaboussure d’Imlygic au point d’insertion.
- Répéter ces étapes pour les autres lésions à injecter. Utiliser une aiguille neuve à chaque fois que l’aiguille est retirée complètement d’une lésion et à chaque nouvelle lésion injectée.
Après l’injection
Exercer une pression sur le site d’injection avec une compresse de gaze stérile pendant au moins
30 secondes.
- Nettoyer le site d’injection et la zone environnante avec un tampon imbibé d’alcool et couvrir la lésion injectée d’une compresse absorbante et d’un pansement occlusif sec.
4.3 Contre-indications
- Patients ayant des antécédents d’hypersensibilité au talimogene laherparepvec ou à l’un de ses excipients ;
- Patients présentant une immunosuppression sévère (par exemple les patients présentant une immunodéficience sévère congénitale ou acquise cellulaire et/ou humorale) (voir rubrique 4.4).
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Patients précédemment traités
Les données d’efficacité d’Imlygic en tant que traitement de seconde ligne ou traitement de ligne ultérieure sont limitées.
Infection herpétique disséminée
Des infections herpétiques disséminées, y compris des cas graves d’infection herpétique disséminée, ont été rapportées chez des patients traités par Imlygic (voir rubrique 4.8).
Imlygic n’a pas été étudié chez les patients immunodéprimés. Sur la base des données épidémiologiques, les patients immunodéprimés (par exemple les patients présentant une infection par le VIH/SIDA, une leucémie, un lymphome, une immunodéficience commune variable ou les patients ayant besoin d’une corticothérapie chronique à dose élevée ou d’autres agents immunosuppresseurs) peuvent avoir un risque accru d’infection herpétique disséminée. Les bénéfices et les risques du traitement doivent être évalués avant d’utiliser Imlygic chez les patients immunodéprimés.
Sur la base des données chez l’animal, les patients sévèrement immunodéprimés peuvent avoir un risque accru d’infection herpétique disséminée et ne doivent pas être traités par Imlygic (voir rubriques 4.3 et 5.3).
Exposition accidentelle à Imlygic
Une exposition accidentelle peut entraîner la dispersion d’Imlygic et une infection herpétique. Les professionnels de santé et l’entourage du patient (par exemple les membres de la famille, les soignants, les partenaires sexuels ou les personnes partageant le même lit) doivent éviter tout contact direct avec les lésions injectées ou avec les fluides corporels des patients traités pendant toute la période de traitement et jusqu’à 30 jours après la dernière administration du traitement (voir rubrique 6.6). Des cas de piqûre d’aiguille accidentelle et d’éclaboussures ont été rapportés chez des professionnels de santé pendant la préparation et l’administration.
Les personnes de l’entourage du patient, qui sont enceintes ou immunodéprimées, ne doivent pas changer le pansement du patient ou nettoyer le site d’injection. Les femmes enceintes, les nouveau-nés et les sujets immunodéprimés ne doivent pas être exposés aux matériels potentiellement contaminés.
Les professionnels de santé doivent s’assurer que les patients sont capables de respecter l’obligation de couvrir les sites d’injection avec des pansements occlusifs (voir rubrique 6.6). Les patients doivent également être informés qu’ils doivent éviter de toucher ou de gratter les sites d’injection, car cela pourrait entraîner le transfert accidentel d’Imlygic vers d’autres régions du corps ou vers des personnes de leur entourage.
Bien qu’il ne soit pas connu qu’Imlygic puisse être transmis par voie sexuelle, il est avéré que ce mode de transmission est possible pour le HSV-1 type sauvage. Il doit être conseillé aux patients d’utiliser un préservatif en latex lors des contacts sexuels afin de prévenir une transmission possible d’Imlygic. Il doit être conseillé aux femmes en âge de procréer d’utiliser une méthode contraceptive efficace pour éviter une grossesse pendant le traitement (voir rubrique 4.6).
Il doit être recommandé aux soignants de porter des gants de protection lorsqu’ils aident les patients à appliquer ou changer les pansements occlusifs et de respecter les précautions pour l’élimination des pansements et des matériels de nettoyage usagés (voir rubrique 6.6).
En cas d’exposition accidentelle à Imlygic, suivre les instructions de la rubrique 6.6. En cas d’apparition de signes ou symptômes d’infection herpétique, un professionnel de santé doit être consulté par les personnes exposées. Si des lésions herpétiques sont suspectées, les patients, les personnes de l’entourage et les professionnels de santé ont la possibilité de demander au titulaire de l’autorisation de mise sur le marché d’effectuer des tests complémentaires afin de permettre une meilleure caractérisation de l’infection.
Infection herpétique chez les patients traités par Imlygic
Des infections herpétiques (incluant, sans s’y limiter, l’herpès labial et la kératite herpétique) et des cas graves d’infection herpétique disséminée ont été rapportés chez des patients traités par Imlygic (voir rubrique 4.8). Les symptômes d’infection locale ou systémique pouvant être liée à Imlygic devraient être comparables à ceux causés par les infections par le HSV-1 type sauvage.
Il est connu que les sujets porteurs d’une infection par le HSV-1 type sauvage ont un risque à vie d’infection herpétique symptomatique due à la réactivation du HSV-1 type sauvage latent. La possibilité d’infection herpétique symptomatique due à une réactivation possible d’Imlygic doit être prise en compte.
Il doit être recommandé aux patients qui développent des infections herpétiques de suivre les pratiques d’hygiène habituelles pour prévenir la transmission du virus.
Le talimogene laherparepvec est sensible à l’aciclovir. Les bénéfices et les risques du traitement par Imlygic doivent être évalués avant l’administration d’aciclovir ou d’autres antiviraux indiqués dans le traitement des infections herpétiques. Ces agents peuvent interférer avec l’efficacité du traitement s’ils sont administrés par voie systémique ou par voie topique directement sur le site d’injection.
Des informations sur les lésions herpétiques figurent sur la Carte d’Alerte Patient.
Cellulite au site d’injection
Une nécrose ou une ulcération du tissu tumoral peut survenir après le traitement par Imlygic. Des cas de cellulite et d’infection bactérienne systémique ont été rapportés. Des soins attentifs de la plaie et des mesures aseptiques sont recommandés, en particulier si la nécrose entraîne des plaies ouvertes.
Retard de cicatrisation au site d’injection
Un retard de cicatrisation au site d’injection a été rapporté dans les études cliniques. Imlygic peut augmenter le risque de retard de cicatrisation chez les patients présentant des facteurs de risque sous-jacents (par exemple des antécédents de radiothérapie au site d’injection ou des lésions situées dans des régions peu vascularisées).
En cas d’apparition d’une infection persistante ou d’un retard de cicatrisation, les bénéfices et les risques du traitement par Imlygic doivent être évalués avant de poursuivre le traitement.
Événements d’origine immunologique
Dans les études cliniques, des événements d’origine immunologique incluant glomérulonéphrite, vascularite, pneumopathie inflammatoire, aggravation d’un psoriasis, et vitiligo ont été rapportés chez des patients traités par Imlygic.
Les bénéfices et les risques d’Imlygic doivent être évalués avant l’instauration du traitement chez les patients présentant une maladie auto-immune sous-jacente ou avant la poursuite du traitement chez les patients qui développent des événements d’origine immunologique.
Plasmocytome au site d’injection
Des cas de plasmocytome à proximité du site d’injection ont été rapportés après l’administration d’Imlygic. Les bénéfices et les risques d’Imlygic doivent être évalués chez les patients atteints d’un myélome multiple ou chez lesquels un plasmocytome se développe pendant le traitement.
Affections respiratoires obstructives
Des affections respiratoires obstructives ont été rapportées après le traitement par Imlygic. La prudence doit être exercée en cas d’injection de lésions à proximité des voies aériennes supérieures.
Patients séronégatifs pour le HSV-1
L’incidence de pyrexie, frissons et syndrome grippal a été plus élevée chez les patients qui étaient séronégatifs pour le HSV-1 avant le traitement que chez ceux qui étaient séropositifs pour le HSV-1, en particulier pendant la période des six premiers traitements (voir rubrique 4.8).
Hémorragie hépatique résultant d’une voie d’administration intrahépatique transcutanée
Imlygic n’est pas indiqué pour une administration par voie intrahépatique transcutanée. Lors d’études cliniques, des cas d’hémorragie hépatique conduisant à une hospitalisation et au décès ont été rapportés chez des patients recevant des injections intrahépatiques transcutanées d’Imlygic.
Tous patients
Ce médicament contient 20 mg de sorbitol par flacon de 1 mL. L’effet cumulatif des produits contenant du sorbitol (ou fructose) administrés de façon concomitante et l’apport alimentaire du sorbitol (ou fructose) doivent être pris en compte.
Ce médicament contient 7,7 mg de sodium par flacon de 1 mL, ce qui équivaut à 0,4 % de l’apport alimentaire quotidien maximal recommandé par l’OMS de 2 g de sodium par adulte.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée avec Imlygic. L’aciclovir et les autres antiviraux peuvent interférer avec l’efficacité du traitement qu’ils soient administrés par voie systémique ou par voie topique directement sur le site d’injection. Les bénéfices et les risques du traitement par Imlygic doivent être évalués avant l’administration d’aciclovir ou d’autres antiviraux indiqués dans le traitement des infections herpétiques.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/contraception
Il doit être conseillé aux femmes en âge de procréer d’utiliser une contraception efficace pour éviter une grossesse pendant le traitement.
Il doit être conseillé à tous les patients d’utiliser un préservatif en latex lors des contacts sexuels afin de prévenir une transmission éventuelle d’Imlygic (voir rubrique 4.4).
Grossesse
Aucune étude adéquate et bien contrôlée du talimogene laherparepvec n’a été réalisée chez la femme enceinte.
En cas d’infection par le HSV-1 type sauvage chez une femme enceinte (infection primaire ou réactivation), il existe une possibilité que le virus franchisse la barrière placentaire, ainsi qu’un risque de transmission pendant l’accouchement en raison de l’excrétion virale. Les infections par le HSV-1 type sauvage ont été associées à des effets indésirables graves, incluant défaillance multiviscérale et décès, si un fœtus ou un nouveau-né contracte une infection par le virus herpétique type sauvage. Bien qu’il n’existe pas de données cliniques à ce jour concernant des infections par le talimogene laherparepvec chez des femmes enceintes, il pourrait exister un risque pour le fœtus ou le nouveau-né si le talimogene laherparepvec devait agir de la même façon. Dans les études effectuées chez l’animal, aucun effet sur le développement embryonnaire ou fœtal n’a été mis en évidence (voir rubrique 5.3). Par mesure de précaution, il est préférable d’éviter l’utilisation du talimogene laherparepvec pendant la grossesse.
Des métastases transplacentaires du mélanome malin peuvent survenir. Le talimogene laherparepvec étant conçu pour pénétrer dans le tissu tumoral et s’y répliquer, il pourrait exister un risque d’exposition du fœtus au talimogene laherparepvec à partir du tissu tumoral qui a franchi la barrière placentaire.
Si Imlygic est utilisé pendant la grossesse, ou en cas de survenue d’une grossesse pendant le traitement par le médicament, la patiente doit être informée des risques possibles pour le fœtus et/ou le nouveau-né.
Allaitement
On ne sait pas si le talimogene laherparepvec est excrété dans le lait maternel. Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec Imlygic en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Aucune étude clinique n’a été réalisée pour évaluer les effets du talimogene laherparepvec sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le talimogene laherparepvec peut avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Compte tenu de la possibilité d’effets indésirables tels que des vertiges ou un état confusionnel (voir rubrique 4.8), il doit être conseillé aux patients de faire preuve de prudence lors de la conduite de véhicules ou de l’utilisation de machines jusqu’à ce qu’ils soient certains que le talimogene laherparepvec n’entraîne chez eux aucun de ces effets.
4.8 Effets indésirables
Résumé du profil de sécurité
La sécurité d’Imlygic a été évaluée dans l’étude pivot au cours de laquelle 292 patients ont reçu au moins une dose d’Imlygic (voir rubrique 5.1). La durée médiane d’exposition à Imlygic était de 23 semaines (5,3 mois). Vingt-six (26) patients ont été exposés à Imlygic pendant au moins un an.
Les effets indésirables les plus fréquemment rapportés (≥ 25 %) chez les patients traités par Imlygic étaient : fatigue (50,3 %), frissons (48,6 %), pyrexie (42,8 %), nausées (35,6 %), syndrome grippal (30,5 %) et douleur au site d’injection (27,7 %). Au total, 98 % de ces effets indésirables ont été rapportés comme étant de sévérité légère ou modérée. L’effet indésirable de grade ≥ 3 le plus fréquent était une cellulite (2,1 %) (voir rubrique 4.4).
Liste tabulée des effets indésirables
Les effets indésirables ont été déterminés sur la base d’études cliniques chez les patients présentant un mélanome traités par Imlygic versus GM-CSF et de l’expérience post-commercialisation. L’incidence des effets indésirables est présentée par classe de systèmes d’organes et par fréquence. Les fréquences sont définies comme suit : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10) et peu fréquent (≥ 1/1 000, < 1/100). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 3. Effets indésirables issus d’études cliniques chez les patients présentant un mélanome et de l’expérience post-commercialisation.
| Infections et infestations | |
| Fréquent | Cellulite*, infections herpétiques** |
| Peu fréquent | Infection au site d’incision |
| Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) | |
| Fréquent | Douleur tumorale, tumeur infectée |
| Peu fréquent | Plasmocytome au site d’injection* |
| Affections hématologiques et du système lymphatique | |
| Très fréquent | Œdème périphérique |
| Fréquent | Anémie |
| Affections du système immunitaire | |
| Fréquent | Évènement d’origine immunologique†* |
| Peu fréquent | Hypersensibilité |
| Troubles du métabolisme et de la nutrition | |
| Fréquent | Déshydratation |
| Affections du système nerveux | |
| Très fréquent | Céphalées |
| Fréquent | Etat confusionnel, anxiété, dépression, vertiges, insomnie |
| Affections oculaires | |
| Peu fréquent | Kératite herpétique |
| Affections de l’oreille et du labyrinthe | |
| Fréquent | Douleur auriculaire |
| Affections cardiaques | |
| Fréquent | Tachycardie |
| Affections vasculaires | |
| Fréquent | Thrombose veineuse profonde, hypertension, bouffées vasomotrices |
| Affections respiratoires, thoraciques et médiastinales | |
| Très fréquent | Toux |
| Fréquent | Dyspnée, douleur oro-pharyngée, infection des voies respiratoires supérieures |
| Peu fréquent | Trouble obstructif des voies aériennes |
| Affections gastro-intestinales | |
| Très fréquent | Vomissements, diarrhée, constipation, nausées |
| Fréquent | Douleur abdominale, gêne abdominale |
| Affections de la peau et du tissu sous-cutané | |
| Fréquent | Vitiligo, rash, dermatite |
| Peu fréquent | Dermatite granulomateuse |
| Affections musculo-squelettiques et systémiques | |
| Très fréquent | Myalgie, arthralgie, douleur aux extrémités |
| Fréquent | Dorsalgie, douleur inguinale |
| Troubles généraux et anomalies au site d’administration | |
| Très fréquent | Syndrome grippal*, pyrexie, frissons, fatigue, douleur, réactions au site d’injection§ |
| Fréquent | Malaise, douleur axillaire |
| Investigations | |
| Fréquent | Perte de poids |
| Lésions, intoxications et complications liées aux procédures | |
| Fréquent | Complication de plaie, plaie suintante, contusion, douleur liée à la procédure |
§ Le terme « réactions au site d’injection » inclut : douleur au site d’injection (terme très fréquent), érythème au site d’injection, hémorragie au site d’injection, œdème au site d’injection, réaction au site de l’injection, inflammation au site d’injection, suintement, écoulement au site d’injection (termes fréquents), chaleur au niveau du site d’injection (terme peu fréquent).
† Les évènements indésirables d’origine immunologique incluent : vascularite, pneumopathie inflammatoire, aggravation du psoriasis et glomérulonéphrite (termes peu fréquents).
* Voir Description de certains effets indésirables.
** Infections herpétiques (incluant, sans s’y limiter, l’herpès buccal).
Description de certains effets indésirables
Événements d’origine immunologique
Les événements d’origine immunologique rapportés dans l’étude clinique pivot consistaient en un cas d’aggravation du psoriasis chez un patient ayant des antécédents de psoriasis, un cas de pneumopathie inflammatoire chez un patient ayant des antécédents de maladie auto-immune, un cas de vascularite et deux cas de glomérulonéphrite dont un cas présentant une insuffisance rénale aiguë.
Plasmocytome
Dans les études cliniques, un cas de plasmocytome au site d’injection a été observé chez un patient chez lequel un myélome multiple a été diagnostiqué.
Cellulite
Dans l’étude clinique pivot (étude 005/05), des événements de cellulite ont été rapportés, certains ont été considérés comme des effets indésirables graves. Cependant, aucun n’a entraîné l’arrêt définitif du traitement par Imlygic. Des soins attentifs de la plaie et des mesures aseptiques sont recommandés, en particulier si la nécrose entraîne des plaies ouvertes.
Symptômes grippaux
Quatre-vingt-dix pour cent (90 %) des patients traités par Imlygic ont présenté des symptômes grippaux. La pyrexie, les frissons et le syndrome grippal, qui peuvent survenir à tout moment pendant le traitement, se sont généralement résolus en 72 heures. Ces événements ont été rapportés plus fréquemment pendant la période des six premiers traitements, en particulier chez les patients qui étaient séronégatifs pour le HSV-1 à l’inclusion.
Population pédiatrique
Une étude clinique de phase I (étude 20110261) a été menée chez 15 patients pédiatriques et jeunes adultes âgés de 7 à ≤ 21 ans atteints de tumeurs avancées ne touchant pas le système nerveux central pouvant être traitées par injection directe (voir rubrique 5.1). Les données de sécurité étaient cohérentes avec la maladie sous-jacente des patients et le profil de sécurité connu du talimogene laherparepvec chez les adultes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Aucune expérience clinique de surdosage avec Imlygic n’a été rapportée. Des doses allant jusqu’à 4 mL à une concentration de 108 UFP/mL toutes les deux semaines ont été administrées dans les études cliniques sans signes de toxicité dose-limitante. La dose maximale pouvant être administrée sans risque n’a pas été déterminée. En cas de surdosage suspecté ou d’administration intraveineuse accidentelle, un traitement symptomatique, par exemple par l’aciclovir ou d’autres antiviraux doit être administré au patient (voir rubrique 4.4) et des soins adaptés doivent être instaurés si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : cellule antinéoplasique et thérapie génique, Code ATC : L01XL02.
Mécanisme d’action
Le talimogene laherparepvec est un agent d’immunothérapie oncolytique dérivé du HSV-1. Le talimogene laherparepvec a été modifié de façon à se répliquer dans les tumeurs et à produire la protéine humaine GM-CSF stimulant les réponses immunitaires. Le talimogene laherparepvec provoque la mort des cellules tumorales et la libération d’antigènes tumoraux. On pense qu’avec le GM-CSF, il stimulera une réponse immunitaire antitumorale systémique et une réponse des lymphocytes T effecteurs. Des souris qui présentaient une régression complète de leurs tumeurs primaires après le traitement ont été résistantes au rechallenge tumoral ultérieur.
Les modifications du HSV-1 pour produire le talimogene laherparepvec incluent la délétion des gènes ICP34.5 et ICP47. Tandis que les réponses immunitaires antivirales défendent les cellules saines après l’infection par le talimogene laherparepvec, il a été observé que les tumeurs sont sensibles aux lésions et à la mort cellulaire causées par les virus HSV-1 déficients en gène ICP34.5, dont le talimogene laherparepvec. La délétion d’ICP47 prévient la régulation négative des molécules de présentation de l’antigène et augmente l’expression du gène US11 du HSV, ce qui stimule la réplication virale dans les cellules tumorales.
Efficacité et sécurité cliniques
Étude 005/05
La sécurité et l’efficacité d’Imlygic en monothérapie par rapport au GM-CSF administré par voie sous-cutanée ont été évaluées dans une étude clinique de phase III internationale, randomisée, en ouvert, menée chez des patients présentant un mélanome de stade IIIB, IIIC ou IV qui n’était pas considéré comme chirurgicalement résécable. Un traitement systémique antérieur du mélanome était autorisé mais n’était pas obligatoire. Les patients présentant des métastases cérébrales évolutives, des métastases osseuses, une atteinte viscérale étendue, un mélanome oculaire ou muqueux primaire, des signes d’immunosuppression ou qui recevaient un traitement par un agent anti-herpétique systémique étaient exclus de l’étude.
Les patients ont été randomisés selon un rapport 2:1 pour recevoir Imlygic ou le GM-CSF (N = 436 ; Imlygic 295, GM-CSF 141). Imlygic était administré en injection intralésionnelle à la concentration initiale de 106 (1 million) UFP/mL le jour 1, puis à la concentration de 108 (100 millions) UFP/mL le jour 21 et toutes les deux semaines ensuite, à une dose allant jusqu’à 4 mL. Le GM-CSF était administré par voie sous-cutanée à la dose de 125 microgrammes/m2 par jour pendant 14 jours suivis d’une fenêtre thérapeutique de 14 jours lors de cycles répétés.
Pour permettre l’apparition des effets antitumoraux dus à la réponse immunitaire retardée, les patients étaient traités pendant une durée minimale de 6 mois ou jusqu’à ce qu’il n’y ait plus de lésions injectables. Pendant cette période, le traitement devait être poursuivi malgré une augmentation de la taille d’une ou des lésion(s) existante(s) et/ou l’apparition d’une ou de plusieurs nouvelle(s) lésion(s) à moins que le patient ait développé une toxicité intolérable ou que l’investigateur ait estimé qu’il était dans l’intérêt du patient d’arrêter le traitement ou de recevoir un autre traitement contre le mélanome. Après 6 mois de traitement, les patients devaient continuer le traitement jusqu’à constater une progression de la maladie cliniquement pertinente (c-à-d. progression de la maladie associée à une diminution du score de performance et/ou nécessité d’instaurer un autre traitement après avis de l’investigateur). Les patients présentant une réponse après 12 mois de traitement pouvaient poursuivre le traitement pendant une durée supplémentaire allant jusqu’à 6 mois. La durée moyenne de traitement (écart-type, ET) dans la population en intention de traiter (ITT) était de 15,76 semaines (15,79) dans le bras GM-CSF et de 26,83 semaines (18,39) dans le bras Imlygic. Le critère principal d’évaluation était le taux de réponse durable (TRD) [défini comme le pourcentage de patients présentant une réponse complète (RC) ou une réponse partielle (RP) maintenue en permanence pendant au moins 6 mois] selon une évaluation centralisée en aveugle. Les critères d’évaluation secondaires étaient : survie globale (SG), taux de réponse globale (TRG) [RP + RC], délai de réponse, durée de la réponse et temps jusqu’à l’échec thérapeutique (temps depuis la randomisation jusqu’au premier épisode de progression de la maladie cliniquement significative sans obtention d’une réponse après l’événement de progression ou jusqu’au décès).
L’âge moyen était de 63 ans (intervalle : 22 à 94 ans) ; 26,5 % des patients étaient âgés de plus de 65 ans et 23,3 % de plus de 74 ans. Les patients étaient en majorité caucasiens (98 %). Les hommes constituaient 57 % de la population de l’étude et 70 % des patients avaient un score ECOG de 0 à l’inclusion. Sur les patients inclus, 22 % présentaient une maladie de stade IV M1c et 53 % des patients avaient reçu un traitement antérieur du mélanome tel qu’une chimiothérapie ou une immunothérapie à base de cytokines en plus de chirurgie, traitement adjuvant ou radiothérapie. Au total, 58 % de tous les patients inclus dans l’étude étaient séropositifs pour le HSV-1 type sauvage à l’inclusion et 32,6 % étaient séronégatifs ; le statut sérologique HSV-1 des 9,4 % restants n’était pas connu.
La différence du taux de réponse durable (TRD) entre Imlygic et GM-CSF dans la population en ITT a été statistiquement significative en faveur d’Imlygic (voir tableau 4).
Tableau 4. Synthèse des résultats dans la population en ITT de l’étude 005/05 d’Imlygic
Critère d’évaluation de l’étude | Imlygic N = 295 | GM-CSF N = 141 | |
| Taux de réponse durable | Principal | 16,3% (n = 48) (IC 95 % : 12,1 ; 20,5) | 2,1 % (n = 3) (IC 95 % : 0,0 ; 4,5) |
| Odds ratio 8,9 ; (IC 95 % : 2,7 ; 29,2) p < 0,0001 | |||
| Taux de réponse globale (% de RC, % de RP) | Secondaire | 26,4 % (n = 78) (IC 95 % : 21,4 % ; 31,5 %) (RC 10,8 %, RP 15,6 %) | 5,7 % (n = 8) (IC 95 % : 1,9 % ; 9,5 %) (RC 0,7 %, RP 5 %) |
| Survie globale | Secondaire | Médiane 23,3 mois (IC 95 % : 19,5 ; 29,6) | Médiane 18,9 mois (IC 95 % : 16,0 ; 23,7) |
| HR : 0,79 (IC 95 % : 0,62 ; 1,00) p = 0,051 | |||
Durée de la réponse (réponse en cours lors du dernier bilan tumoral) | Secondaire | Non atteinte (intervalle : > 0,0 à > 16,8 mois) | Médiane 2,8 mois (intervalle : 1,2 à > 14,9 mois) |
| HR : 0,46 (IC 95 % : 0,35 ; 0,60) | |||
| Délai de réponse (médiane) | Secondaire | 4,1 mois | 3,7 mois |
Temps jusqu’à l’échec thérapeutique (médiane) | Secondaire | 8,2 mois (IC 95 % : 6,5 ; 9,9) | 2,9 mois (IC 95 % : 2,8 ; 4,0) |
| HR : 0,42 (IC 95 % : 0,32 ; 0,54) | |||
Parmi les répondeurs traités par Imlygic, 56 réponses (72 %) étaient toujours en cours au moment de l’analyse principale. Parmi les répondeurs, 42 (54 %) ont présenté une augmentation ≥ 25 % de la taille totale d’une ou des lésion(s) existante(s) et/ou ont développé une ou des nouvelle(s) lésion(s) avant d’obtenir finalement une réponse.
Dans une analyse effectuée pour évaluer l’activité systémique d’Imlygic, 27 patients sur 79 (34,2 %) ont présenté une diminution totale ≥ 50 % des lésions non viscérales non traitées par Imlygic et 8 patients sur 71 (11,3 %) ont présenté une diminution totale ≥ 50 % des lésions viscérales non traitées par Imlygic.
Figure 4. Courbe de Kaplan-Meier – survie globale (population en ITT) 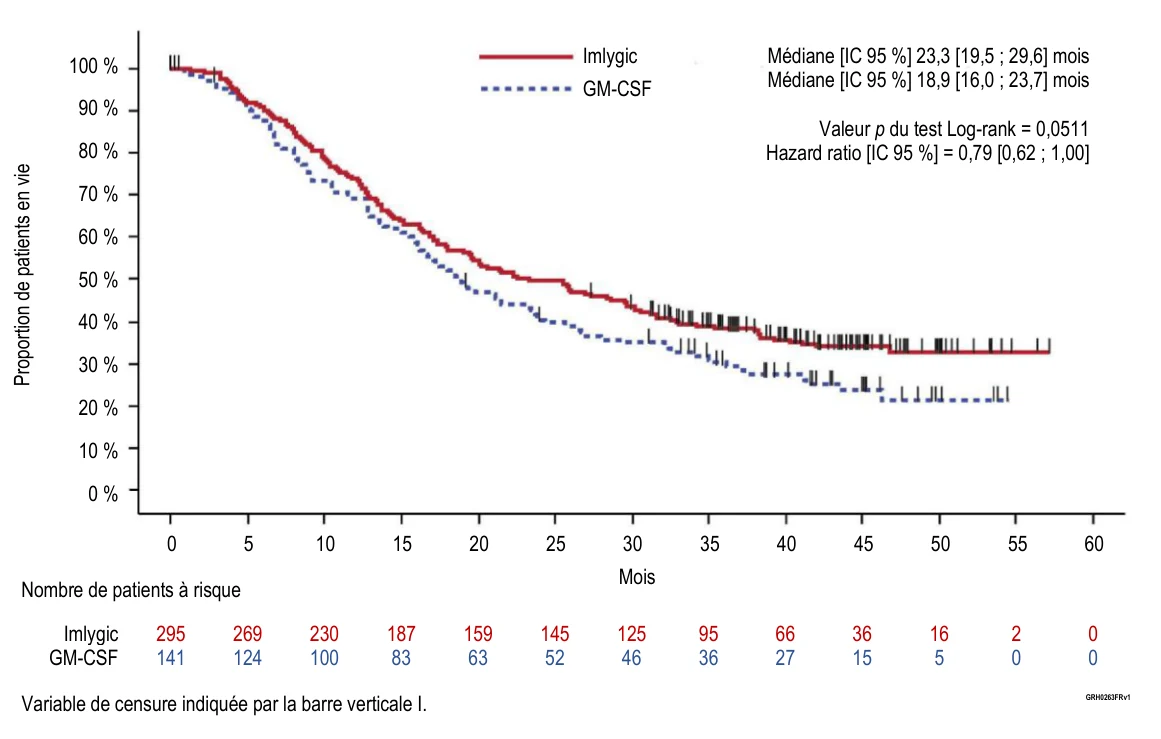
Aucune différence globale de sécurité ou d’efficacité n’a été observée entre les patients âgés (≥ 65 ans) et les patients adultes plus jeunes.
Analyse exploratoire en sous-groupes
Des analyses exploratoires en sous-groupes du taux de réponse durable et de la survie globale en fonction du stade de la maladie ont également été effectuées (voir figure 5 et tableau 5). Bien que l’étude pivot n’ait pas eu la puissance nécessaire pour évaluer l’efficacité dans ces sous-groupes d’individus, le bénéfice du traitement par Imlygic a été plus important chez les patients ne présentant pas d’atteinte viscérale que chez ceux qui présentaient une maladie plus avancée.
Tableau 5. Synthèse des résultats des analyses exploratoires en sous-groupe de l’étude 005/05 d’Imlygic
| TRD (%) | TRG (%) | SG (hazard ratio) | |||
| Imlygic | GM-CSF | Imlygic | GM-CSF | Imlygic versus GM-CSF | |
Stade§ IIIB/IIIC/ stade IV M1a (Imlygic, n = 163 ; GM-CSF, n = 86) | 25,2 | 1,2 | 40,5 | 2,3 | 0,57 (IC 95 % : 0,40 ; 0,80) ; |
| Stade§ IVM1B/IVM1C (Imlygic, n = 131 ; GM-CSF, n = 55) | 5,3 | 3,6 | 9,2 | 10,9 | 1,07 (IC 95 % : 0,75 ; 1,52) ; |
§ American Joint Committee on Cancer (AJCC) classification du cancer 6ème édition.
Figure 5. Estimation de Kaplan-Meier de la survie globale par bras de traitement randomisé pour les stades IIIB/IIIC/IVM1a (analyse exploratoire en sous-groupe)
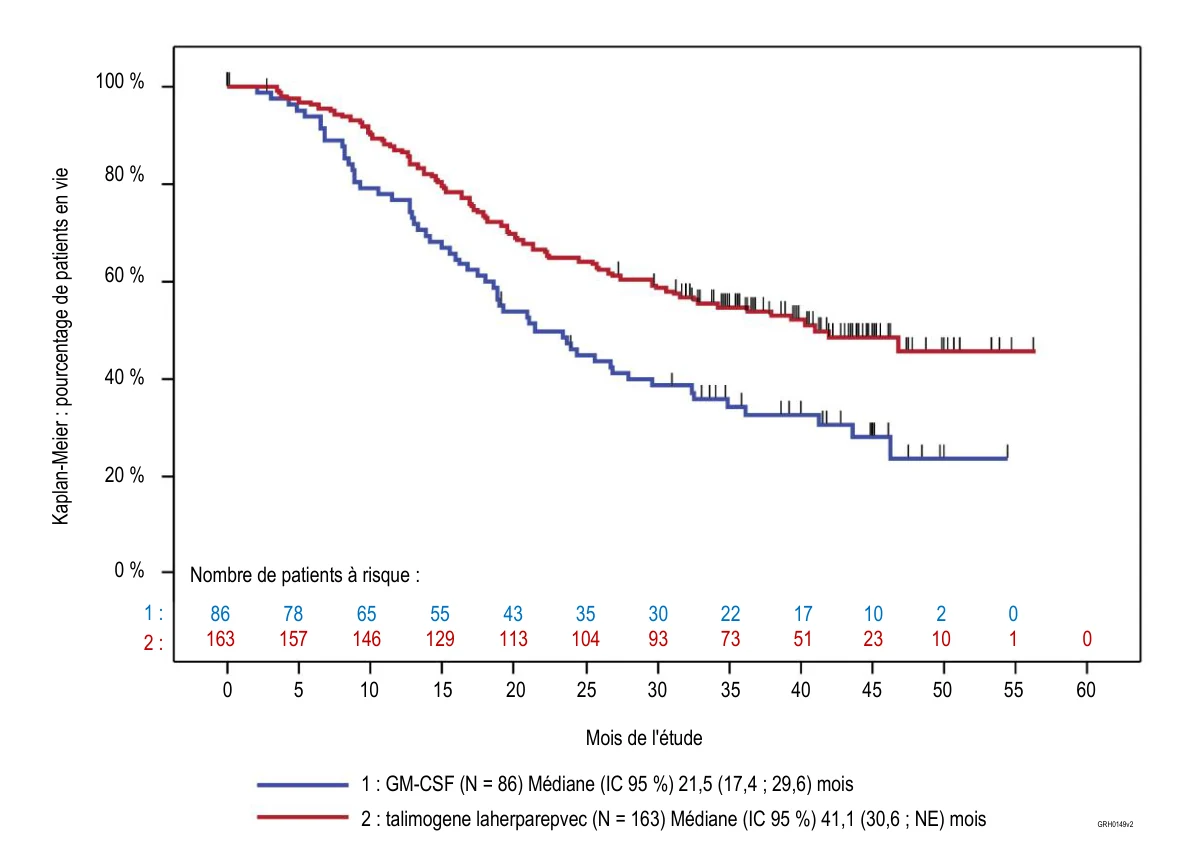
Variable de censure indiquée par la barre verticale |
NE = non évaluable
En raison de la nature exploratoire de l’analyse et sur la base des données actuelles, il n’a pas été établi qu’Imlygic soit associé à un effet sur la survie globale.
Population pédiatrique
Une étude de phase I multicentrique, en ouvert, à doses décroissantes (étude 20110261) a évalué la sécurité et l’efficacité du talimogene laherparepvec chez des patients pédiatriques atteints de tumeurs avancées ne touchant pas le système nerveux central pouvant être traitées par injection directe. Un total de 15 patients pédiatriques et de jeunes adultes âgés de 7 à ≤ 21 ans divisés en deux cohortes, la cohorte A1 (13 patients âgés de 12 à ≤ 21 ans) et la cohorte B1 (2 patients âgés de 7 à < 12 ans), ont reçu du talimogene laherparepvec au cours de l’étude. Le schéma posologique était cohérent avec la dose de talimogene laherparepvec recommandée chez l’adulte.
Treize patients ont été inclus dans l’ensemble d’analyse de la toxicité dose-limitante (TDL). Aucun patient n’a présenté de TDL pendant la période d’évaluation de la TDL. L’ensemble des patients (15 patients, 100 %) ont présenté au moins 1 événement indésirable apparu sous traitement (EIAT), et 8 patients (53,3 %) ont présenté des événements indésirables de grade ≥ 3.
Aucune réponse n’a été observée ; le TRG d’après le critère irRC-RECIST modifié était de 0 % (IC 95 % : 0,0 ; 21,8).
5.2 Propriétés pharmacocinétiques
Le talimogene laherparepvec est un virus HSV-1 génétiquement modifié et capable de se répliquer. Par conséquent, sa pharmacocinétique et sa biodistribution dépendent du site d’injection intralésionnelle, de la réplication sélective au sein de la tumeur et de la libération à partir du tissu tumoral.
Absorption
Après injection locale dans les tumeurs, la captation cellulaire du talimogene laherparepvec s’effectue par l’intermédiaire des récepteurs du HSV-1 présents sur les cellules tumorales et sur les cellules saines. Puisque le talimogene laherparepvec est injecté par voie intratumorale et se réplique dans la tumeur, la biodisponibilité et la concentration systémique de talimogene laherparepvec ne sont pas prédictives de l’activité de la substance active et n’ont donc pas été évaluées.
Biotransformation/élimination
Le talimogene laherparepvec est éliminé par les mécanismes de défense généraux de l’hôte (par exemple autophagie, réponses immunitaires adaptatives). Le talimogene laherparepvec est dégradé par les protéines endogènes typiques et par les voies du catabolisme de l’ADN. Comme lors des autres infections par le HSV-1 type sauvage, un pool latent d’ADN du talimogene laherparepvec peut persister dans le corps cellulaire des neurones innervant les sites d’injection ; par conséquent, la survenue d’une infection latente par le talimogene laherparepvec ne peut être exclue.
Biodistribution (dans l’organisme) et excrétion virale (excrétion/sécrétion)
L’ADN du talimogene laherparepvec a été quantifié à l’aide d’une méthode par la réaction en chaîne par polymérase quantitative (qPCR) très sensible et spécifique qui peut ne pas être corrélée au risque d’infection virale. Le talimogene laherparepvec a également été quantifié dans des échantillons de patients sélectionnés au cours des études cliniques en utilisant des dosages de la charge virale aux sites d’injection et dans certains cas de lésions herpétiques éventuelles.
Biodistribution clinique, élimination et excrétion
La biodistribution et l’excrétion du talimogene laherparepvec administré par voie intralésionnelle ont été évaluées dans une étude clinique qui a mesuré l’ADN du talimogene laherparepvec dans le sang, les urines, les sites d’injection, l’extérieur des pansements occlusifs, la muqueuse buccale, la région anogénitale et les lésions herpétiques suspectées. Soixante patients présentant un mélanome ont reçu une injection intralésionnelle d’Imlygic à une dose et un schéma identiques à ceux de l’étude clinique 005/05 (voir rubrique 5.1). Des échantillons provenant de pansements occlusifs ont été prélevés pendant le traitement. Des échantillons de sang et d’urine ont été recueillis pendant le traitement et pendant une période allant jusqu’à 30 jours après la fin du traitement. Des échantillons du site d’injection, de la muqueuse buccale et de la région anogénitale ont été recueillis pendant le traitement et pendant une période allant jusqu’à 60 jours après la fin du traitement. Des échantillons de lésions herpétiques suspectées ont été recueillis à chaque fois qu’un patient a présenté une suspicion de lésions d’origine herpétique. Si les analyses qPCR pour l’ADN du talimogene laherparepvec étaient positives, un dosage DICT50 était effectué pour mesurer la charge virale. Chez les 60 patients traités, les données indiquent que l’ADN du talimogene laherparepvec était présent dans tous les sites pendant l’étude (voir tableau 6).
Tableau 6. Patients ayant un taux d’ADN détectable pendant le traitement
| Fluide corporel/site | Patients ayant un taux d’ADN détectable pendant le traitement (n = 60) |
| Sang | 59 (98 %) |
| Urine | 19 (32 %) |
| Site d’injection | 60 (100 %) |
| Extérieur du pansement occlusif | 48 (80 %) |
| Muqueuse buccale | 8 (13 %) |
| Région anogénitale | 5 (19 %)a |
a Pour la région anogénitale, 26 patients ont fait l’objet de tests pour détecter la présence de l’ADN d’Imlygic.
La proportion d’échantillons et de patients ayant un taux d’ADN détectable du talimogene laherparepvec était plus élevée pendant le cycle 2 du traitement pour le sang, l’urine, le site d’injection et les pansements occlusifs ; plus élevée pendant le cycle 1 du traitement pour la muqueuse buccale ; et plus élevée au cours des cycles 1 et 2 pour la région anogénitale. Chez les patients ayant un taux d’ADN du talimogene laherparepvec détectable dans le sang, l’urine, la muqueuse buccale et la région anogénitale, aucun échantillon ne présentait d’ADN du talimogene laherparepvec détectable 30 jours après la fin du traitement. Chez les patients ayant un taux d’ADN détectable dans les lésions injectées, aucun échantillon ne contenait d’ADN du talimogene laherparepvec détectable 60 jours après la fin du traitement.
Au total, 3 des 19 patients présentant des lésions d’origine herpétique suspectée avaient un taux détectable d’ADN du talimogene laherparepvec à un moment donné de l’étude. L’activité virale a été mesurée dans les échantillons qui étaient positifs pour l’ADN du talimogene laherparepvec provenant du site d’injection, des pansements occlusifs, de la muqueuse buccale, de la région anogénitale et des lésions herpétiques suspectées. Aucune activité virale n’a été détectée dans les échantillons des pansements occlusifs, de la muqueuse buccale, de la région anogénitale et des lésions herpétiques suspectées. Le virus talimogene laherparepvec infectieux a été détecté au site d’injection chez 7 (11 %) patients à plusieurs moments de l’étude ; aucun échantillon n’a été positif pour la charge virale après le cycle 2 ou après la fin du traitement.
Pharmacocinétique dans les populations particulières
Aucune étude pharmacocinétique avec le talimogene laherparepvec n’a été réalisée dans les populations particulières.
5.3 Données de sécurité préclinique
Des doses uniques ou répétées de talimogene laherparepvec allant jusqu’à 4 × 10⁸ UFP/kg ou 107 UFP/dose (60 fois la dose clinique maximale proposée) administrées en injection SC, IV ou intratumorale ont été bien tolérées chez des souris, des rats et des chiens immunocompétents. Il n’a pas été observé de neuropathie ni d’effets indésirables neurologiques. Dans une étude in vivo en injection intracérébrale, le talimogene laherparepvec a été 10 000 fois moins neurovirulent que le HSV-1 type sauvage à la dose létale (DL)50 chez la souris.
Le talimogene laherparepvec a été injecté dans différentes xénogreffes tumorales à des doses allant jusqu’à 2 × 10⁸ UFP/kg (30 fois la dose clinique maximale proposée) chez des souris immunodéficientes (souris nudes et souris SCID). Une infection virale systémique létale a été observée chez près de 20 % des souris nudes (principalement déficientes en fonction lymphocytaire T) et 100 % des souris SCID (déficientes en lymphocytes T et B).
Dans les études, une infection virale disséminée létale a été observée chez 14 % des souris nudes après le traitement par le talimogene laherparepvec à des doses 10 à 100 fois plus élevées que la DL100 avec le HSV-1 type sauvage.
Mutagénicité
Le potentiel génotoxique du talimogene laherparepvec n’a pas été évalué dans des études précliniques ou cliniques à long terme. Le HSV-1 type sauvage ne s’intégrant pas dans le génome de l’hôte, le risque de mutagenèse insertionnelle avec le talimogene laherparepvec est négligeable.
Carcinogénicité
Le potentiel cancérogène du talimogene laherparepvec n’a pas été évalué dans des études chez l’animal ou chez l’homme à long terme. Cependant, les données disponibles pour le talimogene laherparepvec et le HSV-1 type sauvage n’indiquent pas de risque cancérogène chez l’homme.
Toxicité sur la reproduction et le développement
Aucun effet n’a été mis en évidence sur les tissus des organes reproducteurs mâles ou femelles après administration chez des souris adultes à des doses allant jusqu’à 4 × 10⁸ UFP/kg (60 fois la dose clinique maximale sur une base UFP/kg). Aucun effet sur le développement embryonnaire et fœtal n’a été mis en évidence lorsque le talimogene laherparepvec a été administré chez des souris en gestation pendant la période d’organogenèse à des doses allant jusqu’à 4 × 10⁸ (400 millions) UFP/kg (60 fois la dose clinique maximale sur une base UFP/kg). Des quantités négligeables (< 0,001 % des concentrations plasmatiques maternelles) d’ADN du talimogene laherparepvec ont été détectées dans le sang fœtal.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Phosphate disodique dihydraté
Phosphate monosodique dihydraté
Chlorure de sodium
Myo-inositol
Sorbitol (E420)
Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Flacon non ouvert
5 ans.
Préparation et stockage avant l’administration
Après décongélation, administrer Imlygic dès que possible.
Imlygic décongelé est stable lorsqu’il est conservé à des températures allant de 2 °C à 25 °C à l’abri de la lumière dans son flacon d’origine, dans une seringue, ou dans le flacon d’origine puis dans une seringue. Ne pas dépasser les durées de conservation indiquées dans les tableaux 7 et 8.
Si Imlygic décongelé est conservé dans le flacon d’origine puis dans une seringue :
- Le même intervalle de température doit être maintenu pendant toute la durée de conservation jusqu’à l’administration.
- La durée de conservation dans la seringue à température ambiante jusqu’à 25 °C ne doit pas dépasser 2 heures pour la solution 106 (1 million) UFP/mL et 4 heures pour la solution 108 (100 millions) UFP/mL (voir tableau 7).
- La durée maximale cumulée de conservation (la durée de conservation dans le flacon puis dans la seringue) ne peut pas dépasser les durées indiquées dans le tableau 8.
Imlygic ne doit pas être recongelé une fois décongelé. Jeter tout Imlygic décongelé dans le flacon ou dans la seringue conservé plus longtemps que les durées indiquées ci-dessous.
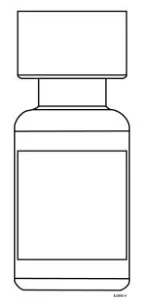 Tableau 7. Durée maximale de conservation pour Imlygic décongelé dans la seringue
| 106 (1 million) UFP/mL | 108 (100 millions) UFP/mL | |
| 2 °C à 8 °C | 8 heures | 8 heures |
| Jusqu’à 25 °C | 2 heures | 4 heures |
Tableau 8. Durée maximale cumulée de conservation (durée de conservation dans le flacon puis dans la seringue) pour Imlygic décongelé
| 106 (1 million) UFP/mL | 108 (100 millions) UFP/mL | |
| 2 °C à 8 °C | 24 heures | 1 semaine (7 jours) |
| Jusqu’à 25 °C | 12 heures | 24 heures |
6.4 Précautions particulières de conservation
À conserver et transporter congelé (entre -90 °C et -70 °C).
À conserver dans l’emballage d’origine à l’abri de la lumière.
Pour les conditions de conservation du médicament après décongélation, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Imlygic est fourni sous forme de flacon à usage unique contenant 1 mL de solution sans conservateur (résine plastique en polymère cyclo-oléfinique) muni d’un bouchon (élastomère chlorobutyle) et d’une bague (aluminium) avec capuchon flip-off (polypropylène), sous deux présentations différentes :
Figure 6. Flacon à usage unique inséré définitivement dans un manchon en plastique transparent de copolyester 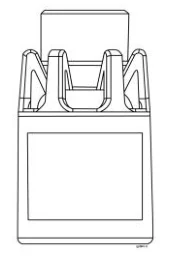
OU
Figure 7. Flacon à usage unique sans manchon en plastique transparent
Le capuchon du flacon a un code couleur : celui du 106 (1 million) UFP/mL est vert clair et celui du 108 (100 millions) UFP/mL est bleu roi.
6.6 Précautions particulières d’élimination et manipulation
Décongélation des flacons d’Imlygic
Avant utilisation, décongeler les flacons d’Imlygic à température ambiante (entre 20 °C et
25 °C) jusqu’à ce que le contenu soit liquide. La décongélation complète du flacon devrait prendre de 30 à 70 minutes, selon la température ambiante. Remuer doucement. NE PAS agiter.
- Les flacons doivent être décongelés et conservés dans l’emballage d’origine à l’abri de la lumière jusqu’à l’administration.
Manipulation et administration
Suivre les directives locales concernant la manipulation et l’administration, l’équipement de protection individuelle, les déversements accidentels et l’élimination des déchets.
- Porter une blouse de protection ou une blouse de laboratoire, des lunettes de protection ou un masque et des gants pendant la préparation ou l’administration d’Imlygic. Couvrir toutes les plaies exposées avant administration. Éviter tout contact avec la peau, les yeux ou les muqueuses.
- Après administration, changer de gants avant d’appliquer les pansements occlusifs sur les lésions injectées. Nettoyer l’extérieur du pansement occlusif avec une lingette imbibée d’alcool. Il est recommandé que les sites d’injection restent couverts en permanence, dans la mesure du possible, par un pansement étanche à l’air et à l’eau. Pour réduire le risque de transmission virale, les patients doivent garder le site d’injection couvert pendant 8 jours, au minimum, suivant le dernier traitement, ou plus longtemps en cas de suintement ou d’exsudation du site d’injection. Recommander aux patients d’appliquer le pansement conformément aux instructions du professionnel de santé et de remplacer le pansement s’il se détache.
- Éliminer tous les matériels ayant été en contact avec Imlygic (par exemple flacon, seringue, aiguille, coton ou gaze) conformément aux procédures locales.
Exposition accidentelle
- En cas d’exposition professionnelle accidentelle à Imlygic (par éclaboussure des yeux ou des muqueuses) pendant la préparation ou l’administration, rincer à l’eau propre pendant au moins 15 minutes. En cas d’exposition d’une peau lésée ou de piqûre d’aiguille, nettoyer abondamment le site à l’eau et au savon et/ou avec un désinfectant.
- Toutes les projections d’Imlygic doivent être nettoyés avec un agent virucide et du matériel absorbant.
- Recommander aux patients de placer les pansements et les matériels de nettoyage usagés dans un sac en plastique hermétiquement fermé car ils peuvent être contaminés et d’éliminer le sac avec les ordures ménagères.
Ce médicament contient des organismes génétiquement modifiés.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Amgen Europe B.V.
Minervum 7061
4817 ZK Breda
Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/1064/001
EU/1/15/1064/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 16 décembre 2015
Date du dernier renouvellement : 18 novembre 2020
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.